Live-konfokale Abbildung stellt Biologen ein leistungsfähiges Werkzeug zum Studium der Entwicklung. Hier präsentieren wir ein detailliertes Protokoll für die Live - konfokale Abbildung von Arabidopsis Blumen zu entwickeln.
Methodenartikel
Live-konfokale Bildgebung Entwicklung Arabidopsis Blumen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Studie von Pflanzenwachstum und Entwicklung ist seit langem auf experimentelle Techniken verlassen mit Toten, fixierten Gewebe und korrekte zelluläre Auflösung fehlt. Jüngste Fortschritte in der konfokalen Mikroskopie, mit der Entwicklung zahlreicher Fluorophore kombiniert, haben diese Probleme überwinden und eröffneten die Möglichkeit, die Expression verschiedenen Gene gleichzeitig zu studieren, mit einer guten zellulärer Auflösung, in Live-Proben. Live-konfokale Bildgebung liefert Pflanzenbiologen mit einem leistungsfähigen Tool-Entwicklung zu studieren, und wurde ausgiebig verwendet, um das Wurzelwachstum und die Bildung von seitlichen Organen an der Flanke des Sprossapikalmeristem zu studieren. Es wurde jedoch nicht in breitem Umfang auf das Studium der Blütenentwicklung angewandt, aufgrund Herausforderungen teil, die spezifisch Blumen Bildgebung, wie die Kelchblätter, die über die Blume meristem wachsen, und die Fluoreszenz von darunter liegenden Gewebe herauszufiltern. Hier präsentieren wir ein detailliertes Protokoll Live-konfokale Abbildung auf live aufzutreten, die Entwicklung von Arabidopsis Blütenknospen, entweder eine aufrechte oder eine umgekehrte Mikroskop.
Einleitung
Die meisten der Pflanzenkörper bildet post-embryonal aus Gruppen von Stammzellen bei oder in der Nähe der Spitze befindet - oder apikalen Meristemen - der Triebe und Wurzeln. All oberirdischen Strukturen der erwachsenen Pflanze stammen aus dem Sprossapikalmeristem (SAM), die kontinuierlich seitliche Organe an seiner Flanke erzeugt: Blätter während der Vegetationsphase und Blumen Meristeme (FM), nachdem es in der reproduktiven Phase übergeht. FMs wiederum entwickeln sich zu Blumen. Während die Arabidopsis SAM eine seitliche Organe zu einer Zeit erzeugt, in einem iterativen, Spiralmuster erzeugen FMs vier Arten von Blütenorganen innerhalb von vier Quirle, in einer teilweise synchron mit mehreren gleichzeitig entwirren Entwicklungsprogramme. Teilweise entziffert (auf Bewertungen, 1 Referenzen sehen, 2), aber viele Aspekte der Blume developme Die genetischen Netzwerke , die Spezifikation der Identität der einzelnen Blütenorgane zugrunde liegen wurdennt, wie Blütenorgan Positionierung und die Festlegung der Grenzen zwischen Wirtel bleiben schlecht verstanden.
Frühe molekulargenetische Studien der Pflanzenentwicklung meist auf Techniken verlassen, wie in situ Hybridisierung und GUS - Reporter - Gen - Expression zu analysieren. Während diese Verfahren eine Fülle von Informationen und stark dazu beigetragen, unser Verständnis von Pflanzenwachstum und Blütenentwicklung zur Verfügung gestellt haben, gibt es wichtige Einschränkungen: sie gute zelluläre Auflösung fehlen, nicht erlauben, für die einfache Beobachtung des Expressionsmusters von mehreren Genen in den gleichen Proben, und wichtiger ist, kann nur tot, fixierten Gewebe aufgebracht werden. Jüngste Fortschritte in der konfokalen Mikroskopie haben diese Einschränkungen zu überwinden, und Entwicklungsbiologen ein leistungsfähiges Werkzeug zur Verfügung stellen Prozesse in der Pflanze Morphogenese zu untersuchen. Insbesondere ermöglicht die konfokale Mikroskopie für die Beobachtung von lebenden Geweben und Organen während ihrer Bildung, die critische voll einen durch und durch dynamischen Prozess wie Entwicklung zu verstehen.
Live konfokale Bildgebung wurde umfassend das Antennenpflanzenwachstum und die Produktion von lateralen Organen durch die SAM zu analysieren (zB Referenzen 3, 4, 5, 6), jedoch mit der Ausnahme einiger weniger Berichte (zB Referenzen 7, 8, 9, 10), hat es nicht auf das Studium der Blütenentwicklung weit verbreitet. Protokolle für die Live - konfokale Bildgebung des SAM zur Verfügung (zB 11 Referenzen, 12) liefern und die Entwicklung von Blütenknospen eine gute Basis für wie das Bild, die die SAM umgeben. Allerdings Bildgebung Blütenknospen besondere Herausforderungen stellen: zum Beispiel,Blütenknospen werden schnell größer als das SAM, und bei der Stufe 4, beginnen die Kelchblätter FM (Stufen wie in Bezug 13 beschrieben) abdeckt, und Dimmen die Fluoreszenz von Geweben (2A) zugrunde liegen. Hier stellen wir ein detailliertes Protokoll zu erklären, wie entweder live konfokale Bildgebung durchzuführen auf der Entwicklung von Arabidopsis Blütenknospen mit einem aufrechten oder einem umgekehrten Mikroskop und ein wasserTauchLinse. Wir veröffentlichten vorher dieses Protokoll in Bezug 14.
Protokoll
1. Medien und Geschirr Vorbereitung
- Bereiten Geschirr durch Füllen runden Kunststoffboxen (ca. 6 cm breit, 2 cm tief) bis 0,5 cm mit 2% Agarose sezieren.
- Bereiten Speisen Bildgebung.
- Für ein aufrechtes Konfokalmikroskop füllt rechteckige Kunststoffkästen angelenkt (ca. 7 cm lang, 4,5 cm breit, 3 cm tief) bis 0,5 cm mit Abbildungsmedium (Abschnitt 1.3, "Imaging Medium" sehen; 1F).
- Für ein invertiertes Konfokalmikroskop: füllen kleine Petrischale (etwa 3,5 cm breit, 1 cm tief) genau bis zum Rand mit Abbildungsmedium (Abschnitt 1.3, „Imaging Medium“ sehen; 1G).
- Bereiten Bilderzeugungsmedium.
- Für Einzelpunktabbildungs Verwenden 1% Agarose.
- Für Zeitraffer-Experimente verwenden apex Wachstumsmedium (Murashige und Skoog 0,5x basalen Salzmischung ohne Vitamin, 1% Saccharose, 0,8% Agarose, pH 5,8 mit Kalium-hydroxidE - Lösung, ergänzt mit Vitamin [0,01% myo-Inosit, 0,0001% Nicotinsäure, 0,0001% Pyridoxin - Hydrochlorid, 0,001% Thiamin - Hydrochlorid, 0,0002% glycin] und Cytokinin [500 nM N6-Benzyladenin]) 15.
2. Pflanzenwachstum
- Sow sterilisierten Samen auf MS-Platten (0,5 oder 1x Murashige und Skoog basalen Salzmischung ohne Vitamin, 0,8% Agar, pH 5,8 mit Kalilauge) mit geeigneter Auswahl. Ort Platte in langen Tag (16 h Licht) oder kontinuierlich Tag, 16-22 ° C Bedingungen für zwei Wochen.
- Sämlinge auf Böden mit einem ausreichenden Abstand robuste Entwicklung zu ermöglichen. Platz Pflanzen in kurzem Tag, 16-22 ° C Bedingungen für drei Wochen.
HINWEIS: Wachsende Anlagen in langen Tag oder kontinuierliche Tages Bedingungen direkt nach führt zu vorzeitiger Blüte und Blütenständen Umpflanzen, die weniger kräftig sind, und viel schwerer zu sezieren. In ähnlicher Weise lassen Pflanzen unter Kurztag conditIonen für mehr als drei Wochen Ergebnisse in Tageslänge unabhängige Blüte und Blütenstände, die weniger kräftig sind. - Transfer Pflanzen langen Tag (16 h Licht) oder Dauer Tag, 16-22 ° C Bedingungen, bis sie blühen. Shoot Scheitel sind am einfachsten zu sezieren, wenn der Blütenstand 2-10 cm lang ist.
3. Dissektion der Spross
- Optional: einen feinen Schleifstein und einen Tropfen Leichtöl verwenden, schärft Pinzette unter dem Stereomikroskop sie schaufelartigen, nicht punktförmig zu machen.
- Entfernen Schoten, ältere Blütenknospen und sekundäre Infloreszenzen aus dem primären Blütenstand durch die Basis der Stielen mit der Zange drücken, bis sie brechen. Entfernen so viele Blumen wie möglich , ohne Vergrößerung (Abbildung 1, vergleichen , A und B).
- Mit einer Pinzette, Pierce ein vertikales Loch in der Agarose von einem Präpariermikroskop dish, schnitt die letzten 0,5 cm des Blütenstandes und kleben sie vertikal in der Agarose. Der RestBlütenknospen über der Agarose-Oberfläche sein muss.
- Füllen Sie das Abbildungsschale mit sterilem, entionisiertem Wasser, so dass die Triebspitze vollständig eingetaucht ist. Legen Sie das Sezieren Schal unter dem Stereomikroskop und entfernen die eingeschlossene Luft um die Triebspitze durch Wasserstrahlen mit einer 1000 & mgr; l - Pipette zu schaffen (Figur 1, zu vergleichen , C und D).
- Unter dem Stereomikroskop mit Hilfe der Zange Blütenknospen zu entfernen , die durch Drücken auf der Basis des Stieles oder der Oberseite des bud bis die peduncle Pausen (1E) nicht abgebildet wird. Es ist wichtig, dass die Stielen brechen sauber an der Kreuzung mit dem Stamm, der als Überbleibsel Stielen der Entfernung der jungen Blütenknospen behindern.
- Wenn Bildgebung nur Blütenknospen Stufe 5 und jünger (2A), entfernen , das Wasser vor der Stufe 6-8 Blütenknospen zu sezieren. Wenn Imaging-Blütenknospen Stufe 5 und älter, bis Kelchblatt Ablation gehen (siehe Abschnitt 5.1). Andernfalls Proceed 3.7 zu treten.
- Mit einer Pinzette, durchdringt ein vertikales Loch in dem Medium eines bildgebenden Schals, und hält die sezierten apex aufrecht in dem Medium, so daß nur die Sprossapikalmeristem und umgebenden Blütenknospen über der Oberfläche des Mediums sind. Je nachdem , welche Blütenknospe (n) abgebildet werden sollen, kann es notwendig sein , die Probe leicht zu kippen, wie Blütenknospen sind notwendigerweise nicht genau ausgerichtet wie die Schaft (2A).
- Gehen Sie die Probe Färbung, wenn nötig. Wenn dies nicht der Färbung und / oder die Abbildung der Probe sofort, Wasser und die Abbildungs Schale schließen eine Austrocknung zu verhindern. Wenn ein invertiertes Mikroskop, stellen die Abbildungsschal in einer transparenten Kunststoff-Box und schließen.

Abbildung 1: Herstellung der Triebspitzen für Live - konfokale Bildgebung. (A - E) Dissection of aTriebspitze für die Bildgebung. Blütenstand vor (A) und nach (B) Entfernung von Schoten und älteren Blumen. (C - D) Sprießen in Wasser in Sezieren dish getaucht, mit einer Luftblase an der Spitze (C) aufgefangen und nach dem Entfernen der Luftblase (D). (E) in der Triebspitze Sezieren Schale nach der Sektion der Blütenknospen älter als Stufe 5. (F - G) Ansicht von Spross Scheiteln in der Abbildungsschale auf der Stufe eines Pfostens (F) und invertierte (G) Konfokalmikroskop . In (F), eine 40 - facher Wassertauchlinse über einen der Scheitel positioniert ist , mit der Spitze der Linse in Wasser eingetaucht. In (G), wird die Triebspitze des Kopf über der 40X Wassertauchlinse positioniert ist , mit einer Wassersäule das Abbildungsmedium an die Spitze der Linse verbindet. Die kleinere Platte in (F) zeigt eine higihre Vergrößerungsansicht des Bereichs in dem roten Rechteck, mit einem Scheitelpunkt in shoot Abbildungsmedium eingeführt ist; rote und blaue Linien zeigen die Oberfläche des Mediums bzw. Wassers. (H - I) Beispiele für maßgeschneiderte Vorrichtungen , die an der Spitze der Wassertauchlinse Zugabe von mehr Wasser ermöglichen: eine Silikongummihülse , die aus einem Zündkerzenstecker (H) und einen provisorischen Muffe von dem Finger eines gemacht puderfreie Latexhandschuh (G). Maßstabsbalken = 0,5 cm in (A) und (B), 0,1 cm in (C) und (D), und 100 & mgr; m in (E). Diese Zahl wurde zunächst in Bezug 14 veröffentlicht. Bitte klicken Sie hier , um eine größere Version dieser Figur zu sehen.
4. Die Färbung
HINWEIS: Die Zellwände oder Plasmamembranen können jeweils mit Propidiumiodid oder FM4-64, gefärbt werden, zelluläre Auflösung zu erreichenwährend der Bildgebung. Alternativ Reporterlinien mit fluoreszierenden Proteinen an die Plasmamembran markiert 6 kann verwendet werden, 16.
- Entfernen von Wasser aus dem bildgebenden Schale, und sorgen für die Oberfläche des Medium trocken ist zu vermeiden, um den Farbstoff zu verdünnen.
- Unter dem Stereomikroskop, gelten 20 bis 30 & mgr; l von entweder 1 mg / ml Propidiumiodid-Lösung oder 80 ug / ml FM4-64 Lösung des sezierten Scheitel mit einer 10 & mgr; l-Pipette. Achten Sie darauf, die gesamte Probe in Farbstoff bedeckt ist, eine homogene Färbung zu gewährleisten.
- Färbung für 2 min, wenn Propidiumjodid verwendet wird, oder 20 min, wenn FM4-64 verwenden.
- Spülen zweimal mit sterilem, deionisiertem Wasser hergestellt.
5. Sepal Abtragung
HINWEIS: In der Stufe 4, startet Kelchblatt primordia die UKW-Abdeckung. Wie sie wachsen, filtern sie die Fluoreszenz von darunter liegendem Gewebe, und den Abbildungsprozess behindern. Sepals kann entweder manuell entfernt werden, einen Metallstift mounte Verwendungd auf einem Stift-Schraubstock, oder verhindert auf Schwellen Kelchblatt primordia unter Verwendung der Laserablation zu wachsen. Alternativ ist es möglich , in einigen Fällen Mutanten , wie apetala1-1 zu verwenden, in denen Kelchblätter fehlen oder durch blattartige Organe ersetzt, die die FM nicht abdecken , während der zentrale Teil der Blüte normalerweise (2F) entwickelt 17.
- Sepal Ablation auf Blütenknospen Stufe 5 und älter mit einem Stift-Schraubstock Halten eines geraden Metallnadel (2, E1-E2)
- Legen Sie das Sezieren Schale mit der Spitze seziert unter dem Stereomikroskop, und stellen Sie die Vergrößerung auf Maximum. Tauchen Sie die Triebspitze in sterilem, entionisiertes Wasser, oder alternativ, mit einer 1000 & mgr; l-Pipette Wasser auf die Triebspitze regelmäßig anzulegen, während die Kelchblätter sezieren.
- Mit dem Pin-Schraubstock, positionieren den Stift an der Oberseite des abaxial Kelchblatt, tangential zur Spross. Drücken Sie vorsichtig von der Triebspitze des Kelchblatt weg, bis es weg brichtvon der Blütenknospe.
- Gehen Sie in ähnlicher Weise mit dem adaxial Kelchblatt, sondern drücken Sie das Kelchblatt in Richtung der Triebspitze.
- Fahren Sie in ähnlicher Weise mit den seitlichen Kelchblättern, aber den Stift radial zur Triebspitze positionieren, und schieben die Kelchblätter zur Seite, weg von der Blütenknospe.
- Tauchen Sie die Sprosszellen in sterilem, deionisiertem Wasser für ein paar Minuten einer Austrocknung zu verhindern.
- Laserablation von Kelchblatt primordia im Stadium 3-4 (Abbildung 2, C5-D5)
- Platzieren Sie die Abbildungsschal mit dem Schmutzfleck, sezierten Scheitel auf dem konfokalen Mikroskoptisch. Lokalisieren und konzentrieren sich auf dem Scheitelpunkt, als ob es das Bild vorbereitet (siehe Abschnitt 6, „imaging Setup“).
- Laserablation Systemsoftware verwendet wird, definiert die Ablationszone, der den Kamm und die Spitze des Schwelle Kelchblatt primordia entspricht, bevor sie für die Blumen Meristem beginnen (in der Regel in der Stufe 3 für abaxial und adaxial Kelchblätter, und im späten Stadium 3 / early Stufe 4 zur seitlichen seKumpels).
- Set Laserleistung und Verweilzeit, um geeignete Parameter genügend Zellen abzutragen, ohne zu viel Schaden an dem darunter liegenden Gewebe zuzufügen. Normalerweise müssen in Abhängigkeit von dem Laser-Ablation System verwendet wird, geeignete Parameter zunächst durch einen Trial-and-Error-Prozess identifiziert werden, dass genügend Zellen, um sicherzustellen, entfernt, um die Kelchblätter zu verhindern, um anschließend über die FM zu wachsen, ohne den Rest der Blüte zu beeinflussen Knospe. Mit zu viel Laserleistung und Verweilzeit führt zu Schäden an der Mitte der Blüte, sein Wachstum und / oder das Überleben zu beeinflussen. Sobald die richtigen Parameter identifiziert worden sind, können sie für nachfolgende Experimente wiederverwendet werden.
HINWEIS: Wenn der anfängliche Ablation als unzureichend erweist, ist es möglich , auf eine zweite Ablation an den folgenden Tagen (Abbildung 2, C4 und D2) , um fortzufahren.
6. Imaging-Setup
- Verwenden , um ein aufrechtes Mikroskop.
- Füllen Sie das Abbildungsschal mit den sezierten Scheiteln mit sterilem, entionisiertem Wasser , so dass die Oberfläche des Mediums in 2,5-5 mm Wasser (1F) abgedeckt ist. tauchen vollständig die Proben.
HINWEIS: Bei dem mit einer aufrechten Mikroskop-Abbildungs mehr Scheitel können in der gleichen Abbildungsschale gelegt werden. Wenn jedoch der Abbildungsprozess mehr als eine Stunde dauert, neigt Propidiumiodid verdünnt zu werden, und einige Proben könnten Wiederfärbung vor der Bebilderung benötigen. - Platzieren Sie die Abbildungsform auf dem Mikroskoptisch (Figur 1F). Niedriger die Wassertauchlinse und erhöht die Bühne so dass die Spitze der Linse im Wasser eintaucht. Vorsichtig vorgehen, um nicht die sezierten Scheiteln zu zerkleinern sind oder die Linse in dem Abbildungsmedium eintauchen.
- Wenn eine Luftblase an der Spitze der Linse eingefangen wird, stellen Wasserstrahlen mit einer 1000 & mgr; l-Pipette zu entfernen.
- Unter Epifluoreszenz Beleuchtung, Ausrichtung einer der sezierten Scheitel in das Linsenfeld unter Verwendung des XY-conTroller. Schauen Sie durch die Okulare und konzentrieren sich auf die Probe, die die Z-Controller. Gehen Sie vorsichtig, um die Probe nicht zu zerquetschen.
- Mit Hilfe der konfokalen Mikroskop-Software, zoomen auf der Blütenknospe abgebildet werden soll, und gehen Sie Ihre Probe Bildgebung.
- Füllen Sie das Abbildungsschal mit den sezierten Scheiteln mit sterilem, entionisiertem Wasser , so dass die Oberfläche des Mediums in 2,5-5 mm Wasser (1F) abgedeckt ist. tauchen vollständig die Proben.
- Verwenden , um ein inverses Mikroskop.
- Unter Verwendung eine 1,000 & mgr; l-Pipette, einen Tropfen von sterilem, deionisiertem Wasser an der Spitze der Linse.
- Halten Sie die Abbildungs dish upside-down, und mit einer 1000 & mgr; l-Pipette einen Tropfen von sterilem, deionisiertem Wasser auf zergliedert die Spitze hinzuzufügen.
- Platzieren Sie die Abbildungs dish upside-down auf dem Mikroskoptisch (Figur 1G). Gehen Sie vorsichtig, um nicht die Probe zu vernichten.
- Unter Epifluoreszenz Beleuchtungs Positionieren der sezierten apex über die Spitze der Linse, die die XY-Controller. Mit dem Z-Controller, senken vorsichtig die Stufe, bis die Probe die Wassertropfen an der Spitze der Linse erreicht. Eine Wassersäule bilden sollte between die Spitze der Linse und des Mediums.
- Wenn die Wassersäule nicht bilden wird, vorsichtig einen Tropfen Wasser auf die Probe mit einer 1000 ul Pipette hinzu. Hinzufügen behelfsmäßige Hülsen auf die Linse , um mehr Wasser an seiner Spitze an, die die Errichtung und Aufrechterhaltung der Wassersäule (Figur 1H und 1I) erleichtert.
- Unter Epifluoreszenz Beleuchtung, Blick durch die Okulare und konzentrieren sich auf die Probe, die die Z-Controller. Gehen Sie vorsichtig, um nicht die Probe zu vernichten.
- Mit Hilfe der konfokalen Mikroskop-Software, zoomen auf der Blütenknospe abgebildet werden soll, und gehen Sie die Probe auf die Abbildung.
- Wenn Zeitraffer-Experimente durchgeführt wird, gießen Sie das Wasser aus dem Abbildungsschale und schließen Sie es Dehydration in zwischen den Zeitpunkten zu verhindern. Platzieren Sie die Abbildungsschale mit den Proben in langen Tag (16 h Licht) oder kontinuierlich Tag, 16-22 ° C Bedingungen. Re-Flecken-Proben vor jedem Zeitpunkt.
HINWEIS: Während Zellen in developing Blütenorgane können schneller teilen, Zellen in der Blumen meristem divide ein- oder zweimal jeden zweiten Tag, und Zelllinien sind einfach alle 24 h mit Zeitpunkten zu verfolgen. wenn Bedarf jedoch zu sein, ist es möglich, Bild der Proben alle sechs Stunden.
7. Überlegungen auf der Abbildungsparameter
HINWEIS: Wie die Abbildungsparameter einzustellen hängt viel von dem konfokalen System verwendet. Im Folgenden finden Sie Vorschläge für einige dieser Parameter, die mit jedem konfokales Mikroskop verwendet werden kann. Weitere Überlegungen zu den Abbildungsparametern, siehe die Diskussion Abschnitt und Bezugszeichen 14.
- Für die XY-Auflösung: 1024 x 1024 für eine gute zelluläre Auflösung verwenden. Alternativ verwenden 512 x 512 Bilderzeugungszeit zu verringern, auf Kosten der Auflösung.
- Für die Z-Auflösung: stellen Sie die Schrittgröße auf 0,5-1,5 & mgr; m. Absenken der Schrittgröße erhöht die Z Auflösung, sondern auch die Abbildungszeit.
- Für die Lochblende: das Pinhole zu 1-1,5 luftigen Einheiten eingestellt. das Pinhole erhöht eine Erhöhung der Intensität des Signals, sondern auch das Rauschen von nicht-Fokalebenen.
8. Visualisierung der konfokalen Daten
- Drehen Sie noch Bilder von Zeitpunkt der Blütenentwicklung in einen Film.
- Öffnen Sie die Standbilder (in jpeg oder tif - Format) in der Software (zB FiJi).
- Zum Bild> Stacks> Bilder zu stapeln. Die offenen Bilder werden in einem Stapel gruppiert werden.
- Wenn die Reihenfolge der Bilder im Stapel nicht zu der chronologischen Reihenfolge entspricht, verwenden Sie die Stack-Sorter-Plugin (Plugins> Stacks> Stack-Sorter), um sie neu zu ordnen.
- Um den Stapel in einen Film zu drehen, gehen Sie auf Datei> Speichern unter> AVI.
Ergebnisse
Figur 2 zeigt verschiedene Ansichten von konfokalen Z-Stapeln von lebenden Arabidopsis Blütenknospen verschiedene fluoreszierende Reportergen exprimieren, und gefärbt mit entweder Propidiumiodid (Abbildung 2, A-C5 und G) oder FM4-64 (Abbildung 2, E1-F) an eine klare Zellauflösung. Die meisten konfokale Systeme ermöglichen die Abbildung von zwei Fluorophoren mit nicht überlappenden Emissionsspektren wie GFP oder YFP zusammen mit entweder Propidiumiodid oder FM4-64 (2A - 2F). Die besten konfokale Systeme sind auch mehrere Fluorophore mit überlappenden Emissionsspektren teilweise in den gleichen Proben, wie zum Beispiel GFP und YFP und dsRed und Propidiumiodid (2G) trennen können.
Drei Beispiele für Zeitraffer-Experimente sind in Abbildung2 und zeigen , Blütenknospen normalerweise nach Kelchblatt Ablation Entwicklung entweder mit einem Laser - Ablations - System durchgeführt wurde (Abbildung 2, C1-C5 und D1-D5) oder von Hand mit einem Stift-Schraubstock , und einem Metallstift (2, E1-E2). Beachten Sie, dass die Blütenknospe in Figur 2 gezeigt , E1-E2 aus einem Supermann-1 - Mutante Pflanze ist, weshalb primordia carpel ist nicht in der Mitte des bud in Stufe 7. Laser - Ablation von Schwellen Kelchblatt primordia der Blütenknospe beobachtet gezeigt in 2, C1-C5 verhindert , dass sie von der FM - Abdeckung, die sich noch im Stadium 5 abgebildet werden kann (Abbildung 2, C5). Umgekehrt, D1-D5, Laserablation in dem Fall der Blütenknospe in Figur 2 nur verzögert Kelchblatt Wachstum gezeigt, aber Kelchblätter wuchsen schließlich die größten Teil des FM von der Stufe 5 zur Abdeckung (Abbildung 2, D5 ). wenn zu viel Laserleistung und Verweilzeit während der Laserablation im Gegensatz dazu verwendet wird, breitet sich Schädigung des zentralen Teil der Blüte und wirkt sich ihr Wachstum und führt manchmal zu der anschließenden Tod der ganzen Blütenknospe.
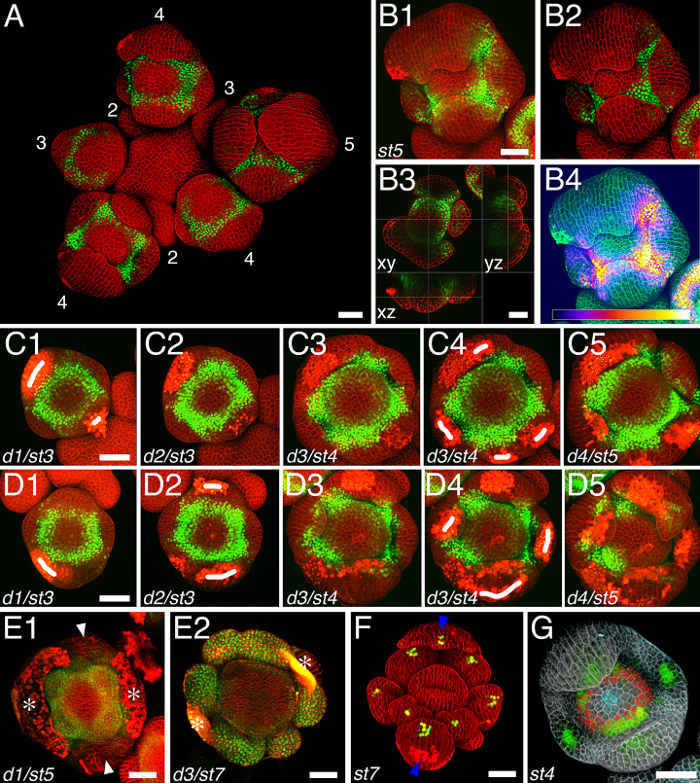
Abbildung 2: Darstellung der konfokalen Z-Stapel von lebenden Blütenknospen. A und B2 sind Transparenz Ansichten; B1 und B4-G sind Maximumintensitätsprojektion; B3 ist eine orthogonale Ansicht Scheibe. (A - E2) Blumen eine Venus Reporter für die APETALA3 Gen exprimieren (grün); Zellwände wurden mit Propidiumiodid (rot, mit Ausnahme von B4, grün). (A) Inflorescence; Zahlen geben Blumenstufen; Kelchblätter in Stufe 4 und 5 Blumen filtern, um die Fluoreszenz des Reporters Venus geführt, die normalerweise forms einen Ring. Beachten Sie, dass einige Blütenknospen gekippt erscheinen im Vergleich zu dem Blütenstand. (B1 - B4) vier unterschiedliche Ansichten des gleichen konfokalen Z-Stapels einer Stufe 5 Blütenknospe: Maximumintensitätsprojektion (B1 und B4) mit Venus Signalintensität codierte mit Pixel - Intensität in der grünen Farbe (B1) oder mit Feuer Farbkode (B4; Farbcode wird an der Unterseite des Paneels gezeigt); Transparenz Ansicht (B2) und orthogonal slice Ansicht (B3, die XY, XZ und YZ Orientierung der Scheiben wird in der Platte angedeutet). (C1 - C5) 4-Tage - Zeitraffer eines einzelnen Blütenknospe von Stufe 3 bis Stufe 5; Laserablationen (als weißen Züge markiert) durchgeführt am Tag 1 und Tag 3 war ausreichend , um die Kelchblätter zu verhindern , dass für den Mittelpunkt der Blütenknospe in der Stufe 5 (D1 - D5) 4-Tage Zeitraffer eines einzelnen Blütenknospe aus Stufe3 bis Stufe 5; Laserablationen 1 am Tag durchgeführt, 2 und 3 waren nicht ausreichend, die Kelchblätter zu verhindern, dass die Mitte der Blütenknospe abdeckt. (E1 - E2) Individuelle Blumenknospe nach dem manuellen Entfernen der abaxial und adaxial Kelchblätter (E1) und alle Kelchblätter (E2); weiß Pfeilspitzen zeigen restlichen Kelchblätter; weiße Sternchen zeigen Narben von der Entfernung der Kelchblätter führt. (F) Stufe 7 apetala1-1 Blume einem DR5-3xVenusN7 Reporter 18 (grün) ausdrückt; Plasmamembranen wurden mit FM4-64 (rot) gefärbt; blau Pfeilspitzen zeigen die blattartige Strukturen, die Kelchblätter und decken nicht die Blütenknospe ersetzen. (G) Stufe 4 Blütenknospe einen fluoreszierenden GFP - Reporter für dornröschen-LIKE 7 (grün), eine Venus Reporter für SUPERMAN (rot) und einen Reporter für dsRed CLAVATA3 19 (cyan) ausdrückt; ZellenWände wurden mit Propidiumiodid (grau) gefärbt. d: Tag; st: Bühne. Maßstabsbalken = 25 & mgr; m; Skala ist identisch in B1, B2 und B4, in C1-C5 und D1-D5. Diese Figur wurde aus Referenz 14 modifiziert. Bitte klicken Sie hier , um eine größere Version dieser Figur zu sehen.
Diskussion
Hier stellen wir ein Protokoll für die Abbildung von lebenden, sich entwickelnden Arabidopsis Blütenknospen mit einem konfokalen Mikroskop und einem Wassertauchlinse. Während dies kann entweder mit einem aufrechten oder einem inversen Mikroskop durchgeführt wird, ist es einfacher und schneller die ersteren zu verwenden. Es ist auch erwähnenswert, dass verschiedene konfokale Systeme unterscheiden sich erheblich in Bezug auf Geschwindigkeit, Empfindlichkeit und die Fähigkeit, Wellenlängen zu trennen. Die besten konfokalen Mikroskopen ermöglichen nun mehrere verschiedene Bildkanäle (zB GFP, YFP, dsRed und Propidiumiodid; Abbildung 2 g) in den gleichen Proben. Einige konfokale Mikroskope sind mit einem spektralen Detektor ausgestattet, der die Fluoreszenz von mehreren Fluorophore sammeln können gleichzeitig und trennen sie danach. Wenn ein regulären Detektor muß jedoch ein Satz von Lasern und Filtern verwendet werden, um zu erregen und die Fluoreszenz von verschiedenen Fluorophoren zu trennen. Einige Fluorophore haben völlig unterschiedliche Emissionsspektren (zB GFP eind YFP) und kann gleichzeitig abgebildet werden. Andere Fluorophore haben teilweise überlappenden Emissionsspektren (zB GFP und YFP) und müssen in der Regel separat abgebildet werden sollen, die Belichtungszeit erhöht. Schließen Fluorophore oft Bebilderung erfordert auch beschränken, wie viel des Spektrums für jeden Kanal Fluoreszenz zu verhindern, dass ein Fluorophor aus undichten in einer anderen Kanal aufgefangen wird. Dies führt zu einem Verlust der Intensität des gesammelten Signals, das durch eine Erhöhung der Laserleistung und die Verstärkung kompensiert werden kann. Jedoch verlängerte Bildgebungszeit und eine erhöhte Laserleistung können Bleichmittel und / oder die Probe beschädigt werden. Eine erhöhte Laserleistung und / oder Verstärkung kann auch Hintergrundrauschen erhöhen. Optimierung der Signalintensität, die Auflösung und Abbildungszeit für jede Probe wird durch einen Trial-and-Error-Prozess durchgeführt und beinhaltet permanent Abwägungen.
Dieses Protokoll wird erklärt, wie Live-konfokale Abbildung der Blütenknospen an der Flanke eines seziert Spross Entwicklung durchzuführen. Eskann argumentiert werden, dass die Tatsache, dass die Triebspitze nicht mit dem Rest der Anlage verbunden ist und in einem Medium wächst Cytokinine enthalten könnte beeinflussen SAM und Blütenentwicklung. Jedoch wurde dieses Medium empirisch durch einen Trial-and-Error - Prozess entwickelt , um die sezierten shoot Apikalmeristemen produzieren neue Blütenknospen an der normalen Plastochron zu gewährleisten, und dass diese Blütenknospen der Regel 15 zu entwickeln. Ebenso hat Kelchblatt Dissektion nicht erscheinen zu Genexpressionsmuster oder die Entwicklung des Restes der Blüte zu beeinflussen. Andere Protokolle Detail , wie Live - konfokale Bildgebung des SAM auszuführen noch mit dem Rest der Anlage befestigt (zB Referenz 11). Solche Protokolle angepasst werden könnten, und bieten eine nützliche Alternative für die Abbildung Blumen zu entwickeln, insbesondere wenn Cytokinin bezogenen Prozesse zu studieren. Sie stellen jedoch mehrere Nachteile: die Schaft längt und Verdrehungen, und ändert die Ausrichtung der Blütenknospen; einnd während Abbilden einen Triebspitze mit dem Rest der Anlage angebracht funktioniert gut mit einem aufrechten Mikroskop ist es viel komplizierter, so mit einem inversen Mikroskop zu tun.
Immersionslinsen haben eine bessere numerische Apertur (NA) als „trocken“ Linsen (dh Linsen , die aus der Probe durch Luft getrennt sind) und daher eine feinere Auflösung der Probe zur Verfügung stellen, die kritisch ist , wenn ein konfokales Mikroskop. wodurch ein wasserabsorbierendes Tauchobjektiv bietet eine viel bessere NA als eine trockene Linse, während die Spitze während des Bilderzeugungsprozesses von dehydratisierenden shoot verhindern. Während Glycerin und Öl Linsen haben eine noch höhere NA als Wasserlinsen, erfordern sie die Verwendung eines Deckglases, das mit einer Probe von der Größe eines Spross sehr unpraktikabel ist, die auch wachsen während der Experimente Zeitraffer hält. Angesichts der Größe der Proben (in Abhängigkeit von den Blumenstufe Stapel kann mehr als 150 & mgr; m dick sein), ist es auch wichtig, eine Linse mit einem großen Arbeitsabstand zu verwenden,. Wir verwenden typischerweise ein 20 oder 40-fach-Objektiv mit einer NA von 1 und einem Arbeitsabstand von 1,7-2,5 mm.
Konfokalmikroskop Software bietet mehr Möglichkeiten konfokalen Daten sichtbar zu machen, einschließlich dreidimensionalen Rekonstruktionen (Abbildung 2, B1, B2 und B4) und Scheibe Ansichten (Figur 2, B3). Während die am häufigsten verwendeten dreidimensionalen Ansichten Maximumintensitätsprojektion des konfokalen Z-Stapels (2, B1 und B4) sind, irgendeine Software (zB ZEN und Imaris) bieten auch Ansichten Transparenz, die das Signal aus den tieferen Teilen filtern aus die Probe (2, B2), die nützlich sein können , wenn sie bei Prozessen stattfindet, oder Gene , ausgedrückt in, der epidermalen Schicht suchen. Signalintensität kann entweder mit einer einzigen Farbe (2, B1) codiert werden, unter Verwendung von Pixel intensity oder einen Farbcode (Abbildung 2, B4).
Live-konfokale Bildgebung nicht nur wertvolle qualitative Einblicke in der Blütenentwicklung bietet, sondern bietet auch potenziell Entwicklungsbiologen mit einer Fülle von quantitativen Daten. Verschiedene Software (zB Imaris, FiJi, MARS-ALT, MorphographX 15, 20, 21) erlaubt die Quantifizierung der Anzahl oder des Volumens der Zellen eine oder mehrere Reporter oder das Niveau der Expression eines Reporter in verschiedenen Zellen exprimiert. Solche Software kann auch eine automatische Zellsegmentierung durchführen verwendet werden, Zelllinien verfolgen und das Wachstum zu quantifizieren. Diese unterschiedliche Software bietet ähnliche Werkzeuge, unterscheidet sich aber auch in vielerlei Hinsicht. MARS-ALT und MorphoGraphX wurden 15 speziell für Anlagen konzipiert, 20, 21, im Gegensatz zu einem Imarisnd FiJi. MorphoGraphX erlaubt nur für die Segmentierung und Analyse der Epidermis, während Imaris und MARS-ALT für die Segmentierung und Analyse der gesamten Probe zu ermöglichen. Jedoch MARS-ALT erfordert die vorherige Abbildung der gleichen Probe , die von drei verschiedenen Winkeln 15 und Imaris erfordert nur einen einzigen Stapel. Der Zugriff auf quantitative Informationen ist entscheidend unser Verständnis der Blütenentwicklung zu fördern.
Offenlegungen
Der Autor hat nichts zu offenbaren.
Danksagungen
Der Autor wünscht Prof. Elliot M. Meyerowitz für seine Unterstützung und Kommentare über das Manuskript, sowie Ann Lavanway am Dartmouth College und Dr. Andres Collazo an dem Biologische Imaging Facility am Caltech für ihre Hilfe bei der Lösung technische Probleme mit denen danken Live-konfokale Bildgebung. Nathanaël Prunet Arbeit wird von der US National Institutes of Health durch Grant-R01 GM104244 zu Elliot M. Meyerowitz unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Pinzette | Elektronenmikroskopie Sciences | 72701-D | Dumont Style 5 Inox, für die Apex-Dissektion |
| Pin Vise | Ted Pella, Inc. | 13560 | 80 cm lang, für Kelchblattablation |
| Gerade Edelstahlnadeln | Ted Pella, Inc. | 13561-50 | 0,1 mm Durchmesser, 1,2 cm lang, für Kelchblattablation |
| Runde Kunststoffdosen | Elektronenmikroskopie | 64332 | transparent, 6 cm Durchmesser, 2 cm tief, zur Verwendung als Präparierschalen |
| Rechteckige Klappdosen | Durphy Packaging Co. | DG-0730 | transparent, 2-7/8" lang, 2" breit, 1-1/4" tief, zur Verwendung als Bildgebungsschalen mit einem aufrechten |
| Mikroskop Gewebekulturschalen, Polystyrol, steril | VWR | 25382-064 | transparent, 3,5 cm Durchmesser, 1 cm tief, zur Verwendung als Bildgebungsschalen mit einem inversen Mikroskop |
| P10 und P1000 Pipetten | mit entsprechenden Filterspitzen | ||
| Stereomikroskop | mit einer maximalen Vergrößerung von 80-90X | ||
| Laserablationssystem | für die Keltablation | ||
| Konfokales Laserscanning-Mikroskopsystem | |||
| 20 oder 40X Wassertauchobjektiv | mit einer NA von 1 und einem Arbeitsabstand von 1,7-2,5 mm | ||
| Agarose | |||
| Saccharose | |||
| Murashige und Skoog basisches Salzgemisch | Sigma-Aldrich | M5524 | ohne Vitamine |
| Myo-Inositol | Sigma-Aldrich | I7508 | Vitamin |
| Nikotinsäure | Sigma-Aldrich | N0761 | Vitamin |
| Pyridoxinhydrochlorid | Sigma-Aldrich | P6280 | Vitamin |
| Thiaminhydrochlorid | Sigma-Aldrich | T1270 | Vitamin |
| Glycin | Sigma-Aldrich | G8790 | Vitamin |
| N6-Benzyladenin | Sigma-Aldrich | B3408 | BAP, eine |
| Sigma-Aldrich | P4864 | 1 mg/ml Lösung in Wasser, zum Färben der Zellwände | |
| FM4-64 | Invitrogen | F34653 | in Wasser verdünnt auf 80 μ g/mL, um die Plasmamembranen zu färben |
Referenzen
- Prunet, N., Jack, T. P. Flower Development in Arabidopsis: There Is More to It Than Learning Your ABCs. Methods Mol. Biol. 1110, 3-33 (2014).
- Stewart, D., Graciet, E., Wellmer, F. Molecular and regulatory mechanisms controlling floral organ development. FEBS J. , (2016).
- Heisler, M. G., et al. Patterns of auxin transport and gene expression during primordium development revealed by live imaging of the Arabidopsis inflorescence meristem. Curr. Biol. 15 (21), 1899-1911 (2005).
- Reddy, G. V., Meyerowitz, E. M. Stem-cell homeostasis and growth dynamics can be uncoupled in the Arabidopsis shoot apex. Science. 310 (5748), 663-667 (2005).
- Yadav, R. K., et al. WUSCHEL protein movement mediates stem cell homeostasis in the Arabidopsis shoot apex. Genes & Dev. 25 (19), 2025-2030 (2011).
- Reddy, G. V., Heisler, M. G., Ehrhardt, D. W., Meyerowitz, E. M. Real-time lineage analysis reveals oriented cell divisions associated with morphogenesis at the shoot apex of Arabidopsis thaliana. Development. 131 (17), 4225-4237 (2004).
- Chandler, J. W., Jacobs, B., Cole, M., Comelli, P., Werr, W. DORNROSCHEN-LIKE expression marks Arabidopsis floral organ founder cells and precedes auxin response maxima. Plant Mol. Biol. 76 (1-2), 171-185 (2011).
- Urbanus, S. L., et al. In planta localisation patterns of MADS domain proteins during floral development in Arabidopsis thaliana. BMC Plant Biol. 9, (2009).
- Hong, L., et al. Variable Cell Growth Yields Reproducible OrganDevelopment through Spatiotemporal Averaging. Dev. Cell. 38 (1), 15-32 (2016).
- Roeder, A. H., et al. Variability in the control of cell division underlies sepal epidermal patterning in Arabidopsis thaliana. PLoS Biol. 8 (5), e1000367(2010).
- Heisler, M. G., Ohno, C. Live-imaging of the Arabidopsis inflorescence meristem. Methods Mol. Biol. 1110, 431-440 (2014).
- Tobin, C. J., Meyerowitz, E. M. Real-Time Lineage Analysis to Study Cell Division Orientation in the Arabidopsis Shoot Meristem. Methods Mol. Biol. 1370, 147-167 (2016).
- Smyth, D. R., Bowman, J. L., Meyerowitz, E. M. Early flower development in Arabidopsis. Plant Cell. 2 (8), 755-767 (1990).
- Prunet, N., Jack, T. P., Meyerowitz, E. M. Live confocal imaging of Arabidopsis flower buds. Dev. Biol. , (2016).
- Fernandez, R., et al. Imaging plant growth in 4D: robust tissue reconstruction and lineaging at cell resolution. Nat. Methods. , (2010).
- Cutler, S. R., Ehrhardt, D. W., Griffitts, J. S., Somerville, C. R. Random GFP::cDNA fusions enable visualization of subcellular structures in cells of Arabidopsis at a high frequency. Proc. Natl. Acad. Sci. U S A. 97 (7), 3718-3723 (2000).
- Irish, V. F., Sussex, I. M. Function of the apetala-1 gene during Arabidopsis floral development. Plant Cell. 2 (8), 741-753 (1990).
- Vernoux, T., et al. The auxin signalling network translates dynamic input into robust patterning at the shoot apex. Mol. Systems Biol. 7, 508(2011).
- Zhou, Y., et al. Control of plant stem cell function by conserved interacting transcriptional regulators. Nature. 517 (7534), 377-380 (2015).
- Barbier de Reuille, P., et al. MorphoGraphX: A platform for quantifying morphogenesis in 4D. Elife. 4, 05864(2015).
- Barbier de Reuille, P. B., Robinson, S., Smith, R. S. Quantifying cell shape and gene expression in the shoot apical meristem using MorphoGraphX. Methods Mol. Biol. 1080, 121-134 (2014).
Nachdrucke und Genehmigungen
