Ein Protokoll zur Bestimmung der Glaskapseldichten von Mikro- bis Pico-Liter-Größen-Tropfen von wässrigen Mischungen bei kryogenen Temperaturen wird beschrieben.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Messung der Dichte von wässrigen Gläsern bei kryogenen Temperaturen
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Wir zeigen ein Verfahren zur Bestimmung der kryogenen Temperaturdichten der vitrusphasen von wässrigen Mischungen und anderer Proben, die eine schnelle Abkühlung erfordern, um die gewünschte kryogene Temperaturphase herzustellen. Mikroliter zu Picoliter-Größen-Tropfen werden durch Projektion in ein flüssiges Stickstoff-Argon (N 2 -Ar) -Mischung gekühlt. Die kryogene Temperaturphase des Tropfens wird unter Verwendung eines visuellen Assays ausgewertet, der mit Röntgenbeugungsmessungen korreliert. Die Dichte der flüssigen N 2 -Ar-Mischung wird durch Zugabe von N 2 oder Ar eingestellt, bis der Tropfen neutral schwimmfähig wird. Die Dichte dieser Mischung und damit des Tropfens wird nach einer Testmasse und dem Archimedes-Prinzip bestimmt. Mit geeigneter Sorgfalt bei der Tropfenvorbereitung, dem Management des Gases über dem flüssigen Kryogengemisch zur Minimierung der Vereisung und dem regelmäßigen Mischen des kryogenen Gemisches, um eine Dichte-Schichtung und eine Phasentrennung zu verhindern, können die Dichten auf <0,5% der Tropfen, die so klein wie 50 pl sind, genau seinLeicht bestimmt werden. Messungen an wässrigen Kryoschutzmittelgemischen liefern Einblicke in die Kryoschutzwirkung und liefern quantitative Daten zur Erleichterung der thermischen Kontraktionsanpassung in der biologischen Kryokonservierung.
Einleitung
Die physikalischen Eigenschaften von Wasser und wässrigen Mischungen in ihren verschiedenen Phasen sind von grundlegender Bedeutung und sind für das in vivo und in vitro Verständnis der biologischen Systeme wichtig. In der zeitgenössischen Kryobiologie und der biologischen Kryokonservierung sind die glasartigen oder amorphen Phasen von wässrigen Kryoschutzmittelgemischen von besonderem Interesse 1 , 2 . Die Nukleierung und das Wachstum von Eiskristallen können Zellen und Gewebe stören und die Proteindenaturierung und Aggregation fördern, so dass Kryokonservierungsprotokolle, die das Lösungsmittel verglasen, zunehmend populär geworden sind. In der biomolekularen Kristallographie stört die Kristallisation des Lösungsmittels in den Kanälen zwischen Biomolekülen Kristallgitter und verschlechtert die Beugungseigenschaften. Die Verglasung wird durch eine Kombination aus Schnellkühlung, Dehydratisierung und Zugabe von kryoprotektiven Soluten wie Glycerin, Ethylenglykol, Polyethylenglykolen (PEGs),Alkohol und salze.
Die Verglasung begrenzt die Eiskristallisation und das Wachstum, eliminiert jedoch nicht alle kühlbedingten Probenschäden. Zum Beispiel erhöht die Kristallmosaik (ein Maß für die Verteilung der Kristallebenenorientierungen) routinemäßig um einen Faktor von 10 bis 100, wenn Proteinkristalle in einen verglasten Zustand 3 abgekühlt werden, und die Nachtrocknen-Überlebensraten von verglasten Spermien und Oozyten variieren stark .
Ein Schadensmechanismus ist eine differentielle Kontraktion von Lösungsmittel und umgebendem Material während der Kühlung 3 , 4 , 5 . Die Gleichgewichtslösungsmittel- und Lösungskonzentrationen innerhalb eines Kristalls, einer Zelle oder eines Gewebes sind temperaturabhängig, und das Lösungsmittel plus der gelöste und das umgebende Material kann sich durch unterschiedliche Mengen zusammenziehen. Die schnelle Abkühlung kann vor der Verglasung Lösungsmittel- und Lösungsumverteilung verhindern und Differentialverträge Kann zu großen, inhomogenen, Nichtgleichgewichtsbelastungen führen, die Probenschäden verursachen.
Rationale Ansätze zur Reduzierung von kühlbedingten Schäden könnten somit von der Kenntnis der temperaturabhängigen Dichten von flüssigen und verglasten wässrigen Gemischen profitieren. Bei Lösungskonzentrationen über 50 Gew .-% Lösemittel an Gewicht der Lösung (Gew./Gew.) Können die meisten wässrigen Kryoschutzmittelmischungen mit bescheidenen Abkühlgeschwindigkeiten von 10 K / s oder weniger verglast werden, was die Herstellung und die Dichtemessung mit großen Glaskörperproben ermöglicht. Die Dichte kann dann nach dem Archimedes-Prinzip bestimmt werden, indem man das scheinbare Gewicht der Probe misst, wenn es in einem flüssigen Kryogen wie Stickstoff suspendiert wird. Wenn jedoch die Konzentration des gelösten Stoffes abnimmt, steigen die für die Verglasung erforderlichen Abkühlgeschwindigkeiten rasch an: Die Abkühlgeschwindigkeiten für wässrige Glycerinmischungen steigen von <10 K / s bei 50 Gew .-% des gelösten Stoffes in g bis zum Volumen der Lösung in ml (w / v) bis> 1000 an K / s bei 25% w / vAss = "xref"> 7 Wärmeübertragung wird Grenzschicht begrenzt, so dass das Erreichen größerer Abkühlgeschwindigkeiten kleinere und kleinere Proben erfordert 8 .
Messungen der Dichte von reinem Glaskörper und Eis wurden durch Abscheiden von Mikrometer-Durchmesser (Femtoliter-Volumen) Tropfen im Vakuum auf eine kryogenisch gekühlte Oberfläche erreicht, um eine makroskopische (Gramm) Probe aufzubauen. Die Dichte dieser Probe wurde durch Kryoflotation in einer flüssigen Stickstoff-Argon-Mischung bestimmt, bei der die Dichte der kryogenen Flüssigkeit eingestellt wurde, bis die Probe neutral schwach wurde 9 . Allerdings ist die Erzeugung von großen Proben aus einer großen Anzahl von kleinen Tropfen in einer Weise, die Hohlraumvolumina minimiert - eine wichtige Fehlerquelle in früheren Glaskörper-Dichte-Messungen - ist nicht trivial. Für wässrige Mischungen kann die Differenzverdampfung von Lösungskomponenten bei der Aerosolisierung und Abscheidung im Vakuum dazu führenErhebliche Unsicherheiten bei abgelagerten Konzentrationen.
Wir haben eine Methode entwickelt, die auf Kryoflotation basiert und eine genaue Dichtebestimmung von wässrigen Mischungen mit einzelnen Tropfen ermöglicht, die so klein wie 50 pL 10 sind . Diese Tropfen können unter Beibehaltung ihrer ursprünglichen Konzentrationen schnell gekühlt werden, und ihr kryogener Temperaturzustand (verglast oder kristallin) kann mit einem einfachen visuellen Assay beurteilt werden, der mit Röntgenbeugungsmessungen korreliert. Dieses Verfahren ist weitgehend auf wässrige und nicht-wässrige Mischungen anwendbar und kann auf eine Vielzahl von biologischen Proben einschließlich Zellen ( z. B. Stamm und Ei), Gewebeproben und Proteinkristallen mit Niedrigtemperaturdichten zwischen 0,8 und 1,4 g / ML
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
ACHTUNG: Bitte konsultieren Sie vor dem Gebrauch alle relevanten Sicherheitsdatenblätter (MSDS). Bitte verwenden Sie alle geeigneten Sicherheitspraktiken bei der Verwendung von komprimierten Gasen, einschließlich geeigneter kalibrierter Gashandhabungsregler und Ventile sowie zugelassener Gasschläuche. Kontakt mit flüssigen Kryogenen kann schwere Erfrierungen und Nekrose verursachen. Verwenden Sie geeignete persönliche Schutzausrüstung (Gesichtsschutz, Handschuhe, Laborkittel, Volllängenhosen, Zehenspitzenschuhe), die alle für flüssigen Stickstoff undurchlässig sein müssen. Bleiben Sie stehen und sorgen Sie für einen ungehinderten Ausstieg aus dem Gerät bei der Verwendung von flüssigen Kryogenen. Achten Sie auf Erstickungsgefahren bei der Verwendung von komprimierten Gasen und flüssigen Kryogenen und arbeiten Sie in einem gut belüfteten Bereich mit adäquater Make-up-Luft (eine Dunstabzugshaube oder eine hohe Luftdurchsatzrate).
1. Vorbereitung von wässrigen Lösungen für Dichtemessungen
HINWEIS: Weil Gewichte leichter an eine hohe Genauigkeit gemessen werden als volUmes, Lösungskonzentrationen werden in w / w Einheiten gemessen. Alle Dichten und Schmelz- oder Siedetemperaturen nehmen einen atmosphärischen Druck von ~ 100 kPa an. Die folgenden Schritte beschreiben die Herstellung einer 35% igen w / w-Glycerinlösung. Das gleiche Verfahren kann für andere Konzentrationen und gelöste Stoffe verwendet werden.
- Für jeden gelösten Stoff und jede Konzentration von Interesse schätzt man die erforderliche gelöste Masse grob ab, um die gewünschte Endkonzentration ( z. B. zwischen 25% G / G und 100% G / G) für ein Gesamtlösungsvolumen, V tot = 10 ml Lösungsvolumen zu erhalten . Beispielsweise beträgt für eine 35% ige G / G Glycerinlösung ( ρ s = 1,26 g / ml) die gelöste Masse m s :
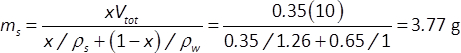
Wobei x der gelöste Massenanteil (0,35) und ρ w = 1 g / mL die Dichte von Wasser ist. - Legen Sie ein 15-ml-Zentrifugenröhrchen (oder einen anderen volumenkalibrierten wasserundurchlässigen Behälter) auf die PfanneEiner analytischen Mikrowaage. Die gewünschte Masse des gelösten / kryoschutzmittels ( z. B. 3,77 g Glycerin für eine 35% ige w / w Lösung) in das Röhrchen geben und die eigentliche gelöste Masse aufzeichnen.
- Füge hochreines (> 18 MΩ) deionisiertes Wasser hinzu, um die Gesamtmasse auf 10,0 g zu bringen
- Vorbereiten des Behälters für 30 s (für flüssige gelöste Stoffe) oder 5 min (für feste gelöste Stoffe), bis die Lösung optisch homogen ist.
- Messen und Aufzeichnen der Endmasse der Lösung. Den Behälter mit einer luftdichten Kappe abdichten und bei konstanter Temperatur (293-298 K) aufbewahren.
2. Vorbereitung der Probenkühlkammer
- Legen Sie die unten beschriebene Versuchsapparatur in ein Gehäuse und fließen Sie trockene Luft (> 5% relative Feuchtigkeit (rh)) in das Gehäuse.
HINWEIS: Das Gehäuse kann ein einfacher Metallrahmen mit seiner Oberseite und drei Seiten versiegelt mit klarem Plastikblatt und mit experimentellem Zugang über eine vierte Seite bedeckt mit flexibler Plastikplatte sein. TragenGesichtsschilde und Ganzkörperabdeckung, um die vom Experimentator eingeführte Feuchtigkeit zu minimieren. Feuchtigkeitskondensation und Eisbildung können auf kryogene Temperaturdichtemessungen auf mehrere Weisen stören und müssen daher minimiert werden. - Legen Sie eine Scheibe aus Neopren-Gummi auf den Boden eines 4,5-l-Glas-Dewar-Kolbens, um den Dewar-Kolben vor Beschädigung zu schützen.
- Setzen Sie vorsichtig eine Kupferkammer mit hoher Wärmeleitfähigkeit (ein Hohlzylinder mit einem versiegelten Boden) in den Kolben ein, bis er auf der Gummischicht aufliegt. Die von der Kammer zu den Dewarwänden nach außen ragenden Streben so einstellen, dass die Kammer zentriert ist und keine Neigung hat zu schaukeln.
HINWEIS: Der Dewar-Kolben wird flüssigen Stickstoff halten, und die viel kleinere Volumen-Kupferkammer hält eine flüssige N 2 -Ar-Mischung. Der flüssige Stickstoff liefert ein Thermalbad, das die Kupferkammer und deren Inhalt bei einer konstanten Temperatur von 77 K aufrechterhält und die Siede- und Verdunstungsverluste in der Kammer verringert. Die Kammer' s kleiner Durchmesser unterdrückt Oberflächenwellen, die mit Auftriebsmessungen interferieren können, und hilft, die Flüssigkeit in der Kammer vor Frost und Eis zu isolieren, die an anderer Stelle in der Vorrichtung gebildet werden. - Setzen Sie den Auslass eines Gasrohres mit trockenem N 2 -Gas, das bei ~ 2 L / min bis zum Boden der Kupferkammer fließt, und spülen Sie die Kammer der feuchten Luft.
- Langsam gießen Sie flüssigen Stickstoff in den Dewar-Kolben, außerhalb der Kupferkammer, so dass Zeit für Stickstoff abkochen.
HINWEIS: Der endgültige Füllstand, nachdem das Kochen aufgehört hat, sollte innerhalb von ca. 4 cm der Oberseite der Kupferkammer liegen. - Den äußeren Teil des Dewar-Kolbens mit einem ringförmigen Schaumdämmdeckel abdecken. Entfernen Sie das trockene N 2 -Gas-Spülrohr aus der Kupferkammer und stecken Sie es in eine passende Öffnung im Deckel ein.
HINWEIS: Die Kombination von N 2 -Gas aus dem Abkochen im Dewargefäß und aus dem Spülstrom drückt jede feuchte Luft aus und verhindert, dass sie kondensiert und kristallisiertN kalte Oberflächen. - Langsam gießen Sie flüssigen Stickstoff in die Kupferkammer. Der endgültige Füllstand, nachdem das Kochen aufgehört hat, sollte innerhalb von ca. 4 cm der Oberseite der Kupferkammer liegen.
- Legen Sie eine dünne, optisch transparente Plastikfolie über die zentrale Öffnung oder entlüften Sie den Deckel und reduzieren Sie den N 2 -Gasstrom auf ~ 0,2 l / min, so dass ein leichter Überdruck von N 2 -Gas in den Gasräumen oberhalb der kryogenen Flüssigkeiten bleibt.
HINWEIS: Solange kryogene Flüssigkeiten im Dewar und in der Kammer vorhanden sind, setzen Sie den N 2 -Gasfluss nach Bedarf fort, um diesen Überdruck aufrechtzuerhalten und zu verhindern, dass Feuchtigkeit in den Dewar eindringt und Eis bildet.
3. Bestimmung des Volumens und der Dichte der Testmasse bei T = 298 K und T = 77 K
- Bestimmen Sie die scheinbare Masse einer ~ 1 g, ~ 0,4 mL PTFE-Testmasse ( Tabelle der Materialien ) in Luft bei T = 298 K, indem Sie sie auf die Pfanne legenEiner kalibrierten analytischen Mikrowaage.
- Bestimmen Sie das Volumen V (298 K) der Testmasse bei T = 298 K mit einem Gas-Pyknometer oder durch Maßmessungen mit Bremssätteln. Bei der Verwendung von Maßmessungen muss die Prüfmasse eine einfache, präzise Form aufweisen (keine Verjüngungen oder abgerundete Ecken) und das Volumen des Durchgangslochs (für die Aufhängeleitung) bestimmt werden.
- Berechnen Sie die Masse m der Testmasse durch Korrigieren der gemessenen Scheinmasse für die Auftriebskraft, die durch Luft ausgeübt wird, wie folgt:
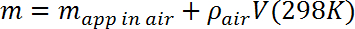
Wobei ρ Luft = 1,23 g / l (~ 0,1% Korrektur). - Legen Sie die Mikrowaage auf eine stabile Plattform ca. 10 cm über dem Dewar-Kolben und überprüfen Sie die Kalibrierung. Die Testmasse unter Verwendung einer 2 mil (50 μm) Monofilamentlinie, die vom Haken auf der Unterseite der Mikrowaage (für hängende Massenmessungen) und throu aufgereiht ist, aufhängenGh ein Loch in der Testmasse. Bestimmen Sie die scheinbare Masse in der Luft und vergleichen Sie mit der Messung in Schritt 3.3, korrigieren, wie benötigt für die Masse der Linie.
- Bestimmen Sie das Volumen V (77 K) der Testmasse bei T = 77 K, indem Sie seine scheinbare Masse in reinem flüssigem Stickstoff m m in LN2 messen. Senken Sie die Testmasse in den flüssigen Stickstoff in der Kupferkammer, bis sie vollständig untergetaucht ist. Wenn das Kochen aufgehört hat, messen Sie die scheinbare Masse.
HINWEIS: Wenn der flüssige Stickstoff in der Kupferkammer ruht und die Luftströme zwischen der Mikrowaage und der Flüssigkeitsoberfläche minimal sind, kann diese Masse auf mehr als ± 0,0002 g gemessen werden. - Schätzen Sie die schwimmende Kraft auf den untergetauchten Teil der Linie und überprüfen Sie, dass es im Vergleich zu Messfehlern klein ist.
- Berechnen Sie das Volumen und die Dichte der Testmasse bei 77 K mit der bekannten Masse m und der gemessenen Scheinmasse in LN2 bei 77 K, m app iN LN2, nach folgendem:
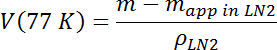
Wobei ρ LN2 ( (77 K) = 0,807 g / ml ist.
4. Vorbereitung der anfänglichen flüssigen N 2 -Ar-Mischung
- Durchfluss-Ar-Gas mit einer Durchflussrate von ~ 2 L / min durch ein gewickeltes Rohr zu seinem Auslass. Legen Sie das Spiralrohr auf die oberen Streben, die die Position der Kupferkammer stabilisieren, knapp oberhalb des flüssigen Stickstoffniveaus und unterhalb der Oberseite des Dewar. Kalt N 2 und Ar Gas entstehen über den kryogenen Flüssigkeiten, und Wärmeleitung, Konvektion und Strahlung kühlen den Schlauch und das Ar-Gas innerhalb.
- Nach dem Abkühlen des gewickelten Rohres für 5 min den Auslaß des Rohres in die Kupferkammer, mindestens 10 cm unterhalb der Oberfläche des flüssigen Stickstoffs. Dann decken Sie den Dewar mit dem ringförmigen Deckel und transparentem Blatt ab.
- Stellen Sie die Ar-Durchflussrate ein, bis die Ar-Blasen ansteigenVom Rohrauslaß bis zur Oberseite des flüssigen Stickstoffs. Dann reduzieren Sie die Durchflussmenge, bis sich die Blasen am Auslass bilden, aber erst vor dem Brechen der flüssigen Stickstoffoberfläche auflösen oder verflüssigen.
HINWEIS: Wenn die Ar-Konzentration in der Kupferkammer zunimmt, stellen Sie die Ar-Durchflussmenge regelmäßig ein, um die Blasenbildung zu erhalten. Wenn die Ar-Strömungsrate zu niedrig ist, kann das Ar im Inneren des Röhrchens einfrieren und den Fluss blockieren. - Fügen Sie flüssigen Stickstoff nach Bedarf hinzu, um sein Niveau im umgebenden Dewar beizubehalten. Eis entfernen, da es auf kalten Flächen ansammelt.
- Periodisch die Flüssigkeit mischen, indem man eine dünne ( z. B. 35 Mikrometer) kreisförmige Kupferfolie, die an einem dünnen Isolierstab befestigt ist, in die Kupferkammer einsetzt und sich langsam wie ein Kolben nach oben und unten bewegt. Dies verringert die Konzentrationsgradienten und die Tendenz, dass Ar aus der Lösung kristallisiert.
5. Messung und Einstellung der Dichte des anfänglichen N 2 -Ar-MixesTure
- Berechnen Sie die Zieldichte für die N 2 -Ar-Mischung durch Schätzen der T = 77 K-Dichte der zu messenden Probe, z. B. Messungen bei höheren Konzentrationen der nicht-wässrigen Komponente der Probe.
- Befestigen Sie die Testmasse mit der Monofilamentlinie an den Haken an der Unterseite der Mikrowaage-Messwanne, messen Sie ihre scheinbare Masse in der Luft und bestätigen Sie die Übereinstimmung mit der Messung in Schritt 3.1.
- Mischen Sie die N 2 -Ar-Lösung, um Konzentrations- und Dichtegradienten wie in Schritt 4.5 zu eliminieren.
- Prüfen Sie die Testmasse auf T = 77 K, indem Sie sie in den flüssigen Stickstoff außerhalb der Kupferkammer absenken. Heben Sie die Testmasse in die kalte Schicht aus Stickstoffgas oberhalb des flüssigen Stickstoffs auf, warten Sie, bis der restliche flüssige Stickstoff aus der Testmasse verdampft ist, und senken Sie dann die kalte, trockene Testmasse in die N 2 -Ar-Mischung, bis sie vollständig untergetaucht ist Innerhalb von 2 cm der flüssigen Oberfläche.
- Nachdem irgendwelche Siede- und Oberflächenwellen verschwunden sind, messen Sie die scheinbare Masse der Testmasse. Berechnen Sie die Lösungsdichte mit ihrer wahren Masse m und T = 77 K Volumen V (77K) aus Schritt 3.7 nach folgendem:
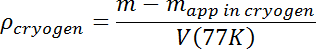
- Erhöhen Sie die Lösungsdichte durch Fließen von zusätzlichem Ar, bis die gewünschte Anfangsdichte erhalten ist. Proben Tropfen, die sinken kann leicht verloren gehen, so dass die Anfangsdichte sollte mindestens ein paar Prozent höher als die erwartete Proben-Dichte. Die Probe wird dann schwimmen, was es leichter macht, sie zu verfolgen, und die N 2 -Ar-Mischungsdichte muss dann nur noch durch Hinzufügen von Flüssigkeit N 2 nach unten eingestellt werden.
- Entfernen Sie die Ar Vorkühlung gewickelt Rohr und lassen Sie warm und trocken vor dem nächsten Gebrauch.
6. Kühlung Tropfen der Probenlösung
- Unmittelbar vor Tropfenabgabe und Kühlung wiederholen Sie Schritt 1.5 bis miX die Stickstoff / Argon-Kryogenflüssigkeit. Sei vorsichtig, keine Blasen einzuführen.
- Entfernen Sie die luftdichte Kappe des Probenröhrchens. Mit einer sauberen 1 mL Spritze bis zu 1 mL Lösung extrahieren und die Kappe austauschen. Bringen Sie eine 27 bis 33 G Nadel auf die Spritze, und drücken Sie dann eine kleine Menge von Probe durch die Nadel, um Luft und alle Rückstände aus früheren Abgabe zu vertreiben.
- Zwei Verfahren können verwendet werden, um Probentropfen in die N 2 -Ar-Mischung zu projizieren.
- Bei Proben mit großen nicht-wässrigen Komponentenkonzentrationen (> 45% G / G), die mit bescheidenen Abkühlgeschwindigkeiten verglast werden können, drücken Sie die Spritze leicht, um einen kleinen (250 μm bis 1 mm) Durchmesser zu verdrängen, ~ 10 nL bis 1 μL Tropfen Das von der Nadelspitze durch Oberflächenspannung hängt. Vorsichtig auf die Nadel klopfen, um den Tropfen in Richtung der flüssigen N 2 -Ar Mischung zu lösen und zu projizieren.
- Bei Proben, die eine schnellere Kühlung für die Verglasung erfordern, den Auslass eines Gasrohres an eine Vakuumerzeugung anschließenOder (durch Labordruckluft versorgt) im Gasraum oberhalb der flüssigen N 2 -Am-Mischung und sanft abnehmen die kalte Gasschicht, die sich bildet. Dies erhöht die Abkühlgeschwindigkeiten für kleine Proben 11 .
- Die Nadelspitze vorsichtig auf einen 25-75 μm dicken, klaren Polymerstreifen aufnehmen, um ein kleines Volumen (<10 nL, entsprechend einem Tropfendurchmesser <200 μm) der Probe abzugeben.
HINWEIS: Um die kleinsten, fast sphärischen und am leichtesten zu entfernenden Tropfen zu erhalten, den Streifen in einer hydrophoben Beschichtungslösung für 10 min einweichen und vor der Probenabgabe trocknen lassen. - Greifen Sie den Streifen mit einem befestigten Kunststoff oder Holzstab, und manuell tauchen Sie die Stange und den Streifen in die flüssige N 2 -Ar Mischung.
- Sobald der Tropfen verfestigt ist und das Kochen aufgehört hat, greifen Sie die Streifenkante gegenüber der Stange mit Pinzette. Biegen Sie den Streifen, halten Sie ihn in die Flüssigkeit N 2 -Ar eingetaucht, bis die Probe Tropfen weg und schwimmt, um die BrandungAs.
- Die Nadelspitze vorsichtig auf einen 25-75 μm dicken, klaren Polymerstreifen aufnehmen, um ein kleines Volumen (<10 nL, entsprechend einem Tropfendurchmesser <200 μm) der Probe abzugeben.
7. Beurteilung des Standes der Stichprobe
- Mit einem langen Arbeitsabstand (5-10 cm) Binokularmikroskop und heller, kühler Beleuchtung aus einer LED- oder Faseroptik-Beleuchtungseinrichtung sorgfältig den Tropfen untersuchen, während er in die Flüssigkeit N 2 -Ar eingetaucht wird. Verglaste Tropfen sollten klar erscheinen 12 , 13 . Ablehnen von Tropfen, die trübe oder trübe sind (wahrscheinlich mehr als eine Phase enthalten) und / oder die zeigen, dass optische Unvollkommenheiten einschließlich Risse (die mit Hohlräumen verbunden sein können, die die durchschnittliche Dichte ändern).
HINWEIS: Das Anstrich der Innenfläche der Kupferkammer, um einen schwarzen Hintergrund zu liefern, kann die Identifizierung von Probenunvollkommenheiten erleichtern.
8. Bestimmung der Dichte der Probe
- Der ausgegebene Tropfen wird anfänglich in der N 2 -Ar-Mischung schwimmen, sinken oder (selten) neutral sein.Schwimmende Tropfen können manchmal durch Oberflächenspannung, winzige Blasen oder haftende Eispartikel aufgehalten werden. Überprüfen Sie die gesamte Tropfenfläche mit dem Mikroskop. Verschieben Sie den Tropfen nach unten von der Flüssigkeitsoberfläche mit einem kleinen (2-3 mm Durchmesser, 10 cm langen) vorgekühlten Kunststoff oder Holzstab und beobachten Sie seine Reaktion.
- Wenn der Tropfen sinkt, erhöhen Sie die Dichte der Flüssigkeit N 2 -Ar mit dem Verfahren in Schritt 4, bis der Tropfen neutral oder schwimmt.
- Wenn der Tropfen schwimmt, verringern Sie die Dichte des flüssigen N 2 -Ar durch Zugabe von flüssigem Stickstoff unter Verwendung eines 1,8 ml-Kryovials. Bei großen anfänglichen Mischungsdichten (1,2-1,3 g / ml) ergibt sich durch Zugabe von N 2 in 1 mL-Inkrementen spürbare Dichteänderungen, die jedoch bei niedrigen Dichten (0,8-0,9 g / mL) auf 5 mL erhöht werden sollten. Die N 2 -Ar vorsichtig mischen (um den Probentropfen nicht zu verlieren), wobei die dünne perforierte Kupferfolie in der Kupferkammer auf- und abgesenkt wird.
- Nach jeder N 2 Addition, Verwenden Sie einen kleinen vorgekühlten Stab, um den schwimmenden Tropfen vorsichtig nach unten in die Flüssigkeit zu verschieben und seine Geschwindigkeit zu beobachten, wenn er zur Oberfläche zurückkehrt.
- Wenn die Lösungsdichte so eingestellt wurde, dass der Tropfen neutral zu sein scheint oder sehr langsam aufsteigt (<50 μm / s wird ~ 0,1% oder bessere Dichtegenauigkeit für Tropfen mit Volumina bis zu 50 pL sichergestellt), messen die N 2 - Ar-Gemischdichte, wie in Schritt 5 beschrieben. Fügen Sie dann zusätzliche Flüssigkeit N 2 hinzu, bis der Tropfen zuerst langsam zu sinken beginnt und die N 2 -Ar-Gemischdichte erneut mißt. Diese beiden Messungen liefern Grenzen für die Tropfendichte.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Dichtemessungen bei T = 77 K für keramische Tropfen von wässrigem Glycerin und Ethylenglykol gegenüber der Kryoschutzmittelkonzentration sind in Fig. 1A bzw. Fig. 1B gezeigt, und die entsprechende Änderung des spezifischen Volumens zwischen T = 298 K und 77 K, die vorher berechnet wurde Bestimmt T = 298 K Dichten, ist in Abbildung 2 dargestellt . Bei hohen Kryoschutzmittel...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die derzeitigen Geräte und Methoden, die vor allem von Studenten mit eingeschränktem Zugang zu Instrumentenbauwerkzeugen und Maschinen entwickelt wurden, liefern dennoch hochgenaue Dichtemessungen für einzelne Flüssigkeitstropfen von nur 50 pL. In dem Konzentrationsbereich nahe und über 50% w / w, wo kleine Abkühlgeschwindigkeiten ausreichen, um keramische Proben zu erhalten, stimmen die Dichten mit denen überein, die in früheren Messungen an Massenproben erhalten wurden. Extrapolationen der vorliegenden Dichten auf 0% ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben nichts zu offenbaren.
Danksagungen
Diese Arbeit wurde von der NSF unter der Auszeichnung MCB-1330685 unterstützt. DWM erkennt die Teilunterstützung von der Cornell University Molecular Biophysics Training Grant (NIH T32GM0082567) an.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Zentrifugenröhrchen | Falcon | 6029236 | 15 mL konisches Zentrifugenröhrchen |
| Glycerin, >99,5% | Sigma | G9012-100 mL | |
| Ethylenglykol, >99,8 % | Sigma | 324558-100 mL | |
| analytische Mikrowaage | Mettler | AE240 | Analysenwaage, 0,01 mg Auflösung, mit Haken am Boden zum Wiegen unterhalb der Waage |
| vortexer | Scientific Industries | SI-0236 | Vortex-Genie 2 |
| Gerätegehäuseeinfassung | Unistrüt | 1-5/8" Metallrahmen | 48" breit x 24" tief x 40" hoch |
| Gerätegehäuse Luftbarriere | durchsichtige Kunststofffolie | ||
| Neopren-Gummischeibe | 4" Durchmesser, 1/8" dicker | ||
| Dewargefäß | Scilogix Dilvac | SS333 | 4,5 Liter Dewargefäß mit Stahlgehäuse und Klemmdeckel |
| Kupferkammer | Dieses gefertigte Teil besteht aus einem Kupferrohr mit einem Durchmesser von 1,43" und einer Wandstärke von 0,017" mit einer massiven zylindrischen Kupferbasis, die gelötet ist, um ein Ende abzudichten. Der Kupfersockel ist 0,87" hoch und die Gesamthöhe der Kammer beträgt 7". | ||
| Stickstoffgas | Airgas | NI HP300 | 99,998 % reines N2-Gas |
| Argongas | Airgas | AR HP300 | 99,998 % reines Ar-Gas-Rotameter |
| Omega | FL3692ST | 2,52 l/min max. Durchflussrate | |
| Schaumisolierdeckel | Dieses Teil besteht aus 4 lb/ft<>sup3 vernetztem Polyethylenschaum (geliefert von Technifab, 1355 Chester Industrial Parkway, Avon, OH) und hat einen Außendurchmesser von 2,42" und einen Innendurchmesser von 1,52" und eine Dicke von 0,79". | ||
| PTFE-Prüfmasse | Dieses gefertigte Teil ist ein Zylinder mit einem Durchmesser von 0,246" und einer Höhe von 0,580" mit einem Loch mit einem Durchmesser von 0,060", das senkrecht zur Zylinderachse verläuft und diese ~0,10" von einem Ende entfernt schneidet. | ||
| Mikrowaagen-Plattform | Unistrut | 1-5/8" Metallrahmen | 11" breit x 24" lang x 24" hoch rechteckiger Rahmen mit einem oberen Aluminiumblech mit einem Loch für das Monofilament und hängende Testmasse |
| 2 mil (50 um) Monofilschnur | Berkley | NF1502-CM | Nanofil Angelschnur |
| Argon-Vorkühlspirale | Schlauch VWR | 60985-512 | 1/8" ID x 1/4" AD PVC-Schlauch |
| Perforierter Kupferfolienmischer | mit einem Durchmesser von 1,4 Zoll und einer Dicke von 35 Mikrometern, geschnitten aus 1 Unze / ft<> < / Sup> Kupferblech und mit einer Ahle oder einem anderen scharfen spitzen Werkzeug mit Löchern versehen. Einen starren, wärmeisolierenden Stab (Kunststoff oder Holz) mit einem Durchmesser von 1-2 mm in die Mitte einführen und bei Bedarf mit Epoxidharz fixieren. | ||
| Spritze | BD | 309628 | 1 mL Luer-Lok Spitze |
| Spritze Vakuumerzeuger | Gast | VG-015-00-00 | Druckluft Venturi einstufiger Vakuumerzeuger |
| hydrophobes Beschichtungsspray | RainX | 620036 | Kunststoff wasserabweisend |
| Stereomikroskop mit langer Brennweite | Bausch und Lomb Stereozoom 6 | 0,67-4 x Zoom Pod mit 20X Okularen, 10 cm Arbeitsabstand& nbsp; | |
| LED-Ringbeleuchtung | Amscope | LED144S | |
| LED-Spotbeleuchtung | Newhouse Lighting | NHCLP-LED | 3W LED-Schwanenhals-Klemmlampe |
| 1,8 ml Kryofläschchen | Nunc | V7634-500EA | Jedes Kryofläschchen mit 1,8 oder 2 mL ist ausreichend |
Referenzen
- Fahy, G. M., Wowk, B. Principles of Cryopreservation by Vitrification. Cryopreservation and Freeze-Drying Protocols. , 21-82 (2015).
- Nagy, Z. P., Nel-Themaat, L., Chang, C. -C., Shapiro, D. B., Berna, D. P. Cryopreservation of eggs. Human Fertility: Methods and Protocols. , 439-454 (2014).
- Kriminski, S., Caylor, C. L., Nonato, M. C., Finkelstein, K. D., Thorne, R. E. Flash cooling and annealing of protein crystals. Acta Cryst Sect D. 58 (3), 459-471 (2002).
- Juers, D. H., Matthews, B. W. Reversible lattice repacking illustrates the temperature dependence of macromolecular interactions. J Mol Biol. 311 (4), 851-862 (2001).
- Juers, D. H., Matthews, B. W. Cryo-cooling in macromolecular crystallography: advantages, disadvantages and optimization. Q Rev Biophys. 37 (2), 105-119 (2004).
- Alcorn, T., Juers, D. H. Progress in rational methods of cryoprotection in macromolecular crystallography. Acta Cryst Sect D. 66 (4), 366-373 (2010).
- Warkentin, M., Sethna, J., Thorne, R. Critical Droplet Theory Explains the Glass Formability of Aqueous Solutions. Phys Rev Lett. 110 (1), 15703(2013).
- Kriminski, S., Kazmierczak, M., Thorne, R. E. Heat transfer from protein crystals: implications for flash-cooling and X-ray beam heating. Acta Cryst Sect D. 59 (4), 697-708 (2003).
- Loerting, T., Bauer, M., Kohl, I., Watschinger, K., Winkel, K., Mayer, E. Cryoflotation: Densities of amorphous and crystalline ices. J Phys Chem B. 115 (48), 14167-14175 (2011).
- Shen, C., Julius, E. F., Tyree, T. J., Moreau, D. W., Thorne, R. E. Thermal contraction of aqueous glycerol and ethylene glycol solutions for optimized protein-crystal cryoprotection Thermal contraction of aqueous glycerol and ethylene glycol solutions for optimized protein-crystal cryoprotection. Acta Cryst Sect D. 72 (6), 742-752 (2016).
- Warkentin, M., Berejnov, V., Husseini, N. S., Thorne, R. E. Hyperquenching for protein cryocrystallography. J Appl Cryst. 39 (6), 805-811 (2006).
- McFerrin, M. B., Snell, E. H. The development and application of a method to quantify the quality of cryoprotectant solutions using standard area-detector X-ray images. J Appl Cryst. 35 (5), 538-545 (2002).
- Chinte, U., Shah, B., DeWitt, K., Kirschbaum, K., Pinkerton, A. A., Schall, C. Sample size: An important parameter in flash-cooling macromolecular crystallization solutions. J. Appl. Cryst. 38 (3), 412-419 (2005).
- Bosart, L. W., Snoddy, A. O. Specific gravity of glycerol. Ind Eng Chem. 20 (12), 1377-1379 (1928).
- Rodrigues, M., Francesconi, A. Z. Experimental study of the excess molar volumes of binary and ternary mixtures containing water + (1,2-ethanediol, or 1,2-propanediol, or 1,3-propanediol, or 1,2-butanediol) + (1-n-butyl-3-methylimidazolium bromide) at 298.15 K and atmospheric pressure. J Solution Chem. 40 (11), 1863-1873 (2011).
- Berejnov, V., Husseini, N. S., Alsaied, O. A., Thorne, R. E. Effects of cryoprotectant concentration and cooling rate on vitrification of aqueous solutions. J Appl Cryst. 39 (2), 244-251 (2006).
- Meisburger, S. P., Warkentin, M., et al. Breaking the Radiation Damage Limit with Cryo-SAXS. Biophys J. 104 (1), 227-236 (2013).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
