Diese Studie stellt eine Technik für die Isolierung von Neuronen aus WT neonatalen Mäusen vor. Es erfordert die sorgfältige Sezierung des Rückenmarks aus der neonatalen Maus, gefolgt von der Trennung von Neuronen aus dem Rückenmarksgewebe durch mechanische und enzymatische Spaltung.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Wirbelsäule Neuronen Isolierung und Kultur aus neonatalen Mäusen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Wir stellen ein Protokoll für die Isolierung und Kultur der Rückenmark Neuronen. Die Neuronen werden aus neonatalen C57BL / 6-Mäusen gewonnen und sind am postnatalen Tag 1-3 isoliert. Ein Mausstreu, in der Regel 4-10 Welpen aus einem Zuchtpaar geboren, ist für ein Experiment gesammelt, und Wirbelsäule werden einzeln von jeder Maus nach Euthanasie mit Isofluran gesammelt. Die Wirbelsäule wird ausgeschnitten und dann wird das Rückenmark aus der Säule entnommen. Die Wirbelsäule werden dann gehackt, um die Oberfläche der Abgabe für eine enzymatische Protease zu erhöhen, die es ermöglicht, dass die Neuronen und andere Zellen aus dem Gewebe freigesetzt werden. Trituration wird dann verwendet, um die Zellen in Lösung freizusetzen. Diese Lösung wird anschließend in einem Dichtegradienten fraktioniert, um die verschiedenen Zellen in Lösung zu trennen, wodurch Neuronen isoliert werden können. Etwa 1-2,5 x 10 6 Neuronen können aus einer Wurfgruppe isoliert werden. Die Neuronen werden dann auf mit Klebstoff beschichteten Wells ausgesätRs, die für ein angemessenes Wachstum und Reifung zu ermöglichen. Die Neuronen dauern ca. 7 Tage, um die Reife im Wachstums- und Kulturmedium zu erreichen und können danach zur Behandlung und Analyse verwendet werden.
Einleitung
Das Verständnis der Rückenmarkpathologie erfordert die Verwendung verschiedener Modelle, sowohl auf makroskopischer als auch auf mikroskopischer Ebene. Große und kleine Tiermodelle 1 , 2 , 3 werden für in vivo Untersuchungen von Rückenmarkserkrankungen und Verletzungen verwendet. Während das Studium dieser Probleme in vivo hat seine Verdienste, ist die Analyse des Rückenmarks auf ganze Rückenmark-Homogenat oder Gewebe-Abschnitte 4 begrenzt . Dies schafft eine gewisse Unklarheit beim Versuch, spezifische Reaktionen und Ziele im Rückenmark unter seinen residenten Neuronen und umgebenden Glia zu isolieren. Die zunehmende Verfügbarkeit von genetisch manipulierten Mäusen ermöglicht detailliertere Untersuchungen der Biologie auf zellulärer und molekularer Ebene. So wird hier ein neonatales Mausmodell verwendet, das die Untersuchung der einzigartigen Eigenschaften und der Biologie der Rückenmark-Neuronen in vitro ermöglicht .
Die Isolierung und Aufrechterhaltung von Neuronen in vitro ist nicht besonders einfach. Es gibt eine relative Häufigkeit von Techniken für die Neuronisolation aus dem kortikalen Gewebe von adulten Nagetieren, die in einer beträchtlichen Anzahl von isolierten Neuronen ( dh Millionen) 5 , 6 , 7. Im Gegensatz dazu ist die Ausbeute an Neuronen aus dem Rückenmarkgewebe geringer, 8 , 9 , 10 , zum Teil aufgrund der geringeren Gewebemasse. Darüber hinaus gibt es bei Mäusen eine relative Mangel an Techniken zur Isolierung von Neugeborenen Rückenmarksneuronen und bestehende Methoden sind durch niedrigere Neuronenausbeuten ( dh Hunderte) 9 oder mühsame und ressourcenschonende Techniken begrenzt, die die Isolierung von embryonalen Mäusen erfordern 10 .In diesem Protokoll, wirVerwenden Sie eine Technik, die die kosten- und ressourcenwirksame Isolierung einer beträchtlichen Anzahl von Neuronen aus den Rückenmarken von Neugeborenen ermöglicht. Wie es bei bisher veröffentlichten Techniken üblich ist, verwenden wir Papain als enzymatische Protease und erlauben die Freisetzung von Neuronen aus dem Rückenmarksgewebe 5 , 6 . Darüber hinaus verwenden wir einen Dichtegradienten für die raffinierte Zelltrennung, der sich bisher als wirksam erwiesen hat 6 , 10 . Während das Medium, in dem die Zellen inkubiert werden, in unserer Erfahrung variieren kann und wie bereits veröffentlicht 11 , ergänzt sich die Ergänzung mit frischem B27-Kulturmedium-Supplement als kritisch für die Neuron-Langlebigkeit. Die Neuronen sind typischerweise für bis zu 10 Tage lebensfähig, so dass eine Behandlung durchgeführt werden kann.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Die Pflege und Behandlung von Tieren in diesem Verfahren wurde in Übereinstimmung mit den Richtlinien des Institutional Animal Care and Use Committee an der University of Colorado durchgeführt.
1. Vorbereitung von Lösungen
- Bereiten und lagern Sie alle Lösungen bei geeigneten Temperaturen, wie in Tabelle 1 gezeigt .
2. Beschichtungsbrunnen und -rutschen
HINWEIS: Neuronen haften nicht gut an Kunststoff- oder Glasoberflächen.
- Einen Tag vor der Isolierung der Neuronen beschichten die Vertiefungen einer sterilen 24-Well-Kulturplatte mit 0,5 ml Poly-D-Lysin (PDL, Tabelle 2 ) und lassen sie in eine laminare Strömungshaube O / N.
HINWEIS: Die bevorzugte Methode besteht darin, Platten mit 24 Vertiefungen zu verwenden und nur die Mittelbrunnen zu beschichten, da die Verdampfung von den peripheren Vertiefungen eher beschleunigt wird und zu inkonsistenten Ergebnissen führt. Zusätzlich können Glasscheiben in den Brunnen vor dem T platziert werdenO Beschichtung. Die Neuronen werden an den beschichteten Glasscheiben befestigt und können später zur weiteren mikroskopischen Bildgebung entfernt werden . - Am Tag der Isolierung, entfernen Sie die PDL aus den Brunnen. Mit einem sterilen Wasser für einige Minuten waschen, bevor das restliche Wasser entfernt und 1 h lang getrocknet wird (siehe unten).
- Nach dem Trocknen die Folien mit Laminin beschichten ( Tabelle 2 ).
HINWEIS: Etwa 10 & mgr; l Laminin (10 & mgr; g / & mgr; l) reichen aus, um jede Vertiefung einer sterilen 24-Well-Platte zu beschichten. Dies wird mit 340 μl Medium (Gesamtvolumen: 350 μL) gemischt, um den gesamten Brunnen zu bedecken. Lassen Sie diese für 2 h bei RT in einer Kulturhaube sitzen und dann vor dem Beschichten der Zellen abspülen.
3. Ernten von Wirbelsäulen
HINWEIS: Alle Instrumente sollten für die Sterilität autoklaviert werden (135 ° C und 30 psi für 4 x 7 min Zyklen).
- Euthanisieren Sie 1-3 Tage alte C57BL / 6 Maus-Welpen in einer Kammer mit Isofluran. Warte ab30 s nach der Beendigung der Bewegung und kneifen das Bein, um einen Mangel an Antwort zu bestätigen.
- Trennen Sie den Kopf vom Körper mit Schere, mit Welpen in der Bauchlage.
- Stabilisieren Sie die Hinterbeine oder Schwanz und Arme auf der Prozedur Tabelle, mit dorsalen Seite zum Benutzer.
- Schneiden Sie die Haut mit einer gebogenen Irisschere ab.
- Schneiden Sie das Rückenmark aus dem Lendenbereich gerade über die Hüften und fahren Sie fort, beide Seiten des Thorax zu schneiden, um es vom Körper zu trennen.
HINWEIS: Dies erfordert die sorgfältige Sezierung des Rückenmarks von viszeralen Organen, um unbeabsichtigte Schäden an anderen Organen zu vermeiden ( Abbildung 1a ). - Nach 10 Sekunden in 3 x 10 cm Petrischalen, die 5 ml 0,2 μm Filter-sterilisierte Phosphat-gepufferte Saline (PBS) enthalten, um überschüssiges Gewebe zu entfernen, abwaschen.
- Setzen Sie eine 22 G-Nadel und Spritze mit 5 ml Filter-sterilisiertem PBS in das kaudale Ende der Wirbelsäule und bündig kranial, so dass die Schnur tO Ausfahrt in eine vierte Petrischale ( Abbildung 1b ).
- Sammle das Rückenmark in einem 15-ml-Röhrchen mit 5 ml HABG ( Tabelle 1 ) auf Eis. Achten Sie darauf, dass Sie das Rückenmark nicht zerkleinern.
- Wiederholen Sie die Schritte 3.1-3.8 für jeden Welpen im Wurf.
HINWEIS: Im Idealfall sollte dieser Vorgang weniger als 30 Minuten pro Rückenmark dauern, um eine gesunde Neuronisolation zu gewährleisten.
4. Neuronen isolieren
HINWEIS: Der folgende Schritt sollte in einer laminaren Strömungshaube durchgeführt werden. Vertrautheit mit der grundlegenden sterilen Technik wird erwartet.
- Tissue Mincing
- Nehmen Sie die Röhre mit den Rückenmark und schütteln Sie leicht, um das Gewebe zu suspendieren.
- Gießen Sie das Gewebe aus dem Röhrchen in eine 60 mm Glas Petrischale und würfeln Sie mit einer Rasierklinge, um feine Stücke ~ 0,5 mm Größe zu schaffen.
- Übertragen Sie das Gewebe mit einer breitlochigen Pipette in ein 15-ml-Röhrchen mit 5 ml HABG.
- Legen Sie es in ein30 ° C Wasserbad für 30 min, damit die Zellen bei dieser Temperatur äquilibrieren können. Halten Sie die Zellen auf einen Shaker gerade genug, damit sie in der Flüssigkeit suspendiert werden können.
HINWEIS: Dieser Schritt wird durchgeführt, um zu vermeiden, dass die Zellen bei der Übertragung von Eis auf das Verdauungsmedium geschockt werden. Das Halten der Zellen bei 30 ° C hilft, den Zelltod zu verringern, der mit einem ansonsten erhöhten Stoffwechsel bei 37 ° C verbunden ist.
- Bereiten Sie das Verdauungsmedium vor ( Tabelle 1 ).
- Den Dichtegradienten vorbereiten (Tabelle 1).
- Bereiten Sie jede der 4 Schichten in 4 separaten 15-ml-Röhrchen vor, wie in Tabelle 1 beschrieben .
- Füge 1 ml aus jeder Schicht in ein neues 15-ml-Röhrchen. Beginnen Sie mit der Schicht 1 an der Unterseite und folgen Sie nacheinander, bis die Schicht 4 an der Spitze erreicht ist. Vermeiden Sie es, die Schichten beim Hinzufügen zu stören.
- Waschen Sie die PDL-beschichteten Platten aus Schritt 2.2. Waschen Sie mit sterilem Wasser für ein paar Minuten, bevor Sie restliches Wasser entfernen undSo dass sie für 1 h trocknen lassen.
- Übertragen Sie das Gewebe auf das Verdauungsmedium.
- Entfernen Sie das Gewebe-haltige Röhrchen aus dem Shaker-Wasserbad bei 30 ° C und lassen Sie es für einige Minuten absetzen.
- Entfernen Sie das Verdauungsmediumschlauch aus dem 37 ° C Wasserbad und saugen Sie es in eine Leur-Lock-Spritze.
- Absaugen Sie die überschüssige HABG aus dem Gewebe enthaltenden Rohr.
- Verwenden Sie auf der Spritze einen Leur-Lock-0,2 μm-Filter, um dem Gewebe enthaltenden Röhrchen ein Verdauungsmedium zuzusetzen.
- Legen Sie den Schlauch in ein 30 ° C Wasserbad für 30 min. Halten Sie die Zellen gerade genug schütteln, damit sie in der Flüssigkeit suspendiert werden können.
HINWEIS: Es ist wichtig, die Zellen nicht zu lange im Verdauungsmedium zu halten oder die Temperatur zu hoch zu lassen, was zu einer übermäßigen Verdauung führen kann und dazu führt, dass das Gewebe in einer gallertartigen Mischung suspendiert wird.
- Während dieser Periode das Laminin wie in Schritt 2.3 beschichten.
- Trituration durchführen ( dh die Zellen vom Gewebe trennen).
- Entfernen Sie das Röhrchen aus dem 30 ° C Wasserbad und lassen Sie es für ein paar Minuten absetzen.
- Aspirate überschüssiges Verdauungsmedium.
- Das Gewebe in 2 ml HABG suspendieren.
- Mit einer schmalen Bohrpipette 10x für 45 s triturieren.
HINWEIS: Dies ist wahrscheinlich der einzige entscheidende Schritt und kann den Ertrag erheblich senken, wenn nicht richtig gemacht.- Sauge das Gewebe in die Pipette und leere sofort den Inhalt zurück.
- Vermeiden Sie die Einführung von Luft, da es die lebensfähige Ausbeute deutlich verringern wird.
HINWEIS: Die ideale Pipette ist eine 9-Zoll-Glaspipette, die Spitze der Pipette sollte feuerpoliert werden, um raue Oberflächen zu glätten, sie sollte dann durch Platzierung in einer 1: 20-Lösung von Dichlordimethylsilan (DMDCS) in Chloroform und O / N. Die Pipette sollte dann entfernt und an der Luft getrocknet werdenFür die Sterilisation autoklaviert werden.
Achtung: DMDCS und Chloroform sind leicht entflammbar und die Silikonisierung sollte in einer Dunstabzugshaube durchgeführt werden.
- Aspirieren Sie die Top 2 ml Überstand und legen Sie sie in eine neue 15-ml-Röhre mit der Aufschrift "Sammlung".
- Wiederholen Sie die Schritte 4.7.3-4.7.5 zwei weitere Zeiten (das Zellsammelröhrchen sollte 6 ml am Ende haben).
- Langsam den Sammelrohrinhalt in das in Schritt 4.2 hergestellte Gradientenrohr übertragen, wodurch die Störung des Gradienten vermieden wird.
- An diesem Punkt entfernen Sie das zuvor hergestellte neurobasale Medium ( Tabelle 1 ) aus dem Kühlschrank und lassen Sie es in einem 37 ° C Bad warm werden.
- Reinige die Neuronen.
- Das Gradientenrohr für 15 min bei 800 xg und 22 ° C zentrifugieren.
- Sammeln Sie die gewünschte Schicht (en) mit einer Pipette ( Abbildung 2 ) und legen Sie sie in ein neues 15-ml-Röhrchen. Für das hochreine NeuroN Isolierung ( dh > 90%), sammeln Schicht 3. Für mehr Ausbeute mit weniger Reinheit ( dh > 70-80%) sammeln Sie die Schichten 2 & 3.
- Verdünnen Sie den Dichtegradienten durch Zugabe von 5 ml HABG zu den neu gesammelten Schichten.
- Zentrifugieren bei 200 xg für 2 min bei 22 ° C.
- Den Überstand verwerfen, in 5 ml HABG erneut suspendieren und das Pellet zusetzen, um die Zellen zu suspendieren.
- Zentrifugieren bei 2 min 200 xg bei 22 ° C.
- Den Überstand verwerfen, in 3 ml Neurobasalmedium resuspendieren und das Pellet auffüllen, um die Zellen zu resuspendieren.
- Zähle die Zellen.
- Nehmen Sie 10 μl der Lösung, jetzt mit Zellen im neurobasalen Medium, und mischen mit 10 μl Trypanblau.
- 10 μl dieser Mischung in eine Glaszählkammer geben.
- Mit einer Standard-Glaszählkammer zählen die Anzahl der Zellen in jedem der vier 4 x 4 Quadranten. Fügen Sie alle Zellen gezählt (n), multiPly durch 2 (Verdünnungsfaktor), teilen sich mit 4 (Anzahl der gezählten Quadranten), multiplizieren mit 3 (Volumen des neurobasalen Mediums) und multiplizieren mit 10 4 , um die Konzentration der Zellen in Zellen / ml zu erhalten.
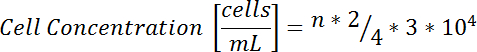
- Samen die Zellen auf Kulturplatten
- Die Zellsuspension auf 300.000 Zellen in 1 ml Neurobasalmedium verdünnen.
HINWEIS: Basierend auf der Konzentration der in den obigen Schritten erhaltenen Zellen wird zusätzliches neurobasales Medium zugegeben, um eine Endkonzentration von 3 · 10 & sup5; Zellen / ml zu erhalten. Die Gleichung ist C 1 V 1 = C 2 V 2 , wobei C 1 die Anfangskonzentration der aus der Ernte gewonnenen Zellen ist; V & sub1; ist 3 ml; Und C & sub2; ist 3 · 10 & sup5; Zellen / ml, wie oben diskutiert. Die Gleichung ist für V 2 gelöst. Fügen Sie das Volumen des neurobasalen Mediums hinzu, das notwendig ist, um das Gesamtvolumen der Zellen in Lösung gleich zu machenV 2 - Schütteln Sie sanft, um die Zellen in Lösung zu verteilen und fügen Sie 1 ml zu jeder Vertiefung in den beschichteten 24-Well-Platten hinzu.
- Die Zellsuspension auf 300.000 Zellen in 1 ml Neurobasalmedium verdünnen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Mit dieser Technik erlaubt ein einzelner Wurf (4-10 Welpen) die Isolierung von 1-2,5 10 6 Neuronen, die für die Aussaat auf Kulturplatten geeignet sind. Typischerweise werden 4-8 Vertiefungen in der oben erwähnten Konzentration ( dh 300.000 Zellen / ml) ausgesät. Abbildung 3 zeigt das Auftreten von Neuronen in dieser Konzentration nach einer Woche in der Kultur bei der Nieder- ( a ) und der Hoch- ( b ) Ve...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Diese Technik ermöglicht die zuverlässige Kultur der Rückenmark Neuronen. Sobald die Technik erreicht ist, dauert es ca. 3,5 Stunden. Wir konnten die Isolierung von Neuronen aus 2 getrennten Würfen (16 Mäuse insgesamt) in ca. 4 h durchführen. Der entscheidende Schritt in der Machbarkeit ist es, die Rückenmarke von den Mäusen kompetent zu extrahieren. Die Ausbeute ermöglicht das Plattieren von mehreren Vertiefungen und die Fähigkeit, die Neuronen unter verschiedenen Bedingungen zu testen. Wir konnten die Neuronen nach de...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Angaben.
Danksagungen
Die Autoren haben keine Anerkennung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Hibernate A Medium - 500 mL | Thermo-Fisher | A1247501 | https://www.thermofisher.com/order/catalog/product/A1247501 |
| Hibernate A Minus Calcium - 500 mL | Brainbits | HA-Ca | http://www.brainbitsllc.com/hibernate-a-minus-calcium/ |
| Glutamax 100X - 100 mL | Thermo-Fisher | 35050061 https://www.thermofisher.com/order/catalog/product/35050079 | |
| B27 Supplement 50X - 10 mL | Thermo-Fisher | 17504044 | https://www.thermofisher.com/order/catalog/product/17504044 |
| Papain, lyophilisiert - 100 mg | Worthington | LS003119 | http://www.worthington-biochem.com/pap/cat.html |
| Neurobasal A Medium - 500 mL | Thermo-Fisher | 10888022 https://www.thermofisher.com/order/catalog/product/10888022 | |
| Penicillin-Streptomycin (10.000 U/ml) | Thermo-Fisher | 15140122 | https://www.thermofisher.com/order/catalog/product/15140122 |
| Poly-D-Lysin (PDL) Hydrobromid - 5 mg | Sigma-Aldrich | P6407-5MG | http://www.sigmaaldrich.com/catalog/product/sigma/p6407?lang=en®ion=US |
| Maus Laminin - 1 mg | Thermo-Fisher | 23017015 | https://www.thermofisher.com/order/catalog/product/23017015 |
| Trypanblau - 20 mL | Sigma-Aldrich | T8154-20ML | http://www.sigmaaldrich.com/catalog/product/sigma/t8154?lang=en®ion=US |
| OptiPrep Density Gradient Medium - 250 mL | Sigma-Aldrich | D1556-250ML | http://www.sigmaaldrich.com/catalog/product/sigma/d1556?lang=en®ion=US |
| Dichlordimethylsilan ( DMDCS, Sigma Silicoat) | Sigma-Aldrich | 440272-100ML | http://www.sigmaaldrich.com/catalog/product/aldrich/440272?lang=en®ion=US |
| Chloroform | Sigma-Aldrich | 288306-1L | http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion=US |
| Glaspipette - 9" | Sigma-Aldrich | 13-678-20C | http://www.sigmaaldrich.com/catalog/product/sigma/cls7095d9?lang=en®ion=US |
| Pipettenbirne - 5 mL | Sigma-Aldrich | Z186678-3EA | http://www.sigmaaldrich.com/catalog/product/aldrich/z186678?lang=en®ion=US&cm_sp=Insite-_-prodRecCold_xviews-_-prodRecCold10-1 |
| MARKE® Petrischale, Glas - 60 x 15 mm | Sigma-Aldrich | BR455717-10EA | http://www.sigmaaldrich.com/catalog/product/aldrich/br455717?lang=en®ion=US |
| Sterile 24-Well-Zellkulturplatte | Sigma-Aldrich | M8812-100EA | http://www.sigmaaldrich.com/catalog/product/sigma/m8812?lang=en®ion=US |
| Hausser Hämazytometer (Zählkammer aus Glas) | Fischer Scientific | 02-671-6 | https://www.fishersci.com/shop/products/hausser-bright-line-phase-hemacytometer-hemacytometer/026716 |
| Glass Slides - 12 mm steriles Deckglas - unbeschichtet | Neuvitro | GG-12-1.5-Pre | http://www.neuvitro.com/german-coverslip-12mm-diameter.htm |
| NeuN Rabbit Monoklonaler Antikörper - 100 & micro; L | Abcam | ab177487 | Nach Fixierung in Paraformaldehyd (PFA) und Blockierung mit 5 % BSA wurden Zellen auf einem 12 mm Deckglas in dem 1:200 verdünnten Antikörper für 18 h in 4 ° inkubiert; C |
| MAP-2 Maus Monoklonaler Antikörper - 50 & Mikro; L | Abcam | ab11267 | Nach Fixierung in Paraformaldehyd und Blockierung mit 5 % BSA wurden Zellen auf einem 12 mm Deckglas in dem 1:500 verdünnten Antikörper für 18 h in 4 & deg inkubiert; C |
Referenzen
- Qayumi, A. K., et al. Animal model for investigation of spinal cord injury caused by aortic cross-clamping. J Invest Surg. 10 (1-2), 47-52 (1997).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Taira, Y., Marsala, M. Effect of proximal arterial perfusion pressure on function, spinal cord blood flow, and histopathologic changes after increasing intervals of aortic occlusion in the rat. Stroke. 27 (10), 1850-1858 (1996).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Ahlemeyer, B., Baumgart-Vogt, E. Optimized protocols for the simultaneous preparation of primary neuronal cultures of the neocortex, hippocampus and cerebellum from individual newborn (P0. 5) C57Bl/6J mice. J Neurosci Methods. 149 (2), 110-120 (2005).
- Brewer, G. J., Torricelli, J. R. Isolation and culture of adult neurons and neurospheres. Nat Protoc. 2 (6), 1490-1498 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain Res. 126 (3), 397-425 (1977).
- Graber, D. J., Harris, B. T. Purification and culture of spinal motor neurons from rat embryos. Cold Spring Harb Protoc. 2013 (4), 319-326 (2013).
- Anderson, K. N., Potter, A. C., Piccenna, L. G., Quah, A. K., Davies, K. E., Cheema, S. S. Isolation and culture of motor neurons from the newborn mouse spinal cord. Brain Res Prot. 12 (3), 132-136 (2004).
- Gingras, M., Gagnon, V., Minotti, S., Durham, H. D., Berthod, F. Optimized protocols for isolation of primary motor neurons, astrocytes and microglia from embryonic mouse spinal cord. J Neurosci Methods. 163 (1), 111-118 (2007).
- Brewer, G. J., et al. Optimized survival of hippocampal neurons in B27-supplemented Neurobasal, a new serum-free medium combination. J Neurosci Res. 35 (5), 567-576 (1993).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Su, M., Zhong, W., Ren, S. Dose-dependent protection of reseveratrol against spinal cord ischemic-reperfusion injury in rats. Trop J Pharm Res. 15 (6), 1225-1233 (2016).
- Haapanen, H., et al. Remote ischemic preconditioning protects the spinal cord against ischemic insult: An experimental study in a porcine model. J Thorac Cardiovasc Surg. 151 (3), 777-785 (2016).
- Conrad, M. F., Ye, J. Y., Chung, T. K., Davison, J. K., Cambria, R. P. Spinal cord complications after thoracic aortic surgery: long-term survival and functional status varies with deficit severity. J Vasc Surg. 48 (1), 47-53 (2008).
- Wong, D. R., et al. Delayed spinal cord deficits after thoracoabdominal aortic aneurysm repair. Ann Thorac Surg. 83 (4), 1345-1355 (2007).
- Freeman, K. A., et al. Alpha-2 agonist attenuates ischemic injury in spinal cord neurons. J Surg Res. 195 (1), 21-28 (2015).
- Freeman, K. A., et al. Spinal cord protection via alpha-2 agonist-mediated increase in glial cell-line-derived neurotrophic factor. J Thorac Cardiovasc Surg. 149 (2), 578-586 (2015).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
