In voller Länge individuelle proviralen Sequenzierung (FLIPS) bietet eine effiziente und Hochdurchsatz-Methode für die Verstärkung und die Abfolge der einzelnen, in der Nähe von Full-Length (intakt und Defekte) HIV-1-Proviruses und ermöglicht die Bestimmung ihres Potenzials Replikation-Kompetenz. FLIPS überwindet Grenzen der früheren Assays entwickelt, um die latente HIV-1-Reservoir-Sequenz.
Methodenartikel
Verstärkung des in der Nähe von Full-Length HIV-1 Proviruses für Next Generation Sequencing
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die voller individueller Proviralen Sequenzierung (FLIPS)-Assay ist eine effiziente und Hochdurchsatz-Methode entwickelt, um zu verstärken und einzelne, in der Nähe von Full-Length (intakt und defekt), HIV-1-Proviruses-Sequenz. FLIPS ermöglicht die Bestimmung der genetischen Zusammensetzung des integrierten HIV-1 innerhalb einer Zellpopulation. Durch Identifizierung von Mängeln innerhalb von HIV-1 proviralen Sequenzen, die während der reversen Transkription, wie große interne Deletionen entstehen erforderlich, schädliche Stop Codons/Hypermutation, Frameshift-Mutationen und Mutationen/Löschungen in GUS-Staaten, die Elemente bei Virion Reifung können FLIPS integrierte Proviruses nicht in der Lage der Replikation erkennen. Die FLIPS-Assay kann genutzt werden, um HIV-1 Proviruses zu identifizieren, die fehlt diese Mängel und sind daher potenziell Replikation zuständig. Die FLIPS-Protokoll beinhaltet: Lyse von HIV-1-infizierten Zellen, verschachtelten PCR von in der Nähe von Full-Length HIV-1-Proviruses (mit Zündkapseln gezielt auf die HIV-1-5' und 3' LTR), DNA-Reinigung und Quantifizierung, Bibliothek Vorbereitung für Next Generation Sequencing (NGS), NGS, de Novo Assemblierung der proviralen Contigs und einen einfachen Prozess der Beseitigung zur Identifizierung von Replikation zuständigen Proviruses. FLIPS bietet Vorteile gegenüber traditionellen Methoden entwickelt, um die Sequenz HIV-1-Proviruses, wie Single-proviralen Sequenzierung integriert. FLIPS verstärkt und Sequenzen in der Nähe von in voller Länge Proviruses ermöglicht Replikation Kompetenz ermittelt werden und nutzt auch weniger Verstärkung Zündkapseln, die Folgen der Grundierung Fehlanpassungen zu verhindern. FLIPS ist ein nützliches Werkzeug für das Verständnis der genetischen Landschaft des integrierten HIV-1-Proviruses, vor allem innerhalb der latenten Reservoirs, aber dessen Nutzung kann für jede Anwendung, in der die genetische Zusammensetzung der integrierte HIV-1 erforderlich ist.
Einleitung
Genetische Charakterisierung der latente HIV-1-Stausee bei Personen auf langfristige antiretrovirale Therapie (ART) bestehen bleibt, ist entscheidend zum Verständnis gewesen, dass die Mehrheit der integrierten Proviruses defekt und Replikation-inkompetent1 sind , 2. während des Prozesses der reversen Transkription, Fehler in der integrierten proviralen Sequenz eingebracht werden. Einige Mechanismen, die defekte proviralen Sequenzen generieren gehören die fehleranfällige HIV-1 Reverse Transkriptase Enzym3, Vorlage wechseln4und/oder APOBEC-induzierte Hypermutation5,6. Zwei aktuelle Studien haben herausgefunden, dass etwa 5 % der HIV-1-Proviruses isoliert von Einzelpersonen auf langfristiger ART genetisch intakt und potenziell Replikation-kompetent sind und dazu, die rasche Erholung der HIV-1-Plasmaspiegel nach Beendigung der Kunst beitragen kann 1 , 2 , 7. frühere Studien haben festgestellt, dass die Replikation-kompetente HIV-1-Proviruses auf naiv und ruhen Speicher CD4 beharren+ T Zelle Teilmengen (einschließlich Mittel-, Übergangs- und Effektor Gedächtnis T Zellen), was die Bedeutung von Ausrichtung auf diese Zellen in Zukunft Beseitigung Strategien2,8,9.
Frühe Einblicke in die Verteilung, Dynamik und Wartung des latente HIV-1-Stausees wurden durch Nutzung des Single-proviralen sequenziermethoden (SPS) erreicht, die genetisch Sub-genomische Regionen des HIV-1-Genom10 charakterisieren ,11,12,13. SPS ist ein vielseitiges Werkzeug, das in der Lage, einen einzigen HIV-1 Provirus aus innerhalb einer einzigen infizierten Zelle zu sequenzieren. SPS ist jedoch nicht in der Lage, die Replikation-Kompetenz des Proviruses, zu bestimmen, da es nur Sub-genomische Regionen und Fräulein Proviruses Sequenzen, die große Deletionen innerhalb Grundierung Bindungsstellen enthalten. Eine frühere Studie hat gezeigt, dass die SPS die Größe der die Replikation zuständigen Reservoir von überschätzt 13 - bis 17 - fache durch Sequenzierung selektiv intakt Sub-genomische Regionen2.
An die Grenzen der SPS, Ho Et al. 4 und Bruner Et al. 1 entwickelt Assays zur Sequenz in der Nähe von Full-Length HIV-1-Proviruses. Dies ermöglichte die Häufigkeit der genetisch intakt und potenziell Replikation-kompetent, HIV-1-Proviruses in den Einzelpersonen auf langfristige ART bestimmt werden. Diese Assays amplifiziert und sequenziert (über Sanger Sequenzierung) Sub-genomischen Regionen, in denen dann versammelt waren, um eine Abfolge von (intakt oder defekt) HIV-1-Provirus zu erhalten. Drei Grenzen dieses Ansatzes sind: (1) die Verwendung von mehreren Sequenzierung Primer erhöht das Risiko der Einschleppung unabsichtlich Mängel in der proviralen Sequenz, 2) Grundierung Diskrepanzen können verhindern, dass Verstärkung von bestimmten Proviruses und (3) häufig die gesamte proviralen Sequenz kann nicht durch die Technizität der folgenden Methoden gelöst werden.
Um die Grenzen der bestehenden Full-Length HIV-1 proviralen Sequenzierung Assays zu überwinden, haben wir die FUll -LSeillänge ichgerne PRoviral SEquencing (FLIPS) Assay entwickelt. FLIPS ist ein Next Generation Sequencing (NGS)-je Probe, die verstärkt und hohem Durchsatz und effiziente Weise in der Nähe von Full-Length (intakt oder defekt) HIV-1-Proviruses-Sequenzen. FLIPS bietet Vorteile gegenüber früheren Tests, wie begrenzt die Anzahl der Primer verwendet; Daher verringert sich die Chance des Primers Fehlanpassungen, die wodurch die Bevölkerung der Proviruses eingeschränkt werden kann erfasst oder unabsichtlich Mängel in einer viralen Sequenz einführen. FLIPS ist auch technisch weniger anspruchsvoll als bisherige Tests und besteht aus 6 wichtigsten Schritten: (1) die Lyse von HIV-1-infizierten Zellen, (2) Verstärkung des einzigen HIV-1-Proviruses über nested PCR durchgeführt zur Begrenzung Verdünnung mit Primer speziell für die hoch konservierte HIV-1 5' und 3' U5 LTR Region (Abbildung 1A), 3) Reinigung und Quantifizierung der amplifizierten Produkte, 4) Bibliothek und Vorbereitung des verstärkten Proviruses NGS, 5) NGS, und 6) de Novo Assemblierung der sequenzierten Proviruses Contigs aller zu erhalten individuelle Provirus.
Sequenzen von FLIPS generiert können durchlaufen einen strengen Prozess der Beseitigung, diejenigen zu identifizieren, die genetisch intakt und potenziell Replikation zuständigen (Abbildung 1)2sind. Genetisch intakte Proviruses fehlen alle bekannten Mängel, die Generierung von einer Replikation-inkompetent Provirus. Diese Mängel sind: Inversion Sequenzen, große interne Löschungen, Hypermutation/schädliche Stop-Codons, Frameshifts oder Mutationen in der 5'-Signal oder großen Verpackung splice Entnahmestelle (MSD).
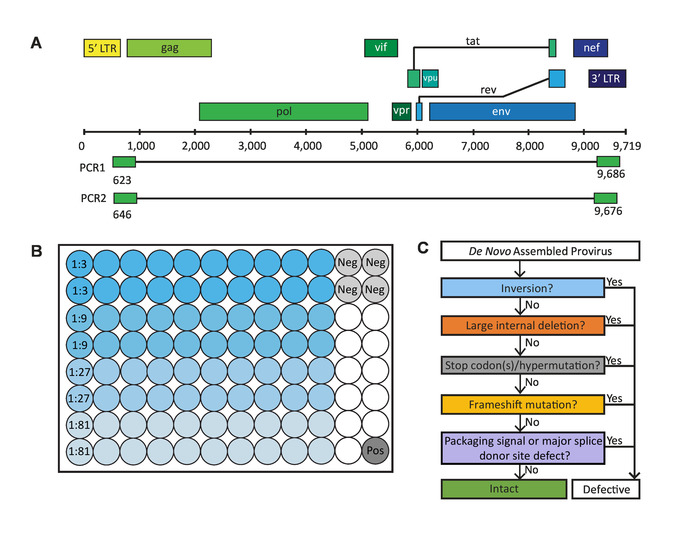
Abbildung 1: wichtige Schritte im Test in voller Länge individuelle proviralen Sequenzierung (FLIPS). (A) HIV-1 DNA-Genom mit Grundierung Bindungsstellen in 5' und 3' U5 LTR-Regionen von FLIPS verwendet, um in der Nähe von Full-Length (Defekte und intakt) HIV-1-Proviruses über nested PCR zu verstärken. (B) Layout einer 96-Well-PCR-Platte mit 80 Probe Wells (20 Brunnen für jede Verdünnung), 4 negativen Kontroll-Vertiefungen und 1 Positivkontrolle gut. (C) Prozess der Beseitigung zur Identifizierung von genetisch intakt und potenziell Replikation-kompetent, HIV-1-Proviruses. Diese Zahl wurde von Hiener Et Al. modifiziert 2 . Bitte klicken Sie hier für eine größere Version dieser Figur.
Protokoll
Alle hier beschriebene Methoden sind genehmigt worden, durch die institutionelle fachkollegien an der University of California San Francisco und Western Sydney Local Health District, umfasst das Westmead Institut für medizinische Forschung.
1. die Lyse von HIV-1-infizierten Zellen
Hinweis: Zellen aus peripherem Blut, leukapherese Proben, Knochenmarkbiopsie oder Gewebeentnahme isoliert möglicherweise. Zell-Populationen können mit Fluoreszenz-aktivierte Zelle Sortieren (FACS) sortiert werden.
- Vorbereiten einer Lyse-Puffer mit 10 mM Tris-HCl, 0,5 % Nonidet P–40, 0,5 % Tween-20 und 0,3 mg/mL Proteinase K. Ein Pellet Zelle fügen Sie 100 µL der Lyse Puffer pro 1 x 10⁶ Zellen hinzu. Pipette rauf und runter um zu mischen. 1 Stunde, gefolgt von 85 ° C für 15 min zur lyse der Zellen und genomischen DNA für PCR Verstärkung lassen bei 55 ° C inkubieren.
Hinweis: Zelle Lysis ist ausreichend, genomischen DNA Verstärkung zu erhalten. Keine DNA-Isolierung oder Reinigung ist erforderlich. Das Protokoll kann an dieser Stelle angehalten und genomischer DNA kann auf unbestimmte Zeit bei-20 ° C gelagert werden.
2. Verstärkung des einzigen HIV-1 DNA Proviruses über Nested PCR
- Mischen der Reagenzien für die erste Runde PCR (PCR1) in Tabelle 1 aufgeführten (siehe Tabelle der Materialien). 85 Brunnen (80 Proben, 4 Negativkontrollen, 1 Positivkontrolle) einer 96-Well-PCR-Platte (folgen Sie dem Layout in Abbildung 1 b) 38 µL des master-Mix hinzufügen. Diese Platte "PCR1" zu bezeichnen.
| Reagenz | Endkonzentration | Volumen für PCR1 Platte (µL) | Volumen für PCR2 Platte (µL) |
| Forward Primer | 1 ΜM | 32.3 | 23.8 |
| Rückwärts-Primer | 1 ΜM | 32.3 | 23.8 |
| Puffer (10 X) | 1 x | 323 | 238 |
| MgSO4 (50 mM) | 2 mM | 129,2 | 95,2 |
| dNTP (10 mM) | 0,2 mM | 64,6 | 47,6 |
| DNA-Polymerase (5 U/µL) | 0,025 U/ΜL | 16.2 | 11.9 |
| Hochreine H2O | 2632.5 | 1939.7 |
Tabelle 1: Reagenzien und Volumina für PCR meistern Mixe.
Hinweis: Die Primer für PCR1 verwendet werden:
BLOuterF: 5'-AAATCTCTAGCAGTGGCGCCCGAACAG-3 "(HXB2 Stellung 623-649)
BLOuterR: 5'-TGAGGGATCTCTAGTTACCAGAGTC-3 "(HXB2 position 9662-9686)
-
Bewegen Sie nach der Vorbereitung der master-Mix die PCR1 Platte auf einem sauberen Bereich für die Zugabe von genomischer DNA bezeichnet.
- Seriell verdünnter genomischer DNA von 1:3, 1:81 mit Tris-HCl (5 mM, pH 8), Vorbereitung 45 µL jeder Verdünnung (reicht für 20 Brunnen für jede Verdünnung). Fügen Sie 2 µL verdünnter genomic DNA zu jeder Probe gut und 2 µL Tris-HCl (5 mM, pH 8) für jede negative Kontrolle gut (folgen Sie dem Layout in Abbildung 1 b). Versiegeln Sie alles, was die Brunnen der PCR1 Platte, mit Ausnahme der positives Bohrlochkontrolle, mit einer klaren selbstklebende Dichtung (siehe Tabelle der Materialien).
Hinweis: Die oben empfohlenen Verdünnungen dienen lediglich als eine Kurzanleitung für die Bestimmung der Endpunkt-Verdünnung. Verdünnungen hängt von der Konzentration der integrierten HIV-1 DNA in den Proben.
- Seriell verdünnter genomischer DNA von 1:3, 1:81 mit Tris-HCl (5 mM, pH 8), Vorbereitung 45 µL jeder Verdünnung (reicht für 20 Brunnen für jede Verdünnung). Fügen Sie 2 µL verdünnter genomic DNA zu jeder Probe gut und 2 µL Tris-HCl (5 mM, pH 8) für jede negative Kontrolle gut (folgen Sie dem Layout in Abbildung 1 b). Versiegeln Sie alles, was die Brunnen der PCR1 Platte, mit Ausnahme der positives Bohrlochkontrolle, mit einer klaren selbstklebende Dichtung (siehe Tabelle der Materialien).
- Verschieben Sie in einer Zone für den Zusatz von positiv-Kontrolle. Die positive Kontrolle gut der PCR1 Platte 2 µL der Positivkontrolle (pNL4-3, 105 Kopien/µL verdünnt) hinzu und die Dichtplatte. Kurz drehen Sie die PCR1-Platte in einer PCR Platte Spinner oder Zentrifuge (400 X g für 10 s bei Raumtemperatur) nach unten Restinhalt von den Seiten der Brunnen zu ziehen.
- Führen Sie die PCR1-Platte in einem Thermocycler: 94 ° C für 2 min; dann 94 ° C für 30 s, 64 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 61 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 58 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 55 ° C für 30 s, 68 ° C für 10 min für 21 Zyklen; dann 68 ° C für 10 min (insgesamt 30 Zyklen). Bei 4 ° c zu halten
Hinweis: Das Protokoll kann hier angehalten und die PCR1 Platte für bis zu 2 Tage bei 4 ° C gehalten. - Mischen der Reagenzien für die zweite Runde der PCR (PCR2) in Tabelle 1aufgeführt. Fügen Sie 28 µL in 85 Vertiefungen (80 Proben, 4 Negativkontrollen, 1 Positivkontrolle) eine neue 96-Well-PCR-Platte (folgen Sie dem Layout in Abbildung 1 b). Diese Platte "PCR2" zu bezeichnen.
Hinweis: Die Primer für PCR2 verwendet werden:
275F: 5'-ACAGGGACCTGAAAGCGAAAG-3 "(HXB2 position 646-666)
280R: 5'-CTAGTTACCAGAGTCACACAACAGACG-3 "(HXB2 position 9650-9676)
-
Kurz drehen Sie die PCR1-Platte in einer PCR Platte Spinner oder Zentrifuge (400 X g für 10 s bei Raumtemperatur) nach unten Restinhalt von den Seiten der Brunnen zu ziehen. Geben Sie 80 µL Tris-HCl (5 mM, pH 8) in jeder der PCR1 Platte.
- Übertragen Sie 2 µL der PCR1 Platte auf die PCR2-Platte mit einer Mehrkanal-Pipette. Sicherstellen Sie, dass Proben übertragen werden, auch um gut (d. h. 2 µL aus gut A1 von PCR1, die Platte gut A1 PCR2 Platte übertragen wird). Die PCR2 Dichtplatte, mit einer klaren selbstklebende Dichtung (siehe Tabelle der Materialien).
- Kurz drehen die PCR2-Platte in einer PCR Platte Spinner oder Zentrifuge (400 X g für 10 s bei Raumtemperatur) nach unten Restinhalt von den Seiten der Brunnen zu ziehen. Die PCR1 Dichtplatte mit einem Heißsiegeln Film für langfristige Lagerung bei-20 ° C (siehe Tabelle der Materialien).
- Führen Sie die PCR2-Platte in einem Thermocycler: 94 ° C für 2 min; dann 94 ° C für 30 s, 64 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 61 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 58 ° C für 30 s, 68 ° C für 10 min für 3 Zyklen; 94 ° C für 30 s, 55 ° C für 30 s, 68 ° C für 10 min für 31 Zyklen; dann 68 ° C für 10 min (insgesamt 40 Zyklen). Bei 4 ° c zu halten
Hinweis: Das Protokoll kann hier angehalten und die PCR2-Platte bei 4 ° C für bis zu 2 Tage gehalten. -
Kurz drehen Sie die PCR2-Platte in einer PCR Platte Spinner oder Zentrifuge nach unten Restinhalt von den Seiten der Brunnen zu ziehen. Hinzu kommt jeder gut mit einer Mehrkanal-Pipette 60 µL Tris-HCl (5 mM, pH 8).
- Führen Sie 15 µL jedes gut auf 2 x 48-Well Betonfertigteile 1 % Agarose-Gele, die Interkalation Bromid enthält (0.1\u20120.3 µg/mL, siehe Tabelle der Materialien). Verwenden Sie eine Leiter mit einer Reichweite bis zu 10 kb (siehe Tabelle der Materialien). Visualisieren Sie um den Brunnen mit der verstärkten Produkt und ihre ungefähre Größen zu ermitteln. Speichern Sie das Gelbild.
Hinweis: Sicherstellen Sie, dass die Positivkontrolle gut verstärkten Produkt enthält. Wenn die negativen Kontroll-Vertiefungen verstärkten Produkt enthalten, betrachten Sie Kontamination und ignorieren Sie Platte zu.
- Führen Sie 15 µL jedes gut auf 2 x 48-Well Betonfertigteile 1 % Agarose-Gele, die Interkalation Bromid enthält (0.1\u20120.3 µg/mL, siehe Tabelle der Materialien). Verwenden Sie eine Leiter mit einer Reichweite bis zu 10 kb (siehe Tabelle der Materialien). Visualisieren Sie um den Brunnen mit der verstärkten Produkt und ihre ungefähre Größen zu ermitteln. Speichern Sie das Gelbild.
- Bestimmen Sie die Verdünnung, bei der nicht mehr als 30 % der Brunnen für verstärkte Produkt positiv sind.
Hinweis: Dies ist die Endpunkt-Verdünnung, in dem eine Mehrheit (80 %) von Brunnen verstärkte Produkt aus einer einzigen Vorlage enthalten. Diese Verdünnung sollten vorbereitet und in nachfolgenden PCRs verwendet, um weitere proviralen Amplifikate zu erhalten. Notieren Sie die ungefähre Größe der einzelnen amplifizierten Produkte.
3. DNA-Reinigung und Quantifizierung
- Kurz drehen Sie die PCR2-Platte in einer PCR Platte Spinner oder Zentrifuge nach unten Restinhalt von den Seiten der Brunnen zu ziehen. 40 µL aus den Brunnen mit verstärkten Produkt (auf oder unter die Endpunkt-Verdünnung) auf eine neue MIDI-96-Well-Platte zu übertragen (mit einem gut Volumen von 0,8 mL, siehe Tabelle of Materials).
Hinweis: Notieren Sie sich die ursprünglichen und die neuen gut Position der einzelnen amplifizierten Produkte in einer Kalkulationstabelle als Datensatz der einzelnen amplifizierten Produkte sequenziert werden. -
Reinigen der amplifizierten DNA-Produkte mit magnetischer Wulst basierte PCR Reinigung kit (siehe Tabelle der Materialien), um Grundierungen, Nukleotide, Enzyme, Öle und Salze zu entfernen. Bringen Sie bevor Sie beginnen magnetische Beads auf Raumtemperatur und bereiten Sie frisch 80 % Ethanol. Verwenden Sie neue Pipettenspitzen gegebenenfalls zur Vermeidung von Kreuzkontamination von DNA-Proben.
- Vortex magnetische Beads um sicherzustellen, dass sie gründlich Nukleinsäuretablette werden. Die 40 µL verstärkten Produktes in der 0,8 mL MIDI 96-Well-Platte mit einer Mehrkanal-Pipette, 40 µL Perlen hinzufügen. Pipette vorsichtig nach oben und unten 10 Mal zu mischen. Mischen Sie alternativ die Lösung durch Versiegelung der Platte, die dann auf einer Mikrotestplatte Shaker bei 1.800 u/min für 2 min. Inkubation bei Raumtemperatur für 5 min schütteln.
- Stelle die Platte auf einem magnetischen stehen (siehe Tabelle der Materialien) für 2 min. entfernen und entsorgen Sie überstand.
- Waschen Sie Perlen durch Zugabe von 200 µL von 80 % Ethanol in jede Vertiefung mit der Platte auf dem Stand. Bei Raumtemperatur inkubieren 30 S. entfernen und entsorgen des Überstands. Einmal wiederholen. Mit einer Mehrkanal-Pipette mit feinen Spitzen entfernen Sie jede überschüssige Ethanol nach der zweiten Wäsche. Lassen Sie mit der Platte auf dem Stand die Perlen an der Luft trocknen für 15 min.
- Entfernen Sie die Platte aus dem Stand. Fügen Sie 30 µL Elution Puffer (siehe Tabelle der Materialien) in jede Vertiefung. Pipette vorsichtig nach oben und unten 10 Mal zu mischen. Mischen Sie alternativ die Lösung durch Versiegelung der Platte dann schütteln auf einer Mikrotestplatte Shaker bei 1.800 u/min für 2 min. Inkubation bei Raumtemperatur 2 min. lang.
- Legen Sie die Platte auf einem Magnetstativ für 2 min. mit einer Mehrkanal-Pipette, übertragen Sie 25 µL des Überstands (gereinigte DNA) auf eine neue 96-Well-PCR-Platte. Sicherzustellen, dass die Proben gut-zu-gut übertragen werden (d.h., überstand auch a1 in 0,8 mL Platte wird auf gut A1 der neue 96-Well-Platte übertragen).
Hinweis: 5 uL der eluierten Probe wird zurückgelassen, um keine Übertragung der restlichen Reinigung Perlen zu gewährleisten.
- Bestimmen und notieren die ungefähre Konzentration der einzelnen amplifizierten DNA-Produkte nach Reinigung mit einem Spektralphotometer (Extinktion bei einer Wellenlänge von 260 nm).
Hinweis: Die ungefähre Konzentration der einzelnen amplifizierten Produkte messen ist notwendig in diesem Stadium darauf keine Proben während der Reinigungsschritte verloren gehen und dass die ungefähre Konzentration im Bereich der Standardkurve, in der nächsten Phase (verwendet wird 0,001 – 1 ng/µL DNA in 100 µL Volumen). Das Protokoll kann hier angehalten und gereinigte Proben können bis zu 6 Monate bei-20 ° C gelagert werden. -
Quantifizieren Sie die Konzentration der DNA der einzelnen gereinigten Produkte mit DsDNA Quantifizierung kit (siehe Tabelle der Materialien).
Hinweis: Dies beinhaltet die Verwendung einer Standardkurve die Konzentration der DsDNA in einer Probe zu bestimmen. Der Bausatz enthält Puffer (10 mM Tris-HCl, 1 mM EDTA, pH 7,5), ein Lamda DsDNA-Standard und einem Fluoreszenzfarbstoff. Halten Sie alle Reagenzien auf Eis. Decken Sie die Röhrchen mit Farbstoff mit Folie, um Lichteinfall zu vermeiden. Messen Sie die Konzentration der einzelnen amplifizierten Produkte in dreifacher Ausfertigung.- Verdünnten Puffer auf 1 X im sterilen DNase frei H2O. hinzufügen 99 µL der Puffer auf eine geeignete Anzahl von leeren Brunnen (3-Mal die Anzahl der amplifizierten Produkte gemessen werden, siehe Tabelle 2 für ein Beispiel-Layout) eine flache Bodenplatte Gewebekultur. 3 leere Brunnen 100 µL Puffer hinzufügen.
- Für jedes verstärkte Produkt gemessen werden soll, hinzufügen 1 µL gereinigte DNA (aus Schritt 3.2.5) in dreifacher Ausfertigung jeweils gut mit Puffer (siehe Tabelle 2 für ein Beispiel-Layout).
- Um Standards vorzubereiten, Lamda DsDNA 10-fach verdünnen von 2 ng/µL zu 0,002 ng / µL. 3 Brunnen 100 µL jeder DsDNA standard hinzufügen.
Hinweis: Nach Schritt 3.4.4 Die Endkonzentration der Standards von 1 reichen bis zu 0,001 ng/µL - Verdünnen Sie der Fluoreszenzfarbstoff 1: 200 mit Puffer. Fügen Sie 100 µL schnell zu jeweils gut Probe, Rohlinge und Standards hinzu. Mischen Sie oben und unten mit einer Pipette. Abdeckplatte mit Folie Kontakt mit Licht zu vermeiden.
- Fluoreszenz-Emission auf einer Mikrotestplatte Reader lesen (Erregung bei 480 nm, Emission bei 520 nm). Rekordergebnisse in einer Tabellenkalkulation.
- Bestimmen Sie die Konzentration der DsDNA in jeder Probe mit der Fluoreszenz-Messungen aufgezeichnet. Subtrahieren Sie die Fluoreszenz in den leeren Brunnen aus der Probe und Standards gemessen. Bestimmen Sie die durchschnittliche Fluoreszenz für jede Probe und Standard aus der Triplicates. Zeichnen Sie eine Standardkurve anhand der Fluoreszenz-Messungen der Standards. Bestimmen Sie die Konzentration der Proben im Vergleich zu den Standards.
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | |
| A | Standard (1 ng/mL) | Standard (0,1 ng/mL) | Standard (0,01 ng/mL) | Standard (0,001 ng/mL) | Leere | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL Puffer | ||||||||
| B | Standard (1 ng/mL) | Standard (0,1 ng/mL) | Standard (0,01 ng/mL) | Standard (0,001 ng/mL) | Leere | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL Puffer | ||||||||
| C | Standard (1 ng/mL) | Standard (0,1 ng/mL) | Standard (0,01 ng/mL) | Standard (0,001 ng/mL) | Leere | |||||||
| 100 mL | 100 mL | 100 mL | 100 mL | 100 mL Puffer | ||||||||
| D | Beispiel 1: | Beispiel 2: | Beispiel 3: | Beispiel 4: | Beispiel 5: | Beispiel 6: | Beispiel 7: | Beispiel 8: | Beispiel 9: | Beispiel 10: | Beispiel 11: | Beispiel 12: |
| 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | |
| E | Beispiel 1: | Beispiel 2: | Beispiel 3: | Beispiel 4: | Beispiel 5: | Beispiel 6: | Beispiel 7: | Beispiel 8: | Beispiel 9: | Beispiel 10: | Beispiel 11: | Beispiel 12: |
| 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | |
| F | Beispiel 1: | Beispiel 2: | Beispiel 3: | Beispiel 4: | Beispiel 5: | Beispiel 6: | Beispiel 7: | Beispiel 8: | Beispiel 9: | Beispiel 10: | Beispiel 11: | Beispiel 12: |
| 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | 1 mL DNA + 99 mL Puffer | |
| G | ||||||||||||
| H |
Tabelle 2: Beispiel-Layout der 96-Well-Platte für die Quantifizierung der DsDNA.
- Verdünnen Sie jedem gereinigten Erzeugnis (im Schritt 3.2.5) mit H2O bis 0,2 ng/µL.
4. Sequenzierung Bibliothek Vorbereitung
- NGS eine NGS DNA Bibliothek Vorbereitung mit verstärkten und gereinigten proviralen DNA vorbereiten kit (siehe Tabelle der Materialien). Folgen Sie den Anweisungen des Herstellers für alle Tagmentation, PCR-Amplifikation und Aufräumarbeiten Schritte [außer, dass die Reaktion Volumen einschließlich Eingabe DNA (aus Schritt 3.5) halbiert werden können, um die Nutzung der Bibliothek Vorbereitung Reagenzien zu verlängern].
- Normalisieren Bibliotheken manuell über eine qPCR-basierte NGS Bibliothek Quantifizierung kit (siehe Tabelle der Materialien), um die einzelnen Provirus zu bestimmen. Kombinieren Sie einzelne Provirus Bibliotheken in äquimolaren Mengen, eine Endkonzentration von 4 nM, oder durch die Sequenzierung Dienstleister wie angegeben.
Hinweis: Das Protokoll kann hier angehalten und die gepoolte Bibliothek gespeichert bei-20 ° C. - Quantifizieren Sie die endgültige gepoolte Bibliothek mit dem gleichen DsDNA Quantifizierung Kit in Schritt 3.4 verwendet. Folgen Sie den Anweisungen des Herstellers. Bestimmen Sie die durchschnittliche Fragment-Längen mit 1 µL der gepoolten Bibliothek eine automatisierte Elektrophorese-System mithilfe geeigneter kit (siehe die Tabelle der Materialien). Verwenden Sie die Konzentration und die durchschnittliche Fragment Längen um das Molarity der gepoolten Bibliothek zu bestimmen.
- Kombinieren Sie 5 µL der gepoolten Bibliothek mit 5 µL 0,2 N NaOH, die Bibliothek zu denaturieren. Fügen Sie 5 µL 200 mM Tris-HCl neutralisieren. Verdünnen Sie die endgültige Bibliothek um 12:05 mit gekühlten Hybridisierung Puffer (verfügbar mit DNA Bibliothek vorbereitungssatz) unmittelbar vor der Sequenzierung.
- 2 x 150 Nukleotide (nt) gepaart-End Sequenzierung auf eine geeignete NGS-Plattform durchführen (siehe Tabelle der Materialien).
Hinweis: Wenn 96 proviralen Bibliotheken pro Durchlauf indiziert sind, ergibt dies rund 20 Millionen gepaart Ende liest pro Durchlauf oder 200.000 Lesevorgänge pro einzelnen Provirus-Bibliothek für die Analyse nach Demultiplexing. 4.4 und 4.5 Schritte werden typischerweise durch eine Sequenzierung durchgeführt.
5. De Novo Assemblierung der sequenzierten HIV-1-Proviruses
Hinweis: Um die genetische Sequenz der einzelnen verstärkten Provirus zu erhalten, sind Contigs montierten de Novo von gepaart-End lautet. Viele Plattformen (z.B. CLC Genomics Workbench14), ermöglichen die Gestaltung von benutzerdefinierten Workflows für de Novo Assemblierung. Andere open-Source-Software wie Flash-18 , FastQC15, Trimmomatic16und Cutadapt17kann auch für Verarbeitung liest sowie Werkzeuge wie Bowtie219 und Pik20 für Lese-Mapping und genutzt werden de Novo Montage. Die Schritte für die de Novo Assemblierung von HIV-1 Contigs mit eine bestimmte kommerziellen Plattform (siehe die Tabelle der Materialien) werden unten (Abbildung 2) beschrieben. Maßgeschneiderte Workflowdatei ist auf Anfrage erhältlich.
- Importieren von Sequenzen und Qualität überprüfen: Import die gekoppelte Sequenz liest (im fastq.gz-Format) in die Software, die dann als einzelner Satz von gekoppelten liest kombiniert werden. Generieren Sie eine Sequenz QC Bericht und überprüfen Sie die Qualität Ihrer Daten.
-
Qualitätskontrolle
- Führen Sie lesen Sie Trimmen der QC-Bericht zufolge. Entfernen Sie alle Adapter Sequenzen und mehrdeutige Nukleotide. Schneiden Sie fünfzehn 5' und zwei 3' terminal Nukleotide. Ablagestapel liest weniger als 50 Nukleotide in der Länge. Verwenden Sie ein strengsten Qualitäts-Limit von 0,001 entspricht einem QC Phred Score von 30.
-
Überlappende Paare zusammenführen
- Bilden einzelne erweiterte Lesevorgänge durch die Zusammenlegung gekoppelten vorwärts und rückwärts liest mit überlappenden Regionen.
-
De Novo Assemblierung
- Verwenden den native CLC Genomics de Novo Assembler mit Word (oder k-Mer) Größe 30 nt und eine maximale Blasengröße 65 nt eine zufällige Teilstichprobe von 10.000 nicht überlappende gekoppelten liest zusammenzubauen. Die erwartete Deckung für die de Novo montiert Contig ist ~ 200 X für eine ~ 9 kb-Sequenz.
Hinweis: Diese Unterabtastung reduzieren die rechnerische Belastung derart, dass die meisten standard-desktop-Computer verarbeiten können, die Montage und Analyse, und angesichts der infektionsstaus der einzelnen Provirus (eine Bibliothek ist ein Provirus), Dies schränkt nicht die Vielfalt.
- Verwenden den native CLC Genomics de Novo Assembler mit Word (oder k-Mer) Größe 30 nt und eine maximale Blasengröße 65 nt eine zufällige Teilstichprobe von 10.000 nicht überlappende gekoppelten liest zusammenzubauen. Die erwartete Deckung für die de Novo montiert Contig ist ~ 200 X für eine ~ 9 kb-Sequenz.
-
Alle Lesezugriffe auf Contigs re-mapping
- Erhalten die endgültige Mehrheit Konsensussequenz der einzelnen Provirus, ordnen Sie den vollständigen Satz lesen Sie die de Novo montiert Contig. Akzeptieren Sie nur Contigs mit einer durchschnittlichen mindestabdeckung von 1.000 x und sicherzustellen Sie, dass die endgültige Contig Länge entspricht die Größe der Band auf dem ursprünglichen Agarosegel (Schritt 2.8.1). Speichern Sie die letzte Mehrheit Konsensussequenz als .fasta Datei.
Hinweis: Die meisten Contigs können mit den oben genannten Schritten montiert werden. Allerdings werden in einigen Fällen für eine einzelne Provirus, mehrere Contigs mit einer ähnlichen Abdeckung montiert. Unter diesen Umständen Contigs orientieren sich zum einen in der Nähe von in voller Länge (~ 9 kb) Konsensussequenz aus dem gleichen Teilnehmer und manuell montiert in einem einzigen Contig. Alle liest dann manuell zusammengebauten Contig zugeordnet sind und die abschließende Konsens angenommen lesen Sie Abdeckung ist auch während der Montage und keine einzige Nukleotid-Polymorphismen (SNPs) > 40 % vorhanden sind.
- Erhalten die endgültige Mehrheit Konsensussequenz der einzelnen Provirus, ordnen Sie den vollständigen Satz lesen Sie die de Novo montiert Contig. Akzeptieren Sie nur Contigs mit einer durchschnittlichen mindestabdeckung von 1.000 x und sicherzustellen Sie, dass die endgültige Contig Länge entspricht die Größe der Band auf dem ursprünglichen Agarosegel (Schritt 2.8.1). Speichern Sie die letzte Mehrheit Konsensussequenz als .fasta Datei.
-
Weitere Qualitätskontrolle
- Sicherzustellen, dass jeder Contig repräsentiert ein einzelnes Provirus und wird nicht durch die Verstärkung der mehrere Proviruses in einem einzigen Brunnen, Bildschirm gelesen Abdeckung und variant Berufung des endgültigen Contig.
- Mehrere proviralen Vorlagen vorhanden während der PCR werden oft durch sehr ungleichmäßig lesen Sie Abdeckung (aufgrund der Co Verstärkung der Proviruses in verschiedenen Größen) identifiziert als Zuordnung zu einem Full-Length Konsens aus der gleichen Teilnehmer oder durch die Anwesenheit von SNPs mit einem Häufigkeit von > 40 % (siehe repräsentative Ergebnisse, Abbildung 4). Gemischte Bevölkerung in den nachfolgenden Analysen zu ignorieren.
-
Ausrichtung
- Importieren Sie die abschließenden Konsens jeder proviralen Sequenz in Viewer-Software wie Molekulare Evolutionäre Genetik Analyse (MEGA) 721Sequenz. Jede Sequenz manuell auf dem HXB2 referenzsequenz ausrichten. Trimmen der 5' und 3' endet zu Führungspositionen 666-9650 HXB2, Primer-Sequenzen zu entfernen.
- Die Sequenzliste im Fasta-Format exportieren und dann ausrichten mit MAFFT Version 722, mit manuellen Bearbeitung gegebenenfalls die endgültige Ausrichtung zu erhalten.
Hinweis: Wenn keine Sequenzen nicht ausrichten, erste Rückseite ergänzen die Sequenz. Wenn die Sequenz noch nicht ausgerichtet wird suchen Sie um sicherzustellen, dass die HIV-1 ist BLAST. Es ist möglich, nicht-HIV-1-Vorlagen zu verstärken und diese können in diesem Stadium identifiziert werden. Sollten Sie Sequenzen sind HIV-1 aber nicht ausrichten, die Anwesenheit der Inversionen (siehe Punkt 6.1).
6. Bestimmung potenzieller Replikation Kompetenz von HIV-1 Proviralen Sequenzen
Hinweis: Um Sequenzen von genetisch intakt und potenziell Replikation zuständigen identifizieren, gefolgt HIV-1-Proviruses, die ein strengen Prozess der Beseitigung ist (Abbildung 1). Proviralen Sequenzen fehlen Inversionen, große interne Löschungen, schädliche stop Codons / Hypermutation, Frameshift-Mutationen und/oder Defekte im MSD Website oder Verpackung Signal gelten genetisch intakt und potenziell Replikation-kompetent.
-
Inversionen
- Bei der Ausrichtung Inversionen zu identifizieren. Inversionen sind Regionen, wo die Sequenz nicht auf den Verweis HXB2 ausgerichtet wird, es sei denn, die Region ist reverse ergänzt.
Hinweis: Abhängig von der Anwendung der Daten, Sequenzen mit Inversionen müssen von der weiteren Analyse verzichtet werden.
- Bei der Ausrichtung Inversionen zu identifizieren. Inversionen sind Regionen, wo die Sequenz nicht auf den Verweis HXB2 ausgerichtet wird, es sei denn, die Region ist reverse ergänzt.
-
Große interne Löschungen
- Contigs mit großen internen Löschungen zu identifizieren (> 600 bp) in der Ausrichtung. Es sei denn, die Löschung innerhalb von Nefsitzt, kann die Sequenz als defekt definiert werden.
Hinweis: Alle Sequenzen mit internen Löschungen < 600 bp wird durch Gene Cutter (Schritt 6.3.1) als unvollständig Gensequenzen identifiziert werden.
- Contigs mit großen internen Löschungen zu identifizieren (> 600 bp) in der Ausrichtung. Es sei denn, die Löschung innerhalb von Nefsitzt, kann die Sequenz als defekt definiert werden.
-
Schädlichen Stop-Codons, Frameshift-Mutationen und Deletionen
- Überprüfen Sie alle Contigs Länge > 8400 Nukleotide auf das Vorhandensein von schädlichen Stop-Codons, Frameshifts und unvollständige Gensequenzen mit den Los Alamos National Laboratory HIV Reihenfolge Datenbank gen Cutter tool23.
Hinweis: Die Gene Cutter Tool teilt die proviralen Sequenz in die Gene gag, Pol, Vif, Vpr, Tat, Rev, Vpu, Env, und Nefund übersetzt sie mit Aminosäuren. Gene Cutter Bildschirme dann auf das Vorhandensein von Stop-Codons und Frameshift-Mutationen (durch Einfügungen oder Löschungen). Contigs mit Stop-Codons oder Frameshifts in jedem gen ausgenommen Nef24, werden als fehlerhaft eingestuft. Gene Cutter identifiziert auch unvollständige Gensequenzen und Proviruses mit einer Löschung < 600 bp in einem Gen als Nef kann als defekt durch eine große interne löschen umgegliedert.
- Überprüfen Sie alle Contigs Länge > 8400 Nukleotide auf das Vorhandensein von schädlichen Stop-Codons, Frameshifts und unvollständige Gensequenzen mit den Los Alamos National Laboratory HIV Reihenfolge Datenbank gen Cutter tool23.
-
Hypermutation
- Generieren Sie einen Konsens der übrigen in voller Länge proviralen Sequenzen mit den Los Alamos National Laboratory HIV Reihenfolge Konsens Hersteller Datenbank Tool (einfache Konsens Maker)25. Fügen Sie die Konsensussequenz an die Spitze einer Achse, die nur die restlichen Full-Length proviralen Sequenzen enthalten. Verwenden diese Ausrichtung und das Los Alamos National Laboratory HIV Reihenfolge Datenbank Hypermut Tool26 APOBEC-induzierte G-A Hypermutation in den verbleibenden Full-Length proviralen Sequenzen zu identifizieren.
-
Mängel in der MSD und Verpackung
- Überprüfen Sie die restlichen Contigs für Mängel an der MSD und die Verpackung-Signal (HXB2 Region 670-810) die Defekte der proviralen Sequenz4machen. Suchen Sie nach einer Punktmutation in der MSD-Website (Sequenz GT, HXB2 744-745) oder eine Löschung in den vier ergeben sich Schleifen des Signals Verpackung (SL1 SL2 (HXB2 691-734), (HXB2 736-754), SL3 (HXB2 766-779) und SL4 (HXB2 790-810)).
Ergebnisse
Die FLIPS Assay verstärkt und einzelne, in der Nähe von Full-Length HIV-1-Proviruses-Sequenzen. Das Protokoll besteht aus 6 Schritten, in der Nähe von Full-Length proviralen Sequenzen zu erhalten. Diese Schritte umfassen: Lyse der infizierten Zellen, verschachtelten PCR in voller Länge (intakt und Defekte) HIV-1-Proviruses, DNA-Reinigung und Quantifizierung, Bibliothek Vorbereitung, NGS, Sequenzierung und de Novo Assemblierung der sequenzierten Proviruses. Am Ende jedes Schrittes kann einen Prüfpunkt betrachtet werden, in dem die Qualität des Produktes (z.B. verstärkt DNA, gereinigte DNA, Sequenzierung Bibliothek oder Sequenz) vor dem nächsten Schritt beurteilt werden kann. Ein Überblick über die Bewertung am Ende der einzelnen Schritte durchgeführt und die erwarteten Ergebnisse sind unten zusammengefasst.
Nach nested PCR laufen verstärkt Produkte auf einem 1 % Agarose-Gel (Abbildung 3). Die ursprüngliche Qualität des PCR kann durch Inspektion der negativ-und Positivkontrollen ermittelt werden. Negativkontrolle Brunnen mit verstärkten Produkt kennzeichnen Kontamination und Positivkontrolle Brunnen fehlt der verstärkten Produkt kennzeichnen unzureichende Verstärkung. Als nächstes werden Brunnen, verstärkte Produkt enthält für die Sequenzierung ausgewählt. Zur Vermeidung von Brunnen mit Mischungen aus mehreren verstärkten Proviruses gelten nur Brunnen mit verstärkten Produkt am Endpunkt Verdünnung für die Sequenzierung. Nach Poisson-Verteilung wird die Endpunkt-Verdünnung gefunden, wenn 30 % der Brunnen für verstärkte Produkt positiv sind. Bei dieser Verdünnung ist ein 80 % chance diese Vertiefungen enthalten einen einzelnen verstärkten Provirus. Darüber hinaus können Brunnen, enthält mehrere verstärkte Proviruses in verschiedenen Längen in diesem Stadium visualisiert werden, wie mehrere Bänder auf dem Gel angezeigt werden. Diese Brunnen sollte nicht gewählt werden, für die Sequenzierung (Abbildung 3).
Nach Reinigung der verstärkten Proviruses, ausgewählt für die Sequenzierung Quantifizierung gewährleistet, dass keine proviralen DNA während der Reinigung Bühne verloren geht. Wenn die DNA-Konzentration von einem verstärkten Provirus < 0,2 ng/µL, die restlichen Probe in die PCR2 Platte gereinigt werden kann. Ein ähnlicher Prüfpunkt tritt nach Bibliothek Vorbereitung, in dem jede einzelne Bibliothek quantifiziert ist. Dadurch werden einzelne Proviruses wurden entsprechend fragmentiert, markiert und vor der Sequenzierung verstärkt. Einzelne proviralen Bibliotheken sind gebündelt in äquimolaren Mengen zu einer endgültigen Bibliothek-Konzentration von 4 nM (oder wie angegeben durch den Anbieter der Sequenzierung). Wenn die Konzentration einer einzelnen proviralen Bibliothek zu niedrig ist, es kann aus der Sequenzierung Bibliothek Pool ausgeschlossen werden oder die einzelne Bibliothek noch einmal aufbereitet. Eine endgültige Überprüfung der Konzentration der gepoolten Bibliothek erfolgt vor der Sequenzierung zusammen mit bestätigt die durchschnittliche Fragment-Längen.
Qualitätskontrolle-Schritte, bevor die de Novo Montageschritt sichert die Qualität des lautet der endgültige proviralen Contig montiert. Diese Schritte umfassen: Entfernung des Adapter-Sequenzen, Beschneiden von 5' und 3' Nukleotide, einer strengen Qualitätskontrolle-Grenze, und abgesehen von kurzen mal gelesen. CLC Genomics Werkbank bieten Qualitätskontrolle Berichte, die vor verwendet werden kann, um die ursprüngliche Qualität des Lese- und Guide-Trimmen-Einstellungen, und dann nach zu beurteilen, um festzustellen, ob der Besatz ausreichte, um minderwertige Regionen zu entfernen. Darüber hinaus für die de Novo Assemblierung, die Qualität der montierten Contigs für unzureichend beurteilt werden kann (> 1000 X) und Gleichmäßigkeit der Abdeckung (Abb. 4A). Gemischte Bevölkerung können auch in diesem Stadium identifiziert werden. Mischungen aus mehreren Proviruses in voller Länge (~ 9 kb) werden durch das Vorhandensein von mehreren SNPs mit einer Frequenz von mehr als 40 % identifiziert, während Mischungen aus kurzen (mit einer großen internen Löschung) und in voller Länge Proviruses durch ungleichmäßige identifiziert werden können Lesen Sie die Abdeckung nach Zuordnung zu einer Full-Length Referenz aus der gleichen Teilnehmer (Abbildung 4 b).
Je nach Anwendung kann die endgültige Ausrichtung mit Tools wie Ggtree zur Verfügung als Paket in "R: A Sprache und Umgebung für statistische Berechnungen"27visualisiert werden. In einer aktuellen Studie FLIPS wurde genutzt, um HIV-1 Sequenz Proviruses naiv, Mittel-, Übergang und Effektor auswendig CD4+ T Zellen isoliert von Einzelpersonen über langfristige Kunst, mit dem Ziel zu ermitteln, ob bestimmte Zelle Teilmengen höhere zeigte Proportionen des genetisch intakt und potenziell Replikation zuständigen HIV-1-2. Hier ist die visuelle Darstellung der Sequenzen, die von einem Teilnehmer dieser Studie (Teilnehmer 2026) isoliert (Abbildung 5) vorgestellt. In dieser Teilnehmer die Mehrheit (97 %) der Sequenzen waren defekt, mit intakten Sequenzen gefunden in Effektor und Übergangszeit Memory CD4+ T Zellen. Diese Visualisierungs-Tool ist nützlich für zeigt die Anzahl der Sequenzen mit großen internen Löschungen und ihre Position im Genom. Es kann weitere beschriftet werden, um Sequenzen mit schädlichen Stop-Codons, Frameshift-Mutationen und Deletionen/Mutationen in den MSD-Website und/oder Verpackung Signal anzuzeigen.
Eine Anwendung des Assays FLIPS ist die Identifizierung von genetisch intakt und potenziell Replikation zuständigen HIV-1-Proviruses. In einer aktuellen Studie von 531 Sequenzen von CD4 isoliert+ T-Zellen von 6 Teilnehmern auf langfristige Kunst 26 (5 %) genetisch intakt HIV-1 Proviruses waren identifizierten2. Der verbleibende defekt Proviruses enthalten mit Inversion Sequenzen (6 %), große interne Löschungen (68 %), schädliche Stop Codons/Hypermutation (9 %), Frameshift-Mutationen (1 %) und Mängel in der Verpackung Signal bzw. Mutationen in der MSD-Website (11 %) .
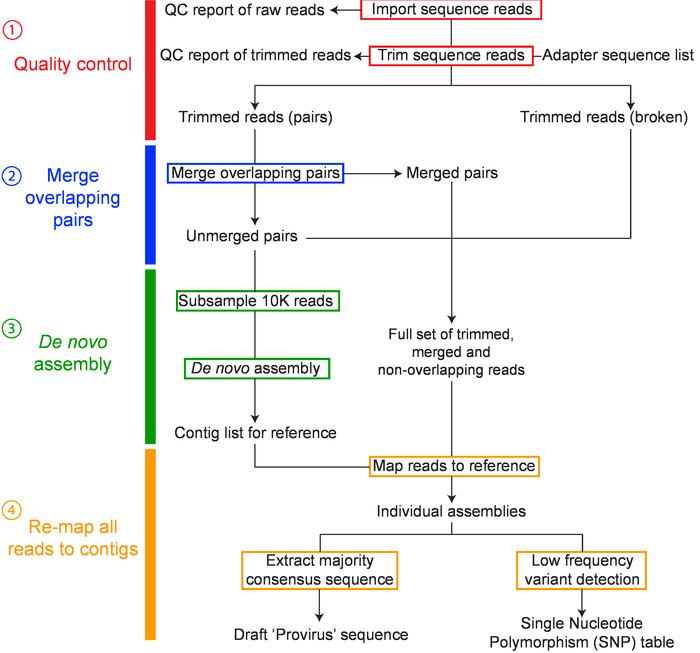
Abbildung 2: Übersicht des Workflows für de Novo Assemblierung von HIV-1 Proviruses. Die wichtigsten Schritte im Workflow enthalten: 1) Reihenfolge lesen Qualitätskontrolle, 2) Zusammenführen von überlappenden Paare, 3) de Novo Assemblierung und (4) Neuzuordnung und Konsensbildung wurden rot, blau, grün und Orange, beziehungsweise. Diese Zahl wurde von Hiener Et Al. modifiziert 2 . Bitte klicken Sie hier für eine größere Version dieser Figur.
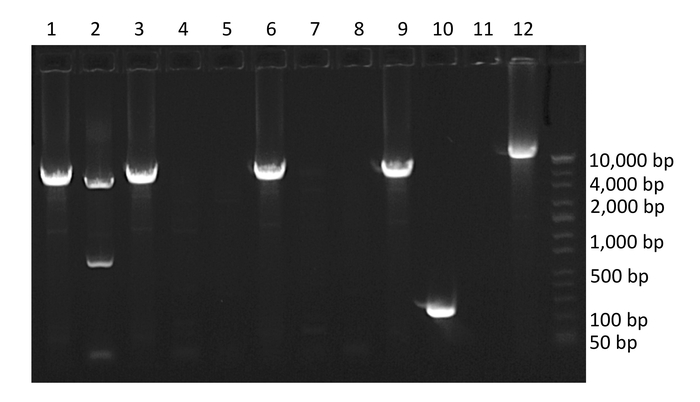
Abbildung 3: Beispiel Agarose-Gel von PCR verstärkt HIV-1-Proviruses. Brunnen 1, 2, 3, 6, 9 und 10 enthalten amplifizierten HIV-1-Proviruses. Gut 10 enthält eine Provirus mit einem großen internen löschen, gut 2 enthält Co Verstärkung von zwei HIV-1-Proviruses in verschiedenen Längen (Mischung) und gut 12 enthält Positivkontrolle. Hinweis die Prozent der Brunnen mit verstärkten Produkt ist 60 %, also oberhalb der Prozentsatz einzelne Vorlagen zu isolieren. Bitte klicken Sie hier für eine größere Version dieser Figur.
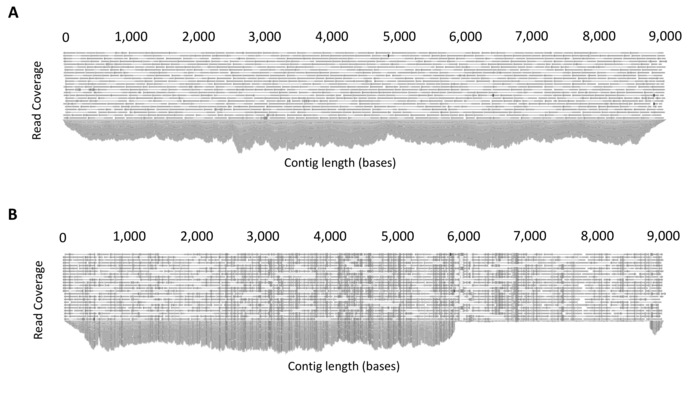
Abbildung 4: Beispiel-Ausgabe lesen Sie Mapping. (A) Beispiel demonstriert, gleichmäßige Abdeckung durch die Verstärkung von einer einzigen Full-Length HIV-1-Provirus. Nach de Novo Assemblierung werden alle Lesevorgänge der montierten Contig Herstellen einer Konsensussequenz zugeordnet. Die Software-Plattform ermöglicht die zugeordneten liest für ausreichend und sogar Abdeckung inspiziert werden. (B) Beispiel demonstriert Co Verstärkung von zwei HIV-1-Proviruses in verschiedenen Längen (Mischung). Um Mischungen zu bestimmen, sind liest eine referenzsequenz in voller Länge (~ 9 kb) aus der gleichen Teilnehmer zugeordnet und lesen Zuordnung überprüft. Das Vorhandensein der ungleichmäßige Deckung zeigt eine Mischung. Diese Zahl wird mit freundlicher Genehmigung von Qiagen14wiedergegeben. Bitte klicken Sie hier für eine größere Version dieser Figur.
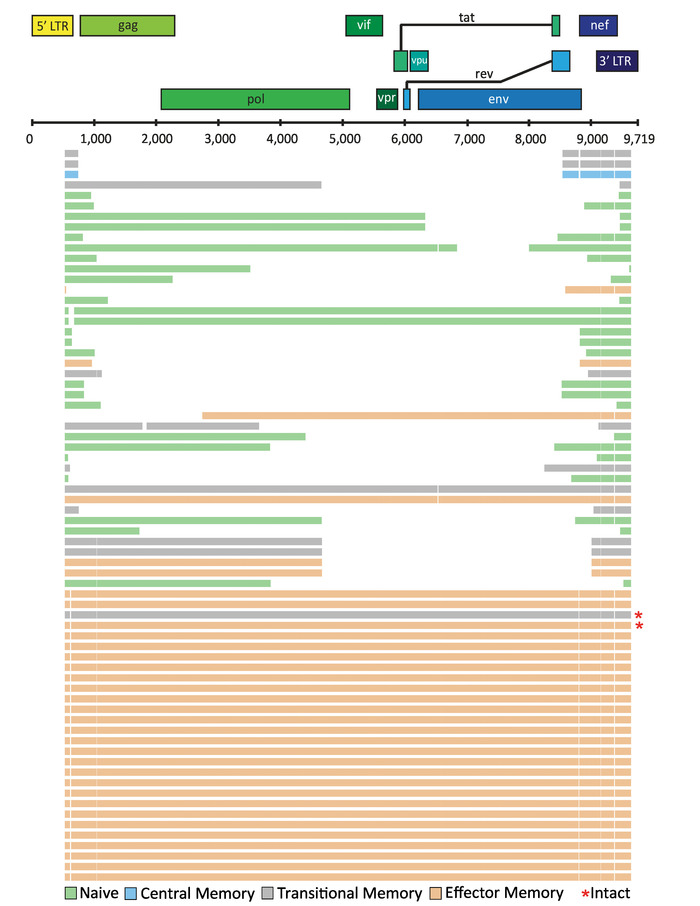
Abbildung 5: Beispiel-Visualisierung von HIV-1 proviralen Sequenzen von CD4 isoliert+ T Zelle Teilmengen von einem Individuum auf langfristige Kunst. Individuelle HIV-1 proviralen Sequenzen werden durch horizontale Linien dargestellt. Diese Zahl wurde von Hiener Et Al. modifiziert 2 . Bitte klicken Sie hier für eine größere Version dieser Figur.
Diskussion
Die FLIPS-Assay ist eine effiziente und Hochdurchsatz-Methode zur Verstärkung und Sequenzierung Single, in der Nähe von Full-Length HIV-1-Proviruses. Mehrere Faktoren und wichtige Schritte im Protokoll, die Einfluss auf die Anzahl und Qualität der erhaltenen Sequenzen, wurden identifiziert. Erstens beeinflussen die Anzahl der Zellen und die HIV-1 Infektion Häufigkeit der Zellpopulation die Anzahl der Proviruses verstärkt. Zum Beispiel in einer früheren Publikation, etwa halb so viele Sequenzen stammen aus der gleichen Anzahl von naiven CD4+ T im Vergleich zum Effektor Speicher CD4 Zellen+ T Zellen. Und zwar deshalb, weil naiv Zellen in der Regel eine geringere Häufigkeit der Infektion als Effektor Memory Zellen2 haben. Zweitens ist die Zelle Lysis spaltenbasierten Extraktionsverfahren zur Gewinnung genomischen DNS, da gibt es kein Risiko des Verlustes von DNA in die Extraktion vorzuziehen. Zu guter Letzt ist wie bei jedem PCR-basierter Test verhindert Verunreinigung entscheidend. Getrennte sauber Bereiche sollten ausgewiesen werden, für die Zubereitung von Meister Mixe, Umgang mit genomischer DNA, Positivkontrollen, DNA-Reinigung und Quantifizierung und Vorbereitung der Bibliothek hinzufügen. Dies ist besonders wichtig für Single Copy Assays wie die hier vorgestellten.
Umsetzung des FLIPS Assays gehören zunächst eine Positivkontrolle wie pNL4-3 Plasmide anstatt Teilnehmer Proben laufen. Dies erlaubt Fehlerbehebung vor die Verwendung von HIV-1-positiven Zellen, wie die Sequenzen erhalten mit verfügbaren Referenz-Sequenzen für diese Plasmide verglichen werden können. Bei der Verwendung von HIV-1-positiven Zellen ist es wichtig, die HIV-1 Subtyp (Primer entwickelt für FLIPS spezifisch für Subtyp B sind) und die Häufigkeit der Infektion der Zellpopulation zu berücksichtigen, wenn wenig bis keine Proviruses verstärkt werden. Primer-Sequenzen können andere Subtypen entsprechend geändert/überarbeitet werden. Darüber hinaus sollte ein gut mit einer positiven Kontrolle in jeder PCR durchgeführt aufgenommen werden.
FLIPS hat die Grenzen der früheren Sequenzierung Assays, einschließlich SPS überwunden. Durch Verstärkung und Sequenzierung in der Nähe von Full-Length HIV-1-Proviruses können FLIPS die potenzielle Replikation-Kompetenz von HIV-1-Proviruses bestimmen. Dies war nicht möglich mit SPS, die nur Sub-genomische Regionen sequenziert und daher für Sequenzen mit intakten Grundierung Bindungsstellen ausgewählt. Darüber hinaus FLIPS überwindet die Grenzen verbunden mit mehreren Amplifikation und Sequenzierung Primer, Nutzung, wie bei früheren abendfüllenden Sequenzierung Assays1,4beschäftigt war. Durch zwei Runden der PCR gezielt die HIV-1 LTR-Regionen kombiniert mit NGS FLIPS verringert sich die Anzahl und Komplexität der Primer erforderlich. FLIPS ist daher weniger anfällig für die Folgen der Grundierung Fehlanpassungen, nämlich die falsche Identifikation des defekten Proviruses und die Unfähigkeit, einige Proviruses innerhalb einer Population zu verstärken. Die FLIPS-Protokoll ist auch effizienter und ermöglicht einen höheren Durchsatz der Sequenzierung als bisherige Methoden.
Offenbar, FLIPS bietet Vorteile gegenüber bestehenden Methoden, die Bestimmung der genetischen Zusammensetzung von HIV-1 Proviruses. Es ist jedoch wichtig, Grenzen der FLIPS anzuerkennen. Erstens wurde die FLIPS Assay nicht als Instrument zur Messung der Größe der latente HIV-1-Stausee entwickelt Analysen zu bestimmen, ob FLIPS verstärkt jede HIV-1-Provirus in einer Zellpopulation vorhanden nicht abgeschlossen sind. FLIPS eignet sich stattdessen für relative Vergleiche der Zusammensetzung des Stausees zwischen verschiedenen Zelle Bevölkerungen2. Zweitens kann nicht die Replikation-Kompetenz der intakten HIV-1-Proviruses mit Sicherheit ohne in Vivo -Analysen, wie diejenigen von Ho Et Al. durchgeführt bestimmt werden 4. Drittens FLIPS dient nicht zum Integrationsort von HIV-1-Proviruses zu bestimmen.
Geringfügige Abweichungen der FLIPS-Protokolls können ihre Anwendung erhöhen. Zum Beispiel Änderungen der Grundierung, die Sequenzen verschiedene können und mehrere HIV-1 Subtypen verstärkt und sequenziert werden. Sequenzierung von Plasma HIV-1 Virionen ist möglich durch die Zugabe von cDNA Synthese vor verschachtelten PCR. Künftige Nutzung des einzelnen Moleküls sequenziermethoden beseitigt die Notwendigkeit für die de Novo Assemblierung.
Genetische Sequenzierung des integrierten HIV-1-Proviruses hat unser Verständnis von der latente HIV-1-Reservoir erhöht. FLIPS ist ein wichtiges Instrument für zukünftige Studien, die Aufklärung, die Zusammensetzung und die Verteilung des latenten Reservoirs. Jedoch kann die Anwendung von FLIPS über das Reservoir hinausgehen. Zukünftige Studien FLIPS um bestimmte Ziele für CRISPR-Cas-Technologie zu bestimmen, oder helfen bei der Identifizierung von Codierung nutzen können und nicht-kodierenden Regionen, in denen das Virus stärker auf die Latenz Umkehrung Agenten machen. Virale Rekombination kann besser verstanden werden, indem man an den Standorten der Kreuzung der großen internen Löschungen.
Offenlegungen
Die Autoren haben nichts preisgeben.
Danksagungen
Diese Arbeit wurde unterstützt die Delaney AIDS Research Enterprise (DARE) zur Heilung (1U19AI096109 und 1UM1AI126611-01); ein AmfAR Forschungskonsortium auf HIV Beseitigung (ARCHE) Collaborative Research Grant von der Foundation for AIDS Research (AmfAR 108074-50-RGRL); Australian Centre for HIV und Hepatitis-Virologie-Forschung (ACH2); UCSF-GIVI-Zentrum für AIDS-Forschung (P30 AI027763); und der australischen National Health and Medical Research Council (AAP1061681). Wir möchten danken Dr. Joey Lai, Genomik Facility Manager am Westmead Institut für medizinische Forschung für seine Ausbildung in Bibliothek Vorbereitung und Verwendung von seiner Anlage und Ramaciotti Centre for Genomics (University of New South.Wales, Sydney, Australien) für die Durchführung der Sequenzierung. Wir erkennen mit Dankbarkeit an die Teilnehmer, die Proben für diese Studie gespendet.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| UltraPure 1 M Tris-HCI, pH 8,0 | Invitrogen | 15568025 | Verdünnung auf 5 mM für Nested PCR |
| Nonidet P 40 Ersatzlösung | Sigma | 98379 | |
| Tween-20 | Sigma | P9416 | |
| Proteinase K Lösung (20 mg/ml) | Promega | AM2548 | |
| 96-Well-Thermocycler | Jeder 96-Well-Thermocycler kann verwendet werden | ||
| Platin-Taq-DNA-Polymerase High Fidelity | Invitrogen | 11304011 | |
| 10x High Fidelity Puffer [600 mM Tris-SO4 (pH 8,9), 180 mM (NH4)2SO4] | Invitrogen | 11304011 | |
| 50 mM MgSO4 | Invitrogen | 11304011 | |
| PCR-Nukleotid-Mix, 10 mM | Promega | C1141 | |
| Ultrareine H2O | Invitrogen | 10977023 | |
| PCR1 und PCR2 Primer, | entsalzt. Verdünnen auf (100 & Mikro; M) mit H2O PCR-Platte | ||
| 96 Well, halber Rock, einfache Kerbeecke, durchsichtig | Axygen | PCR-96M2-HS-C | |
| Microseal 'B' Klebedichtungen | BioRad | MSB1001 | Erforderlich zum Versiegeln von 96-Well-PCR-Platten |
| HIV-1 NL4-3 Infektiöser molekularer Klon (pNL4-3) | Das folgende Reagenz wurde durch das NIH AIDS Reagent Program, Division of AIDS, NIAID, NIH erhalten: HIV-1 NL4-3 Infectious Molecular Clone (pNL4-3) von Dr. Malcolm Martin (Cat# 114). | Verdünnt auf 105 Kopien/ml und zur Verwendung als Positivkontroll-PCR-Platten-Spinner | |
| oder Tischzentrifuge | |||
| E-GEL 48 1 % | Agarose-Invitrogen | G800801 | vorgegossene 1 %ige Agarose-Gele (zwei Gele pro 96-Well-Platte). Jedes 1%ige Agarose-Gel kann ersetzt werden. Enthält Ethidiumbromid. |
| DirectLoad Wide Range DNA | Marker Sigma | D7058 | Jede Leiter mit einer Reichweite von bis zu 10 kb kann ersetzt werden |
| Mother E-Base-Gerät | Invitrogen | EBM03 | Erforderlich für die Verarbeitung von vorgefertigten 48-Well-1%-Agarose-Gelen |
| Gel Doc EZ Dokumentationssystem | BioRad | 1708270 | Jedes Visualisierungssystem für Ethidiumbromid-haltige Agarose-Gele kann verwendet werden |
| PlateMax Peelable Heat Sealing | Axygen | HS-200 | Heißsiegelfolie für die Langzeitlagerung |
| 96 Well 0,8 mL Speicherplatte | ThermoFisher Scientific | AB0765 | 0,8 mL 96 Well-Platte erforderlich für die PCR-Aufreinigung auf Basis von magnetischen Beads |
| Agencourt AMPure XP (PCR-Aufreinigungskit) | Beckman Coulter | A63880 | PCR-Aufreinigungskit auf Basis von magnetischen Beads. Andere PCR-Aufreinigungskits können hier substituiert werden (z.B. QIAquick PCR Purification Kit (Qiagen Cat#28106) |
| Ethylalkohol, rein. 200 proof, für die Molekularbiologie | Sigma | E7023 | |
| Magnetic Stand-96 | Invitrogen | AM10027 | |
| Mikrotiterplattenschüttler | Optionaler | ||
| Puffer EB | Qiagen | 19086 | Elutionspuffer |
| Quant-iT PicoGreen dsDNA Assay Kit | Invitrogen | P11496 | Ein fluoreszenzbasierter Farbstoff zur Messung der dsDNA-Konzentration |
| Mikroplatten-Reader | |||
| Nextera XT DNA Library Preparation Kit | Illumina | FC-131-1096 | |
| Nextera XT Index Kit | Illumina | FC-131-2001 | |
| Hartschalen-96-Well-PCR-Platten | Biorad | HSP9601 | Erforderlich für Nextera XT DNA-Bibliotheksvorbereitungskit |
| Bibliotheksquantifizierungskit - Illumina/Universal | Kapa Biosystems | KK4824 | Andere Bibliotheksquantifizierungskits können substituiert werden (z. B. JetSeq DNA-Bibliotheksquantifizierung Lo-Rox Kit (Bioline Cat#BIO-68029) |
| 2100 Bioanalysator | Agilent Technology | Automatisiertes Elektrophoresesystem. Zur Verwendung in Verbindung mit einem DNA-Kit mit | |
| hoher Empfindlichkeit DNA-Kit mit hoher Empfindlichkeit | Agilent Technology | 5067-4626 | |
| Illumina MiSeq-Plattform | Illumina |
Referenzen
- Bruner, K. M., et al. Defective proviruses rapidly accumulate during acute HIV-1 infection. Nature Medicine. 22 (9), 1043-1049 (2016).
- Hiener, B., et al. Identification of Genetically Intact HIV-1 Proviruses in Specific CD4(+) T Cells from Effectively Treated Participants. Cell Reports. 21 (3), 813-822 (2017).
- Abram, M. E., Ferris, A. L., Shao, W., Alvord, W. G., Hughes, S. H. Nature, position, and frequency of mutations made in a single cycle of HIV-1 replication. Journal of Virology. 84 (19), 9864-9878 (2010).
- Ho, Y. C., et al. Replication-competent noninduced proviruses in the latent reservoir increase barrier to HIV-1 cure. Cell. 155 (3), 540-551 (2013).
- Harris, R. S., et al. DNA deamination mediates innate immunity to retroviral infection. Cell. 113 (6), 803-809 (2003).
- Lecossier, D., Bouchonnet, F., Clavel, F., Hance, A. J. Hypermutation of HIV-1 DNA in the absence of the Vif protein. Science. 300 (5622), 1112(2003).
- Chun, T. W., et al. Rebound of plasma viremia following cessation of antiretroviral therapy despite profoundly low levels of HIV reservoir: implications for eradication. AIDS. 24 (18), 2803-2808 (2010).
- Chomont, N., et al. HIV reservoir size and persistence are driven by T cell survival and homeostatic proliferation. Nature Medicine. 15 (8), 893-900 (2009).
- Soriano-Sarabia, N., et al. Quantitation of replication-competent HIV-1 in populations of resting CD4+ T cells. Journal of Virology. 88 (24), 14070-14077 (2014).
- Josefsson, L., et al. The HIV-1 reservoir in eight patients on long-term suppressive antiretroviral therapy is stable with few genetic changes over time. Proceedings of the National Academy of Sciences USA. 110 (51), E4987-E4996 (2013).
- Evering, T. H., et al. Absence of HIV-1 evolution in the gut-associated lymphoid tissue from patients on combination antiviral therapy initiated during primary infection. Public Library of Science Pathogens. 8 (2), e1002506(2012).
- von Stockenstrom, S., et al. Longitudinal Genetic Characterization Reveals That Cell Proliferation Maintains a Persistent HIV Type 1 DNA Pool During Effective HIV Therapy. Journal of Infectious Diseases. 212 (4), 596-607 (2015).
- Palmer, S., et al. Multiple, linked human immunodeficiency virus type 1 drug resistance mutations in treatment-experienced patients are missed by standard genotype analysis. Journal of Clinical Microbiology. 43 (1), 406-413 (2005).
- Qiagen. CLC Genomics Version 10. , Available from: https://www.qiagenbioinformatics.com/products/clc-genomics-workbench (2018).
- Andrews, S. FastQC: a quality control tool for high throughput sequence data. , Available from: https://www.bioinformatics.babraham.ac.uk/projects/fastqc/ (2010).
- Bolger, A. M., Lohse, M., Usadel, B. Trimmomatic: a flexible trimmer for Illumina sequence data. Bioinformatics. 30 (15), 2114-2120 (2014).
- Martin, M. Cutadapt removes adapter sequences from high-throughput sequencing reads. EMBnet.journal. 17 (1), (2011).
- Magoc, T., Salzberg, S. L. FLASH: fast length adjustment of short reads to improve genome assemblies. Bioinformatics. 27 (21), 2957-2963 (2011).
- Langmead, B., Salzberg, S. L. Fast gapped-read alignment with Bowtie 2. Nature Methods. 9 (4), 357-359 (2012).
- Bankevich, A., et al. SPAdes: a new genome assembly algorithm and its applications to single-cell sequencing. Journal of Computational Biology. 19 (5), 455-477 (2012).
- Kumar, S., Stecher, G., Tamura, K. MEGA7: Molecular Evolutionary Genetics Analysis Version 7.0 for Bigger Datasets. Molecular Biology and Evolution. 33 (7), 1870-1874 (2016).
- Katoh, K., Standley, D. M. MAFFT multiple sequence alignment software version 7: improvements in performance and usability. Molecular Biology and Evolution. 30 (4), 772-780 (2013).
- Laboratory, L. A. N. HIV Sequence Database - Gene Cutter tool. , Available from: https://www.hiv.lanl.gov/content/sequence/GENE_CUTTER/cutter.html (2018).
- Foster, J. L., Garcia, J. V. Role of Nef in HIV-1 replication and pathogenesis. Advances in Pharmacology. 55, 389-409 (2007).
- Laboratory, L. A. N. HIV Sequence Database - Consensus Maker tool. , Available from: https://www.hiv.lanl.gov/content/sequence/CONSENSUS/consensus.html (2018).
- Laboratory, L. A. N. HIV Sequence Database - Hypermut tool. , Available from: https://www.hiv.lanl.gov/content/sequence/HYPERMUT/hypermut.html (2018).
- Yu, G., Smith, D. K., Zhu, H., Guan, Y., Lam, T. T. Y. ggtree: an r package for visualization and annotation of phylogenetic trees with their covariates and other associated data. Methods in Ecology and Evolution. , (2016).
Nachdrucke und Genehmigungen
