Hier wird eine wirksame Methode beschrieben, wie man hohe virale Titerbestände an Hepatitis-E-Viren (HEV) produziert, um Häpatomzellen effizient zu infizieren. Mit der vorgestellten Methode können sowohl nicht umhüllte als auch umhüllte Viruspartikel geerntet und zur Impfung verschiedener Zelllinien verwendet werden.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Ein Zellkulturmodell zur Herstellung von Hepatitis-E-Virus-Beständen mit hohem Titer
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Hepatitis E Virus ist die Hauptursache für Leberzirrhose und Leberversagen mit zunehmender Prävalenz weltweit. Das einsträngige RNA-Virus wird überwiegend durch Bluttransfusionen, unzureichende hygienische Bedingungen und kontaminierte Lebensmittel übertragen. Bis heute ist das off-Label-Medikament Ribavirin (RBV) für viele Patienten die Behandlung der Wahl. Dennoch muss noch eine spezifische HEV-Behandlung identifiziert werden. Bisher wurde das Wissen über den HEV-Lebenszyklus und die Pathogenese durch das Fehlen eines effizienten HEV-Zellkultursystems stark behindert. Ein robustes Zellkultursystem ist für die Untersuchung des viralen Lebenszyklus unerlässlich, der auch die virale Pathogenese umfasst. Mit der hier beschriebenen Methode kann man virale Titer von bis zu 3 x 10⁶ Fokusbildeinheit/ml (FFU/ml) von nicht umhüllter HEV und bis zu 5 x 10⁴ FFU/ml umhüllter HEV produzieren. Mit diesen Partikeln ist es möglich, eine Vielzahl von Zellen unterschiedlicher Herkunft zu infizieren, einschließlich Primärzellen und menschlichen, sowie tierischen Zelllinien. Die Produktion von infektiösen HEV-Partikeln aus Plasmiden stellt eine unendliche Quelle dar, die dieses Protokoll außerordentlich effizient macht.
Einleitung
Hepatitis E ist eine ziemlich unterschätzte Krankheit mit zunehmender Verbreitung weltweit. Etwa 20 Millionen Infektionen führen zu mehr als 70.000 Todesfällen pro Jahr1. Das zugrunde liegende Mittel, das Hepatitis-E-Virus (HEV), wurde vor kurzem neu zugewiesen und ist nun in der Familie Hepeviridae einschließlich der Gattungen Orthohepevirus und Piscihepevirus klassifiziert. HEV verschiedener Herkunft werden innerhalb der Art Orthohepevirus A-D einschließlich Isolate n. Mensch, Schwein, Kaninchen, Ratten, Vögel und andere Säugetiere2eingestuft. Derzeit wurden acht verschiedene Genotypen (GT) des positiv-orientierten, einsträngigen RNA-Virus identifiziert2. Obwohl sie sich in ihrer Sequenzidentität, den Übertragungswegen und der geographischen Verteilung unterscheiden, ist ihre genomische Struktur stark konserviert. Genauer ist, dass das 7,2 kbp HEV Genom in 3 große offene Leserahmen (ORF1-3) unterteilt ist. Während ORF1 alle Enzyme kodiert, die für eine erfolgreiche Replikation innerhalb der Hostzelle benötigt werden, kodiert ORF2 das Capsid-Protein und das ORF3-Protein als funktioneller Ionenkanal, der für die Montage und Freisetzung von InfektiösePartikelnbenötigt wird 3 . Einmal in das Basal- oder apikales Lumen freigesetzt, existiert HEV sowohl bei quasi umhüllten als auch bei nicht umhüllten/nackten Arten, je nachdem, ob das Virus aus Blut oder Kot stammt bzw.4,5.
Während GT1 und GT2 hauptsächlich in Entwicklungsländern gefunden werden, die Menschen6 nur über den fäkal-oralen Weg infizieren, GT3, GT4 und GT7 kommen vorwiegend in entwickelten Ländern1,7 mit einer Vielzahl von Arten als Reservoirs dienen, z.B., Schweine8, Ratte9, Huhn10,11, Hirsch12, Mongoose13, Fledermaus14, Kaninchen15,16, Wildschwein17 und viele mehr 77,18,19, beweise Zoonose7,20,21,22. Neben unzureichenden sanitären Bedingungen23 und kontaminierte Lebensmittel12,24,25,26, Übertragung über Bluttransfusion und Organtransplantationen ist auch möglich27,28. HEV ist eine häufige Ursache für Leberzirrhose und Leberversagen29 vor allem bei Patienten mit bereits bestehenden Lebererkrankungen, immungeschwächten Personen (Genotyp 3, 4 und 7) und Schwangeren (Genotyp 1). Bemerkenswert ist, dass es auch extrahepatische Manifestationen wie hämatopoetische Erkrankungen30,31,32, neurologische Erkrankungen33 und Nierenverletzungen34.
Bis heute ist das off-Label-Medikament Ribavirin (RBV) die Behandlung der Wahl für viele infizierte Patienten35,36. Jedoch, Fälle von Behandlungsversagen und schlechte klinische langfristige Ergebnisse wurden berichtet. Behandlungsversagen wurde mit viraler Mutagenese und erhöhter viraler Heterogenität bei chronisch infizierten Patienten37,38,39zusammengebracht. Im Gegenteil, eine kürzlich durchgeführte europäische retrospektive multizentrische Studie war nicht in der Lage, Polymerase-Mutationen mit Einem Fehler bei der RBV-Behandlung40zu korrelieren. In klinischen Beobachtungen und In-vitro-Experimenten haben Interferon41,42,43, sofosbuvir44,45, Zinksalze46 und Silvestrol47,48 ebenfalls antivirale Wirkungen gezeigt. Dennoch bleibt eine spezifische HEV-Behandlung zu finden, die durch das mangelnde Wissen über den HEV-Lebenszyklus und seine Pathogenese behindert wird. Daher ist ein robustes Zellkultursystem für virologische Studien und die Entwicklung neuer antiviraler Medikamente dringend erforderlich49.
Leider ist HEV, wie andere Hepatitis-Viren, in konventionellen Zelllinien schwer zu vermehren und entwickelt sich in der Regel sehr langsam, was zu niedrigen Virusbelastungen führt. Dennoch waren einige Gruppen in der Lage, die Viruslast durch die Erzeugung von Zelllinien-Subklonen50 oder die Einstellung von Medienergänzungen51zu steigern. Kürzlich die Erzeugung von cDNA-Klone52 und die Anpassung von Primären-Patientenisolaten durch Passaging53,54 weiter verbesserte HEV-Vermehrung in der Zellkultur55. In diesem Protokoll verwendeten wir das Genom eines zellkulturangepassten Kernow-C1-Stamms (bezeichnet als p6_WT)54 und einen mutierten Stamm, der eine replikationsverstärkende Mutation (p6_G1634R)37. Kernow-C1 ist die am häufigsten verwendete Sorte in der HEV-Zellkultur und ist in der Lage, hohe Viruslasten zu produzieren. Durch die Bewertung viraler RNA-Kopierzahlen kann die HEV-Replikation in vitro überwacht werden. Diese Techniken erlauben jedoch keine Bewertung der Anzahl der erzeugten infektiösen Partikel. Daher haben wir eine Immunfluoreszenzfärbung zur Bestimmung von Fokusbildungseinheiten (FFU/ml) etabliert.
Die hier beschriebene Methode56 kann verwendet werden, um infektiöse Viruspartikel in voller Länge zu produzieren, die in der Lage sind, eine Vielzahl von Zelltypen unterschiedlicher Herkunft zu infizieren, einschließlich Primärzellen und Säugetierzelllinien. Dies ist eine grundvoraussetzung, um wichtige Aspekte der HEV-Infektion und des Tropismus zu entschlüsseln. Es besteht keine Notwendigkeit für impfungen mit in der Regel begrenzten Patientenisolaten. Die Produktion von infektiösen HEV-Partikeln aus Plasmiden stellt eine unendliche Quelle dar, die dieses Protokoll vergleichsweise effizient macht. Darüber hinaus kann dieses System für die Reverse-Genetik verwendet werden, die die Untersuchung der in vivo identifizierten Genomveränderung und ihrer Auswirkungen auf die HEV-Replikation und -Fitness ermöglicht. Diese Technik überwindet viele Einschränkungen und kann den Weg für die Arzneimittelentwicklung, Mutagenesestudien und die Bewertung von Virus-Host-Wechselwirkungen wie Restriktions- oder Eintrittsfaktoren ebnen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
HINWEIS: Alle Experimente werden unter BSL-2-Bedingung durchgeführt. Alle Materialien, die mit DerHepatitis E-Virus-RNA oder infektiösem Virus in Berührung kommen, müssen vor der Entsorgung mit 4% Kohrsolin FF aus einem Abfallbehälter in der Haube richtig gespült werden.
1. Plasmid-Vorbereitung
- Inokulatieren Sie 200 ml LB-Medium mit 100 g/ml Ampicillin mit transformiertem Escherichia coli JM109 mit einer Plasmid-Codierung für die Sequenz HEV gt3 Kernow-C1p6 in voller Länge (pBluescript_SK_HEVp6 [JQ679013]54 oder pBluescript_SK_HEVp6-G1634R37). 16 h bei 37 °C unter permanenter Rührung (170 U/min) inkubieren.
HINWEIS: Die Plasmidisolierung wurde mit einem Plasmidextraktionskit durchgeführt (siehe Materialtabelle). - Nach dem Herstellungsprotokoll 200 ml Übernachtungskultur bei 6.000 x g und 4 °C für 10 min nach unten drehen und den Überstand entsorgen. Das bakterielle Pellet kann bei -20 °C eingefroren und gelagert werden.
- Setzen Sie das bakterielle Pellet in 4 ml Resuspension-Puffer wieder auf, indem Sie mit einer 10 ml serologischen Pipette und einem Pipettenmann auf und ab pfeifen. Darüber hinaus Wirbel streng.
- 4 ml vorgewärmter Lysispuffer (30-40 °C) hinzufügen. Sanft für mehrere Male inumlegen und bei Raumtemperatur (RT) 5 min inkubieren.
- 4,8 ml Neutralisationspuffer hinzufügen, sanft invertieren und sicherstellen, dass das Lysat quantitativ neutralisiert wird (siehe Herstellerbeschreibung). Dann Zentrifuge bei 11.000 x g und 4 °C für 20 min.
- Ein 2 cm x 2 cm Mull-Stück in eine 1 ml Nichtfilterspitze legen, resuspendiert, lysiert und neutralisiert in 10 ml serologische Pipette laden, 1 ml Spitze mit Mull zur Spitze der serologischen Pipette geben und den Überstand in ein neues 50 ml Rohr filtern.
HINWEIS: Supernatant kann bei Bedarf bis zu 30 min bei 4 °C gelagert werden. - In mehreren Schritten 750 l des gefilterten Überstandes auf insgesamt 4 Filtersäulen (im Kit vorgesehen) und Zentrifuge bei 11.000 x g für 30 s auftragen. Verwerfen Sie den Durchfluss und wiederholen Sie diese Sequenz, bis alle Überstande auf die Filtersäulen aufgebracht wird.
- Waschen Sie jede Filtersäule zweimal mit 500 l vorgewärmten (50 °C) Waschpuffer AW bei 11.000 x g für 30 s und entsorgen Sie den Durchfluss anschließend.
- Waschen Sie jede Filtersäule mit 600 l Waschpuffer A4 durch Zentrifugieren bei 11.000 x g für 30 s. Entsorgen Sie die Durchfluss- und Trocknung der Filtersäulen durch Zentrifugation bei 11.000 x g für 2 min.
- Elute die Plasmid-DNA aus jeder Filterspalte, indem 60 l Elutionspuffer auf die Mitte der Filtersäulen übertragen werden. 1 min bei RT und Zentrifuge bei 11.000 x g für 1 min inkubieren.
- Kombinieren Sie Eluate und messen Sie die Konzentration der extrahierten Plasmid-DNA mit einem Spektralphotometer.
2. Linearisierung und DNA-Reinigung

Abbildung 1: Schematische Versuchseinrichtung für die Plasmid-Linearisierung und DNA-Reinigung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
HINWEIS: Die Linearisierung erhöht die RNA-Ausbeute während der In-vitro-Transkription (Schritt 3)
- Um die Plasmid-DNA (Abbildung 1) zu linearisieren, mischen Sie 10 g der Schablonen-DNA (extrahiert in Schritt 1), 10 l des Puffers, 2 l MluI und passen Sie sich mit H2O auf ein Volumen von 100 l an.
- Inkubieren Sie für 1 h bei 37 °C und bestätigen Sie die Linearisierung des Plasmids durch Agarose-Gelelektrophorese (z. B. Last nicht verdaut und verdaute Plasmid-DNA [je 1 L DER DNA] auf ein 1% Agarose-Gel und führen Elektrophorese bei 120 V Konstantstrom).
- Nach dem Herstellerprotokoll für die DNA-Extraktion (siehe Tabelle der Materialien, Abbildung 1), mischen Sie 500 l Bindungspuffer, im Kit vorgesehen, mit 100 l linearisierte DNA. Tragen Sie die Probe auf eine Filterspalte auf, und zentrifugieren Sie bei 17.800 x g für 30 s. Verwerfen Sie den Durchfluss und legen Sie die Filterspalten wieder in ein und demselben Rohr.
- Waschen Sie die Filtersäule, indem Sie 650 l Waschpuffer und Zentrifugierung bei 17.800 x g für 30 s hinzufügen. Entsorgen Sie den Durchfluss und legen Sie die Filtersäule wieder in das gleiche Rohr. Um den Restwaschpuffer zu entfernen, zentrifugieren Sie die Zentrifuge bei 17.800 x g für 60 s und legen Sie jede Filtersäule anschließend in ein sauberes 1,5 ml Mikrozentrifugenrohr.
- Elute DNA durch Übertragung von 60 l vorgewärmtenH2O (PCR-Grad, 70 °C) in die Mitte des Filters. 1 min bei 70 °C und Zentrifuge bei 18.000 x g 1 min. Messen Sie die Konzentration der gereinigten DNA mit einem Spektralphotometer.
HINWEIS: Bewahren Sie die DNA bei -20 °C bis zur In-vitro-Transkription auf.
3. In-vitro-Transkription des HEV-Genotyps 3 p6 DNA und RNA-Reinigung
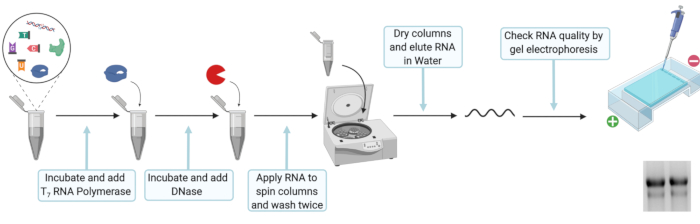
Abbildung 2: Schematische Versuchseinrichtung für die In-vitro-Transkription und RNA-Reinigung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
HINWEIS: Eine In-vitro-Transkription ist notwendig, um virale genomische RNA aus Plasmid-DNA zu produzieren.
- Für In-vitro-Transkriptionsmix 20 l 5x T7 Transkriptionspuffer, 10 mM DTT, 100 U Ribonuklease-Inhibitor, 25 mM ATP, CTP und UTP, 12,5 mM GTP, 5 mM Ribo m7G Cap Analog, 2 g linearisierte DNA-Schablonund und 80 U T7-RNA-Polymerase. Bis zu 100 l mit nukleasefreiH2O füllen, gut mischen und 2 h bei 37 °C brüten.
HINWEIS: Kurzfristige Lagerung bei -20 °C ist nach Schritt 3.1 bis 3.1.2 möglich.- Fügen Sie 2 L T7-RNA-Polymerase hinzu, gut mischen und für weitere 2 h bei 37 °C inkubieren.
- Um die ursprüngliche DNA-Vorlage zu verdauen, fügen Sie 7,5 l DNase (RNase frei, 1 U/L) hinzu, mischen Sie sie gut und brüten bei 30 min bei 37 °C.
HINWEIS: Reinigen Sie alle Oberflächen und Pipetten mit Oberflächendekontamination für RNase, wenn Sie mit RNA arbeiten, um Einen Abbau zu vermeiden. Stellen Sie außerdem sicher, dass alle Reaktionsrohre RNase-frei und steril sind. Verwenden Sie nur Spitzen mit Filtern und verdünnen Sie sie ausschließlich mit RNase-freiem und sterilem Wasser.
- Nach dem Herstellungsprotokoll für die RNA-Extraktion (siehe Tabelle der Materialien, Abbildung 2) bereiten Sie einen Vormix aus Lysispuffer und 100 % Ethanol vor, indem Sie 330 l Lysispuffer und 330 l 100 % Ethanol für jede In-vitro-Transkriptionsreaktion mischen. Fügen Sie 660 L Lysis-Puffer-Ethanol-Vormischung zu 110 L RNA und Wirbel hinzu. Belastungsprobe auf eine Filtersäule und Zentrifuge bei 8000 x g für 30 s. Verwerfen Sie den Durchfluss und legen Sie die Filtersäule wieder in das gleiche Rohr.
- Fügen Sie 600 l Waschpuffer und Zentrifuge bei 8000 x g für 30 s hinzu. Entsorgen Sie die Durchfluss- und Platzieren Sie die Filtersäule wieder in demselben Rohr. Fügen Sie 350 l Waschpuffer und Zentrifuge bei 8000 x g für 2 min hinzu, um den Restwaschpuffer zu entfernen. Legen Sie jede Filtersäule in ein sauberes 1,5 ml Mikrozentrifugenrohr. Öffnen Sie den Deckel der Filtersäule und lassen Sie die Säule 3 min trocknen.
- Elute RNA, indem Sie 50 l RNase freiH2O in die Mitte der Filtersäule legen. 1 min bei RT inkubieren und anschließend bei 8.000 x g für 1 min zentrieren. Die RNA-Integrität überprüfen, indem Sie 1 l RNA auf ein Agarose-Gel laden und die Konzentration der extrahierten RNA mit einem Spektralphotometer messen.
HINWEIS: Speichern Sie RNA bei -80 °C bis zur Elektroporation und tauen Sie die RNA ausschließlich auf Eis, um einen Abbau zu vermeiden.
4. Herstellung von HepG2-Zellen für die Zellkultur-Produktion abgeleitete HEV-Produktion (HEVcc)
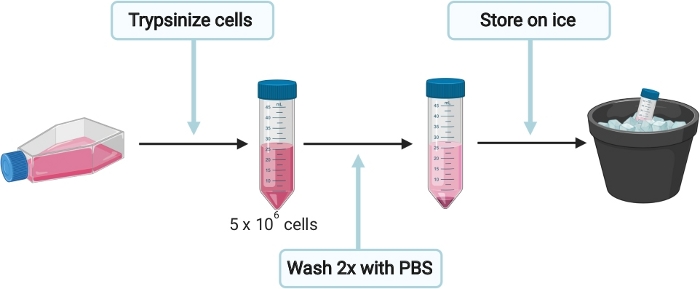
Abbildung 3: Schematische Versuchseinrichtung zur Herstellung von HepG2-Zellen für die heV-Produktion (HEVcc). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
HINWEIS: Um Kontaminationen zu vermeiden, wurden die Herstellung von Zellen, Elektroporation, Infektion, Ernte und Zellfixierung unter sterilen Bedingungen in einer Anlage der Biosicherheitsstufe 2 durchgeführt. Inkubationsschritte bei 37 °C, die Zellen beinhalten, wurden in einem 5%CO2-Inkubator durchgeführt.
- Zur Vorbereitung von HepG2-Zellen für die HEVcc-Produktion (Abbildung 3) werden Samenzellen in vollständigem Dulbecco es Modified Eagle Medium (DMEM) (siehe Tabelle 1) auf eine 15 cm Kollagen (siehe Tabelle 1, steriler Filter PBS- Essigsäure-Mix durch 0,2 m Mesh vor Zugabe von Kollagen) beschichteter Kulturschale vorbereitet. Bei 37 °C inkubieren, bis die Zellen zu 90 % konfluent sind.
HINWEIS: Jede 15 cm große Schale, die 90 % konfluente Zellen enthält, erzeugt genügend Zellen für bis zu 4 Elektroporationen. - Entfernen Sie das Medium vorsichtig von der Platte und waschen Sie Zellen einmal mit 10 ml 1x PBS. Versuchen Sie Zellen, indem Sie 3 ml 0,05% Trypsin-EDTA auf die Zellen eintragen und bei 37 °C brüten, bis die Zellen vollständig getrennt sind. Resuspend Zellen in 10 ml DMEM komplettes Medium und übertragen Sie die Zellsuspension in ein 50 ml Rohr. Bestimmen Sie die Gesamtzahl der Zellen.
- Da jede Elektroporation 5 x 10⁶ Zellen erfordert, übertragen Sie das entsprechende Volumen in ein neues 50 ml-Rohr und füllen Sie bis zu mindestens 35 ml mit 1x PBS. Zentrifugenzellen bei 200 x g für 5 min und den Überstand sorgfältig entsorgen, ohne das Zellpellet zu stören.
- Waschen Sie Zellen noch einmal mit 35 ml 1x PBS bei 200 x g für 5 min. Legen Sie Zellen auf Eis und entfernen Sie noch nicht 1x PBS, um die Zellen in Suspension zu halten.
5. Elektroporation von HepG2-Zellen
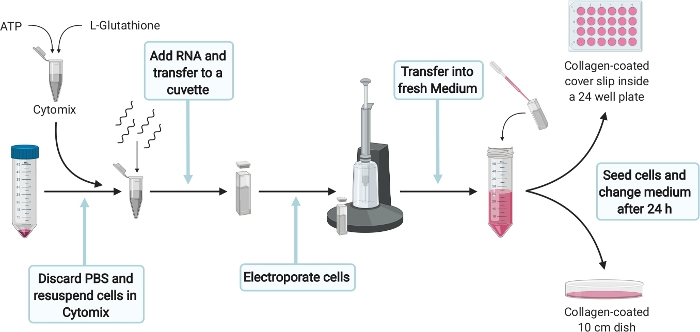
Abbildung 4: Schematische Versuchseinrichtung für die Elektroporation von HepG2-Zellen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Für die Elektroporation von HepG2-Zellen (Abbildung 4) bereiten Sie 400 l Cytomix vollständig pro Elektroporation vor, indem Sie 384 l Cytomix (siehe Tabelle 1) mit 2 mM ATP und 5 mM Glutathion ergänzen. Bereiten Sie frisch vor dem Gebrauch und legen Sie direkt auf Eis.
HINWEIS: Eine korrekte, aber schnelle Ausführung der folgenden Schritte ist entscheidend. Stellen Sie daher sicher, dass alles richtig vorbereitet ist. - Entfernen Sie 1x PBS vorsichtig, ohne das Zellpellet aus Schritt 4.4 zu stören. 5 x 10⁶ Zellen in 400 l Cytomix absetzen und 5 g RNA ab Schritt 3.2.2 hinzufügen. Übertragen Sie die Lösung einmal in eine 4 mm Küvette und pulsieren Sie mit 975 °F, 270 V für 20 ms mit einem Elektroporationssystem.
- Nach der Elektroporation übertragen sich die Zellen so schnell wie möglich mit einer Pasteurpipette in 11 ml DMEM komplett pro Elektroporation.
HINWEIS: Um sicherzustellen, dass RNA erfolgreich in HepG2-Zellen transfiziert wird, wird eine Transfektionskontrolle (TC) durchgeführt. Die erwarteten Transfektionsraten schwanken zwischen 40 und 60% der ORF2-positiven Zellen.
- Nach der Elektroporation übertragen sich die Zellen so schnell wie möglich mit einer Pasteurpipette in 11 ml DMEM komplett pro Elektroporation.
- 10 ml elektropoierte Zellen in eine 10 cm große Kulturschale, die mit Kollagen beschichtet ist, übertragen. Fügen Sie 1,3 x 10⁵ elektroproierte Zellen (300 l) in einen Brunnen einer kollagenbeschichteten 24-Mikrotiter-Platte mit einem Deckbeleg (später als Transfektionskontrolle verwendet) hinzu. Zellen gleichmäßig verteilen und bei 37 °C inkubieren.
- Nach 24 h das Medium der 10 cm Schale wechseln und mit 10 ml frischem DMEM komplett ersetzen. Ändern Sie das Medium der Transfektionssteuerung nicht. Weitere 6 Tage bei 37 °C inkubieren.
- Stoppen Sie die Transfektionskontrolle in 24 Wellplatte 5-7 d post Elektroporation in Abhängigkeit von der Zelldichte, indem Sie mit dem Immunfluoreszenz-Färbeprotokoll fortfahren (Schritt 8). Die Transfektionseffizienz wird berechnet, indem die Anzahl der ORF2-positiven Zellen auf die Gesamtzahl der Zellen normalisiert wird.
6. Ernte von intra- und extrazellulärem HEVcc
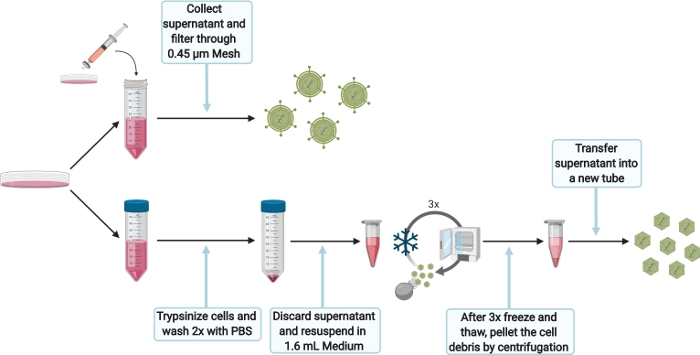
Abbildung 5: Schematische Versuchseinrichtung für die Ernte von intra- und extrazellulärem HEVcc. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Um extrazelluläre HEVcc (Abbildung 5) zu ernten, filtern Sie den Überstand, der nach 6 Tagen aus der 10 cm Schale gewonnen wird (Schritt 5.3.1), durch ein 0,45 m Maschennetz, um Zellablagerungen zu entfernen. Geerntete extrazelluläre HEVcc bei 4 °C für den gleichen Tag Infektion lagern, sonst bei -80 °C lagern.
- Um intrazelluläre HEVcc zu ernten (Abbildung 5), waschen Zellen mit 1x PBS und trypsinize durch Zugabe von 1,5 ml von 0,05% Trypsin-EDTA. Bei 37 °C inkubieren, bis die Zellen vollständig abgetrennt sind. Fügen Sie 10 ml DMEM komplette, Bündigplatte hinzu, um Zellen zu lösen und Zellen Suspension in 50 ml Rohr zu übertragen. Waschen Sie Zellen zweimal mit PBS. Zentrifuge bei 200 x g für 5 min.
- Entsorgen Sie den Überstand und setzen Sie das Zellpellet in 1,6 ml DMEM vollständig pro Elektroporation wieder auf. Übertragen Sie die Zellsuspension in ein 2 ml Reaktionsrohr.
HINWEIS: Verwenden Sie keine größeren Volumina, da dieviruslasten drastisch verringert würden. - Einfrieren (in flüssigem Stickstoff) und Tauen zellen. Wiederholen Sie diese Sequenz 3 Mal.
HINWEIS: Pooln Sie nicht mehr als eine Elektroporation (1,6 ml) für die 3 Gefrier- und Tauwetterzyklen, da die Lyseeffizienz beeinträchtigt würde. Wirbeln Sie die Zellsuspension zwischen den Zyklen nicht. Achten Sie darauf, die Zellsuspension langsam aufzutauen (z. B. Raumtemperatur oder auf Eis), um die Viruslast zu maximieren. - Hochgeschwindigkeitszentrifugieren Sie die lysierten Zellen für 10 min bei 10.000 x g, um Zellablagerungen zu trennen. Übertragen Sie den Überstand in eine neue Röhre. Nehmen Sie den Überstand für eine Infektion, sonst lagern bei -80 °C.
- Konzentrieren Sie optional den extra- und intrazellulären HEVcc mit einem Konzentrator, um die Viruslast zu erhöhen (gemäß Herstellerprotokoll).
- Entsorgen Sie den Überstand und setzen Sie das Zellpellet in 1,6 ml DMEM vollständig pro Elektroporation wieder auf. Übertragen Sie die Zellsuspension in ein 2 ml Reaktionsrohr.
7. Infektion von HepG2/C3A-Zellen mit intra- und extrazellulärer HEVcc

Abbildung 6: Schematische Versuchseinrichtung zur Infektion von HepG2/C3A-Zellen mit intra- und extrazellulärer HEVcc. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
HINWEIS: Die Infektion von HepG2/C3A-Zellen muss sicherstellen, dass infektiöse Partikel produziert werden. Zusätzlich wird die Titration des geernteten intrazellulären und extrazellulären HEVcc zur Berechnung der Virustitel in FFU/ml verwendet. Dies wird später als Infektionskontrolle (IC) bezeichnet.
- Zur Vorbereitung von HepG2/C3A-Zellen auf eine HEVcc-Infektion (Abbildung 6), Vorwarme Minimal Essential Medium (MEM) komplett (siehe Tabelle 1) bis 37 °C.
- Samen 2 x 10⁴ Zellen/gut in 100 l auf die kollagenbeschichtete 96 well Mikrotiterplatte einen Tag vor Schritt 6. Achten Sie darauf, die äußersten Brunnen mit 1x PBS zu füllen, um eine Verdunstung des Mediums in den inneren 60 Brunnen zu verhindern. Bei 37 °C für 24 h inkubieren.
- Infizieren Sie mit extrazellulären HEVcc durch Zugabe von 50 l des Überstandes (ab Schritt 6.1) zu den HepG2/C3A-Zellen, die am Vortag gesät wurden. Mischen Sie gut durch Pipettieren nach oben und unten und seriell verdünnen sechs mal 1:3 durch Übertragung von 50 l in den nächsten Brunnen. Führen Sie Duplikate der seriellen Verdünnung für technische Replikationen durch.
- Infizieren Sie mit intrazellulären HEVcc durch Zugabe von 25 L Überstand (ab Schritt 6.2.3) zu den HepG2/C3A-Zellen, die am Vortag gesät wurden. Mischen Sie gut durch Pipettieren nach oben und unten und seriell verdünnen sechs mal 1:5 durch Übertragung von 25 l in den nächsten Brunnen. Führen Sie doppelte serielle Verdünnung für die technische Replikation durch.
- Nach 7 d bei 37 °C stoppen Sie die Infektion, indem Sie mit dem Immunfluoreszenz-Färbeprotokoll (Schritt 8) fortfahren.
8. Immunfluoreszenzfärbung der Transfektions- und Infektionskontrolle
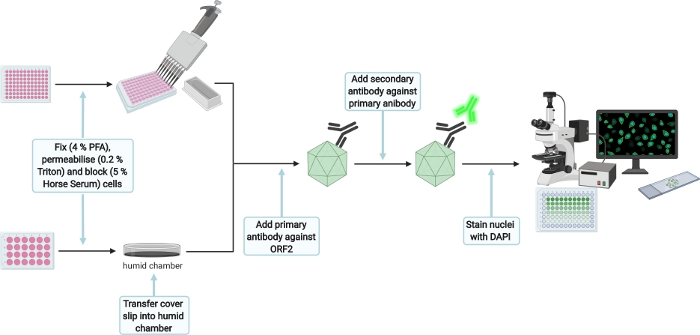
Abbildung 7: Schematische Versuchseinrichtung für die Immunfluoreszenzfärbung der Transfektion und Infektionskontrolle. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Für Immunfluoreszenzfärbung (Abbildung 7), waschen Sie 3x mit 1x PBS und fixieren Sie Zellen, indem Sie 350 l (Transfektionskontrolle [TC]) oder 50 'L (Infektionskontrolle [IC]) von 4% Fixationslösung pro Brunnen dosieren. 15 min bei RT inkubieren und danach zweimal mit 1x PBS sorgfältig waschen.
HINWEIS: Das Protokoll kann hier für die Transfektionskontrolle angehalten werden, bis auch die Infektion von HepG2/C3A-Zellen gestoppt wird. Gutplatte bei 4 °C aufbewahren. Auch mit Parafilm versiegeln, um Verdunstung zu verhindern. - Permeabilisieren Sie die Zellen, indem Sie bei RT 350 l (TC) oder 50 l (IC) von 0,2% Triton X-100 (in 1" PBS) hinzufügen. Dann zweimal mit 1x PBS waschen und mit 350 l (TC) oder 50 l (IC) von 5% Pferdeserum (in 1x PBS) für 1 h bei RT unter ständiger Rührung auf einem Orbitalshaker (30 U/min) blocken.
HINWEIS: Bereiten Sie kleine Kunststoffschale (30 mm) vor, indem Sie ein feuchtes Gewebe und eine Paraffinschicht darüber platzieren, wodurch eine feuchte Kammer entsteht. Dann den TC-Abdeckungsschlupf nach oben auf den Paraffinfilm übertragen. Die folgenden Schritte für den TC werden in der feuchten Kammer ausgeführt. - Fügen Sie 70 l (TC) oder 25 l (IC) des primären Antikörper-Anti-ORF2 8282 (HEV-spezifisches Kaninchen-Hyperimmunserum,1:5.000 in 5% Pferdeserum) pro Bohrloch hinzu und über Nacht bei 4 °C unter ständiger Erregung auf einem Orbitalshaker (30 U/min) inkubieren.
- Zweimal mit 1x PBS vorsichtig waschen und 70 l (TC) oder 25 l (IC) des Sekundärantikörpers Ziegenanti-Kaninchen 488 (1:1.000 in 5 % Pferdeserum) hinzufügen. 1 h unter ständiger Erregung auf einem Orbital-Shaker (30 U/min) im Dunkeln inkubieren. Wieder zweimal mit 1x PBS vorsichtig waschen
- Fügen Sie 70 l (TC) oder 25 l (IC) von DAPI (1:10.000 in H2O) hinzu und 1 min inkubieren. Zweimal mit H2O waschen. Nehmen Sie den Deckelschlupf aus der feuchten Kammer, montieren Sie den Deckelschlupf mit 6 l des Montagereagenzes auf einem Deckschlitten (nur für TC) und lassen Sie das Montagereagenz bei RT im Dunkeln 16 h trocknen. Ic in Wasser bis zur Bildgebung aufbewahren und die Platte mit Paraffinfolie versiegeln, um eine Trocknung durch Verdunstung zu vermeiden.
- Nehmen Sie Bilder, um erfolgreiche Transfektion und Infektion zu bestätigen.
ANMERKUNG: Vergleichbare Ergebnisse wurden mit dem handelsüblichen Anti-ORF2 1E6-Antikörper57 (1:200 in 5 % Pferdeserum) und einem Sekundärantikörper Esel-Antimaus (1:1.000 in 5 % Pferdeserum) erzielt.
9. FFU-Bestimmung
HINWEIS: Eine FFU ist definiert als eine oder mehrere ORF2-positive Zellen, die durch mindestens drei negative Zellen von einer anderen FFU getrennt sind.
- Für extrazelluläre HEVcc beginnen, alle ORF2-positiven Brennpunkte der beiden Brunnen in den beiden niedrigsten Verdünnungen zu zählen. Insgesamt sollten vier Brunnen gezählt werden. Die Fokusbildeinheiten (FFU) pro Milliliter können mit der folgenden Gleichung berechnet werden:
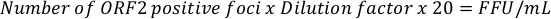
HINWEIS: Erwartete Titer variieren zwischen 102 und 5 x 10⁴ FFU/ml. - Für intrazelluläre HEVcc beginnen, alle ORF2-positiven Brennpunkte in Brunnen zu zählen, in denen zwischen 50 und 100 Brennpunkte beobachtet werden. Zählen Sie außerdem die beiden Brunnen in der nächsthöheren Verdünnung. Insgesamt sollten vier Brunnen gezählt werden. Die Fokusbildeinheiten (FFU) pro Milliliter können mit der folgenden Gleichung berechnet werden:
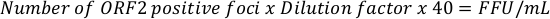
HINWEIS: Erwartete Titer variieren zwischen 105 und 3 x 10⁶ FFU/ml. Die Faktoren 20x und 40x werden verwendet, um die Anzahl der FFU pro 50 l und 25 l bis 1 ml zu extrapolieren und können entsprechend angepasst werden.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
In diesem Protokoll beschreiben wir die Produktion von Hochtiter-Infektier HEVcc. Der erste Schritt besteht darin, die Plasmid-DNA (pBluescript_SK_HEVp654 und pBluescript_SK_HEVp6-G1634R37, Abbildung 8a) zu isolieren, die dann durch Restriktionsverdauung linearisiert und für die In-vitro-Transkription gereinigt wird (Abbildung 1). Eine erfolgreiche Linearisierung kann durch den Vergleich der nicht verdauten Plasmid...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Beginnend mit der Plasmidpräparation sollten die DNA-Erträge 150 ng/l überschreiten, um eine multiple Linearisierung aus demselben Plasmidbestand durchführen zu können, was das Risiko einer durch Bakterien induzierten Mutagenese wichtiger Genomsequenzen minimiert. Darüber hinaus ist es wichtig, den Restriktionsdigest für die vollständige Plasmid-Linearisierung durch Gelelektrophorese zu überprüfen (Abbildung 8b). Ein Mangel an linearisierter Plasmid-DNA würde eine Rollkreisverstärkung induzi...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben nichts zu verraten.
Danksagungen
Wir sind Suzanne Emerson für den Klon des Hepatitis-E-Virus p6 dankbar. HEV-spezifisches Kaninchenhyperimmunserum wurde freundlicherweise von Rainer Ulrich, Friedrich-Loeffler-Institut, Deutschland, zur Verfügung gestellt. Darüber hinaus danken wir allen Mitgliedern des Fachbereichs Molekulare und Medizinische Virologie der Ruhr-Universität Bochum für ihre Unterstützung und Diskussion. Die Zahlen 1-7 wurden mit BioRender.com erstellt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,45 &Mikro; m mesh | Sarstedt | 83.1826 | Ernte extrazelluläres Virus |
| 4 % Histofix | CarlRoth | P087.4 | Immunfluoreszenz |
| Essigsäure | CarlRoth | 6755.1 | Kollagen-Arbeitslösung |
| Amicon Ultra-15 | Merck Millipore | UFC910024 | Virusernte |
| Ampicillin | Sigma-Aldrich | A1593 | Auswahl von transformierten Bakterien |
| ATP | Roche | 11140965001 | in vitro Transkription und Elektroporation |
| BioRender | BioRender | Figur Generation | |
| CaCl2 | Roth | 5239.2 | Cytomix |
| Collagen R Lösung 0,4 % steril | Serva | 47256.01 | Kollagen Arbeitslösung |
| CTP | Roche | 11140922001in vitro Transkription | |
| Küvette | Biorad | 165-2088 | Elektroporation |
| DAPI | Invitrogen | D21490 | Immunfluoreszenz |
| DMEM | gibco | 41965-039 | |
| Zellkultur DNAse | Promega | M6101 | in vitro Transkription |
| DTT | Promega | enthalten in P2077 | in vitro Transkription |
| EGTA | Roth | 3054.3 | Cytomix |
| Escherichia coli JM109 | Promega | L2005 | Transformation |
| Fötales Rinderserum | gibco | 10270106 | Zellkultur |
| Fluoromount | SouthernBiotech | 0100-01 | Immunfluoreszenz |
| GenePulser Xcell Elektroporationssystem | BioRad | 1652660 | Elektroporation |
| Gentamycin | gibco | 15710049 | Zellkultur |
| GTP | Roche | 11140957001 | in vitro Transkription |
| H2O | Braun | 184238001 | Immunfluoreszenz |
| Hepes | Invitrogen | 15630-03 | Cytomix |
| Pferdeserum | gibco | 16050122 | Immunfluoreszenz |
| K2HPO4 | Roth | P749.1 | Cytomix |
| KCL | Roth | 6781.3 | Cytomix |
| KH2PO4 | Roth | 3904.2 | Cytomix |
| L-Glutamin | gibco | 25030081 | Zellkultur |
| L-Glutathion reduziert | Sigma-Aldrich | G4251-5G | Cytomix |
| MEM | gibco | 31095-029 | Zellkultur |
| MEM NEAA (100&fach;) | gibco | 11140-035 | Zellkultur |
| MgCl2 | Roth | 2189.2 | Cytomix |
| Mikrovolumen-UV-Vis-Spektralphotometer NanoDrop One | Thermo Fisher | ND-ONE-W | DNA/RNA-Konzentration |
| MluI-Enzym | NEB | R0198L | Linearisierung |
| NEB-Puffer | NEB | in R0198L | Linearisierung |
| enthaltenNucleoSpin Plasmid Kit | Macherey & Nagel | 740588.250 | Plasmidvorbereitung |
| NucleoSpin RNA Clean-up Kit | Macherey & Nagel | 740948.250 | RNA-Aufreinigung |
| PBS | gibco | 70011051 | Zellkultur |
| Pen/Strep | Thermo Fisher | 15140122 | Zellkultur Plasmid |
| kodiert für das HEV-Genom in voller Länge (p6_G1634R) | Todt et.al | Virusproduktion | |
| Plasmid kodiert für das HEV-Genom in voller Länge (p6_WT) | Shukla et al. | GenBank-Beitrittsnummer JQ679013 | Virusproduktion |
| Primärer Antikörper 1E6 | LS-Bio | C67675 | Immunfluoreszenz |
| Primärer Antikörper 8282 | Rainer Ulrich, Friedrich-Loeffler-Institut, Deutschland | ||
| QIAprep Spin Miniprep Kit | Qiagen | 27106 | DNA-Extraktion |
| Ribo m7G Cap Analog | Promega | P1711 | in vitro Transkription |
| RNase weg | CarlRoth | A998.3 | RNA-Aufreinigung |
| RNasin (RNase-Inhibitor) | Promega | N2515 | in vitro Transkription |
| Sekundärer Antikörper Esel Anti-Maus 488 | Thermo Fisher | A-21202 | Immunfluoreszenz |
| Sekundärer Antikörper Ziege Anti-Kaninchen 488 | Thermo Fisher | A-11008 | Immunfluoreszenz |
| Natrium Pyruvat | gibco | 11360070 | Zellkultur |
| T7 RNA-Polymerase | Promega | P2077 | in vitro Transkription Transkriptionspuffer |
| Promega | in P2077 | in vitro Transkription | |
| Triton X-100 | CarlRoth | 3051.3 | Immunfluoreszenz |
| Trypsin-EDTA (0,5 %) | gibco | 15400054 | Zellkultur |
| mit extrem niedrigem IgG | gibco | 1921005PJ | Zellkultur |
| UTP | Roche | 11140949001 | in vitro Transkription |
Referenzen
- Wedemeyer, H., Pischke, S., Manns, M. P. Pathogenesis and treatment of hepatitis e virus infection. Gastroenterology. 142 (6), 1388-1397 (2012).
- Smith, D. B., et al. Proposed reference sequences for hepatitis E virus subtypes. The Journal of General Virology. 97 (3), 537-542 (2016).
- Ding, Q., et al. Hepatitis E virus ORF3 is a functional ion channel required for release of infectious particles. Proceedings of the National Academy of Sciences of the United States of America. 114 (5), 1147-1152 (2017).
- Chapuy-Regaud, S., et al. Characterization of the lipid envelope of exosome encapsulated HEV particles protected from the immune response. Biochimie. 141, 70-79 (2017).
- Yin, X., Ambardekar, C., Lu, Y., Feng, Z. Distinct Entry Mechanisms for Nonenveloped and Quasi-Enveloped Hepatitis E Viruses. Journal of Virology. 90 (8), 4232-4242 (2016).
- Khuroo, M. S., Khuroo, M. S., Khuroo, N. S. Hepatitis E: Discovery, global impact, control and cure. World Journal of Gastroenterology. 22 (31), 7030-7045 (2016).
- Rasche, A., et al. Hepatitis E Virus Infection in Dromedaries, North and East Africa, United Arab Emirates, and Pakistan, 1983-2015. Emerging Infectious Diseases. 22 (7), 1249-1252 (2016).
- Hsieh, S. Y., et al. Identity of a novel swine hepatitis E virus in Taiwan forming a monophyletic group with Taiwan isolates of human hepatitis E virus. Journal of Clinical Microbiology. 37 (12), 3828-3834 (1999).
- Johne, R., et al. Detection of a novel hepatitis E-like virus in faeces of wild rats using a nested broad-spectrum RT-PCR. The Journal of General Virology. 91, Pt 3 750-758 (2010).
- Payne, C. J., Ellis, T. M., Plant, S. L., Gregory, A. R., Wilcox, G. E. Sequence data suggests big liver and spleen disease virus (BLSV) is genetically related to hepatitis E virus. Veterinary Microbiology. 68 (1-2), 119-125 (1999).
- Haqshenas, G., Shivaprasad, H. L., Woolcock, P. R., Read, D. H., Meng, X. -J. Genetic identification and characterization of a novel virus related to human hepatitis E virus from chickens with hepatitis–splenomegaly syndrome in the United States. Journal of General Virology. 82, 2449-2462 (2001).
- Tei, S., Kitajima, N., Takahashi, K., Mishiro, S. Zoonotic transmission of hepatitis E virus from deer to human beings. The Lancet. 362 (9381), 371-373 (2003).
- Nakamura, M., et al. Hepatitis E virus infection in wild mongooses of Okinawa, Japan: Demonstration of anti-HEV antibodies and a full-genome nucleotide sequence. Hepatology Research: the Official Journal of the Japan Society of Hepatology. 34 (3), 137-140 (2006).
- Drexler, J. F., et al. Bats worldwide carry hepatitis E virus-related viruses that form a putative novel genus within the family Hepeviridae. Journal of Virology. 86 (17), 9134-9147 (2012).
- Zhao, C., et al. A novel genotype of hepatitis E virus prevalent among farmed rabbits in China. Journal of Medical Virology. 81 (8), 1371-1379 (2009).
- Lhomme, S., et al. Risk of zoonotic transmission of HEV from rabbits. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 58 (2), 357-362 (2013).
- Kaci, S., Nöckler, K., Johne, R. Detection of hepatitis E virus in archived German wild boar serum samples. Veterinary Microbiology. 128 (3-4), 380-385 (2008).
- Liu, B., et al. Avian hepatitis E virus infection of duck, goose, and rabbit in northwest China. Emerging Microbes & Infections. 7 (1), 76(2018).
- Raj, V. S., et al. Novel hepatitis E virus in ferrets, the Netherlands. Emerging Infectious Diseases. 18 (8), 1369-1370 (2012).
- Dong, C., et al. Restricted enzooticity of hepatitis E virus genotypes 1 to 4 in the United States. Journal of Clinical Microbiology. 49 (12), 4164-4172 (2011).
- Goens, S. D., Perdue, M. L. Hepatitis E viruses in humans and animals. Animal Health Research Reviews. 5 (2), 145-156 (2004).
- Geng, Y., Wang, Y. Transmission of Hepatitis E Virus. Advances in Experimental Medicine and Biology. 948, 89-112 (2016).
- Naik, S. R., Aggarwal, R., Salunke, P. N., Mehrotra, N. N. A large waterborne viral hepatitis E epidemic in Kanpur, India. Bulletin of the World Health Organization. 70 (5), 597-604 (1992).
- Feagins, A. R., Opriessnig, T., Guenette, D. K., Halbur, P. G., Meng, X. -J. Detection and characterization of infectious Hepatitis E virus from commercial pig livers sold in local grocery stores in the USA. The Journal of General Virology. 88, Pt 3 912-917 (2007).
- Colson, P., et al. Pig liver sausage as a source of hepatitis E virus transmission to humans. The Journal of Infectious Diseases. 202 (6), 825-834 (2010).
- Wenzel, J. J., et al. Detection of hepatitis E virus (HEV) from porcine livers in Southeastern Germany and high sequence homology to human HEV isolates. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 52 (1), 50-54 (2011).
- Colson, P., et al. Transfusion-associated Hepatitis E, France. Emerging Infectious Diseases. 13 (4), 648-649 (2007).
- Kamp, C., et al. Impact of hepatitis E virus testing on the safety of blood components in Germany - results of a simulation study. Vox Sanguinis. , (2018).
- Kamar, N., Dalton, H. R., Abravanel, F., Izopet, J. Hepatitis E virus infection. Clinical Microbiology Reviews. 27 (1), 116-138 (2014).
- Pischke, S., Behrendt, P., Manns, M. P., Wedemeyer, H. HEV-associated cryoglobulinaemia and extrahepatic manifestations of hepatitis E. The Lancet Infectious Diseases. 14 (8), 678-679 (2014).
- Colson, P., et al. Severe thrombocytopenia associated with acute hepatitis E virus infection. Journal of Clinical Microbiology. 46 (7), 2450-2452 (2008).
- Mishra, P., Mahapatra, M., Kumar, R., Pati, H. P. Autoimmune hemolytic anemia and erythroid hypoplasia associated with hepatitis E. Indian Journal of Gastroenterology: Official Journal of the Indian Society of Gastroenterology. 26 (4), 195-196 (2007).
- Sood, A., Midha, V., Sood, N. Guillain-Barré syndrome with acute hepatitis E. The American Journal of Gastroenterology. 95 (12), 3667-3668 (2000).
- Fousekis, F. S., Mitselos, I. V., Christodoulou, D. K. Extrahepatic manifestations of hepatitis E virus: An overview. Clinical and Molecular Hepatology. 26 (1), 16-23 (2020).
- Pischke, S., et al. Ribavirin treatment of acute and chronic hepatitis E: A single-centre experience. Liver International: Official Journal of the International Association for the Study of the Liver. 33 (5), 722(2013).
- Kamar, N., et al. Ribavirin for Chronic Hepatitis E Virus Infection in Transplant Recipients. The New England Journal of Medicine. 370, 1111-1120 (2014).
- Todt, D., et al. In vivo evidence for ribavirin-induced mutagenesis of the hepatitis E virus genome. Gut. 65, 1733-1743 (2016).
- Todt, D., Walter, S., Brown, R. J. P., Steinmann, E. Mutagenic Effects of Ribavirin on Hepatitis E Virus-Viral Extinction versus Selection of Fitness-Enhancing Mutations. Viruses. 8 (10), 8100283(2016).
- Todt, D., Meister, T. L., Steinmann, E. Hepatitis E virus treatment and ribavirin therapy: Viral mechanisms of nonresponse. Current Opinion in Virology. 32, 80-87 (2018).
- Kamar, N., et al. Ribavirin for Hepatitis E Virus Infection After Organ Transplantation: A Large European Retrospective Multicenter Study. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. , (2019).
- Kamar, N., et al. Influence of immunosuppressive therapy on the natural history of genotype 3 hepatitis-E virus infection after organ transplantation. Transplantation. 89 (3), 353-360 (2010).
- Kamar, N., et al. Pegylated interferon-alpha for treating chronic hepatitis E virus infection after liver transplantation. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. 50 (5), 30-33 (2010).
- Todt, D., et al. Antiviral Activities of Different Interferon Types and Subtypes against Hepatitis E Virus Replication. Antimicrobial Agents and Chemotherapy. 60 (4), 2132-2139 (2016).
- Dao Thi, V. L., et al. Sofosbuvir Inhibits Hepatitis E Virus Replication In Vitro and Results in an Additive Effect When Combined with Ribavirin. Gastroenterology. 150 (1), 82-85 (2016).
- van der Valk, M., Zaaijer, H. L., Kater, A. P., Schinkel, J. Sofosbuvir shows antiviral activity in a patient with chronic hepatitis E virus infection. Journal of Hepatology. 66 (1), 242-243 (2017).
- Kaushik, N., et al. Zinc Salts Block Hepatitis E Virus Replication by Inhibiting the Activity of Viral RNA-Dependent RNA Polymerase. Journal of Virology. 91 (21), (2017).
- Todt, D., et al. The natural compound silvestrol inhibits hepatitis E virus (HEV) replication in vitro and in vivo. Antiviral Research. 157, 151-158 (2018).
- Glitscher, M., et al. Inhibition of Hepatitis E Virus Spread by the Natural Compound Silvestrol. Viruses. 10 (6), 301(2018).
- Kinast, V., Burkard, T. L., Todt, D., Steinmann, E. Hepatitis E Virus Drug Development. Viruses. 11 (6), 485(2019).
- Schemmerer, M., et al. Enhanced Replication of Hepatitis E Virus Strain 47832c in an A549-Derived Subclonal Cell Line. Viruses. 8 (10), 267(2016).
- Huang, R., et al. Cell Culture of Sporadic Hepatitis E Virus in China. Clinical and Vaccine Immunology. 6 (5), 729-733 (1999).
- Emerson, S. U., et al. Recombinant hepatitis E virus genomes infectious for primates: Importance of capping and discovery of a cis-reactive element. PNAS. 98 (26), 15270-15275 (2001).
- Shukla, P., et al. Cross-species infections of cultured cells by hepatitis E virus and discovery of an infectious virus-host recombinant. Proceedings of the National Academy of Sciences of the United States of America. 108 (6), 2438-2443 (2011).
- Shukla, P., et al. Adaptation of a genotype 3 hepatitis E virus to efficient growth in cell culture depends on an inserted human gene segment acquired by recombination. Journal of Virology. 86 (10), 5697-5707 (2012).
- Meister, T. L., Bruening, J., Todt, D., Steinmann, E. Cell culture systems for the study of hepatitis E virus. Antiviral Research. 163, 34-49 (2019).
- Todt, D., et al. Robust hepatitis E virus infection and transcriptional response in human hepatocytes. Proceedings of the National Academy of Sciences of the United States of America. , (2020).
- Ankavay, M., et al. New insights into the ORF2 capsid protein, a key player of the hepatitis E virus lifecycle. Scientific Reports. 9 (1), 6243(2019).
- Schemmerer, M., Johne, R., Erl, M., Jilg, W., Wenzel, J. J. Isolation of Subtype 3c, 3e and 3f-Like Hepatitis E Virus Strains Stably Replicating to High Viral Loads in an Optimized Cell Culture System. Viruses. 11 (6), 483(2019).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
