Hier stellen wir eine Immunphänotypisierungsstrategie zur Charakterisierung der Megakaryozytendifferenzierung vor und zeigen, wie diese Strategie die Sortierung von Megakaryozyten in verschiedenen Stadien mit einem fluoreszenzaktivierten Zellsortierer ermöglicht. Die Methodik kann auf menschliche Primärgewebe, aber auch auf Megakaryozyten angewendet werden, die in Kultur in vitroerzeugt werden.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Immunphänotypisierung und Zellsortierung von humanen MKs aus menschlichen Primärquellen oder differenziert in vitro von hämatopoetischen Vorläufern
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Differenzierung von Megakaryozyten (MK) umfasst eine Reihe endobiotischer Zyklen, die zu einer hochgradig polyploiden (sogar >64N reichenden) und extrem großen Zelle (40-60 μm) führen. Im Gegensatz zu dem schnell wachsenden Wissen über Megakaryopoese auf zellbiologischer und molekularer Ebene beschränkt sich die Charakterisierung der Megakaryopoese durch Durchflusszytometrie auf die Identifizierung reifer MKs mit linienspezifischen Oberflächenmarkern, während frühere MK-Differenzierungsstadien unerforscht bleiben. Hier präsentieren wir eine Immunphänotypisierungsstrategie, die die Identifizierung aufeinanderfolgender MK-Differenzierungsstufen mit zunehmendem Ploidiestatus in menschlichen Primärquellen oder In-vitro-Kulturen mit einem Panel ermöglicht, das MK-spezifische und unspezifische Oberflächenmarker integriert. Trotz ihrer Größe und Zerbrechlichkeit können MKs mit dem oben genannten Panel immunphänotypisiert und durch fluoreszenzaktivierte Zellsortierung unter bestimmten Druck- und Düsendurchmesserbedingungen angereichert werden. Dieser Ansatz ermöglicht Multi-Omics-Studien mit dem Ziel, die Komplexität der Megakaryopoese und der Thrombozytenproduktion beim Menschen besser zu verstehen. Eine bessere Charakterisierung der Megakaryopoese kann für die Diagnose oder Prognose von abstammungsbedingten Pathologien und Malignitäten von grundlegender Bedeutung sein.
Einleitung
Megakaryozyten (MKs) entwickeln sich aus hämatopoetischen Stammzellen (HSCs) nach einem komplexen Prozess namens Megakaryopoese, der hauptsächlich durch das Hormon Thrombopoietin (TPO) orchestriert wird. Die klassische Sicht der Megakaryopoese beschreibt die zelluläre Reise von HSCs durch eine Abfolge von hierarchischen Stadien engagierter Vorläufer und Vorläuferzellen, die letztendlich zu einem reifen MK führen. Während der Reifung erleben MKs mehrere Runden der Endomitose, entwickeln ein kompliziertes intrazelluläres Demarkationsmembransystem (DMS), das genügend Membranoberfläche für die Thrombozytenproduktion bietet, und produzieren und verpacken effizient die Fülle von Faktoren, die in den verschiedenen Granula enthalten sind, die von reifen Blutplättchen vererbt werden1,2,3. Infolgedessen sind reife MKs große Zellen (40-60 μm), die durch einen stark polyploiden Kern (bis >64N) gekennzeichnet sind. Jüngste Studien schlagen alternative Wege vor, auf denen sich HSCs in MKs differenzieren, die traditionelle Lineage-Commitment-Checkpoints als Reaktion auf bestimmte physiopathologischeBedingungenumgehen 4,5,6,7,8,9,10,11. Diese Ergebnisse zeigen, dass die hämatopoetische Differenzierung zum reifen MK ein Kontinuum und ein adaptiver Prozess ist, der auf biologische Bedürfnisse reagiert.
Mit dem zunehmenden Wissen über die Zellbiologie und die molekularen Aspekte, die die Megakaryopoese12charakterisieren, beschränkt sich der Großteil der Forschung, die der Untersuchung des Prozesses durch Durchflusszytometrie gewidmet ist, auf die Identifizierung reifer MKs mit linienspezifischen Oberflächenmarkern(d. H. CD42A / B, CD41 / CD61), während frühere MK-Differenzierungsstadien unerforscht bleiben. Wir haben zuvor eine Strategie zur Inszenierung der Megakaryopoese in Mausknochenmark und knochenmarkabgeleiteten MK-Kulturen13,14dokumentiert, die wir angepasst und auf den Menschen angewendet haben15. Im vorliegenden Artikel zeigen wir eine Immunphänotypisierungsstrategie, die die Charakterisierung der Megakaryopoese von HSCs bis hin zu reifen MKs in menschlichen Primärquellen (Knochenmark -BM- und peripheres Blut -PB-) oder in vitro-Kulturen unter Verwendung eines Panels ermöglicht, das MK-spezifische und unspezifische Oberflächenmarker (u.a. CD61, CD42B, CD49B, CD31, KIT und CD71) integriert. Trotz ihrer größe und Zerbrechlichkeit können MKs mit den oben genannten Zelloberflächenmarkern immunphänotypisiert und durch fluoreszenzaktivierte Zellsortierung unter bestimmten Druck- und Düsendurchmesserbedingungen angereichert werden, um Zellrupturen und / oder Schäden zu minimieren. Diese Technik ermöglicht Multi-Omics-Ansätze mit dem Ziel, die Komplexität der Megakaryopoese und der Thrombozytenproduktion in der menschlichen Gesundheit und Krankheit besser zu verstehen. Bemerkenswert ist, dass es sich als nützliches Werkzeug zur Unterstützung der Diagnose und Prognose in einem klinischen Kontext wachsender Nachfrage ässt.
In diesem Manuskript dokumentieren wir eine Strategie zur Inszenierung der menschlichen Megakaryopoese mit einem Panel, das MK-spezifische und unspezifische Oberflächenmarker aus Primärquellen integriert oder in vitroerzeugt. Zusätzlich stellen wir ein Protokoll zur Verfügung, um mit einem fluoreszenzaktivierten Zellsortierer die bevorzugten Fraktionen und ausgereiften MKs zu sortieren (Abbildung 1). Dieser Schritt ist nicht beliebt, da er aufgrund der Größe und Zerbrechlichkeit von MKs technisch schwierig ist. Es wurde jedoch sowohl in Maus- als auch in menschlichen Knochenmarkproben zuvor und aufgrund des technologischen Fortschritts mit einem besseren Ergebnis jedes Mal16,17,18verwendet. Zu den primären Quellen des Menschen, bei denen MKs oder MK-Vorläufer untersucht werden können, gehören unter anderem Knochenmark, Nabelschnurblut und peripheres Blut. Die richtige Probenverarbeitung, um die relevante Zellfraktion für die Analyse an jeder Probe zu isolieren, ist von Bedeutung. Standardverfahren werden integriert, wobei einige Überlegungen zu berücksichtigen sind, wenn es um die Untersuchung der Megakaryopoese geht.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Vollblut- und Knochenmarkproben wurden gemäß der Deklaration von Helsinki von 1964 gewonnen und verarbeitet. Vollblutproben wurden von gesunden Spendern nach Erteilung der Einwilligung nach Aufklärung (ISPA) im Rahmen einer Studie gewonnen, die von unserem institutionellen medizinischen Ethikkomitee (Hospital Universitario Central de Asturias -HUCA-) genehmigt wurde. Knochenmarkproben wurden aus Knochenmarkabwurfmaterial von Patienten gewonnen, die in der Abteilung für Hämatologie des Krankenhauses Clínico San Carlos (HCSC) behandelt wurden.
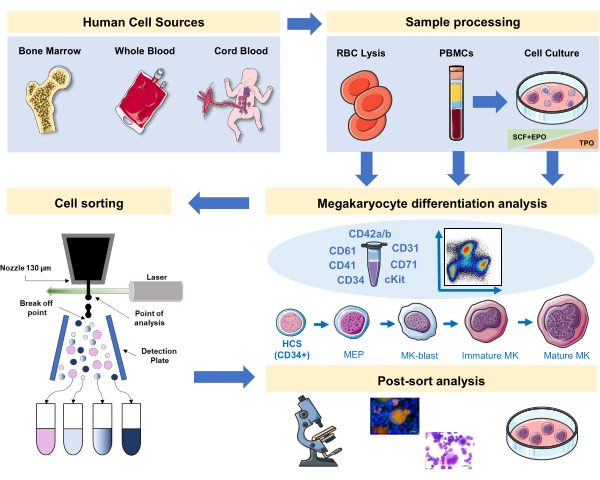
Abbildung 1: Schematische Darstellung des in diesem Manuskript dokumentierten Protokolls. Die primären menschlichen Quellen oder Primärkulturen, in denen die MK-Differenzierung durch Immunphänotypisierung inszeniert werden kann, sind angegeben. Diese Immunphänotypisierungsstrategie kann auf die Untersuchung des Prozesses in verschiedenen abstammungsbezogenen Pathologien oder Malignität in Primärquellen angewendet werden. Darüber hinaus ermöglicht es die Zellsortierung von MKs und Precursoren mit einem fluoreszenzaktivierten Zellsortierer, der die weitere Analyse angereicherter Fraktionen ermöglicht. Die verwendeten Bilder sind Teil von Servier Medical Art (SMART) by Servier und unter CC BY 3.0 lizenziert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
1. Vollblut- und Knochenmarkverarbeitung vor der Immunphänotypisierung
- Wenn Sie Vollblut (WB) aus Spenden als primäre Quelle verwenden, isolieren Sie optional die komponente der peripheren mononukleären Blutzelle (PBMC). Dies kann durch die Verwendung der Standardmäßigen differentiellen Zentrifugation in Kombination mit der Zelltrennung des Dichtegradienten erreicht werden, wie zuvor beschrieben15.
- Kurz gesagt, Zentrifugenblut bei 193 x g für 15 min (Bremse 3) bei Raumtemperatur. Verwerfen Sie die obere Plasmafraktion und sammeln Sie den Buffy-Ring. 1:1 mit Phosphatpuffersalz (PBS)/Trinatriumcitratdihydrat (38 g/L, pH 7) puffern und vorsichtig ein Volumen von 25 mL auf 15 mL einer Dichtegradientenlösung (1,076 g/ml) in 50 ml Röhrchen pipetten.
- Zentrifuge für 20 min bei 1114 x g (Gaspedal 3, Bremse 3, Raumtemperatur). Entsorgen Sie die Plasmafraktion und sammeln Sie den PBMCs enthaltenden Buffy-Ring. Waschen Sie ihn durch Hinzufügen des gleichen PBS-Volumens, zentrifugieren Sie bei 435 x g für 5 min und resuspend in PBS für die weitere Verwendung.
- Alternativ können Sie eine WB-Probe (ca. 100 μL) zur Immunphänotypisierung nach dem Lysieren der roten Blutkörperchen (RBCs) und gründlichem Waschen verwenden.
- Kurz gesagt, 1:1 in eiskaltem RBC-Lysing-Puffer (4,15 gNH4Cl, 0,5 g KHCO3 und 18,5 mg EDTA (Triplex III) auf 500 mlH2O,pH 7,1-7,4) verdünnen. Warten Sie, bis die Zellsuspension translucid rot wird (3-5 min).
- Zentrifugieren Sie bei 435 x g für 5 min, bei 4 °C, und resuspendieren Sie die Zellen in PBS. Wiederholen Sie den Vorgang so oft wie nötig, um ein weißes Zellpellet zu erhalten.
- In ähnlicher Weise werden die aus dem Knochenmark gewonnenen Proben (Aspiration) direkt mit RBC-Lysingpuffer (siehe Punkt 1.2) und gründlichem Waschen verarbeitet, um mit einer klaren Einzelzellsuspension zu beginnen(Abbildung 1).
- Vermeiden Sie die Verwendung von Wirbeln zum Mischen von Proben während der Verarbeitung, da dies die zerbrechlichen MKs beschädigen kann.
HINWEIS: Dichtegradient zur Gewinnung von PBMCs kann im Vergleich zu RBC-lysiertem WB zu einer reichhaltigeren und saubereren Zellfraktion führen. Wir sollten jedoch bedenken, dass hochdichte, reife MKs in der "neutrophilen" Fraktion verloren gehen können. Dies wird in den repräsentativen Ergebnissen diskutiert.
- Vermeiden Sie die Verwendung von Wirbeln zum Mischen von Proben während der Verarbeitung, da dies die zerbrechlichen MKs beschädigen kann.
2. In-vitro-MK-Differenzierung von PBMCs
HINWEIS: MKs können in vitro von früheren Vorläufern wie CD34+ -Zellen, die in verschiedenen Primärquellen(z. B. WB / PBMCs, Nabelschnurblut, Knochenmark) vorhanden sind, und von iPSCs unterschieden werden. Es gibt verschiedene Protokolle, die zu diesem Zweck angewendet wurden. Hier verwenden wir eine von uns entwickelte Kulturmethode, die eine MK-Differenzierung von PBMCs ermöglicht, ohne dass cd34+ Vorläufer 15,19,20,21,22angereichert werden müssen.
- Dieses Protokoll besteht aus drei Kulturphasen, in denen die Konzentration von Thrombopoietin (TPO) allmählich auf Kosten von Wachstumsfaktoren ansteigt, die die Proliferation früherer Vorläufer (d. h.SCF, EPO) begünstigen, die allmählich abnehmen (Abbildung 2)15.
- Verwenden Sie für das Basismedium StemSpan SFEM, ergänzt mit 0,4% cholesterinreicher Lipidmischung und 1% Penicillin / Streptomycin.
- Verwenden Sie für das Phase-I-Medium das Basismedium, das mit SCF (100 ng/ml), Erythropoietin (EPO, 0,5 U/ml) und Thrombopoietin (TPO, 30 ng/ml) ergänzt ist. Das Phase-II-Medium ist das Basismedium, ergänzt durch SCF (50 ng/ml), EPO (0,25 U/ml) und TPO (50 ng/ml). Verwenden Sie für das Phase-III-Medium das basisweise mit TPO (100 ng/ml) ergänzte Basismedium.
- Kultur-PBMCs im Phase-I-Medium. Platzieren Sie die PBMCs an Tag 6-8 in Phase II Medium und an Tag 9-12 platzieren Sie die PBMCs in Phase III Medium.
- Ersetzen Sie das Medium, indem Sie Zellen bei 435 x g für 5 min bei Raumtemperatur von Phase I bis Phase II und bei 95 x g für 5 min bei Raumtemperatur von Phase II bis Phase III zentrifugieren und in frischem Medium wieder aufbringen.
- Kulturzellen in einem Inkubator bei 37 °C, 5% CO2. In diesen Primärkulturen dauert die MK-Differenzierung 10-14 Tage, und Proben können zu verschiedenen Zeitpunkten während des Kulturzeitraums gezogen werden, um der MK-Differenzierung zu folgen.
- Verwenden Sie für das Basismedium StemSpan SFEM, ergänzt mit 0,4% cholesterinreicher Lipidmischung und 1% Penicillin / Streptomycin.
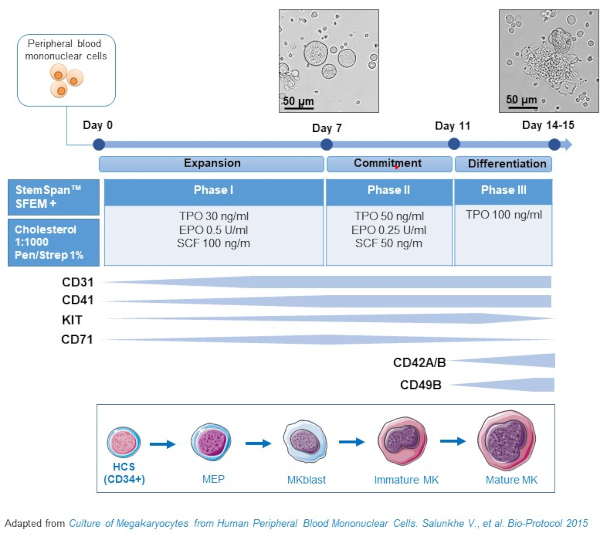
Abbildung 2: Schematische Darstellung der PBMC-abgeleiteten MK-Kulturmethode. PBMCs von gesunden Spendern wurden nach dem von uns entwickelten Dreiphasenprotokoll kultiviert, um MK in vitro zu erzeugen (Schema angepasst von Salunkhe et al.). Gezeigt werden 15 Bilder, die an Tag 10 und Tag 13 der Kultur aufgenommen wurden. Die Bilder werden mit einem 20-fachen Objektiv aufgenommen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Probenentnahme: Waschen Sie die Zellen durch Zentrifugation mit niedriger Geschwindigkeit für 5 min (95 x g) und resuspendieren Sie sie in PBS oder PBS, das 1% Rinderserumalbumin (BSA) enthält. Für die Immunphänotypisierung beträgt die ideale Dichte 105-106 Zellen/100 μL (siehe Punkt 3.1). Abhängig vom Status der Kulturen(d.h. Vorhandensein von abgestorbenen Zellen, Trümmern usw.) können 1 oder 2 Wäschen erforderlich sein. Sammeln Sie Ihre Zellen zu den Zeitpunkten, die während der Kultur von Interesse sind.
3. Immunphänotypisierung der MK-Differenzierung - Inkubation mit einem Panel von Markiert-Antikörpern
- Inkubieren Sie die Zellproben mit einem Panel von markierten Antikörpern nach Standardverfahren und achten Sie bei der Verarbeitung von Megakaryozyten auf zentrifugieren mit niedriger Geschwindigkeit (95 x g). Normalerweise inkubieren wir die Proben mit 1% BSA in PBS in Volumina von 100 μL bei 4 °C, 20 min, mit einem Bereich von 105-106 Zellen.
- Skalieren Sie bei Bedarf.
- Nach der Inkubation 5 ml 1% BSA in PBS hinzufügen, mit niedriger Geschwindigkeit zentrifugieren (95 x g), den Überstand absaugen und die Probe in 2% BSA in PBS wieder auffüllen, um die MK-Lebensfähigkeit zu erhalten (2 ml). Fügen Sie 1-5 mM EDTA hinzu, um Zellzellaggregate (die natürlich in MK-Kulturen zu sehen sind) zu stören.
- Die Proben werden in ein 12 x 75 mm rundes Bodenrohr (FACS-Röhrchen) oder eine Platte gegeben und bis zur Durchflusszytometrie oder Zellsortierung im Dunkeln gehalten.
- Herstellung der einzelnen Antikörper und Antikörper-Panel-Mischungen; Aufbau des Durchflusszytometers:
- Titrieren Sie die Antikörper vor ihrer Verwendung, um die optimale Konzentration in den Antikörper-Panels zu bestimmen. Die optimale Konzentration von Antikörpern ist die niedrigste Konzentration, die sich deutlich von positiven von negativen Zellen trennt (und die Unterscheidung zwischengeschalteter Expressionsniveaus ermöglicht). Beispielsweise werden die meisten Antikörper in einer 1:200-Verdünnung (100 μg/ml) verwendet, sofern nicht anders titriert oder vom Hersteller angegeben.
- Sobald die Antikörpertitration bestimmt ist, bereiten Sie eine 10-fache Verdünnung jedes Antikörpers vor. Diese Verdünnungen werden für die einfarbigen Kontrollen und für die Vorbereitung der Plattenmischungen verwendet. Die Verdünnungen und Plattenmischungen sind auch einen Monat nach der Zubereitung in Ordnung (bei 4 °C gelagert, es sei denn, die Herstellerangaben schließen diese Lagerbedingungen aus). Dies ermöglicht die Färbung von Proben mit der gleichen Platte über einen bestimmten Zeitraum.
- Verwenden Sie 10 μL pro 100 μL der 10-fachen Verdünnung sowohl für die einfarbigen Steuerungen als auch für den Panel-Mix.
- Verwenden Sie für die einfarbigen Kontrollen Antikörperaffinitätsperlen, die direkt nach Zugabe des Antikörpers gemessen werden können. Die einfarbigen Kontrollen sollten bei jedem Experiment gemessen werden, um eine korrekte Kompensationsanpassung (und Feinabstimmung nach der Messung mit der Analysesoftware) zu ermöglichen.
- Alternativ können Sie die einfarbigen Steuerelemente mit Zellproben ausführen. Die Perlen ermöglichen jedoch die schnelle Messung einer bestimmten Anzahl von Ereignissen, die je nach Antikörper/Oberflächenmarker an komplexen primären oder kultivierten Zellquellen möglicherweise nicht zu erhalten sind. Wir empfehlen auch, Zellproben, die mit "Fluorescence Minus One" (FMO) Panel-Mischungen gefärbt sind, durchzuführen, um die entsprechenden Kompensationseinstellungen einzurichten (vor dem Ausführen von Experimenten). Dies ist relevant, um Kompensationsprobleme sorgfältig zu identifizieren und insbesondere bei kultivierten MKs Autofluoreszenzinterferenzen zu identifizieren (die bei Verwendung von phenolrotem Kulturmedium vorliegen).
- Bereiten Sie je nach Anzahl der Proben genügend Volumen des Panel-Mixes vor, der die Antikörper des entworfenen Panels enthält. Die meisten unserer Panels enthalten sechs Antikörper (6-farbige Panels, siehe Tabellen 1-2).
- Verwenden Sie für diese Panels 488-nm- und 633-nm-Laser des Durchflusszytometers, jedoch können panels an andere technische Szenarien angepasst werden. Des Weiteren können die Kompensationsüberlegungen beim Einsatz von massenspektrometrischer Durchflusszytometrie oder Zytometern mit akustischer Fokussierungstechnologie entfällt.
- Farbstoffe zur Messung der Lebensfähigkeit können falsche Informationen über MKs geben, insbesondere wenn sie reifen. MKs sind sehr aktive Aufholzellen, und die Positivität mit Hoechst, 7-AAD oder PE spiegelt möglicherweise nicht immer den tatsächlichen Zelltod wider. Eine Alternative (wenn eine Messung des Zelltods erforderlich ist) könnte die Verwendung von Mitochondrienfärbungen (CMX Ros) oder Amin-reaktiven Farbstoffen (Zombie- oder Ghost-Farbstoffe) sein.
Tabelle 1: Hinweise zu Zelloberflächenmarkern der megakaryozyten Linie Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 2: Antikörper-Panels Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
4. Ploidieanalyse kombiniert mit 6-Farben-Panels
- Für die Ploidieanalyse in Kombination mit einem 6-Farben-Antikörper-Panel fahren Sie mit der Fixierung und Permeabilisierung der Zellen nach der Inkubation mit dem Antikörper-Panel fort. Diese Strategie ermöglicht die Erhaltung der Oberflächenmarkerfärbung und gleichzeitig die Färbung der DNA von Zellen. Wir verwenden Hoechst 33342 zur Färbung der DNA, da sie mit dem verfügbaren violetten 405-nm-Laser visualisiert werden kann.
- Für 105-106 Zellen nach Inkubation mit dem Antikörperpanel Zentrifugenzellen (95 x g für 5 min), in 200 μL Fixationspuffer resuspendieren und 10 min bei Raumtemperatur (RT) inkubieren.
- Zentrifugenzellen wie oben angegeben, ein zweites Mal in 200 μL Fixationspuffer resuspendiert und weitere 10 Minuten bei RT inkubiert.
- Permeabilisierungspuffer mit 0,1% Triton X-100, 200 mg/ml RNase und 20 mg/ml Hoechst 33342 (Permeabilisierung Hoechst MIX) vorbereiten.
- Zentrifugenzellen wie oben, resuspendieren Sie sie in 300 μL der Permeabilisation Hoechst MIX und inkubieren Sie 30 min bei 37 °C. Dieser Schritt ist sehr wichtig, da für eine saubere Ploidiemessung RNA abgebaut werden muss.
- Nach der Inkubationszeit messen Sie die Proben direkt mit einem Durchflusszytometer. Andernfalls die Proben bei 4 °C im Dunkeln aufbewahren. Messen Sie sie umgehend. Da diese Proben jedoch fixiert sind, kann die Messung sogar um 24-48 Stunden verzögert werden. Stellen Sie sicher, dass die Probe vor der Messung gründlich geflickt oder durch ein Zellsieb geleitet wird, um eine Einzelzellsuspension zu gewährleisten.
- Morphometrische Parameter wie Forward und Side Scatter werden nach der Zellfixierung nicht beibehalten. Das Vorwärts-/Seitenstreudiagramm zeigt eine Schrumpfung der Zellverteilung nach der Fixierung. Die Oberflächenmarkerfärbung bleibt jedoch weitgehend erhalten, und die Gating-Strategie wird kaum verändert, so dass der Ploidiestatus in den verschiedenen Differenzierungsstadien, die durch Oberflächenmarkerkombinationen definiert sind, analysiert werden kann.
5. MK-Differenzierungsanalyse
HINWEIS: Wir haben gesehen, dass die Kombination von CD31/ CD71 es ermöglicht, eine Reihe von Gattern einzustellen, die verschiedenen Stufen der MK-Differenzierung entsprechen. Weiteres Backgating mit MK-spezifischen Markern ermöglicht die Trennung von reifen und unreifen MKs. Darüber hinaus verfeinert das Backgating zur Überprüfung des Vorhandenseins anderer verwendeter Marker oder zur Unterplatzierung der Populationen in den Vorwärts- / Seitenstreuachsen in frischen Proben die Bewertung der MK-Differenzierungsstufen und ermöglicht es, andere Zelltypen zu verwerfen, die auf denselben Populationen vorhanden sein könnten.
- Verwenden Sie ein Panel von Antikörpern, das frühe Vorläufermarker (KIT, CD34), gemeinsame Vorläufermarker (CD31, CD71) und Abstammungsmarker umfasst, von denen einige spezifisch sind (CD42A/CD42B, CD49B, CD41/CD61, CLEC2, GPVI usw.) (siehe Tabellen 1-2). Die Verwendung von Lineage (Lin) Cocktail (CD3, CD14, CD16, CD19, CD20 und CD56) ermöglicht es auch, reife hämatopoetische Zellen "herauszufiltern", die der Analyse Rauschen hinzufügen könnten (bei der Auswahl derLin-Population). Als Beispiel werden wir die Analyse von MKs in PBMCs, Knochenmark und durch PBMC-abgeleitete Zellkulturen in den repräsentativen Ergebnissen durchgehen.
6. MK- und MK-Vorläuferzellensortierung
HINWEIS: Die gefärbten Zellen wurden auf einem fluoreszenzaktivierten Zellsortierer FACS Aria IIu analysiert und sortiert, der mit 488-nm- und 633-nm-Standard-Festkörperlasern mit der FACSDiva-Software ausgestattet ist. Zusätzlich wurden die Daten mit der FlowJo-Software und Cytobank (viSNE-Analyse) analysiert und präsentiert. Die Reinheit der sortierten Fraktionen wurde durch durch durchflusszytometrische Analyse jeder der sortierten Fraktionen bestätigt (Reinheit über 85%).
- Führen Sie die Zellsortierung so schnell wie möglich oder innerhalb von 1 Stunde nach der Antikörperinkubation durch, um eine Zellverschlechterung zu vermeiden.
- Filtern Sie die Probe mit einem 100 μm Zellsieb, um eine Einzelzellsuspension und die Integrität von großem MK zu gewährleisten.
- Verwenden Sie eine 130-μm-Keramikdüse, einen Manteldruck, der auf 11 Pfund pro Quadratzoll (PSI) eingestellt ist, und die Drop-Drive-Frequenz auf 12 kHz, um den Strom in Tropfen zu unterteilen.
- Vor der Sortierung sterilisieren Sie die Düse, den Mantel und die Probenlinien, indem Sie eine 30-minütige Erfassung mit Penicillin / Streptomycin durchführen, das 1:5 in sterilem Wasser verdünnt wird, gefolgt von einer 10-minütigen Erfassung mit sterilem Wasser, um das verbleibende Dekontaminationsmittel zu entfernen.
- Sobald sich der Strom stabilisiert hat, stellen Sie die Drop-Delay mit empfohlenen Perlen ein, um im Feinabstimmungsmodus mehr als 97,5% der reflektierten Tropfen bei einer Durchflussrate von 400-1200 Ereignissen pro Sekunde zu sortieren.
- Vorbereitung der Entnahme-FACS-Röhrchen mit 500 μL 2% BSA in PBS. Der Prozentsatz der BSA kann auf bis zu 5-10% erhöht werden.
- Generieren Sie die Experimentvorlage mit den richtigen Kompensationsmatrixparametern.
- Laden Sie das FACS-Röhrchen in das Zytometer.
- Führen Sie eine Messung der Probe durch, um die gewünschten Gatter und die Reinheit der Zielzellpopulationen einzustellen. Behalten Sie den Datensatz aktiviert, um während der Zellsortierung bis zu 200.000 Ereignisse in den ausgewählten Populationstoren anzuzeigen.
- FACS Aria IIu ermöglicht die Trennung von bis zu 4 verschiedenen Zellpopulationen gleichzeitig. Erstellen Sie ein neues Sortierlayout und wählen Sie das Sammelgerät (4 Röhrchen) und den entsprechenden Präzisionsmodus (Zwischenmaske für Reinheit und Wiederherstellung wird empfohlen). Fügen Sie abschließend die Interessierenheit(en) zu jedem Sortierortfeld hinzu (Abbildung 3).
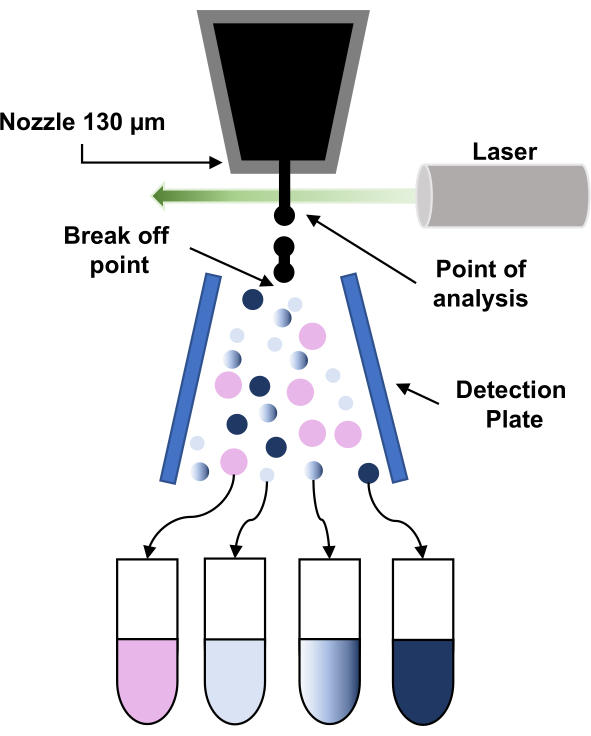
Abbildung 3: Schematische Darstellung des Prinzips der fluoreszenzaktivierten Zellsortierung (FACS). Die Partikel durchlaufen die 130 μm-Düse und werden gezwungen, sich durch die Anwendung von Vibrationen auf die Düse in einen Strom regelmäßiger Tröpfchen aufzulösen. Als nächstes werden die Tröpfchen vom Laser abgefragt (Analysepunkt) und die Signale werden verarbeitet, um die "Sortierentscheidung" zu treffen, indem eine Ladung auf diese Tröpfchen angewendet wird. Wenn ein Ladungströpfchen ein elektrostatisches Hochspannungsfeld (Detektionsplatte) passiert, wird es abgelenkt und in das entsprechende Sammelrohr eingesammelt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Laden Sie die Sammelröhrchen und beginnen Sie mit der Sortierung der Zielpopulationen.
- Zentrifugieren Sie die Sammelröhrchen für 5 Minuten bei 95 x g und resuspendieren Sie das Zellpellet im entsprechenden Volumen von 2% BSA in PBS.
- Messen Sie erneut einen Bruchteil jeder sortierten Probe, um die Reinheit zu berechnen.
- Lagern Sie die Zellen für die weitere Verwendung angemessen. Sortierte Zellen können für zytologische und molekulare Analysen verwendet oder mit dem Ziel rekultiert werden, den Differenzierungsprozess einer ausgewählten Zellpopulation zu untersuchen.
7. Probenvorbereitung nach dem Sortieren
- Vorbereitung von Zytospinen für die zytologische Analyse mit einer Zytozentrifuge
- Bringen Sie sortierte Zellen auf ein einfach zu handhabendes Arbeitsvolumen von 100-200 μL. Berücksichtigen Sie, dass die Zelldichte jeweils von der sortierten Populationsausbeute abhängt.
- Legen Sie einen sauberen Schieber auf den Metallhalter und platzieren Sie eine Filteroberplatte. Denken Sie daran, den Objektträger und den Filter zu beschriften, um das Mischen von Proben zu vermeiden.
- Fügen Sie 100 μL PBS auf dem Filterloch gegen den Schlitten hinzu, damit der Filter auf dem Lochrand befeuchtet wird.
- Legen Sie den Trichter, schließen Sie den Metallhalter und legen Sie ihn an seiner Stelle in die Zentrifuge.
- Fügen Sie die Probe (100-200 μL) in den Trichter hinzu.
- Zentrifuge bei 36 x g für 5 Minuten. Die Cytospin-Objektträger können bei RT an der Luft trocknen (richtig abgedeckt, um Staub zu vermeiden) und können vor der Immunfärbung oder Histochemie 1 Woche lang bei RT aufbewahrt werden.
- Zur Immunfärbung
- Fixieren Sie Die Objektträger in 2% Paraformaldehyd (PFA), verdünnt in PBS und inkubieren Sie sie während 5 Minuten.
- Ein Bereich von 0,5-4% PFA in PBS kann verwendet werden. In unseren Händen verwenden wir 4%, um eine korrekte Fixierung von Geweben oder einigen Zelltypen zu erhalten, und 0,5% PFA in PBS ist ausreichend für Blutplättchen. Beim Einrichten dieser Technik muss der richtige Prozentsatz an PFA pro Zelltyp/Quelle optimiert werden.
- Inkubieren Sie 5 Minuten in PBS.
- Inkubieren Sie 5 min in 50% Ethanol (EtOH).
- Inkubieren Sie 5 min in 70% EtOH.
- In 70% EtOH bei -20ºC lagern.
- Bei der Durchführung der Immunfärbung rehydrieren und Standardverfahren befolgen (Permeabilisierung, Waschen, Blockieren, primäre und sekundäre Antikörperinkubationen, Konservierung usw.).
- Fixieren Sie Die Objektträger in 2% Paraformaldehyd (PFA), verdünnt in PBS und inkubieren Sie sie während 5 Minuten.
- Für die Zytochemie:
HINWEIS: Die Dias können mit May-Grünwald Giemsa Färbung oder der praktischen Färbung für jeden Zweck gefärbt werden. - Zur sofortigen morphologischen Untersuchung
- Fügen Sie einen Tropfen Montagemedium auf die zellhaltige Stelle des Zytospins hinzu und legen Sie einen Coverlip.
- Halten Sie die Dias bei 4 °C nicht länger als eine Woche, es sei denn, sie sind versiegelt, was eine langfristige Lagerung auch bei RT ermöglicht.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Knochenmark und Ploidie
In Abbildung 4zeigenwir eine repräsentative Immunphänotypisierungsanalyse der Megakaryopoese in BM-Proben (Aspiration) von Patienten. Bei der Darstellung der Zellfraktion gegen CD71 und CD31 haben wir sechs Hauptpopulationen einbezahlt: CD31- CD71- (rot), CD31- CD71+ (blau), CD31+ CD71- (orange), CD31+ CD71Mid (hellgrün), CD31+ CD71
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Der größte Teil der Forschung, die sich auf die Untersuchung der Megakaryopoese mittels Durchflusszytometrie konzentriert, beschränkt sich bisher auf die Identifizierung von MK-Untergruppen, die nur linienspezifische Oberflächenmarker(d. H.CD42A / CD42B, CD41 / CD61) verwenden, während frühere MK-Differenzierungsstadien schlecht untersucht wurden. Im vorliegenden Artikel zeigen wir eine Immunphänotypisierungsstrategie, um eine umfassende durchflusszytometrische Charakterisierung der menschlichen Megakaryopoese a...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Produktion von audiovisuellem Material wurde von BD Biosciences unterstützt.
Danksagungen
Wir danken Marcos Pérez Basterrechea, Lorena Rodríguez Lorenzo und Begoña García Méndez (HUCA) sowie Paloma Cerezo, Almudena Payero und María de la Poveda-Colomo (HCSC) für die technische Unterstützung. Diese Arbeit wurde teilweise durch Medical Grants (Roche SP200221001) an A.B., ein RYC-Stipendium (RYC-2013-12587; Ministerio de Economía y Competitividad, Spanien) und einem I+D 2017 Grant (SAF2017-85489-P; Ministerio de Ciencia, Innovación y Universidades, Spanien und Fondos FEDER) an L.G., ein Severo Ochoa Grant (PA-20-PF-BP19-014; Consejería de Ciencia, Innovación y Universidades del Principado de Asturias, Spanien) bis P.M.-B. und ein intramurales Postdoc-Stipendium 2018 (Fundación para la Investigación y la Innovación Biosanitaria de Asturias - FINBA, Oviedo, Spanien) an A.A.-H. Wir danken Reinier van der Linden für den Austausch seines Wissens (und seiner Zeit), insbesondere seiner klugen Ratschläge zur mehrfarbigen Mischung aus markierten Antikörpern und zur Vorbereitung der einfarbigen Perlenkontrolle.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 130 μm Düse | BD | 643943 | erforderlich für MK-Sortierung |
| 5810R Zentrifuge | Eppendorf | Zellisolierung und -wäsche | |
| A-4-62 Swing Bucket Rotor | Eppendorf | Zellisolierung und -wäsche | |
| Aerospray Pro Hämatologie Objektträger-Färbegerät / Zytozentrifuge | ELITech Group | Automatisiertes Zytologiegerät, bei dem Objektträger mit Mat-Gr& uuml; nwald Giemsa | |
| CO2 Inkubator Galaxy 170 S | Eppendorf | Cell Incubation | |
| Cytospin 4 Zytozentrifuge | Thermo Scientific | Zur Vorbereitung von Cytospins | |
| FACSAria IIu Sortierer | BD | Laser 488 nm und 633 nm | |
| FACSCanto II Durchflusszytometer | BD | Laser 488 nm , 633 nm und 405 nm | |
| Olympus Mikroskop BX 41 | Olympus | Mikrofotografien | |
| Olympus Mikroskop BX 61 | Olympus | Mikrofotografien | |
| Zoe Fluorescent Cell Imager | BioRad | Mikrofotografien | |
| Zur Gewinnung von PBMCs | |||
| Lipide Cholesterinreich aus adultem Rinderserum | Sigma-Aldrich | L4646 | oder ähnlich |
| Lymphoprep | Stammzelle Technologies | #07801 | oder ähnlich |
| Penicillin-Streptomycin | Sigma-Aldrich | P4333 | oder ähnlich |
| Rekombinantes humanes Erythropoietin (EPO) | Forschung & Forschung D Systems | 287-TC-500 | oder ähnlich |
| Rekombinanter humaner Stammzellfaktor (SCF) | Thermo Fisher Scientific, Gibco™ | PHC2115 | oder ähnliches |
| rekombinantes humanes Thrombopoietin (TPO) | Thermo Fisher Scientific, Gibco™ | PHC9514 | oder TPO-Rezeptoragonisten |
| StemSpan SFEM | Stem Cell Technologies | #09650 | |
| Durchflusszytometrie-Analysen | |||
| Rinderserumalbumin | Merck | A7906-100G | oder ähnlich |
| BD CompBead Anti-Maus Ig, κ/Negative Control Compensation Particles Set | BD | 552843 | Antikörper für menschliche Zellen stammen im Allgemeinen von Mäusen. |
| BD Cytofix/Cytoperm | BD | 554714 | oder ähnlich |
| BD FACS Accudrop Beads | BD | 345249 | |
| CD31 AF-647 | BD | 561654 | Maus anti-human |
| CD31 FITC | Immunostep | 31F-100T | |
| CD34 FITC | BD | 555821 | Maus anti-human |
| CD41 PE | BD | 555467 | Maus anti-human |
| CD41 PerCP-Cy5.5 | BD | 333148 | Maus Anti-Human-CD42A |
| APC | Immunostep | 42AA-100T | Wir beobachteten eine unspezifische Bindung... |
| CD42A PE | BD | Maus Anti-Mensch | |
| CD42B PerCP Biolegend | 303910 | Maus Anti-Mensch | |
| CD49B PE | BD | Maus Anti-Mensch | |
| CD61 FITC | BD | 555753 | Maus Anti-Mensch |
| CD71 APC-Cy7 | Biolegend | 334109 | Maus Anti-Mensch |
| Hoechst 33342 | Thermo Fisher Scientific | H3570 | |
| Human BD Fc Block | BD | 564219 | Fc Blocking - Steuerung |
| KIT PE-Cy7 | Biolegend | 313212 | Maus Anti-Human |
| Lineage Cocktail 2 FITC | BD | 643397 | Maus Anti-Human |
| RNAse | Merck | R6513 | oder ähnlich |
| Triton X-500 | Merck | 93443-500ML | oder ähnlich |
| Zellsiebe zum Sortieren | |||
| CellTrics Filter 100 Mikrometer | Sysmex | 04-004-2328 | Zellsiebe |
| Hinweis: Wir spezifizieren keine allgemeinen Reagenzien/Chemikalien (PBS, EDTA usw.) oder Einwegartikel (Röhrchen usw.) oder Reagenzien, die in früheren veröffentlichten und Standardprotokollen spezifiziert sind - sofern nicht anders angegeben. |
Referenzen
- Italiano, J. E. Unraveling Mechanisms That Control Platelet Production. Semin Thrombosis And Haemostasis. 39 (1), 15-24 (2013).
- Machlus, K. R., Italiano, J. E. The Incredible Journey: From Megakaryocyte Development To Platelet Formation. Journal Of Cell Biology. 201 (6), 785-796 (2013).
- Eckly, A., et al. Biogenesis Of The Demarcation Membrane System (DMS) In Megakaryocytes. Blood. 123 (6), 921-930 (2014).
- Couldwell, G., Machlus, K. R. Modulation Of Megakaryopoiesis And Platelet Production During Inflammation. Thrombosis Research. 179, 114-120 (2019).
- Kosaki, G. In Vivo Platelet Production From Mature Megakaryocytes: Does Platelet Release Occur Via Proplatelets. International Journal Of Hematology. 81 (3), 208-219 (2005).
- Lefrancais, E., Looney, M. R. Platelet Biogenesis In The Lung Circulation. Physiology (Bethesda). 34 (6), 392-401 (2019).
- Nieswandt, B., Stritt, S. Megakaryocyte Rupture For Acute Platelet Needs. Journal Of Cell Biology. 209 (3), 327-328 (2015).
- Nishimura, S., et al. IL-1alpha Induces Thrombopoiesis Through Megakaryocyte Rupture In Response To Acute Platelet Needs. Journal Of Cell Biology. 209 (3), 453-466 (2015).
- Sanjuan-Pla, A., et al. Platelet-Biased Stem Cells Reside At The Apex Of The Haematopoietic Stem-Cell Hierarchy. Nature. 502 (7470), 232-236 (2013).
- Notta, F., et al. Distinct Routes Of Lineage Development Reshape The Human Blood Hierarchy Across Ontogeny. Science. 351 (6269), 2116(2016).
- Yamamoto, R., et al. Clonal Analysis Unveils Self-Renewing Lineage-Restricted Progenitors Generated Directly From Hematopoietic Stem Cells. Cell. 154 (5), 1112-1126 (2013).
- Wang, H., et al. Decoding Human Megakaryocyte Development. Cell Stem Cell. , (2020).
- Meinders, M., et al. Repercussion Of Megakaryocyte-Specific Gata1 Loss On Megakaryopoiesis And The Hematopoietic Precursor Compartment. Plos One. 11 (5), 0154342(2016).
- Meinders, M., et al. Sp1/Sp3 Transcription Factors Regulate Hallmarks Of Megakaryocyte Maturation And Platelet Formation And Function. Blood. 125 (12), 1957-1967 (2015).
- Salunkhe, V. P., Gutiérrez, L. Culture Of Megakaryocytes From Human Peripheral Blood Mononuclear Cells. Bio-Protocol. 5 (21), 1639(2015).
- Choudry, F. A., et al. Transcriptional Characterization Of Human Megakaryocyte Polyploidization And Lineage Commitment. Journal Of Thrombosis And Haemostasis. , 15271(2021).
- Heazlewood, S. Y., Williams, B., Storan, M. J., Nilsson, S. K. The Prospective Isolation Of Viable, High Ploidy Megakaryocytes From Adult Murine Bone Marrow By Fluorescence Activated Cell Sorting. Methods In Molecular Biology. 1035, 121-133 (2013).
- Tomer, A., Harker, L. A., Burstein, S. A. Purification Of Human Megakaryocytes By Fluorescence-Activated Cell Sorting. Blood. 70 (6), 1735-1742 (1987).
- Martinez-Botia, P., Acebes-Huerta, A., Seghatchian, J., Gutierrez, L. On The Quest For In Vitro Platelet Production By Re-Tailoring The Concepts Of Megakaryocyte Differentiation. Medicina. 56 (12), Kaunas. (2020).
- Martinez-Botia, P., Acebes-Huerta, A., Seghatchian, J., Gutierrez, L. In Vitro Platelet Production For Transfusion Purposes: Where Are We Now. Transfusion And Apheresis Science. 59 (4), 102864(2020).
- Butov, K. R., et al. In Vitro Megakaryocyte Culture From Human Bone Marrow Aspirates As A Research And Diagnostic Tool. Platelets. , 1-8 (2020).
- Di Buduo, C. A., et al. A Gold Standard Protocol For Human Megakaryocyte Culture Based On The Analysis Of 1,500 Umbilical Cord Blood Samples. Thrombosis And Haemostasis. , (2020).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
