Das vorliegende Protokoll beschreibt die NAD(P)H-Fluoreszenzlebensdauer-Bildgebung eines explantierten Mausdarms, der mit dem natürlichen Parasiten Heligmosomoides polygyrus infiziert ist, was es ermöglicht, Stoffwechselprozesse sowohl im Wirts- als auch im Parasitengewebe ortsaufgelöst zu untersuchen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
NAD(P)H Fluoreszenz-Lebensdauer-Bildgebung für die metabolische Analyse des murinen Darms und von Parasiten während einer Nematodeninfektion
In diesem Artikel
Zusammenfassung
Zusammenfassung
Parasiten wirken sich in der Regel negativ auf die Gesundheit ihres Wirts aus. Sie stellen eine enorme gesundheitliche Belastung dar, da sie global langfristig die Gesundheit des befallenen Menschen oder Tieres beeinträchtigen und somit die landwirtschaftlichen und sozioökonomischen Ergebnisse beeinflussen. Es wurden jedoch auch parasitengetriebene immunregulatorische Effekte beschrieben, die bei Autoimmunerkrankungen therapeutisch relevant sein könnten. Während der Stoffwechsel sowohl im Wirt als auch in den Parasiten zu deren Abwehr beiträgt und die Grundlage für das Überleben von Nematoden im Darm ist, ist er aufgrund eines Mangels an geeigneten Technologien weitgehend unerforscht geblieben. Wir haben die NAD(P)H-Fluoreszenz-Lebensdauer-Bildgebung entwickelt und auf explantiertes murines Darmgewebe während einer Infektion mit dem natürlichen Fadenwurm Heligmosomoides polygyrus angewendet, um die Stoffwechselprozesse sowohl im Wirt als auch in den Parasiten räumlich aufgelöst zu untersuchen. Die Ausnutzung der Fluoreszenzlebensdauer der Co-Enzyme Nicotinamidadenindinukleotid (NADH) und Nicotinamidadenindinukleotidphosphat (NADPH), im Folgenden NAD(P)H, die artenübergreifend erhalten sind, hängt von ihrem Bindungsstatus und der Bindungsstelle an den Enzymen ab, die Stoffwechselprozesse katalysieren. Unter Berücksichtigung der am häufigsten exprimierten NAD(P)H-abhängigen Enzyme wurden die Stoffwechselwege unterschieden, die mit der anaeroben Glykolyse, der oxidativen Phosphorylierung/aeroben Glykolyse und dem NOX-basierten oxidativen Burst als wichtiger Abwehrmechanismus verbunden sind, und die metabolische Wechselwirkung zwischen dem Wirt und dem Parasiten während der Infektion wurde charakterisiert.
Einleitung
Parasitäre Infektionen stellen eine enorme Belastung für die menschliche Gesundheit dar 1,2. In den Industrieländern wurde ein Zusammenhang zwischen dem Anstieg von Autoimmunerkrankungen und dem Rückgang parasitärer Infektionen beobachtet. Es ist bekannt, dass Parasiten positive Auswirkungen haben können, indem sie übermäßige Immunreaktionen des Wirts dämpfen. H. polygyrus ist ein natürlicher Parasit, der im Darm von Nagetieren vorkommt, und dieser Parasit ist dafür bekannt, immunregulatorische Mechanismen zu induzieren, die die antiparasitäre Immunantwort des Wirts reduzieren, unter anderem durch die Induktion von regulatorischen T-Zellen (Treg) im infizierten Wirt 3,4,5,6,7,8,9,10,11. Diese Regulationsmechanismen sind vor allem bei degenerativen Autoimmunerkrankungen von Interesse.
Die Analyse der metabolischen Wechselwirkung zwischen dem Wirt und den Darmnematoden wird nach wie vor weitgehend vernachlässigt, obwohl der Stoffwechsel sowohl im Wirt als auch im Parasiten eine wichtige Rolle für die Abwehr, das Überleben und die Funktion spielt. Wir schlagen vor, die NADH- und NADPH-Fluoreszenzlebensdauer-Bildgebung nach Zwei-Photonen-Anregung anzupassen und anzuwenden, eine Technologie, die bereits in verschiedenen physiologischen und pathophysiologischen Situationen in Säugetierzellen und -geweben weit verbreitet ist12, um den Wirts- und Nematodenstoffwechsel in lebenden Geweben korrelativ zu untersuchen.
NADH und NADPH, auch als NAD(P)H bezeichnet, sind ubiquitäre Moleküle, die in allen zellbasierten Lebensformen erhalten sind und die Rolle von Co-Enzymen in verschiedenen Stoffwechselwegen spielen. Zum Beispiel sind sie an der Energieproduktion, der reduktiven Biosynthese und der NADPH-Oxidase-vermittelten Produktion von reaktiven Sauerstoffspezies (ROS) beteiligt, die hauptsächlich mit der Zellabwehr und Zellkommunikation verbunden sind 13,14,15,16,17,20. Beide Co-Enzyme emittieren Fluoreszenz bei ~450 nm bei Zwei-Photonen-Anregung bei 750 nm und ermöglichen so eine markerfreie metabolische Bildgebung in Zellen und Geweben19,21. Die Anregung sowohl von NADH als auch von NADPH mit nur einer Wellenlänge ist aufgrund ihrer ähnlichen und recht breiten Zwei-Photonen-Anregungsspektrenmöglich 21.
Die Fluoreszenzlebensdauer des Co-Enzyms NAD(P)H hängt direkt von dem Enzym ab, an das es bindet 18,21,22,23. Aufgrund seiner chemischen Struktur, die einen intramolekularen Energietransfer ermöglicht, verliert das angeregte NADH- oder NADPH-Molekül durch interne Umwandlungsprozesse Energie an die Enzyme (Katalysator), bevor es sich entspannt und ein Fluoreszenzphoton emittiert. Diese Lebensdauer gibt Einblick in die NAD(P)H-Bindungsstelle am Enzym und damit in die bevorzugte biochemische Reaktion, die stattfindet 19,21,22,23,24,25. Die Fluoreszenzlebensdauer von freien NADH- und NADPH-Molekülen beträgt ~450 ps, während ihre Fluoreszenzlebensdauer bei Bindung an ein Enzym viel länger ist (~2.000 ps) und von ihrer Bindungsstelle auf dem jeweiligen Enzymabhängt 21.
Es gibt mehr als 370 Enzyme, die an NAD(P)H-verknüpften Prozessen beteiligt sind; Allerdings können nur die am häufigsten vorkommenden innerhalb des Anregungsbereichs des Mikroskops zur resultierenden NAD(P)H-Fluoreszenzlebensdauer beitragen. Unter Verwendung von RNASeq-Daten aus Säugetierzellen identifizierten wir die am häufigsten vorkommenden NAD(P)H-abhängigen Enzyme und generierten eine Referenz für die Fluoreszenzlebensdauer, um die in Gewebe- und Zellproben generierten Daten zu interpretieren18. Dabei wurde z.B. unterschieden zwischen der präferenziellen Aktivität der Laktatdehydrogenase (LDH), die mit anaeroben glykolytischen Stoffwechselwegen assoziiert ist, und der Aktivität der Isocitratdehydrogenase (IDH) und der Pyruvatdehydrogenase (PDH), die hauptsächlich an den Stoffwechselwegen der aeroben Glykolyse/oxidativen Phosphorylierung beteiligt sind16,20. Darüber hinaus kann die Bindung von NADPH an NADPH-Oxidasen, die Enzyme, die hauptsächlich für den oxidativen Burst verantwortlich sind, aufgrund der charakteristischen Position dieser Enzyme in der Zelle (membrangebunden) und aufgrund der besonders langen NADPH-Fluoreszenzlebensdauer (3.650 ps) leicht aufgelöst werden18,24,29,30,32. RNASeq-Daten von H. polygyrus zeigen, dass die für Säugetierzellen generierte Referenz in angepasster Form auch auf diesen Fadenwurm zutrifft27.
Daher wurde in dieser Arbeit durch die Durchführung von NAD(P)H-Fluoreszenz-Lebensdauer-Bildgebung (FLIM) in frisch explantierten Zwölffingerdarmproben von Mäusen, die mit H. polygyrus infiziert waren, Informationen über das Verhältnis zwischen freiem und enzymgebundenem NAD(P)H gewonnen, die die allgemeine metabolische Aktivität in allen Geweben sowie das überwiegend aktive Enzym in jedem Pixel des Bildes abbildeten (d.h. das Enzym, an das NAD(P)H bevorzugt an dieser spezifischen Stelle bindet). Der Erfolg dieser Experimente hängt von der genauen Probenvorbereitung des explantierten Darms, der zuverlässigen Live-Bildgebung der NAD(P)H-Fluoreszenzlebensdauer bei subzellulärer Auflösung und der standardisierten Datenauswertung ab, wie in diesem Protokoll beschrieben.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle Versuche wurden in Übereinstimmung mit den Nationalen Tierschutzrichtlinien durchgeführt und von der Deutschen Tierethikkommission zum Schutz von Tieren (G0176/16 und G0207/19) genehmigt. Das Protokoll beschreibt die Erfassung und Datenauswertung der NAD(P)H-Fluoreszenzlebensdauer-Bildgebung, die es ermöglicht, die allgemeine Stoffwechselaktivität und die spezifischen Stoffwechselwege sowohl im Wirtsdarm als auch bei den Parasiten nach einer Infektion mit dem natürlichen murinen Darmnematoden, H. polygyrus, zu beurteilen. Zu diesem Zweck wurden weibliche C57BL/6-Mäuse im Alter von 10-12 Wochen mit 200 Larven des Stadiums 3 (L3) infiziert. Zu verschiedenen Zeitpunkten der Infektion wurden die infizierten Mäuse getötet, und die Zwölffingerdarme wurden herausgeschnitten und für die Bildgebung vorbereitet, wie zuvor beschrieben33. Die Zwölffingerdarme von nicht infizierten, alters- und geschlechtsgleichen Mäusen wurden zu Kontrollzwecken auf ähnliche Weise präpariert und abgebildet. Um die für die weitere Bildgebung und Analyse erforderlichen Gewebeeigenschaften zu erhalten, müssen die Proben unmittelbar nach der Explantation verarbeitet und die nächsten Schritte (Schritte 1.1-1.7) zügig durchgeführt werden (Abbildung 1B).
1. Vorbereitung der Probe
- Schneiden Sie Stücke von ~1 cm Länge aus dem ursprünglich herausgeschnittenen Zwölffingerdarm ab.
- Kleben Sie das begradigte Geweberöhrchen in der Mitte einer kleinen Petrischale mit schnell aushärtendem Gewebekleber (47 mm Durchmesser, 10 mm Randhöhe, siehe Materialtabelle) (Abbildung 1A2).
- Tragen Sie mit einem Mikropinsel eine dünne Schicht zusätzlichen Kleber auf den Boden der Petrischale über eine große Fläche um das Gewebe herum auf (Abbildung 1A2).
- Verwenden Sie eine stumpfe Schere, um einen Schnitt über die gesamte Länge des physisch fixierten Darms in der Nähe des Bodens der Petrischale zu machen (Abbildung 1A3).
- Entfalten Sie den Darm mit einer stumpfen Pinzette, so dass die Bauchseite vollständig mit dem Kleber in Berührung kommt. Somit liegt der Darm mit der luminalen Seite nach oben fixiert durch den Kleber (Abbildung 1A4).
- Im Falle einer infizierten Maus zählen Sie die Würmer unter einem Stereomikroskop (10-fache Vergrößerung), um sicherzustellen, dass die Infektion erfolgreich war (Abbildung 1A5).
- Versiegeln Sie den Darm mit Agarose, um ihn vor dem Austrocknen zu schützen. Hier wurden 0,5%-0,9% Agarose verwendet, um das empfindliche Darmgewebe aufgrund seines niedrigen Schmelzpunktes von ca. 38 °C vor Verbrennungen zu schützen. Ziehen Sie 1 ml Agarose in eine Pipette und träufeln Sie sie vorsichtig auf den Darm, wobei Sie einen sanften Kontakt zwischen der Pipettenspitze und dem Gewebe haben, so dass eine dünne Schicht von etwa 0,5 mm Dicke das Gewebe vollständig umschließt (Abbildung 1A6).
- Füllen Sie die Petrischalen mit den in Agarose mit PBS (10%) bei Raumtemperatur versiegelten Proben und verschließen Sie sie dann mit dem Deckel. Bilden Sie die Proben entweder direkt ab oder legen Sie sie auf Eis in eine wärmeisolierende Box, um sie für die Messung in die Warteschlange zu stellen. Legen Sie die erste vorbereitete Probe unter das Mikroskopobjektiv auf eine auf 37 °C eingestellte Heizplatte (Abbildung 1A8).
2. Bildgebung
HINWEIS: Das Mikroskopsystem zur Durchführung von NAD(P)H-FLIM in infizierten und gesunden Zwölffingerdarmgewebeproben besteht aus den in Abbildung 2 und der Materialtabelle aufgeführten und beschriebenen Geräten. Verwenden Sie ImSpector 208 als Steuerungssoftware für alle verwendeten Module.
- Um zunächst den Region of Interest (ROI) zu finden, platzieren Sie die Probe in der Petrischale unter dem Objektiv und bewegen Sie sich von Hand entlang der x- und y-Ebene, um durch visuelle Inspektion mit dem Weitfeld-Fluoreszenzmikroskopiemodus einen geeigneten ROI zu finden.
- Schalten Sie das Bildgebungssystem auf Zwei-Photonen-Anregung um, indem Sie entweder die PMT-Detektion oder die zeitkorrelierte Einzelphotonenzählung (TCSPC) verwenden, indem Sie die Modi in der Software umschalten. Achten Sie besonders darauf, dass die Umgebung dunkel und vibrationsfrei ist, das Mikroskop mit lichtdichten Vorhängen einzuschließen und wenn möglich einen pneumatisch hängenden optischen Tisch zu verwenden.
- Tauchen Sie die Objektivlinse mit der Steuerungssoftware in die Petrischale ein, in der sich die Probe befindet, indem Sie auf das Symbol des Linsensystems klicken und das Mausrad drehen, um die Z-Position zu ändern.
- Stellen Sie den Laser auf 765 nm ein und stellen Sie die maximale Laserleistung auf 10 % ein, was 30 mW unter dem Objektiv entspricht, indem Sie die gewünschte Wellenlänge in das Wellenlängenfeld der Software eingeben. Passen Sie die Laserleistung bei Bedarf an. Messen Sie unter einer Verstärkung von 40 % (~30 mW bis 100 mW), um Lichtschäden am Gewebe und unerwünschte Stoffwechselverschiebungen zu vermeiden.
- Stellen Sie in der Software die Schrittweite des z-Tisches auf 2 μm ein, was der axialen Auflösung des Mikroskops bei 765 nm im Gewebe entspricht.
- Stellen Sie die Zeilenabtastfrequenz in der Galvo-Spiegelblende auf 400 Hz ein, was zu einer Pixelverweilzeit von 4,95 μs führt.
- Stellen Sie den Bildmittelwert auf zwei bis vier Bilder ein, indem Sie die Mittelungszahl aus dem Dropdown-Menü in der Software auswählen (d. h. scannen Sie den ROI zwei- bis viermal, um glattere Bilder zu erhalten). Auf diese Weise wird die Gesamtverweilzeit des Pixels auf 9,9-19,8 μs erhöht, was einem höheren Signal-Rausch-Verhältnis (SNR) im Analyseprozess zugute kommt.
- Stellen Sie das Bildsichtfeld (FOV) auf 505 Pixel x 505 Pixel (500 x 500 μm²) ein, indem Sie die Parameter im FOV-Panel in der Software auswählen.
- Für jede Messung kalibrieren Sie das Modul rechtzeitig im Voraus, um die optimale Funktion der TCSPC-Elektronik zu gewährleisten, indem Sie im Kalibrierfenster im Hardware-Menü des TCSPC auf Initialisieren klicken.
- Stellen Sie die schnelle Fotodiode extern ein, um die Ti:Sa-Laserpulsfolge mit einem schnellen Oszilloskop zu erfassen.
HINWEIS: Das Signal der Fotodiode wird verwendet, um die hPMT-Detektion und die Photonenzählung durch den TCSPC in Bezug auf den Anregungsimpuls auszulösen. Die Detektion wird alle 12,5 ns (d.h. die Zeit zwischen zwei aufeinanderfolgenden Laserpulsen) wiederholt, was der Wiederholrate des Ti:Sa-Lasers (80 MHz) entspricht. - Definieren Sie den Bereich der Messtiefe, indem Sie zuerst die Mittelung auf 1 und die Verstärkung der Laserleistung auf ~10% einstellen, dann den Videomodus starten (klicken Sie auf die Video-Schaltfläche), nach der Tiefe suchen, aus der das Signal noch erfasst werden kann, indem Sie erneut auf das Objektivsystemsymbol klicken, und mit dem Mausrad in die Probe vordringen, während Sie die Verstärkung schrittweise erhöhen.
- Für die NAD(P)H-FLIM-Bilder der im FLIM-Modus gemessenen Gewebeproben stellen Sie das System auf 765 nm bei einer maximalen Nennleistung von 100 mW ein. Detektieren Sie das Fluoreszenzsignal von NAD(P)H (466/60 nm) mit dem Hybrid-PMT bei einer Verstärkung von 97%, die in der Software eingestellt ist. Das TCSPC-Modul zählt Photonen über 227 Zeitfenster (Bins) mit jeweils 55 ps.
- Klicken Sie mit der rechten Maustaste auf das angezeigte Bild während der Messung in der Software und wählen Sie Anzeige > T-PROFIL , um die vom System erfasste Abklingkurve zu visualisieren.
- Notieren Sie sich die Anzahl der Bins vor dem Laserpuls in der Abklingkurve für eine spätere Analyse.
- Erfassen Sie die Daten, indem Sie auf Messung starten klicken.
HINWEIS: Die Daten müssen einem bestimmten Format entsprechen. Jede Schicht, die in beliebiger Gewebetiefe aufgezeichnet wird, ist durch einen Abstand von 2 μm voneinander getrennt und hat eine Fläche von 500 μm x 500 μm, und die Schichten werden als Stapel von 500 μm x 500 μm Schichten zu Zeitpunkten von 227 x 55 ps (Abbildung 3A) erfasst. Jedes Voxel enthält ein räumlich aufgelöstes (in der x-Ebene und in der y-Ebene) Histogramm der Photonenankunftszeit. Dies stellt den Fluoreszenzzerfall dar (Abbildung 3B). Ein typischerweise gemessenes Volumen muss in Form eines Hyper-Stacks mit Abmessungen von ~500 μm x 500 μm x 100-300 μm und 227 Bins vorliegen, wobei jede Schicht in der Z-Ebene die zeitabhängigen Intensitätsdaten enthält, wie oben beschrieben. Bei einem beispielhaften Satz von Messdaten ergibt sich daraus (505 x 505 x 227) x 100 Pixel (16 Bit) und entspricht etwa 4 GB.
3. Datenanalyse
HINWEIS: Für die Phasoranalyse der NAD(P)H-FLIM-Bilder ist das Programm zur Berechnung der Lebensdauern ein eigens geschriebener Code in Python33.
- Verwenden Sie Anaconda mit einer Python 3.7-Distribution auf der Spyder-IDE (siehe Materialtabelle). Der Code verwendet die Standardbibliotheken von Python.
- Laden Sie den Code in die IDE, und führen Sie ihn aus. Ein Dialogfeld für den Dateipfad wird geöffnet.
- Wählen Sie den Ordner mit den zu analysierenden Rohdaten aus. Der Code ist so programmiert, dass er vor der Analyse drei Parameter über einen Tkinter-Benutzereingabedialog mit Kontrollkästchen, einem Dropdown-Menü und Textfeldern auswählt.
- Wählen Sie im Eingabedialog einen Versatz aus. Bestimmen Sie den Offset als die Anzahl der ersten Slices im Zeitstapel, die nicht analysiert werden.
HINWEIS: Der Parameter schneidet die Zeitpunkte vor dem Anregungsimpuls ab. Bei der Kalibrierung des Systems und der Triggerdiode muss dieser Wert ungefähr fünf Schichten oder die Anzahl der toten Bins vor der Laseranregung betragen, wie in Schritt 2.14 beschrieben. - Wählen Sie die Darstellung der Phasordiagramme im Dropdown-Menü des Eingabedialogfelds aus. Wählen Sie hier das Aussehen der Datenpunkte (wolkenartig oder topografisch) sowie die Achsenticks der halbkreisförmigen Zeitachse (Enzyme oder Zeit [ps]) als Optionen aus dem Dropdown-Menü aus.
- Klicken Sie auf OK.
- Stellen Sie sicher, dass der Code zwei Arten von Informationen aus den NAD(P)H-FLIM-Z-Stacks berechnet.
- Messen Sie zunächst die räumlichen Informationen jeder Volumenschicht durch den Kollaps der TCSPC-Stapel, wobei die 227 zeitaufgelösten Photonenzählhistogramme auf eine einzelne Schicht projiziert werden, die als Intensitätsprojektionsbild bezeichnet wird (Abbildung 3G), und durch die Fourier-basierte Analyse der exponentiellen Zerfallskurven (wie von Leben et al.18 beschrieben) und durch den normalisierten Real- und Imaginärteil für jedes Pixel in jeder Volumenschicht (Abbildung 3C).
- Aus den realen und imaginären Bildern erhalten Sie die Phasordiagramme (Abbildung 3D) und das Bild der durchschnittlichen Fluoreszenzlebensdauer (t) (farbcodierte, räumlich aufgelöste durchschnittliche Zerfallskonstanten für jedes Voxel) (Abbildung 3E).
HINWEIS: Wie in der Einleitung beschrieben, wird die Fluoreszenzlebensdauer von NAD(P)H, wenn es an Enzyme gebunden ist, durch die Bindungsstelle des Co-Enzyms an das jeweilige Enzym bestimmt. - Bestimmen Sie den Beitrag des jeweiligen Enzyms zur Stoffwechselaktivität, indem Sie den Vektor zwischen dem Phasenvektor jedes Pixels und dem Phasenvektor von ungebundenem NAD(P)H erzeugen und auf den Halbkreis im Phasordiagramm projizieren. Der Halbkreis stellt alle möglichen monoexponentiellen Zerfälle der Fluoreszenzlebensdauer in reinen Verbindungen dar.
- Unter Verwendung der zuvor generierten Referenz der Fluoreszenzlebensdauer von NAD(P)H, die an die am häufigsten vorkommenden NAD(P)H-abhängigen Enzymegebunden ist 18,33 (Ergänzende Abbildung 1), und berechnen Sie die Wahrscheinlichkeit der Aktivierung dieser Enzyme.
HINWEIS: Jedem Pixel wird ein Farbcode des dominantesten Enzyms (d. h. des Enzyms, für das die höchste Aktivierungswahrscheinlichkeit berechnet wird) zugeordnet, wodurch eine Enzymkarte erstellt wird (Abbildung 3F).
- Aus dem Verhältnis von freiem (ungebundenem) zu enzymgebundenem NAD(P)H, konkret aus dem vektoriellen Verhältnis im Phasordiagramm zwischen freiem NAD(P)H bei 450 ps und dem enzymgebundenen Zustand, berechnen Sie die allgemeine metabolische Aktivität in Prozent zwischen 0% *nur ungebundenem NAD(P)H) und 100% (nur enzymgebundenes NAD(P)H). Indem jedem Pixel ein Wert für die metabolische Aktivität (0%-100%) zugewiesen wird, wird eine (farbcodierte) Aktivitätskarte erstellt (Abbildung 3F).
- Überlagern Sie die resultierenden Karten mit den Intensitätsbildern, um zusätzliche morphologische Informationen zu erhalten. Verwenden Sie hier ein ImageJ-Makro (siehe Materialtabelle), um den Farbton und die Sättigung der Enzym- oder Aktivitätskarten mit der Helligkeit der Intensitätsbilder zu überlagern.
- Stellen Sie sicher, dass das Makro über den gesamten Stack iteriert. Für jedes Slice (Tiefe) im Stapel muss das Intensitätsbild bzw. das Map der Wahl in Farbton, SÄTTIGUNG und HELLIGKEIT aufgeteilt werden (Bild > Typ > HSB-Stapel).
- Trennen Sie die Hauptkanäle für beide HSB-Stacks (Image > Stacks > Stack zu Bildern).
- Schließen Sie den Farbton und die Sättigung des Intensitätsstapels sowie die HELLIGKEIT des Map-Stapels (close(slicename_HUE), close(slicename_BRIGHTNESS), ...).
- Kombinieren Sie die verbleibenden Kanäle neu, um einen neuen HSB-Stapel zu bilden, der aus dem Farbton und der SÄTTIGUNG aus dem Ausschnitt der Karte von Interesse und der HELLIGKEIT aus dem Intensitätsbild besteht (Bild > stapelt > Bilder zum Stapel).
- Ändern Sie den Bildtyp in RGB, um ein besseres Erscheinungsbild zu erzielen (Bild > Typ > RGB-Farbe).
4. Segmentierung des Gewebes
HINWEIS: Verwenden Sie ein vortrainiertes U-Net-basiertes Netzwerk (ILASTIK, siehe Materialtabelle) für die Segmentierung des Darmwirts- bzw. Nematodengewebes und darüber hinaus des Epithels und der Lamina propria im Wirt sowie der hohen NAD(P)H-Fluoreszenzsignalbereiche und der niedrigen NAD(P)H-Fluoreszenzsignalbereiche im Fadenwurm.
- Öffnen Sie ILASTIK und wählen Sie ein neues Projekt und eine neue Pixelklassifizierung aus.
- Laden Sie die zuvor berechnete Intensitätsprojektion aus Schritt 3.7.1, indem Sie auf Neu hinzufügen > Separate Bilder hinzufügen klicken. Laden Sie zufällige Scheiben aus mehreren Messungen in den Behälter.
- Klicken Sie auf Feature-Auswahl > wählen Sie Features aus. Fügen Sie einen Sigma-Wert von 50 (einheitenlose Gewichtung) hinzu und markieren Sie alle Funktionen, die aktiv sein sollen.
HINWEIS: Während der Sigma-Wert die Gewichtung der Features bestimmt, bestimmen die Features die Klassen und die Fähigkeit des Netzwerks, Kanten, Formen, Texturen oder Farben zu erkennen. - Klicken Sie auf Training und benennen Sie die Beschriftungen entsprechend dem zu segmentierenden Gewebe (z. B. Epithel, Hintergrund usw.), indem Sie darauf klicken. Wählen Sie eine Beschriftung aus und färben Sie alle Pixel innerhalb des Bildes ein, die dieser Beschriftung entsprechen.
- Wiederholen Sie den Vorgang für die anderen Beschriftungen.
- Wiederholen Sie diesen Vorgang für etwa die Hälfte der Bilder im geladenen Datensatz.
- Klicken Sie auf Live-Update, und lassen Sie das Modell die Beschriftungen für die verbleibenden unbeschrifteten Bilder vorhersagen.
- Korrigieren Sie etwa die Hälfte der ausschließlich vorhergesagten und unbeschrifteten Bilder, indem Sie die falsch geschätzten Segmentierungen neu beschriften, und wiederholen Sie die Live-Aktualisierung.
- Wiederholen Sie diesen Schritt, bis das Netzwerk gelernt hat, das gewünschte Gewebe von Interesse richtig einzuschätzen. Stellen Sie sicher, dass die Zuverlässigkeit des Netzwerks, das links in der Nähe der Bezeichnungsnamen angezeigt wird, zwischen 95 % und 98 % liegt.
- Laden Sie einen neuen Datensatz, wie in Schritt 3.11 beschrieben, diesmal mit allen Slices aus einer Messung, und klicken Sie auf Prediction Export.
- Wählen Sie im Dropdown-Menü "Quelle" die Option Einfache Segmentierung; Wählen Sie unter "Format" die Ausgabe im tiff-Format aus. und wählen Sie unter "Einstellungen für den Export von Bildern auswählen" die Option Speicherpfad für die Ausgabe aus. Klicken Sie auf Exportieren.
- Dadurch werden binäre Masken für den interessierenden Gewebetyp erstellt. Da sie aus Schichten bestehen, bei denen das segmentierte Gewebe von Interesse einen Pixelwert von 1 und der Rest einen Pixelwert von 0 hat (Abbildung 3H), multiplizieren Sie einfach die binären Masken mit den generierten Daten, wie in Schritt 1.1 und Schritt 1.4-1.7 aufgeführt. Dies führt zu maskierten Daten (Abbildung 3 I, J, M). Verwenden Sie ImageJ für diesen Schritt (> Bildrechner verarbeiten > multiplizieren).
- Berechnen Sie für jedes Lautstärke-Slice ein Signal-Rausch-Verhältnis (SNR) aus den maskierten Intensitätsbildern. Verwenden Sie zu diesem Zweck ein ImageJ-Makro. Erstellen Sie Ihr Programm so, dass es das Signal-Rausch-Verhältnis (SNR) aus den segmentierten und maskierten Bildern berechnet.
- Verwenden Sie den segmentierten Hintergrund aus Schritt 3.21 als Hintergrund (BG) und das segmentierte Tissue of Interest als Signal (SIG), indem Sie mit zwei verschachtelten for-Schleifen über jedes Pixel jedes Slice mit einem Wert größer als 0 iterieren. Berechnen Sie das SNR mit der folgenden Formel33:
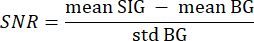
Dabei bezieht sich der mittlere SIG auf den Mittelwert des Signalhistogramms, der mittlere BG auf den Mittelwert des Hintergrundhistogramms und std BG auf die Standardabweichung des Hintergrundhistogramms. - Verwerfen Sie Volume-Slices mit einem SNR-Wert unter 5 aus der weiteren Analyse.
- Verwenden Sie den segmentierten Hintergrund aus Schritt 3.21 als Hintergrund (BG) und das segmentierte Tissue of Interest als Signal (SIG), indem Sie mit zwei verschachtelten for-Schleifen über jedes Pixel jedes Slice mit einem Wert größer als 0 iterieren. Berechnen Sie das SNR mit der folgenden Formel33:
- Erstellen Sie mit dem Python-Skript18,33 ein Enzymfrequenzdiagramm aus den Enzymkarten für jeden Gewebetyp, indem Sie die Enzyme schichtweise summieren und mittelnieren und dann auf ein Gewebevolumen von 100 μm³ normalisieren (Abbildung 3K, N).
- Codieren Sie das Skript so, dass es die maskierte Enzymkarte lädt.
- Iterieren Sie über jedes Pixel, berechnen Sie die Summe der Pixel desselben Enzyms und dividieren Sie dann durch das analysierte Volumen (die Summe aller Pixel).
- Gruppieren Sie die berechneten Häufigkeiten in ihren Stoffwechselzuständen und mitteln, indem Sie durch die Anzahl der Enzyme in jeder Gruppe dividieren. Schreiben Sie Code, der Stoffwechselzustände, die um LDH gruppiert sind, anaeroben Glykolyse-ähnlichen Signalwegen, Enzymaktivität, die um PDH/IDH/GAPDH gruppiert ist, aerober Glykolyse/oxPhos-ähnlichen Signalwegen und NADPH-Oxidase-Aktivität (NOX-Aktivität) oxidativem Stress, der zur Abwehr verwendet wird, zuordnet (Abbildung 3L, O).
- Verwenden Sie die matplotlib-Bibliothek von Python, um die Daten mit Boxplots zu visualisieren.
- Berechnen Sie die Aktivität des Gewebes aus den maskierten Aktivitätskarten (Abbildung 3F) als Mittelwert über jede Volumenschicht für alle Pixel mit einem Wert größer 0 mithilfe eines ImageJ-Makros, indem Sie Analyze > Measure ausführen.
- Visualisieren Sie alle generierten Bilder nebeneinander mit ImageJ/FIJI.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Unter Verwendung des aktuellen NAD(P)H-FLIM-Verfahrens 28,29,33 in Kombination mit der beschriebenen Phasoranalysemethode wurden die metabolische Aktivität und die Stoffwechselwege in gesunden und infizierten Zwölffingerdarmen an Tag 6, Tag 10, Tag 12 und Tag 14 nach der Infektion mit dem murinen intestinalen Nematoden H. polygyrus gemessen.
Erhaltene Lebensfähigkeit des Darmgewebes ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die kritischen Schritte innerhalb des Protokolls erfolgen während der Vorbereitung und bei der Ermittlung des ROI. Fasern von teilweise verdauten Lebensmitteln stellen eine Herausforderung für die Bildgebung dar, vor allem aufgrund der endogenen Lumineszenz der Fasern, die sich mit der NAD(P)H-Fluoreszenz überlappen, aber auch aufgrund ihres harmonischen Generationssignals. Es ist von großer Bedeutung, ROIs zu finden, die frei von Fäkalien sind. Unser Ziel war es, Messbereiche mit Fäkali...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren erklären, dass keine konkurrierenden finanziellen Interessen bestehen.
Danksagungen
Wir danken Robert Günther für den hervorragenden technischen Support. Finanzielle Unterstützung durch die Deutsche Forschungsgemeinschaft (DFG) im Rahmen von Grant SPP2332 HA2542/12-1 (S.H.), NI1167/7-1 (R.A.N.), HA5354/11-1 (A.E.H.) und RA2544/1-1 (S.R.), im Rahmen von Grant SFB1444, P14 (R.A.N., A.E.H.), unter Grant HA5354/8-2 (A.E.H.) und unter Grant GRK2046 B4 und B5 (S.H., S.R.) und HA2542/8-1 (S.H.) werden sehr anerkannt. W.L. erhielt ein Promotionsstipendium der Berliner Hochschule für Technik, School of Applied Sciences, Berlin in Medizinischer Physik/Physikalischer Technik.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Agarose | Thermo fisher | J32802.22 | ultra pure |
| stumpfe Schere | FST fine science tools | 14108-09 | stumpf-blund 14 cm |
| Bodipy c12 | thermo fisher | D3822 | 1 mg solid |
| Steuergeräte, Diode, TCSPC | LaVision Biontech | custom | TrimScope II |
| DMSO | Thermo fisher | D12345 | 3 mL |
| Filter | Chroma | 755 | 466 ± 20, 525 ± 25, 593 ± 20, 655 ± 20 nm |
| Foliodrape sheet | Hartmann | 277500 | |
| Handschuhe | Sigma-Aldrich | Z423262 | Nitril |
| Halogen Taschenlampe | Leica | Dieser Artikel wurde ausgemustert und ist nicht mehr lieferbar | KL 1500 LCD |
| hPMT | Hamamatsu, Deutschland | H7422 | GaAsP |
| Ilastik | Netlify | freie Software | Java Backend |
| ImageJ | National Institutes of Health | freie Software | FIJI - Standard Plugins |
| Imspector | LaVision Biontech-Vers | . 208 | |
| Intravital Stage | LaVision Biontech | custom | TrimScope II |
| Lens system 20x | Zeiss | custom | W-plan-apochom 20x Waterimmersion NA 1.05 |
| Quecksilberdampfbrenner | LaVision Biontech | Custom | |
| Microbrush | Fisher scientific | 22-020-002 | 85 |
| mm Mikroskop | LaVision Biontech | Custom | TrimScope II |
| Oszilloskop | Rhode & Schwarz | 1326.2000.22 | |
| PBS | Sigma-Aldrich | AM9624 | 0.5 L |
| Petrischale | Sigma aldrich | P5606 | 40 x 15 mm |
| Pipette | Thermo Fisher | 4651280N | Einkanalpipette |
| Pipettenspitzen | Thermo Fisher | 94056980 | Spitzen mit Filter |
| PMT | Hamamatsu, Japan | H7422 | GaAsP |
| Python | Python Software Foundation | kostenlose Software | Anaconda 3.7 Spyder IDE, Standardbibliotheken mit KYTE |
| Sterio Mikroskop | Leica | Dieser Artikel wurde ausgemustert und ist nicht mehr lieferbar | M26, 6.3x Zoom |
| Ti:Sa LASER CHAMELION ULTRA II | Coherent, | nm tunable, 80MHz | |
| Tissueglue | 3M | 51115053603 | 3 mL |
| Pinzette | FST fine science tools | 11049-10 | blund, graefe, angeled |
| Pinzette | FST fine science tools | 91197-00 | Dumont, gekrümmt |
Referenzen
- Hotez, P. J., Fenwick, A., Savioli, L., Molyneux, D. H. Rescuing the bottom billion through control of neglected tropical diseases. Lancet. 373 (9674), 1570-1575 (2009).
- Sartorius, B., et al. Prevalence and intensity of soil-transmitted helminth infections of children in sub-Saharan Africa, 2000-18: A geospatial analysis. The Lancet Global Health. 9 (1), e52-e60 (2021).
- Affinass, N., et al. Manipulation of the balance between Th2 and Th2/1 hybrid cells affects parasite nematode fitness in mice. European Journal of Immunology. 48 (12), 1958-1964 (2018).
- Hartmann, S., et al. Gastrointestinal nematode infection interferes with experimental allergic airway inflammation but not atopic dermatitis. Clinical & Experimental Allergy. 39 (10), 1585-1596 (2009).
- Hepworth, M. R., et al. Mast cells orchestrate type 2 immunity to helminths through regulation of tissue-derived cytokines. Proceedings of the National Academy of Sciences of the United States of America. 109 (17), 6644-6649 (2012).
- Rausch, S., et al. Establishment of nematode infection despite increased Th2 responses and immunopathology after selective depletion of Foxp3+ cells. European Journal of Immunology. 39 (11), 3066-3077 (2009).
- Rausch, S., et al. Parasitic nematodes exert antimicrobial activity and benefit from microbiota-driven support for host immune regulation. Frontiers in Immunology. 9, 2282(2018).
- Steinfelder, S., Rausch, S., Michael, D., Kuhl, A. A., Hartmann, S. Intestinal helminth infection induces highly functional resident memory CD4(+) T cells in mice. European Journal of Immunology. 47 (2), 353-363 (2017).
- Whelan, R. A., et al. A transgenic probiotic secreting a parasite immunomodulator for site-directed treatment of gut inflammation. Molecular Therapy. 22 (10), 1730-1740 (2014).
- Ziegler, T., et al. A novel regulatory macrophage induced by a helminth molecule instructs IL-10 in CD4+ T cells and protects against mucosal inflammation. The Journal of Immunology. 194 (4), 1555-1564 (2015).
- Grantham, B. D., Barrett, J. Amino acid catabolism in the nematodes Heligmosomoides polygyrus and Panagrellus redivivus. 2. Metabolism of the carbon skeleton. Parasitology. 93 (Pt 3), 495-504 (1986).
- Dmitriev, R. I., Intes, X., Barroso, M. M. Luminescence lifetime imaging of three-dimensional biological objects. Journal of Cell Science. 134 (9), 1-17 (2021).
- Mossakowski, A., et al. Tracking CNS and systemic sources of oxidative stress during the course of chronic neuroinflammation. Acta Neuropathologica. 130 (6), 799-814 (2015).
- Qian, T., et al. Label-free imaging for quality control of cardiomyocyte differentiation. Nature Communications. 12, 4580(2021).
- Bayerl, S., et al. Time lapse in vivo microscopy reveals distinct dynamics of microglia-tumor environment interactions-a new role for the tumor perivascular space as highway for trafficking microglia. Glia. 64 (7), 1210-1226 (2016).
- Skala, M. C., et al. In vivo multiphoton microscopy of NADH and FAD redox states, fluorescence lifetimes, and cellular morphology in precancerous epithelia. Proceedings of the National Academy of Sciences of the United States of America. 104 (49), 19494-19499 (2007).
- Skala, M. C., et al. Multiphoton microscopy of endogenous fluorescence differentiates normal, precancerous, and cancerous squamous epithelial tissues. Cancer Research. 65 (4), 1180-1186 (2005).
- Leben, R., Kohler, M., Radbruch, H., Hauser, A. E., Niesner, R. A. Systematic enzyme mapping of cellular metabolism by phasor-analyzed label-free NAD(P)H fluorescence lifetime imaging. International Journal of Molecular Sciences. 20 (22), 5565(2019).
- Chacko, J. V., Eliceiri, K. W. Autofluorescence lifetime imaging of cellular metabolism: Sensitivity toward cell density, pH, intracellular, and intercellular heterogeneity. Cytometry. 95 (1), 56-69 (2019).
- Stringari, C., et al. Phasor approach to fluorescence lifetime microscopy distinguishes different metabolic states of germ cells in a live tissue. Proceedings of the National Academy of Sciences of the United States of America. 108 (33), 13582-13587 (2011).
- Lakowicz, J. R., Szmacinski, H., Nowaczyk, K., Johnson, M. L. Fluorescence lifetime imaging of free and protein-bound NADH. Proceedings of the National Academy of Sciences of the United States of America. 89 (4), 1271-1275 (1992).
- Blacker, T. S., et al. Separating NADH and NADPH fluorescence in live cells and tissues using FLIM. Nature Communications. 5 (1), 3936(2014).
- Blacker, T. S., Duchen, M. R. NAD(P)H binding configurations revealed by time-resolved fluorescence and two-photon absorption. Biophys. J. 122 (7), 1240-1253 (2023).
- Niesner, R., et al. Selective detection of NADPH oxidase in polymorphonuclear cells by means of NAD(P)H-based fluorescence lifetime imaging. Journal of Biophysics. 2008, 602639(2008).
- Vishwasrao, H. D., Heikal, A. A., Kasischke, K. A., Webb, W. W. Conformational dependence of intracellular NADH on metabolic state revealed by associated fluorescence anisotropy. Journal of Biology and Chemistry. 280 (26), 25119-25126 (2005).
- Babior, B. M. NADPH oxidase: An update. Blood. 93 (5), 1464-1476 (1999).
- Hewitson, J. P., et al. Proteomic analysis of secretory products from the model gastrointestinal nematode Heligmosomoides polygyrus reveals dominance of venom allergen-like (VAL) proteins. Journal of Proteomics. 74 (9), 1573-1594 (2011).
- Rakhymzhan, A., et al. Synergistic strategy for multicolor two-photon microscopy: Application to the analysis of germinal center reactions in vivo. Scientific Reports. 7, 7101(2017).
- Bremer, D., et al. Method to detect the cellular source of over-activated NADPH oxidases using NAD(P)H fluorescence lifetime imaging. Current Protocols in Cytometry. 80, 9.52.1-9.52.14 (2017).
- Leben, R., et al. Phasor-based endogenous NAD(P)H fluorescence lifetime imaging unravels specific enzymatic activity of neutrophil granulocytes preceding NETosis. International Journal of Molecular Sciences. 19 (4), 1018(2018).
- Digman, M. A., Caiolfa, V. R., Zamai, M., Gratton, E. The phasor approach to fluorescence lifetime imaging analysis. Biophysics Journal. 94 (2), L14-L16 (2008).
- Lindquist, R. L., Bayat-Sarmadi, J., Leben, R., Niesner, R., Hauser, A. E. NAD(P)H oxidase activity in the small intestine is predominantly found in enterocytes, not professional phagocytes. International Journal of Molecular Sciences. 19 (5), 1365(2018).
- Liublin, W., et al. NAD(P)H fluorescence lifetime imaging of live intestinal nematodes reveals metabolic crosstalk between parasite and host. Scientific Reports. 12, 7264(2022).
- Nhu, N. T. Q., et al. Alkaline pH increases swimming speed and facilitates mucus penetration for Vibrio cholerae. Journal of Bacteriology. 203 (7), e00607(2021).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar