Dieses Protokoll stellt eine Locus-spezifische Chromatin-Isolierungsmethode vor, die auf ortsspezifischer Rekombination basiert, um einen interessierenden Single-Copy-Genlocus in seinem nativen Chromatinkontext aus knospender Hefe, Saccharomyces cerevisiae, zu reinigen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Einzelkopien-Genlocus-Chromatin-Aufreinigung in Saccharomyces cerevisiae
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die grundlegende Organisationseinheit des eukaryotischen Chromatins ist das Nukleosomenkernpartikel (NCP), das aus DNA besteht, die ~1,7-mal um ein Histon-Oktamer gewickelt ist. Chromatin ist definiert als die Entität von NCPs und zahlreichen anderen Proteinkomplexen, einschließlich Transkriptionsfaktoren, Chromatin-Remodeling und modifizierenden Enzymen. Es ist noch unklar, wie diese Protein-DNA-Interaktionen auf der Ebene spezifischer genomischer Loci in verschiedenen Stadien des Zellzyklus orchestriert werden. Dies ist vor allem auf die derzeitigen technischen Einschränkungen zurückzuführen, die es schwierig machen, präzise Messungen solcher dynamischen Wechselwirkungen zu erhalten. Hier beschreiben wir eine verbesserte Methode, die ortsspezifische Rekombination mit einem effizienten einstufigen Affinitätsreinigungsprotokoll kombiniert, um einen Genlocus von Interesse in seinem nativen Chromatinzustand zu isolieren. Die Methode ermöglicht die robuste Anreicherung des Zielortes über genomisches Chromatin, was diese Technik zu einer effektiven Strategie zur unvoreingenommenen und systematischen Identifizierung und Quantifizierung von Proteininteraktionen macht, z. B. durch Massenspektrometrie. Zusätzlich zu solchen Zusammensetzungsanalysen spiegelt natives Chromatin, das mit dieser Methode gereinigt wurde, wahrscheinlich die In-vivo-Situation in Bezug auf Nukleosomenpositionierung und Histonmodifikationen wider und ist daher für weitere strukturelle und biochemische Analysen von Chromatin zugänglich, das von praktisch jedem genomischen Locus in Hefe stammt.
Einleitung
Die dynamische Organisation eukaryotischer Genome in Chromatin verdichtet die DNA, um in die Grenzen des Zellkerns zu passen, während gleichzeitig eine ausreichende Dynamik für die Genexpression und die Zugänglichkeit für regulatorische Faktoren gewährleistet wird. Diese Vielseitigkeit wird zum Teil durch das Nukleosom vermittelt, die Grundeinheit des Chromatins, das aus einem Kernpartikel mit 147 bp DNA besteht, das ~1,7-mal um das Histon-Oktamer1 gewickelt ist. Das Nukleosom ist eine hochdynamische Struktur in Bezug auf seine Zusammensetzung, mit zahlreichen Histonvarianten und posttranslationalen Modifikationen (PTMs) an den N- und C-terminalen Histonschwänzen. Darüber hinaus interagiert das eukaryotische Chromatin mit einer Vielzahl anderer essentieller Komponenten, wie z. B. Transkriptionsfaktoren, DNA- und RNA-Verarbeitungsmaschinen, Architekturproteinen, Enzymen, die am Umbau und der Modifikation von Chromatin beteiligt sind, und RNA-Molekülen, die mit Chromatin assoziiert sind. Diese wichtigen Mechanismen, die an der Transkription, Replikation und Reparatur beteiligt sind, benötigen alle Zugang zu Chromatin, das als natürliches Substrat für diese Prozesse dient. Um die molekularen Mechanismen zu verstehen, die diesen DNA-Transaktionen zugrunde liegen, ist daher eine genaue Definition der kollektiven Veränderungen in der Chromatinstruktur in den spezifischen Genomregionen erforderlich, in denen diese Maschinerien konvergieren und biologische Reaktionen erleichtern.
Trotz der Identifizierung zahlreicher Chromatinfaktoren durch genetische und Protein-Protein-Interaktionsstudien ist die Durchführung direkter, unvoreingenommener und umfassender Analysen von Chromatininteraktionen an bestimmten genomischen Stellen nach wie vor ein erhebliches Hindernis 2,3. Ursprünglich konnten nur sehr häufig vorkommende Regionen des Genoms (d.h. repetitive Loci) oder Multikopienplasmide in ausreichender Menge und Reinheit für die massenspektrometrische Identifizierung der assoziierten Proteine isoliertwerden 4,5,6,7. Eine Reihe neuer Ansätze, die auf der direkten Hybridisierung von Fängersonden mit chromatinisierter DNA, der Proximity-Biotinylierung mit dem CRISPR-dCas9-System oder der Bindung sequenzspezifischer Adapterproteine an den interessierenden Locus basieren, haben begonnen, das Proteom von Einzelkopien-Loci aus Hefe- und Säugetiergenomen zu entschlüsseln 8,9,10. Alle diese Methoden erfordern jedoch eine Formaldehydvernetzung, um die Protein-DNA-Wechselwirkungen zu stabilisieren, und eine Beschallung, um das Chromatin für die anschließende Reinigung zu lösen. Beide Manipulationen zusammen schließen die Möglichkeit nachfolgender struktureller und funktioneller Studien des gereinigten Chromatins aus.
Um diese Einschränkungen zu überwinden, haben wir zuvor eine Methode entwickelt, die ortsspezifische Rekombination verwendet, um gezielte chromosomale Domänen aus Hefe zu extrahieren11,12. Im Wesentlichen ist die interessierende genomische Region von Erkennungsstellen (RS) für die ortsspezifische R-Rekombinase aus Zygosaccharomyces rouxi umgeben, während gleichzeitig eine Gruppe von drei DNA-Bindungsstellen für den prokaryotischen Transkriptionsrepressor LexA-Protein (LexA) innerhalb derselben Region eingebaut wird. Die Hefezellen enthalten eine Expressionskassette für die gleichzeitige Expression von R-Rekombinase und einem LexA-Protein, das mit einem Tandem-Affinitätsreinigungstag (TAP) fusioniert ist. Nach der Induktion der R-Rekombinase schneidet das Enzym die Zielregion in Form einer zirkulären Chromatindomäne effizient aus dem Chromosom heraus. Diese Domäne kann über das LexA-TAP-Adapterprotein, das an die LexA-DNA-Bindungsstellen bindet, sowie an einen Affinitätsträger gereinigt werden. Diese Methode wurde kürzlich verwendet, um verschiedene Chromatindomänen zu isolieren, die ausgewählte Replikationsursprünge des Hefechromosoms III13 enthalten.
Ein großer Vorteil dieses Ex-vivo-Ansatzes besteht darin, dass er funktionelle Analysen des isolierten Materials ermöglicht. Zum Beispiel können Replikationsursprungsdomänen, die mit dieser Methode gereinigt wurden, In-vitro-Replikationsassays unterzogen werden, um die Effizienz des Ursprungsfeuers in einem Reagenzglas aus nativen in vivo assemblierten Chromatin-Matrizen zu bewerten. Letztendlich könnte die biochemische und funktionelle Charakterisierung des isolierten Materials die Rekonstitution von Kernprozessen unter Verwendung von gereinigten Proteinen zusammen mit dem nativen Chromatin-Template ermöglichen. Zusammenfassend lässt sich sagen, dass diese Methodik einen spannenden Weg in der Chromatinforschung eröffnet, da es möglich sein wird, die kollektiven Veränderungen der Zusammensetzung und der Struktur des Chromatins einer bestimmten Genomregion zu verfolgen, die eine bestimmte chromosomale Transaktion durchläuft.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
In der Materialtabelle finden Sie Einzelheiten zu allen Materialien und Instrumenten, die in diesem Protokoll verwendet werden. In Tabelle 1 finden Sie eine Liste der verwendeten Lösungen, Puffer und Medien.
1. Rekombinanter Hefestammaufbau
- Um einen rekombinationskompetenten Hefestamm zu konstruieren, transformieren Sie das SbfI-verdaute Plasmid K238 in einen Hefestamm mit integrierten LexA-Bindungsstellen und RS-Rekombinationsstellen am interessierenden Locus13,14.
HINWEIS: Das transformierte SbfI-Restriktionsfragment enthält die erforderliche Expressionskassette für die konstitutive Expression des LexA-TAP-Fusionsproteins und der R-Rekombinase zusammen mit homologen Sequenzen des Hefechromosoms I für die genomische Integration der Expressionskassette durch homologe Rekombination (Abbildung 1). - Um einen Kontrollstamm zu konstruieren, wird ein isogener Hefestamm ohne integrierte RS- und LexA-Bindungsstellen genommen und mit SbfI-verdautem K238-Plasmid unter den gleichen Bedingungen transformiert, die für den rekombinationskompetenten Stamm verwendet werden.
- Wählen Sie die kompetenten Hefezellen anhand des LEU2-Selektionsmarkers auf den SCD-LEU-Agarplatten14 aus.
2. Kopplung von IgG-Antikörpern an epoxidaktivierte magnetische Kügelchen
HINWEIS: Koppeln Sie IgG-Antikörper an epoxidaktivierte magnetische Kügelchen gemäß dem folgenden veröffentlichten Protokoll11.
- Suspendieren Sie 300 mg epoxidaktivierte Kügelchen in 10 ml 50%igem Aceton (300 mg entspricht ~5,1 ×10 10 Kügelchen) in einem konischen 50-ml-Röhrchen. Auf einem Vortex-Mischer kräftig schütteln.
- Das Röhrchen mit den Kügelchen wird bei 820 × g und 4 °C 2 min lang zentrifugiert. Entfernen Sie den Überstand.
- Waschen Sie die Kügelchen 3x mit 20 ml 0,1 M Natriumphosphatpuffer (pH 7,4). Der Überstand ist nach jedem Waschschritt durch Zentrifugieren wie in Schritt 2.2 beschrieben zu entfernen.
- Suspendieren Sie die Kügelchen in 16 ml 0,1 M Natriumphosphatpuffer (pH 7,4) und drehen Sie sie vorsichtig in einem Hybridisierungsofen für 5 Minuten bei Raumtemperatur.
- Die Kaninchen-IgGs (100 mg) werden in 7 mldH2O(Endkonzentration: 14 mg/ml) gelöst.
- Zentrifugieren Sie die IgG-Suspension bei 13.000 × g und 4 °C für 10 min, um die Suspension zu klären.
- 3,5 ml des Überstandes (entsprechend 50 mg Kaninchen-IgGs) werden in ein neues konisches 50-ml-Röhrchen überführt.
- Die IgG-Lösung wird mit 9,85 ml 0,1 M Natriumphosphatpuffer (pH 7,4) verdünnt, gefolgt von der tropfenweisen Zugabe von 6,65 ml 3 M Ammoniumsulfat in 0,1 M Natriumphosphat (pH 7,4) unter sanftem Mischen.
HINWEIS: Vermeiden Sie die schnelle Zugabe von Ammoniumsulfat zur Lösung, da eine hohe lokale Konzentration des Salzes zur Ausfällung der Kaninchen-IgGs führt. - Die IgG-Lösung wird bei 820 × g und 4 °C für 3 min zentrifugiert und der resultierende Überstand in die magnetische Kügelchensuspension gegeben.
- Das Röhrchen über Nacht oder mindestens 18 h bei 30 °C mit schonender Rotation in einem Hybridisierungsofen inkubieren.
- Entfernen Sie den Überstand wie in Schritt 2.2 beschrieben.
- Waschen Sie die Perlen mit 20 ml 100 mM Glycin-HCl (pH 2,5). Entfernen Sie die Lösung schnell, wie in Schritt 2.2 beschrieben, um die Denaturierung der IgG-Polypeptide zu vermeiden.
- Waschen Sie die Perlen einmal mit 20 ml 10 mM Tris-HCl (pH 8,8). Saugen Sie den Überstand wie in Schritt 2.2 beschrieben an.
- Fügen Sie 20 ml 0,1 M Triethylaminlösung für 5-10 Minuten unter sanfter Rotation hinzu, um die verbleibenden reaktiven Epoxidgruppen zu inaktivieren. Entfernen Sie den Überstand wie in Schritt 2.2 beschrieben.
- Waschen Sie die Perlen 4x mit 20 mL PBS (pH 7,4) für 5 min mit sanfter Rotation. Entfernen Sie den Überstand wie in Schritt 2.2 beschrieben nach jedem Waschschritt.
- Waschen Sie die Kügelchen 2x mit 20 mL PBS (pH 7,4) mit 0,5% Triton X-100 (w/v) für jeweils 5 min und 15 min unter sanfter Rotation in einem Hybridisierungsofen. Entfernen Sie den Überstand wie in Schritt 2.2 beschrieben.
- Suspendieren Sie die Kügelchen in einem Endvolumen von 16 ml PBS (pH 7,4) mit 0,02 % Natriumazid (w/v). Bis zur Verwendung als 1 ml aliquot bei 4 °C lagern.
3. Hefezellkultur und Ernte
- Inokulieren Sie Kontroll- und rekombinationskompetente Hefestämme aus YPD-Platten in 5 ml YPR-Medium und inkubieren Sie über Nacht bei 30 °C und 200 U/min.
- 2 ml dieser Kultur werden in 100 ml YPR-Medium inokuliert und über Nacht bei 30 °C und 200 U/min inkubiert.
- Für jeden Stamm werden 1.800 ml autoklaviertes YP-Medium und 200 ml autoklavierte Raffinoselösung (20 % w/v) in zwei 5-Liter-Erlenmeyerkolben (insgesamt 4 l Nährmedium für jeden Stamm, aufgeteilt in zwei Kolben) abgegeben.
- Die wachsenden Hefezellen werden bei OD600 0,2 in ihrem jeweiligen Medium inokuliert und wie in Schritt 3.1 beschrieben für ungefähr 6 h inkubiert oder bis die Zellen den gewünschten OD600 von 1,0 erreichen. Um ein normales Wachstum der Zellen zu gewährleisten, das frei von jeglicher Kontamination ist, überprüfen Sie den OD in Abständen von 2 Stunden.
- Fügen Sie 200 ml Galaktose (20 % w/v) hinzu, um eine ortsspezifische Rekombination zu induzieren.
- 110 μl (50 ng/ml) YMFA (gleichzeitig mit der Galaktose, Schritt 3.5) zugeben, um die Zellen in der G1-Phase zu fixieren, und 2 h lang inkubieren.
HINWEIS: Die Zugabe von YMFA zu den Zellen hängt von den Versuchsbedingungen und der zu behandelnden biologischen Fragestellung ab. Genau für dieses Experiment werden die Zellen in der G1-Phase arretiert, um eine homogene Zellpopulation mit lizenzierten Replikationsursprüngen zu erhalten. In diesem Prozess bindet der präreplikative Komplex an die Ursprünge in der G1-Phase, bevor die DNA-Replikation in der S-Phase initiiert wird. - Die Zellsuspension wird in 1-Liter-Zentrifugeneimer überführt und 10 min bei 6.000 × g und 4 °C zentrifugiert. Verwerfen Sie den Überstand und resuspendieren Sie die Zellpellets in einem Gesamtvolumen von 10-15 mldH2O.
- Versiegeln Sie eine 25-ml-Spritze mit einem Luer-Stopfen und legen Sie sie in ein konisches 50-ml-Röhrchen, das mit Wasser gefüllt ist. Die Zellsuspension wird in die Spritzeneinheit überführt und bei 2.397 × g 10 min bei Raumtemperatur zentrifugiert. Verwerfen Sie den Überstand.
- Entfernen Sie den Luer-Pfropfen von der Spritze und extrudieren Sie die Zellen in flüssigen Stickstoff, um Zell-"Spaghetti" zu bilden.
HINWEIS: Die Verwendung von 4 l Nährmedium ergibt ein Nassgewicht der fertigen Zellpellets von 7-10 g. - Die gefrorenen Zellspaghetti in ein konisches 50-ml-Röhrchen überführen und bis zur weiteren Verwendung bei −80 °C lagern.
4. Reinigung des Chromatinlocus
HINWEIS: In Abbildung 2 finden Sie eine schematische Übersicht über die Schritte, die an diesem locusspezifischen Chromatin-Aufreinigungsprotokoll beteiligt sind.
- Kühlen Sie eine handelsübliche Kaffeemühle ab, indem Sie 30-50 g Trockeneis mahlen, indem Sie die Kaffeemühle 2x jedes Mal 30 s lang kräftig schütteln. Nach dem Abkühlen das Trockeneispulver entsorgen.
- 3 g gefrorene Hefezellen-Spaghetti mit ~30-50 g Trockeneis in der vorgekühlten Kaffeemühle mischen.
- Versiegeln Sie die Verbindung zwischen der Kappe und dem Mahlwerk mit Parafilm, um den Verlust von Hefezellenpulver während des Mahlens zu verhindern.
- Die Hefezell-Trockeneis-Mischung 10x für jeweils 30 s mahlen, mit 30 s Intervallen zwischen jeder Runde (geschätzte Gesamtzeit: ~10 min). Um zu vermeiden, dass das Trockeneis und das Zellpulver an den Wänden der Kaffeemühle haften bleiben, klopfen Sie während des Mahlens kontinuierlich auf die Seiten der Kaffeemühle.
- Das entstandene Hefezell-Trockeneispulver mit einem sauberen und trockenen Spatel in ein Plastikbecherglas geben.
- Bewahren Sie die Bechergläser bei Raumtemperatur auf, um das Trockeneis zu verdampfen.
- Sobald das Trockeneis verdunstet ist, geben Sie 2,25 ml MB-Puffer mit 1x Protease- und Phosphatase-Inhibitoren (750 μl/g Hefezellen) in das Hefezellpulver.
- Das Zell-Puffer-Gemisch wird kräftig pipettiert, um die vollständige Suspension der Zellen mit dem Puffer zu gewährleisten, und in ein konisches 15-ml-Röhrchen überführt.
- Entnehmen Sie Proben für die DNA- (0,1 %) und Proteinanalyse (0,05 %) aus der resultierenden Zellsuspension (Rohzellextrakte [CCE]). Bis zur Weiterverarbeitung bei −20 °C lagern (siehe Abschnitt 7).
- Die Zellsuspension wird in 2-ml-Reaktionsröhrchen mit geringer Bindung überführt und bei 21.130 × g für 30 min bei 4 °C zentrifugiert, um die Zelltrümmer vom Rohzelllysat zu trennen.
- Fassen Sie die Überstände aus allen Röhrchen in einem konischen 15-ml-Röhrchen.
- Entnahme von Proben aus dem Überstand (Input [IN]) für die DNA- (0,1 %) und Proteinanalyse (0,05 %). Bis zur Weiterverarbeitung bei −20 °C lagern (siehe Abschnitt 7).
- 500 μl IgG-gekoppelte magnetische Kügelchenaufschlämmung (für jeden Hefestamm) werden durch Waschen von 2x mit 500 μl kaltem MB-Puffer mit 1x Protease- und Phosphatase-Inhibitoren für jeweils 5 min bei 4 °C bei Rotation bei 20 U/min ausgeglichen. Entsorgen Sie den Überstand nach jedem Waschgang mit einem magnetischen Gestell von den Perlen.
- Die IgG-gekoppelten magnetischen Beads werden in 500 μl kaltem MB-Puffer mit 1x Protease- und Phosphatase-Inhibitoren für 1 h bei 4 °C bei Rotation bei 20 U/min inkubiert. Entsorgen Sie den Überstand mit Hilfe eines Magnetgestells von den Perlen.
- Die äquilibrierte magnetische Kügelchenaufschlämmung wird mit dem Zelllysat gemischt und mit Rotation bei 20 U/min für 2 h bei 4 °C inkubiert.
- Die komplette magnetische Bead-Zell-Lysat-Suspension wird in Reaktionsröhrchen mit geringer Bindung überführt.
- Trennen Sie die magnetischen Kügelchen, die nun die interessierenden Chromatinringe tragen, mit einem magnetischen Gestell vom Zelllysat.
- Den verbleibenden Durchfluss (FT) aus jedem Röhrchen in ein frisches konisches 15-ml-Röhrchen überführen und Proben für die DNA- (0,1 %) und Proteinanalyse (0,05 %) entnehmen. Bis zur Weiterverarbeitung bei −20 °C lagern (siehe Abschnitt 7).
- Hängen Sie die magnetischen Kügelchen von jedem Röhrchen in 300 μl kaltem MB-Puffer auf und fassen Sie die Kügelchen in einem Reaktionsröhrchen zusammen. 5x für je 10 min mit 750 μl kaltem MB-Puffer mit 1x Protease- und Phosphatase-Inhibitoren bei 4 °C bei Rotation bei 20 U/min waschen. Führen Sie die letzte Wäsche mit 750 μl kaltem MB-Puffer ohne Protease- und Phosphatase-Inhibitoren durch.
- Suspendieren Sie die Kügelchen in 40 μl kaltem MB-Puffer ohne Protease- und Phosphatase-Inhibitoren.
HINWEIS: Das endgültige Volumen des Eluats kann entsprechend der erwarteten nachgeschalteten Anwendung angepasst werden. Die TEV-Elution arbeitet in der Regel effizient im Bereich von 100-300 μl.
5. TEV-Protease-vermittelte Elution
- Um LexA-CBP-Chromatin-Ringkomplexe aus den Kügelchen freizusetzen, inkubieren Sie die Kügelchen mit 2 μl 6x His-markierter rekombinanter TEV-Protease über Nacht bei 4 °C und 450 U/min in einem Thermomixer.
- Trennen Sie die Kügelchen mit einem magnetischen Gestell vom endgültigen Eluat. Das Eluat, das gespaltene Chromatinringe enthält, wird in ein neues 1,5-ml-Reaktionsröhrchen überführt.
- Halten Sie die Röhrchen wieder auf einem magnetischen Gestell, um alle verbleibenden Kügelchen vom endgültigen Eluat zu trennen.
- Resuspendieren Sie die Kügelchen (TB) in 750 μl kaltem AC-Puffer und entnehmen Sie Proben für die DNA- (0,1 %) und Proteinanalyse (0,05 %). Bis zur Weiterverarbeitung bei −20 °C lagern (siehe Abschnitt 7).
- Aus dem endgültigen Eluat (TE) werden Proben für die DNA- (0,5 %) und Proteinanalyse (0,25 %) entnommen. Bis zur Weiterverarbeitung bei −20 °C lagern (siehe Abschnitt 7).
HINWEIS: Aufgrund des geringen Volumens des endgültigen Eluats wird der Prozentsatz der für die DNA- und Proteinanalyse gesammelten Proben erhöht, um eine bessere Darstellung ihres Protein- und DNA-Gehalts während der Analyse zu erhalten.
6. Denaturierungs-Elution
- Waschen Sie die Kügelchen 2x in 750 μl kaltem AC-Puffer für jeweils 20 min bei 4 °C bei 20 U/min.
- Um die verbleibenden gebundenen LexA-Chromatin-Komplexe zu extrahieren, wird eine Denaturierungselution durchgeführt, indem 500 μl 0,5 M NH4OH zu den Kügelchen gegeben und 30 Minuten lang bei Raumtemperatur inkubiert werden.
- Trennen Sie die Kügelchen mit einem Magnetgestell von der Suspension und überführen Sie das Eluat in ein Reaktionsröhrchen mit geringer Bindung.
- Die Beads werden erneut wie in Schritt 6.2 inkubiert, um die maximalen Chromatin-Loci im Eluat zu gewinnen.
- Trennen Sie die Perlen mit einem magnetischen Gestell von der Suspension und bündeln Sie das resultierende Eluat in demselben Röhrchen, das das Eluat aus Schritt 6.3 enthält.
- Resuspendieren Sie die Kügelchen (DB) in 750 μldH2Ound entnehmen Sie Proben für die DNA- (0,1 %) und Proteinanalyse (0,05 %).
- Aus dem endgültigen Eluat (DE) werden Proben für die DNA- (0,5 %) und Proteinanalyse (0,25 %) entnommen.
7. DNA- und Proteinanalyse
- DNA-Analyse
- Probenvorbereitung
- Zu den DNA-Proben werden 100 μl IRN-Puffer hinzugefügt und das Volumen mitdH2Oauf ein Endvolumen von 200 μl erhöht.
- Fügen Sie 1 ng K071-Spike-in-Plasmid-DNA hinzu.
- 1 μl RNAse A (10 mg/ml) zugeben und 1 h bei 37 °C inkubieren.
- 5 μl Proteinase K (10 mg/ml) und 10 μl SDS (20 %) zugeben und 1 h bei 56 °C inkubieren.
- Fügen Sie 200 μl Phenol/Chloroform/Isopropylalkohol (25:24:1) hinzu und wirbeln Sie jedes Mal 2x für 10 s gründlich vor.
- Zentrifugieren Sie die Proben bei 21.130 × g für 7 Minuten, um die organische und wässrige Phase zu trennen.
- Den Überstand in neue 1,5-ml-Röhrchen mit 1,5 μl Glykogen (5 mg/ml) und 2,5x 100%igem Ethanol überführen.
- Inkubieren Sie die Röhrchen bei −20 °C für mindestens 2 Stunden und maximal über Nacht, um die DNA auszufällen.
- Bei 21.130 × g, 4 °C 45 min zentrifugieren. Verwerfen Sie den Überstand.
- Man fügt 150 μl 70%iges Ethanol hinzu, ohne das DNA-Pellet zu resuspendieren, und zentrifugiert erneut bei 21.130 × g bei 4 °C für 10 Minuten.
- Trocknen Sie die DNA-Pellets bei Raumtemperatur für 10-15 Minuten und resuspendieren Sie sie in 40 μldH2O.
- Führen Sie einen Restriktionsenzymverdau durch, um die in Schritt 7.1.1.11 isolierte DNA mit HpaI-Restriktionsendonuklease zu linearisieren. Für eine 50-μl-Reaktionsmischung werden 40 μl isolierte DNA + 2 μl HpaI-Enzym + 5 μl Restriktionsenzympuffer + 3 μldH2Oüber Nacht bei 37 °C inkubiert.
- qPCR-Analyse
- Die restriktionsverdaute DNA wird im Verhältnis 1:5 verdünnt (10 μl der restriktionsverdauten DNA, erhalten aus Schritt 7.1.1.12 in 40 μldH2O).
- Verwenden Sie Primerpaare, die für die ARS316-Region, PDC1 und Spike-in-Plasmid-DNA entwickelt wurden.
- Führen Sie qPCR mit dem in Tabelle 2 angegebenen Programm durch.
- Analysieren Sie die qPCR-Ergebnisse durch relative Quantifizierung unter Verwendung der ARS316-Region und der Spike-in-Plasmid-DNA als Ziele und PDC1 (oder einer anderen Gen- oder Genomregion) als Referenzlocus.
- Bewerten Sie den Prozentsatz der ARS316-Locus-Wiederfindung gegenüber PDC1, indem Sie die relativen Quantifizierungswerte der ARS316- und PDC1-Primer durch den Prozentsatz des Fraktionsvolumens normalisieren, der für jede Probe entnommen wurde. Multiplizieren Sie beispielsweise 0,1 % für den Durchfluss mit dem Faktor 1.000 und 0,5 % für das TEV-Eluat mit dem Faktor 200.
- Normalisieren Sie die ARS316- und PDC1-Rückgewinnungsprozentsätze mit den relativen Quantifizierungswerten der Spike-in-Plasmid-DNA.
- Beurteilen Sie die Anreicherung des ARS316-Locus über das Gesamtchromatin, indem Sie die erhaltenen relativen Quantifizierungsziel-/Referenzwerte anhand von Gleichung (1) bewerten.
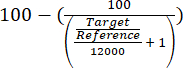 (1)
- Southern-Blot-Analyse
- Zu 20 μl der durch Restriktionsenzyme verdauten DNA-Probe werden 5 μl Gelbeladungsfarbstoff hinzugefügt.
- Führen Sie die Proben in einem 1%igen Agarose-Gel bei 110 V für ~3 h durch.
- Geben Sie das Gel in eine Schale und weichen Sie es 20 Minuten lang unter leichtem Schütteln in einer Depurinationslösung ein.
- Spülen Sie das Gel mit dH2O ab und weichen Sie es 15 Minuten lang unter Schütteln in einer Denaturierungslösung ein. Entsorgen Sie die Denaturierungslösung.
- Weichen Sie das Gel 15 Minuten lang unter leichtem Schütteln in einer Denaturierungslösung ein.
- Spülen Sie das Gel mit dH2O aus und waschen Sie es 2x für jeweils 15 min mit dem Transferpuffer unter leichtem Schütteln.
- Füllen Sie ein Tablett mit 1-1,5 l Transferpuffer und stellen Sie es auf eine stabile Plattform.
- Schneiden Sie ein langes Stück Whatman-Papier ab und legen Sie es so auf die Plattform, dass die beiden Enden des Papiers mit dem Übertragungspuffer getränkt sind.
- Schneiden Sie einen Streifen positive Nylonmembran und vier Streifen Whatman-Papier in Höhe der Größe des Gels zu.
- Legen Sie zwei Blätter Whatman-Papier, die in den Übertragungspuffer eingeweicht sind, auf die Plattform.
- Lege das Gel mit der Vorderseite nach unten auf die Whatman-Papierstücke.
- Legen Sie die positive Nylonmembran auf das Gel, gefolgt von den verbleibenden zwei Stücken Whatman-Papier, die in Transferpuffer getränkt sind. Achten Sie darauf, den Stapel mit dem Übertragungspuffer feucht zu halten.
- Entfernen Sie eingeschlossene Luftblasen, indem Sie sie mit einem Glasstab abrollen.
- Legen Sie einen Stapel Papiertücher auf den zusammengebauten Stapel, gefolgt von einem 0,5 kg schweren Gegenstand (z. B. einer Glasflasche).
- Lassen Sie die Baugruppe über Nacht bei Raumtemperatur umfüllen.
- Nach dem Transfer wird die Membran mit einer Gesamtenergieleistung von 1.200 J/cm2 UV-vernetzt.
- Für den Nachweis des ARS316-Locus wird eine Southern-Blot-Hybridisierung mit radioaktiven Sonden durchgeführt, die mit dem referenzierten DNA-Markierungssystem synthetisiert wurden.
HINWEIS: Führen Sie alle folgenden Schritte auf Eis durch, bis nicht anders angegeben. - In einem Reaktionsröhrchen mit geringer Bindung werden 25-40 ng PCR-Fragment (Sonde) in 19 μldH2Overdünnt und bei 95 °C für 5 Minuten inkubiert. Sofort auf Eis abkühlen lassen.
- Jeweils 1 μl 500 μM dCTP, 500 μM dGTP und 500 μM dTTP in das Röhrchen geben.
- Fügen Sie 20 μl des Puffers hinzu, der zufällige Nukleotid-Hexamere enthält, die mit dem Kit geliefert wurden.
- Geben Sie 5 μl des radioaktiv markierten Nukleotids [α-32P] dATP in das Röhrchen. Führen Sie alle Schritte mit radioaktiv markiertem Material in einer für Radioaktivität zugelassenen Schutzumgebung durch.
- 1 μl Klenow-Fragment zugeben und bei 37 °C auf einem Thermomixer 15 min lang für die einzelsträngige DNA-Synthese inkubieren.
- Fügen Sie 5 μl Stopppuffer hinzu, um die Reaktion zu stoppen.
- Zentrifugieren Sie eine Größenausschlusssäule für 2 Minuten bei 1.500 × g , um den Lagerpuffer zu entfernen. Verwerfen Sie den Durchfluss und legen Sie die Säule in ein frisches Röhrchen.
- Führen Sie das Sondengemisch durch die Säule, um nicht inkorporierte radioaktive Nukleotide zu entfernen. 30 s bei 1.500 × g zentrifugieren, um die Sonde aufzufangen.
- Fügen Sie 150 μl Lachsspermien-DNA (1:100) hinzu, um die unspezifische Bindung der Sonde an die Membran zu blockieren.
- Die Sondenmischung wird bei 95 °C für 5 min inkubiert, um die doppelsträngige DNA zu denaturieren.
- Einige Sekunden lang auf Eis einfrieren und einige Sekunden bei 500 × g zentrifugieren, um die auf dem Deckel kondensierten Wassertropfen abzusenken.
- Waschen Sie die südliche Blotmembran kurz mit dem Hybridisierungspuffer für 5-10 min mit Rotation.
- Die Membran mit dem Hybridisierungspuffer für 1 h bei 55 °C mit Rotation vorhybridisieren. Verwerfen Sie den Hybridisierungspuffer.
- 15 ml frischer Hybridisierungspuffer (vorgewärmt auf 55 °C) werden zusammen mit der vorbereiteten Sonde in die Membran gegeben. Inkubieren Sie die Membran über Nacht bei 55 °C mit Rotation.
- Nachhybridisierungswäschen 2x für jeweils 15 min mit 0,3x SSC, 0,1% SDS bei 55 °C mit Rotation durchführen.
- Nachhybridisierungswäschen 2x für jeweils 15 min mit 0,1x SSC, 0,1% SDS bei 55 °C mit Rotation durchführen.
- Nachhybridisierungswäschen 2x für jeweils 15 min mit 0,1x SSC, 1,5% SDS bei 55 °C mit Rotation durchführen.
- Entfernen Sie die Membran aus dem Hybridisierungsröhrchen und setzen Sie die Membran bis zu 3 Tage lang einem Phosphorimager-Sieb aus, um die radioaktiven Abdrücke auf dem Film zu erhalten.
- Erfassen Sie Bilder des Films mit einem Phosphorimaging-Laserscanning-System.
- Probenvorbereitung
- Protein-Analyse
- Probenvorbereitung
- Passen Sie alle Proteinproben auf ihr Endvolumen (200 μl, 100 μl, 100 μl, 20 μl und 20 μl für den Rohzellextrakt, die Eingangs-, Durchfluss-, Kügelchen- bzw. Eluatproben) an, indem Sie 1 μl β-Mercaptoethanol, PAGE LDS-Probenpuffer (1x) und dH2O hinzufügen.
- Die Proben werden bei 95 °C für 5 min denaturiert.
- Western-Blot-Analyse
HINWEIS: Führen Sie SDS-PAGE und Western Blotting mit den Standardprotokollen 15,16 durch.- Geben Sie 15 μl von jeder Probe in jede Vertiefung eines 1,5 mm SDS-PAGE-Gels.
- Die Immunfärbung des Blots wird mit PAP- (1:2.000) und LexA-Antikörpern (1:1.000) und einer Inkubation über Nacht bei 4 °C durchgeführt. In 5%iger Trockenmilch-/PBST-Lösung verdünnen.
HINWEIS: Nach der PAP-Analyse kann der Blot vor der Immunfärbung mit dem zweiten LexA-Antikörper mit einem milden Stripping-Protokoll17 gestrippt werden.
- Probenvorbereitung
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Die Aufreinigung der ~1,4 kb ARS316 Chromatindomäne wurde durch das konstitutiv exprimierte LexA-TAP Adapterprotein vermittelt. Um als Negativkontrolle zu dienen, führten wir Aufreinigungen mit einem isogenen Stamm durch, der LexA-TAP exprimiert, aber keine integrierten RS- und LexA-Bindungsstellen enthält. Abbildung 3 zeigt das Ergebnis der DNA-Analyse eines Standard-Aufreinigungsexperiments, das sowohl an der Kontrolle als auch an einem rekombinationskompetenten Stamm durchgeführt wurde, d...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Die Identifizierung der Faktoren und der Chromatinlandschaft einer bestimmten genomischen Zielregion stellt nach wie vor eine große Herausforderung in der Chromatinforschungdar 18. Dieses Protokoll beschreibt ein effizientes System zur gezielten Exzision und Reinigung bestimmter Chromatindomänen aus Hefechromosomen. Unseres Wissens nach überwinden die Reinheit und Ausbeute dieser einstufigen Aufreinigung viele der Einschränkungen von Locus-spezifischen Chromatin-Aufreinigungsmethoden, wodurch eine...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Die Arbeiten im S.H.-Labor wurden von der DFG durch SFB1064 (Projekt-ID 213249687), den Europäischen Forschungsrat (ERC Starting Grant 852798 ConflictResolution) und die Helmholtz Gesellschaft unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Hefestämme | |||
| Kontrolle Stamm: MATa; ura3Δ 0; leu2Δ 0; his3Δ 1; met15Δ 0; bar1::kanMX4; Chr I 212kb::LEU2 pTEF2-LEXA-TAP pGAL1-10 RecR | Abschnitt 1, siehe Referenzen 13 und 14 | ||
| Rekombination Dehnung: MATa; ura3Δ 0; leu2Δ 0; his3Δ 1; met15Δ 0; bar1::kanMX4; RS_LEXA_NS-3_ARS316_NS+3_RS; Chr I 212kb::LEU2 pTEF2-LEXA-TAP pGAL1-10 RecR | Abschnitt 1, siehe Referenz 13 und 14 | ||
| Plasmid | |||
| K238 Plasmid | Abschnitt 1, siehe Referenz 13 Lagerung: Lagerung bei -20 &de; C | ||
| K071 Spike-in-Plasmid-DNA | Abschnitt 7.1, siehe Referenz 13 Lagerung: Lagerung bei -20 μde; C | ||
| Reagents | |||
| Aceton | Carl Roth | 5025.1 | Abschnitt 2 Lagerung: |
| Ammoniumacetat (NH4Ac) | Sigma Aldrich | A7262 | Abschnitt 6 und 7.1 Lagerung: Lagerung bei Raumtemperatur |
| Ammoniumlösung (NH4OH) 25% | Merck Millipore | 533003 | Abschnitt 6 Lagerung: Bei Raumtemperatur |
| lagern Ammoniumsulfat | Santa Cruz | Sc-29085 | Abschnitt 2 Lagerung: |
| Bacto agar | BD (VWR) | 90000-760 | Abschnitt 3 lagern: Bei Raumtemperatur lagern |
| Bacto Pepton | BD (VWR) | 211820 | Abschnitt 3 Lagerung: Bei Raumtemperatur lagern |
| β-Mercaptoethanol | Sigma Aldrich | 07604 | Abschnitt 7.2 Lagerung: Bei 4 μg lagern; C |
| Chemilumineszenz-Substrat-Kit | ThermoFisher | 34580 | Abschnitt 7.2 Lagerung: Lagerung bei 4 Grad; C |
| Di-Natriumhydrogenphosphat-Dodecahydrat | Merck | 1.06579.1000 | Abschnitt 2 und 7.1 Lagerung: |
| Dithiothreitol (DTT) | ThermoFisher | 15508013 | Abschnitt 4 Lagerung: Lagerung bei 4 μd; C |
| Ethanol | Merck | 100983 | Abschnitt 7.1 Lagerung: |
| Ethylendiamintetraessigsäure (EDTA) | Sigma Aldrich | ED | Abschnitt 7.1 Lagerung: Bei Raumtemperatur |
| lagern Galaktose (20% (w/v) Lagerbestand) | Sigma Aldrich | G0625-1KG / 5KG | Abschnitt 3 Lagerung: Bei Raumtemperatur |
| lagern Gel Ladefarbstoff (6x) | BioLabs | B7024A | Abschnitt 7.1 Lagerung: Lagerung bei -20 Grad; C |
| Glusose | Sigma-Aldrich | G8270 | Abschnitt Lagerung: Bei Raumtemperatur lagern |
| Glycin | Carl | Roth.0079.4 | Abschnitt 2 Lagerung: |
| Glykogen (5 mg/ml) | lagernInvitrogen | AM9510 | Abschnitt 7.1 Lagerung: Bei -20 μg lagern; C |
| Salzsäure (HCl) | PanReac AppliChem | 182109.1211 | Abschnitt 2, 4 und 7.1 Lagerung: Bei Raumtemperatur lagern |
| Magnesiumacetat (MgAc) | Bernd Kraft | 15274.2600/C035 | Abschnitt 4 Lagerung: Bei Raumtemperatur lagern |
| Magnesiumchlorid (MgCl2 | )Sigma Aldrich | M8266 | Abschnitt 6 Lagerung: Bei Raumtemperatur lagern |
| Nu PAGE LDS-Probenpuffer (4x) | Invitrogen | 2399549 | Abschnitt 7.2 Lagerung: |
| Phenol/Chloroform/Isoamylalkohol (25:24:1 v/v) | lagernInvitrogen | 15593-031 | Abschnitt 7.1 Lagerung: Lagerung bei 4 μd; C |
| Kaliumchlorid (KCl) | Sigma | P9541 | Abschnitt 4 Lagerung: Bei Raumtemperatur lagern |
| Radioaktiv markiert α-32P dATP (3.000 Ci/mmol, 10 mCi/ml) | Hartmann Analytic | SRP-203 | Abschnitt 7.1 Lagerung: Lagerung bei 4 μd; C |
| RadPrime Etikettiersystem | ThermoFisher | 18428-011 | Abschnitt 7.1 Lagerung: Lagerung bei -20 Grad C |
| Raffinose (20% (w/v) Lagerbestand) | SERVA | 34140.03 | Abschnitt 3 Lagerung: Bei Raumtemperatur |
| lagern Natriumchlorid (NaCl) | Merck | K53710504142 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern |
| Natriumcitrat (Na3C6H5O7) | Sigma-Aldrich | 71402 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur |
| lagern Natriumhydroxid (NaOH) | Sigma Aldrich | S5881 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern |
| Natrium-n-Dodecylsulfat (SDS) (5% Stamm (w/v) ) | Alfa Aesar A11183 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern | |
| Natriumphosphat monobasisch | Sigma-Aldrich | 71496 | Abschnitt 2 und 7.1 Lagerung: Bei Raumtemperatur |
| lagern Natrium azid | Santa Cruz Biotechnologie | sc-208393 | Abschnitt 2 Lagerung: Lagern bei -20 Grad; C |
| Triethylamin | Sigma Aldrich | 90340 | Section 2 Lagerung: Bei Raumtemperatur lagern |
| Tris base | Chem Cruz | SC-3715B | Section 2 und 4 Lagerung: Bei Raumtemperatur |
| lagern Triton X-100 | Sigma Aldrich | X100 | Section 2 und 4 Lagerung: Bei Raumtemperatur |
| lagern Tween-20 | Bernd Kraft | 18014332 | Abschnitt 4 Lagerung: Hefeextrakt |
| BD (VWR) | 212720 | Abschnitt 3 Lagerung: Bei Raumtemperatur lagern | |
| Hefe-Paarungsfaktor alpha (1 µ g/mL Lagerbestand ) | Biomol | Y2016.5 | Abschnitt 3 Lagerung: Lagerung bei -20 μg; C |
| Hefe Synthetisches Drop-out-Medium Ergänzungen ohne LEUCINE | Sigma Aldrich | Y1376 | Abschnitt 1, siehe Referenz 14 |
| EnzymeHpaI-Restriktionsenzym | |||
| (5.000 U/ml) | NEB | R0105S | Abschnitt 7.1 Lagerung: Bei -20 μg lagern; C |
| Protease- und Phosphatase-Inhibitor-Cocktail (100x) | ThermoFisher Scientific | 78446 | Abschnitt 4 Lagerung: Lagerung bei4 &Grad; C |
| Proteinase K (10 mg/ml) | SERVA | 33756 | Abschnitt 7.1 Lagerung: Bei -20 μg lagern; C |
| RNase A (10 mg/ml) | ThermoFisher | EN0531 | Abschnitt 7.1 Lagerung: Lagerung bei -20 Grad C |
| TEV Protease (10000 U/µ L) | NEB | P8112S | Abschnitt 5 Lagerung: Bei -20 Grad lagern; C |
| Materials | |||
| BcMag Epoxidaktivierte magnetische Beads | Bioclone Inc. | FC-102 | Abschnitt 2 Lagerung: Bei 4 Grad lagern; C |
| Trockeneis | Sektion 4 | ||
| Zentrifugenröhrchen mit geringer Bindung 2,0 mL | Eppendorf | 22431102 | Sektion 4 |
| Microspin G-25 Säulen | Cytiva | 27-5325-01 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern |
| Parafilm | Merck | P7793 | Abschnitt 4 |
| Positive Nylonmembran | Biozol | 11MEMP0001 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern |
| PVDF-Transfermembran | Immobilon-Merck Millipore | IPVH00010 | Abschnitt 7.2 Lagerung: Im Raum lagern Temperatur |
| SDS-PAGE Gel 4-12% Bis-Tris (15 Well, 1,5 mm) | Invitrogen | NP0336BOX | Abschnitt 7.2 Lagerung: Lagerung bei 4 Grad; C |
| Spritze (25 mL) mit Luer-Anschluss | Henke Sass Wolf | 4200-000V0 | Abschnitt 3 |
| Whatman Papier (Grade 3MM CHR Cellulose Western Blotting Paper Sheet) | Cytiva | 3030-917 | Abschnitt 7.1 Lagerung: Bei Raumtemperatur lagern |
| Antikörper | |||
| Anti-LexA, polyklonales IgG Kaninchen, Antikörper in der DNA-Bindungsregion | Merck Millipore | 06-719 | Abschnitt 7.2 Lagerung: Lagerung bei -20 Grad; C |
| Ziege Anti-Kaninchen IgG (H+L), Meerrettichperoxidase-Konjugat | Invitrogen | G21234 | Abschnitt 7.2 Lagerung: Bei -20 & deg lagern; C |
| Peroxidase Anti-Peroxidase (PAP) Antikörper, hergestellt in Kaninchen zum Nachweis von TAP-markierten Proteinen | Sigma Aldrich | P1291-500UL | Abschnitt 7.2 Lagerung: Lagerung bei -20 &de; C |
| Kaninchen-IgG-Antikörper | Sigma | I5006-100MG | Abschnitt 2 Lagerung: Bei 4 μg lagern; C |
| Primer (10 & Mikro; M) | |||
| ARS316: fwd 5'- CGGCATTATCGTACACAACCT, rev 5'- GTTCTTCGTTGCCTACATTTTCT | Abschnitt 7.1 | ||
| K071 Spike-in-Plasmid-DNA: fwd: 5'-TTTTCGCTGCTTGTCCTTTT, rev 5'- CATTTTCGTCCTCCCAACAT | Abschnitt 7.1 | ||
| PCRFragment aus genomischer Hefe-DNA als Template für ARS316-Amplifikation (für Southern Blot): fwd 5'- AAATTCTGCCCTTGATTCGT rev 5'- TTTGTTTATCTCATCACTAAT | Abschnitt 7.1 | ||
| PDC1: fwd 5'- CATGATCAGATGGGGCTTCA, rev 5'-ACCGGTGGTAGCGACTCTGT | Abschnitt 7.1 | ||
| Ausrüstung | |||
| Kaffeemühle | Gastroback | 42601 | Abschnitt 4 |
| Dewarwarkolben | NAL GENE | 4150-2000 | Sektion 3 |
| DynaMag TM-2 Magnetgestell | Invitrogen | 12321D | Sektion 4, 5 und 6 |
| Hybridisierungsofen | Hybaid Mini10 | Ri418 | Sektion 2 |
| Mikrozentrifuge | Eppendorf | 5424R | Sektion 4 und 7.1 |
| UV-Vernetzer | Analytikjena | 95-0174-02 | Sektion 7.1 |
Referenzen
- Kornberg, R. D., Lorch, Y. Twenty-five years of the nucleosome, fundamental particle of the eukaryote chromosome. Cell. 98 (3), 285-294 (1999).
- Gauchier, M., van Mierlo, G., Vermeulen, M., Déjardin, J. Purification and enrichment of specific chromatin loci. Nature Methods. 17 (4), 380-389 (2020).
- Korthout, T., et al. Decoding the chromatin proteome of a single genomic locus by DNA sequencing. PLoS Biology. 16 (7), e2005542(2018).
- Antão, J. M., Mason, J. M., Déjardin, J., Kingston, R. E. Protein landscape at Drosophila melanogaster telomere-associated sequence repeats. Molecular and Cellular Biology. 32 (12), 2170-2182 (2012).
- Déjardin, J., Kingston, R. E. Purification of proteins associated with specific genomic loci. Cell. 136 (1), 175-186 (2009).
- Ide, S., Dejardin, J. End-targeting proteomics of isolated chromatin segments of a mammalian ribosomal RNA gene promoter. Nature Communications. 6, 6674(2015).
- Unnikrishnan, A., Gafken, P. R., Tsukiyama, T. Dynamic changes in histone acetylation regulate origins of DNA replication. Nature Structural & Molecular Biology. 17 (4), 430(2010).
- Buxton, K. E., et al. Elucidating protein-DNA interactions in human alphoid chromatin via hybridization capture and mass spectrometry. Journal of Proteome Research. 16 (9), 3433-3442 (2017).
- Kennedy-Darling, J., et al. Discovery of chromatin-associated proteins via sequence-specific capture and mass spectrometric protein identification in Saccharomyces cerevisiae. Journal of Proteome Research. 13 (8), 3810-3825 (2014).
- Liu, S. J., et al. CRISPRi-based genome-scale identification of functional long noncoding RNA loci in human cells. Science. 355, 7111(2017).
- Hamperl, S., et al. Purification of specific chromatin domains from single-copy gene loci in Saccharomyces cerevisiae. Functional Analysis of DNA and Chromatin. 1094, 329-341 (2014).
- Hamperl, S., et al. Compositional and structural analysis of selected chromosomal domains from Saccharomyces cerevisiae. Nucleic Acids Research. 42 (1), 2(2014).
- Weiβ, M. Single-copy locus proteomics of early- and late-firing DNA replication origins identifies a role of Ask1/DASH complex in replication timing control. Cell Reports. 42 (2), 112045(2023).
- Gietz, R. D., Schiestl, R. H. High-efficiency yeast transformation using the LiAc/SS carrier DNA/PEG method. Nature Protocols. 2 (1), 31-34 (2007).
- Laemmli, U. K. Cleavage of structural proteins during the assembly of the head of bacteriophage T4. Nature. 227 (5259), 680-685 (1970).
- Towbin, H., Staehelin, T., Gordon, J. Electrophoretic transfer of proteins from polyacrylamide gels to nitrocellulose sheets: procedure and some applications. Proceedings of the National Academy of Sciences of the United States of America. 76 (9), 4350-4354 (1979).
- Western blot membrane stripping for restaining protocol. Abcam. , Available from: https://www.abcam.com/protocols/western-blot-membrane-stripping-for-restaining-protocol (2023).
- Vermeulen, M., Déjardin, J. Locus-specific chromatin isolation. Nature Reviews. Molecular Cell Biology. 21 (5), 249-250 (2020).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
