Die entwickelte Methode der 13C 6-Glukose-Markierung in Kombination mit der Flüssigchromatographie und hochauflösender Massenspektrometrie ist vielseitig einsetzbar und legt den Grundstein für zukünftige Studien zu den primären Organen und Signalwegen, die an der Synthese von Sekundärmetaboliten in Heilpflanzen beteiligt sind, sowie für die umfassende Nutzung dieser Sekundärmetaboliten.
Methodenartikel
13C 6-Glukosemarkierung im Zusammenhang mit LC-MS: Identifizierung pflanzlicher Primärorgane bei der Synthese von Sekundärmetaboliten
In diesem Artikel
Zusammenfassung
Zusammenfassung
In dieser Arbeit wird eine neuartige und effiziente Methode zur Zertifizierung von Primärorganen vorgestellt, die an der Synthese von Sekundärmetaboliten beteiligt sind. Als wichtigster Sekundärmetabolit in Parispolyphylla var. yunnanensis (Franch.) Hand. -Mzt. (PPY), Pariser Saponin (PS) hat eine Vielzahl von pharmakologischen Aktivitäten und PPY erfreut sich einer zunehmenden Nachfrage. In dieser Studie wurden vier Behandlungen, die Blatt-, Rhizom- und Stamm-Gefäß-Bündel 13C6-Glukose füttern und nicht füttern, etabliert, um die primären Organe, die an der Synthese von Pariser Saponinen VII (PS VII) beteiligt sind, genau zu zertifizieren. Durch die Kombination von Flüssigkeitschromatographie und Massenspektrometrie (LC-MS) wurden die 13C/12C-Verhältnisse von Blatt, Rhizom, Stamm und Wurzel in verschiedenen Behandlungen schnell und genau berechnet, und es wurden vier Arten von PS-Isotopen-Ionen-Peak(M-)-Verhältnissen gefunden: (M+1) −/M-, (M+2) −/M−, (M+3) −/M− und (M+4) −/M−. Die Ergebnisse zeigten, dass das Verhältnis von 13C/12C in den Rhizomen der Stamm-Gefäßbündel- und Rhizom-Fütterungsbehandlungen signifikant höher war als in der nicht-fütternden Behandlung. Im Vergleich zur Behandlung ohne Fütterung stieg das Verhältnis von PS VII-Molekülen (M+2) −/M− in den Blättern unter der Fütterung von Blättern und Stängel-Gefäßbündeln signifikant an. Gleichzeitig zeigte das Verhältnis der PS VII-Moleküle (M+2) −/M− in den Blättern unter Rhizombehandlung im Vergleich zur Behandlung ohne Fütterung keinen signifikanten Unterschied. Darüber hinaus zeigte das Verhältnis der PS VII-Moleküle (M+2) −/M− im Stamm, der Wurzel und dem Rhizom keine Unterschiede zwischen den vier Behandlungen. Im Vergleich zur Behandlung ohne Fütterung zeigte das Verhältnis des Pariser Saponin II (PS II)-Moleküls (M+2) −/M− in den Blättern unter der Blattfütterung keinen signifikanten Unterschied, und das (M+3) −/M−-Verhältnis der PS-II-Moleküle in den Blättern unter der Blattfütterung war niedriger. Die Daten bestätigten, dass das primäre Organ für die Synthese von PS VII die Blätter sind. Es legt den Grundstein für die zukünftige Identifizierung der primären Organe und Signalwege, die an der Synthese von Sekundärmetaboliten in Heilpflanzen beteiligt sind.
Einleitung
Die Biosynthesewege von Sekundärmetaboliten in Pflanzen sind kompliziert und vielfältig und umfassen hochspezifische und vielfältige Akkumulationsorgane1. Gegenwärtig sind die spezifischen Synthesestellen und verantwortlichen Organe für Sekundärmetaboliten in vielen Heilpflanzen nicht genau definiert. Diese Unklarheit stellt ein erhebliches Hindernis für die strategische Weiterentwicklung und Umsetzung von Anbaumethoden dar, die sowohl die Ausbeute als auch die Qualität von Arzneimitteln optimieren sollen.
Molekularbiologische, biochemische und Isotopenmarkierungstechniken werden ausgiebig eingesetzt, um die Synthesewege und -stellen von Sekundärmetaboliten in Heilpflanzenzu entschlüsseln 2,3,4,5, und jede dieser Methoden weist einzigartige Stärken und Grenzen auf, wie z. B. Unterschiede in der Effizienz und Genauigkeit. Molekularbiologische Ansätze bieten beispielsweise eine hohe Präzision bei der Lokalisierung der Stellen innerhalb der Biosynthesewege, sind aber besonders zeitintensiv. Ihr Nutzen ist für Arten ohne öffentlich zugängliche Genomsequenzen weiter eingeschränkt, so dass diese Techniken in solchen Fällen weniger brauchbar sind6. Im Gegensatz dazu bieten Isotopenmarkierungstechniken unter Verwendung von Isotopenverhältnissen wie 3C/12C, 2H/1H und 18O/16O ein schnelles und zugängliches Mittel zur Untersuchung der Synthese-, Transport- und Speichermechanismen von Sekundärmetaboliten 7,8. Sie können die räumliche Verteilung von organischen Verbindungen und stabilen Isotopen in den Blättern aufdecken und ermöglichen so die Rekonstruktion der Umweltbedingungen, denen die Blätter während ihres gesamten Lebenszyklus ausgesetzt sind9. Darüber hinaus ermöglicht die Anwendung externer Isotopenmarkierungen wie 13C6-Glucose 10 und 13C 6-Phenylalanin11 die Erzeugung von kohlenstoffmarkierten Sekundärmetaboliten, wodurch unser Verständnis ihrer Produktion und Funktion verbessert wird.
Herkömmliche Techniken zur Markierung von Kohlenstoffisotopen stoßen aufgrund der hohen Speziesspezifität ihrer Biosynthesewege und Transportmechanismen auf Herausforderungen bei der Bestimmung der spezifischen Organe, die für die Synthese von Sekundärmetaboliten verantwortlich sind. Die Flüssigchromatographie-Massenspektrometrie (LC-MS) hat sich in diesem Bereich zu einem wichtigen analytischen Instrument entwickelt, das eine robuste Methode zur Verfolgung exogener Isotope in der chemischen Synthese von Arzneimitteln und zur Untersuchung von In-vivo-Prozessen wie Absorption, Verteilung, Metabolismus und Ausscheidung bietet12. Die überlegene Sensitivität, Einfachheit und Zuverlässigkeit der LC-MS machen sie zur idealen Wahl für die Überwachung der Produktion von Sekundärmetaboliten in Pflanzen13. In jüngster Zeit ist LC-MS zunehmend für ihre Anwendung in externen Isotopenmarkierungstechniken beliebt geworden, die die Bewertung der Markierungseffizienz über verschiedene Proben hinweg ermöglichen. Diese Methodik bietet wichtige Einblicke in die Primärorgane, die an der Synthese von Sekundärmetaboliten in Heilpflanzen beteiligt sind, und stellt eine unschätzbare Ergänzung zu biologischen Methoden zur Identifizierung der Syntheseorgane dieser Verbindungen dar14,15. Folglich erleichtert dieser Ansatz nicht nur den Vergleich der Markierungseffizienz zwischen verschiedenen Proben, sondern gibt auch Aufschluss über die Schlüsselorgane, die an der Bildung von pflanzlichen Sekundärmetaboliten beteiligt sind, und verbessert so unser Verständnis ihrer Biosynthese.
Wir haben eine neuartige Methode eingeführt, die die Kohlenstoffisotopenmarkierung mit der LC-MS-Detektion kombiniert, um die primären Organe zu identifizieren, die für die Synthese von Sekundärmetaboliten in Heilpflanzen verantwortlich sind. Pariser Saponin (PS) hat eine Vielzahl von pharmakologischen Aktivitäten wie Krebsbekämpfung, Immunmodulation und entzündungshemmendeWirkung 16, und PPY ist zunehmend gefragt17. Daher haben wir PPY-Sämlinge als Forschungsobjekte verwendet und entschlüsselt, dass Blätter das primäre Organ für die Synthese des Pariser Saponins VII (PS VII) sind (Abbildung 1B), indem wir die 13C 6-Glukose-Markierung verwenden, die mit der LC-MS-Methode assoziiert ist. Unser Ansatz umfasste vier verschiedene Behandlungen, bei denen 13C6-Glukose an Blatt-, Rhizom- und Stammgefäßbündel gefüttert wurde, sowie eine Kontrolle ohne Fütterung. Die Wahl von 13C6-Glucose ist strategisch, da es über die Atmung schnell zu Acetyl-Coenzym A metabolisiert wird, das dann die PS-Synthese erleichtert. Unter Ausnutzung der natürlichen Häufigkeit von 13C verwendeten wir ein Gaschromatographie-Massenspektrometer (GC-IRMS), um die 13C/12C-Verhältnisse in verschiedenen Pflanzenorganen zu bewerten und die Isotopen-Ionen-Peak-Verhältnisse in PS VII- und Pariser Saponinen II (PS II) (Abbildung 1B) Molekülen zu analysieren. Unsere Methodik, die 13C-markierte pflanzliche Sekundärmetaboliten-Vorläufer und modernste Massenspektrometrietechniken nutzt, bietet eine einfachere und genauere Alternative zu herkömmlichen Methoden zur Markierung von Kohlenstoffisotopen. Dieser neuartige Ansatz vertieft nicht nur unser Verständnis der Organe, die an der Sekundärmetabolitensynthese in Heilpflanzen beteiligt sind, sondern legt auch eine solide Grundlage für zukünftige Erkundungen der Biosynthesewege dieser Verbindungen.
Protokoll
1. Experimentelle Vorbereitung
- Achten Sie darauf, dass während des Pflanzenwachstums die relative Luftfeuchtigkeit des Gewächshauses 75 % beträgt, die Tag-/Nachttemperaturen 20 °C/10 °C betragen, die Photoperiode aus 12 Stunden Tag und 12 Stunden Nacht besteht und die Lichtintensität 100 μmolμm-2·s-1 beträgt. Sorgen Sie für Bestrahlungsstärke über Leuchtdioden (LED)-Lampen und halten Sie einen Abstand von 30 cm zwischen der LED-Lampe und dem Pflanzendach ein.
HINWEIS: Die Photoperiode und die Lichtintensität richten sich nach der Anzahl der Sonnenstunden während der Vegetationsperiode in Yunnan. Die Bestrahlungsstärke wird routinemäßig mit einem Quantensensor gemessen (siehe Materialtabelle). Nehmen Sie die notwendigen Änderungen der Umweltparameter entsprechend den Eigenschaften der Heilpflanze vor. Sobald diese Umweltbedingungen auf der Grundlage der Eigenschaften der Pflanze und des regionalen Sonnenlichtprofils sorgfältig kalibriert wurden, ist es entscheidend, diese Einstellungen während der gesamten Dauer des Experiments konstant zu halten. Willkürliche Änderungen der Umgebungsparameter nach ihrer ersten Etablierung könnten die Integrität des Experiments und die Zuverlässigkeit der Ergebnisse beeinträchtigen. - Verwenden Sie einen hydroponischen Ansatz18 , um die Genauigkeit und Spezifität unseres Experiments sicherzustellen. Stellen Sie sicher, dass die gewaschenen 2-jährigen PPY-Setzlinge (geerntet aus Wenshan, Provinz Yunnan (104°11′E, 23°04′N) 3 Tage lang in eine 1/4-Standardkonzentration der Hoagland-Nährlösung getaucht werden, um sich anzupassen.
- Bereiten Sie die Nährlösung von Hoagland (siehe Materialtabelle) gemäß den Anweisungen vor; 1,26 g Hoagland-Pulver und 0,945 g Calciumnitrat-Pulver in 4 l gereinigtes Wasser geben. Bereiten Sie die 13C 6-Glucose-Lösung (siehe Materialtabelle) wie im Standardhandbuch beschrieben vor; 0,2 g 13C6-Glucose Pulver in 100 ml gereinigtes Wasser oder Hoaglands Nährlösung geben.
- Bereiten Sie den Hydrokulturtank und die Sauerstoffpumpe vor (Abbildung 2; siehe Materialtabelle).
HINWEIS: Bei der Hydrokultur wird durch die Verwendung einer 13C6-Glukoselösung zur Markierung der Einfluss von Bodenmikroorganismen umgangen, wodurch sichergestellt wird, dass die Lösung direkt zur schnellen Synthese von Sekundärmetaboliten in Heilpflanzen beiträgt. Um die Bedingungen für die Aufnahme von 13C6-Glucose durch die Pflanzen zu optimieren, ist es zwingend erforderlich, die Durchflussmenge der Sauerstoffpumpe zwischen 4 und 8 L/min zu regulieren. Diese kontrollierte Durchflussrate ist entscheidend, um zu verhindern, dass die Sämlinge auf der Wasseroberfläche schwimmen, was ihre Fähigkeit, das 13C6-Glucose effektiv aufzunehmen, erheblich beeinträchtigen könnte. Die Aufrechterhaltung des Eintauchens der Sämlinge in der richtigen Tiefe ermöglicht eine effiziente Aufnahme der Markierungsverbindung und stellt so den Erfolg des Metabolitensyntheseprozesses im hydroponischen System sicher.
2. Durchführung des Versuchs zur Kohlenstoffkennzeichnung
- Richten Sie vier Behandlungen ein und verfolgen Sie die Syntheseorgane und -wege von PS VII und PS II in PPY, um zu zeigen, dass Blätter das primäre Organ für die Synthese von PS sind.
- In Behandlung 1 frisst der PPY-Sämling nicht; in Behandlung 2 besprühen Sie die Blätter des PPY-Sämlings mit 0,2 % 13C6-Glucose; In Behandlung 3 füttern Sie die Rhizome des PPPY-Sämlings mit 0,2 % 13C6-Glukose; In Behandlung 3 füttern Sie den PPY-Sämling am Stängelschnitt mit der 0,2%igen 13C6-Glukose (Abbildung 2A).
HINWEIS: Behandlung 1 ist als Kontrollgruppe eingestellt. Behandlung 2 dient dazu, zu zeigen, dass Blätter das PS synthetisieren können. Behandlung 3 und 4 sind darauf ausgerichtet, zu zeigen, dass Rhizome 13C6-Glukose aufnehmen können. - In den Behandlungen 1 und 2 kultivieren Sie die PPY-Sämlinge in normaler Hoagland-Nährlösung. Sprühen Sie 5 ml 0,2% ige 13C6-Glukoselösung einmal morgens, nachmittags und abends auf die Blätter von Behandlung 2.
- In den Behandlungen 3 und 4 kultivieren Sie die PPY-Sämlinge in der Nährlösung von Hoagland, die 0,2 % 13C6-Glucose enthält. In Behandlung 4 schneiden Sie mit einem Skalpell (siehe Materialtabelle) die Stängel der PPY-Sämlinge von der Mitte ab, aber lassen Sie die Gefäßbündel befestigt.
- Lassen Sie jede Behandlung 3 Tage lang etikettieren und wechseln Sie die Nährlösung alle 1,5 Tage. Führen Sie das Experiment mit einem randomisierten Blockdesign durch und wiederholen Sie jede Behandlung 3x.
HINWEIS: Beim Besprühen der Blätter ist es wichtig, ein saugfähiges Papier hinter die besprühten Blätter zu legen. Dadurch wird verhindert, dass Wassertröpfchen in die darunter liegende Nährlösung fallen, die sonst die Ergebnisse des Versuchs beeinträchtigen könnten. Die Schnitte in den Stielen werden nicht alle entfernt, sondern mit Schläuchen versehen, die mit bloßem Auge sichtbar sind.
- In Behandlung 1 frisst der PPY-Sämling nicht; in Behandlung 2 besprühen Sie die Blätter des PPY-Sämlings mit 0,2 % 13C6-Glucose; In Behandlung 3 füttern Sie die Rhizome des PPPY-Sämlings mit 0,2 % 13C6-Glukose; In Behandlung 3 füttern Sie den PPY-Sämling am Stängelschnitt mit der 0,2%igen 13C6-Glukose (Abbildung 2A).
3. Probenahme- und Aufbereitungsmethoden
- Sammeln Sie Blätter, Stängel, Rhizome und Wurzeln aus jeder Behandlung separat am Ende des 3-tägigen 13C 6-Glukose-Experiments. Waschen Sie die gesammelten Pflanzenorgane gründlich, um Oberflächenverunreinigungen zu entfernen.
HINWEIS: Das Fehlen einer Häufigkeit von 13°C kann durch LC-MS-Analyse der Waschlösung festgestellt werden, die beweist, dass die Wäsche sauberist 19. - Verwenden Sie einen elektrischen Hochwasserschrank mit konstanter Temperatur (siehe Materialtabelle), um die gewaschenen Pflanzenorgane zu trocknen. Beginnen Sie 30 Minuten lang bei 105 °C und stellen Sie dann bei 60 °C ein, bis das Gewicht konstant ist. Zerkleinern Sie die getrockneten Pflanzenorgane mit einer vollautomatischen Probenschnellmühle zu Pulver (siehe Materialtabelle).
HINWEIS: Das Pulver wird für die quantitative Analyse von PS VII, II und 13C/12C-Verhältnissen in verschiedenen Pflanzenorganen verwendet. - Verwenden Sie eine elektronische Analysenwaage (siehe Materialtabelle), um 30 mg Pulver für jede Probe genau zu wiegen und legen Sie es in 2 ml 75 % v/v Ethanol-Wasser. Verwenden Sie einen CNC-Ultraschallreiniger (siehe Materialtabelle) und führen Sie die Ultraschallextraktion bei 25 °C für 20 min (60 kHz) durch, wiederholen Sie 2x; Die Extraktionslösungen werden zusammengeführt und drei parallele Proben20 vorbereitet.
HINWEIS: Fehler beim Probengewicht sollten minimiert werden. - Verwenden Sie Stickstoff, um die Extraktionslösung zu föhnen, und lösen Sie sie dann in chromatographischem Methanol auf ein Volumen von 1 ml auf. Verwenden Sie vor der Injektion einen 0,22-μm-Filter für die organische Phase (siehe Materialtabelle) zur Filtration (Abbildung 2B).
HINWEIS: Blasen Sie den Extrakt beim Föhnen mit Stickstoffgas nicht aus; Der Extrakt muss durch eine mikroporöse Membran geleitet werden, um sicherzustellen, dass Verunreinigungen nur minimal stören.
4. LC-MS Einrichtung und Betrieb
- MS-Einstellung
- Aktivieren Sie die Vakuumpumpe, indem Sie den Schalter in die Ein-Position stellen. Öffnen Sie das Hauptventil an der Argongasflasche und stellen Sie dann das Partialdruckventil ein, um einen Zieldruck von etwa 0,3 MPa zu erreichen. Stellen Sie anschließend sicher, dass auch das Stickstoffgasventil geöffnet ist.
- Starten Sie die MS-Steuerungssoftware (siehe Materialtabelle). Klicken Sie im Software-Panel auf die beheizte Elektrospray-Ionisationsquelle (HESI-Quelle) und geben Sie die Parameter ein, darunter die Kapillarspannung (3,0 kV im negativen Modus), die Kapillartemperatur (350 °C), den Durchfluss des Mantelgases (N2) (35 beliebige Einheiten), den Durchfluss des Hilfsgases (N2) (15 beliebige Einheiten)), durch vollständiges Scannen auf der Grundlage der Molekülmasse von PS (betrieben von m/z 100-1.500). Klicken Sie auf die Schaltfläche Übernehmen, um die Ionenquelle zu aktivieren.
HINWEIS: Warten Sie mindestens 8 Stunden, um einen ausreichenden Vakuumgrad für die Versuchsbedingungen sicherzustellen. Vor der Analyse prüfen, ob der Gasdruck von Argon und Stickstoff hoch genug ist.
- LC-Vorlauf
- Bereiten Sie die mobile Phase A vor, indem Sie 0,1 % Ameisensäure mit Wasser mischen, und verwenden Sie Acetonitril für die mobile Phase B (siehe Materialtabelle). Entgasen Sie beide Phasen 15 Minuten lang in einem Ultraschallbad-Beschallungsgerät, um gelöste Gase zu entfernen. Verbinden Sie dann die mobile Phase A mit ihrem jeweiligen Flüssigkeitskanal und machen Sie dasselbe mit der mobilen Phase B. Zum Schluss wird eine 1:9 v/v Methanol-Wasser-Lösung für die Reinigungsflüssigkeit angemischt und die Pumpen- und Injektorflaschen manuell befüllt.
HINWEIS: Die Frequenz des Ultraschallbad-Ultraschallgeräts beträgt 40 kHz.
- Bereiten Sie die mobile Phase A vor, indem Sie 0,1 % Ameisensäure mit Wasser mischen, und verwenden Sie Acetonitril für die mobile Phase B (siehe Materialtabelle). Entgasen Sie beide Phasen 15 Minuten lang in einem Ultraschallbad-Beschallungsgerät, um gelöste Gase zu entfernen. Verbinden Sie dann die mobile Phase A mit ihrem jeweiligen Flüssigkeitskanal und machen Sie dasselbe mit der mobilen Phase B. Zum Schluss wird eine 1:9 v/v Methanol-Wasser-Lösung für die Reinigungsflüssigkeit angemischt und die Pumpen- und Injektorflaschen manuell befüllt.
- Etablierung der LC-Methode
- Wählen Sie die Schaltfläche "Instrument Setup", um das Fenster zur Methodenbearbeitung aufzurufen.
- Drücken Sie die Schaltfläche "Neu", um die Erstellung einer neuen LC-MS-Instrumentenmethode zu starten.
- Legen Sie die Gesamtlaufzeit für die LC-Methode fest. Geben Sie dann die erforderlichen Werte für die Druckgrenze, die Gesamtdurchflussrate, den Durchflussgradienten, die Probentemperatur, die Säulentemperatur und das Bereitschaftstemperaturdelta im Methodenbearbeitungsfenster ein.
HINWEIS: Die Einstellungen für die Methode des LC-MS-Geräts sind auf den interessierenden Analyten und die Art der verwendeten Flüssigkeitschromatographiesäule zugeschnitten. Für optimale Ergebnisse verwenden Sie eine Flussrate von 0,3 ml/min mit einer BEH C18-Säule, die bei 40 °C gehalten wird (siehe Materialtabelle). Die Gradientenelution ist wie folgt konfiguriert: Beginnen Sie bei 10 % B und steigen Sie linear auf 30 % B über 8 min, dann auf 45 % B von 8 bis 16 min, auf 50 % B von 16 bis 24 min und auf 70 % B von 24 bis 30 min. Setzen Sie unmittelbar danach den Gradienten innerhalb von 0,1 min auf die ursprüngliche Bedingung von 10 % B zurück und halten Sie ihn dort für weitere 2,9 min. Für jede Analyse ist ein Probenvolumen von 5 μl zu injizieren. Die Einstellungen für die Methode des LC-MS-Geräts hängen von der zu analysierenden Substanz und der Art der verwendeten Flüssigkeitschromatographiesäule ab21.
- MS-Akquisition
- Wählen Sie auf der Registerkarte Einstellungen entweder den Experimenttyp Allgemein MS oder MSn für die MS-Methodenkonfiguration aus. Geben Sie die erforderlichen Werte ein, um die Erfassungszeit, die Polarität (positiv oder negativ), den Massenbereich, die Anzahl des Umlenkventils und die Dauer des Umlenkungsventils einzustellen. Nachdem Sie diese Details eingegeben haben, klicken Sie auf die Schaltfläche "Speichern", um diese Einstellungen abzuschließen und als Instrumentenmethode zu speichern.
HINWEIS: Die Standardeinstellungen ohne Chromatographiesäule lauten wie folgt: Aufnahmezeit, 2 min; Polarität, positiv oder negativ; Massenbereich von 100 bis 1.500.
- Wählen Sie auf der Registerkarte Einstellungen entweder den Experimenttyp Allgemein MS oder MSn für die MS-Methodenkonfiguration aus. Geben Sie die erforderlichen Werte ein, um die Erfassungszeit, die Polarität (positiv oder negativ), den Massenbereich, die Anzahl des Umlenkventils und die Dauer des Umlenkungsventils einzustellen. Nachdem Sie diese Details eingegeben haben, klicken Sie auf die Schaltfläche "Speichern", um diese Einstellungen abzuschließen und als Instrumentenmethode zu speichern.
- Führen Sie eine mehrstufige Massenspektrometrie nach herkömmlichen Methoden durch.
- Verwenden Sie für die Datenerfassung in der mehrstufigen Massenspektrometrie immer den datenabhängigen Erfassungsmodus (DDA). Im DDA-Modus identifiziert das Massenspektrometer während jeder Untersuchung in der ersten Stufe der Tandem-MS die fünf intensivsten Ionen, die anschließend in der zweiten Stufe der Tandem-Massenspektrometrie fragmentiert und untersucht werden.
HINWEIS: Die gesammelten MS- und MS/MS-Daten können für die anschließende Analyse und Datenbanksuche verwendet werden.
- Verwenden Sie für die Datenerfassung in der mehrstufigen Massenspektrometrie immer den datenabhängigen Erfassungsmodus (DDA). Im DDA-Modus identifiziert das Massenspektrometer während jeder Untersuchung in der ersten Stufe der Tandem-MS die fünf intensivsten Ionen, die anschließend in der zweiten Stufe der Tandem-Massenspektrometrie fragmentiert und untersucht werden.
5. Manuelle Datenerfassung, -analyse und -berechnung
- Datenerfassung und -analyse
- Doppelklicken Sie auf die Rohdateien, um alle Massenspektren von MS zu öffnen. Berechnen Sie manuell die m/z-Differenzwerte zwischen dem Ion und den entsprechenden Fragmentionen.
- Importieren Sie die Rohdatendateien der Kontroll- und Probenbehandlungen sowie der Leerproben in die Massenspektrometrie-Analysesoftware, um PSs durch genaue Berechnung der Masse und der PS-Fragmente zu identifizieren.
HINWEIS: PS VII und PS II werden durch den Vergleich mit Retentionszeiten und Koelution authentischer Standardlösungen identifiziert. LC-MS detektiert eine Reihe von kleinen Peaks an den Positionen der molekularen Ionenpeaks. Das Verhältnis jeder Reihe von Isotopen-Ionen-Peaks ist konstant. Wenn exogene 13C-Isotope verabreicht werden, nimmt die Gesamthäufigkeit von 13C in der Pflanze zu, und die Verhältnisse der Reihen der Isotopenionenpeaks der pflanzlichen Sekundärmetaboliten ändern sich. Die maximale Toleranz des Massenfehlers ist auf 5 ppm festgelegt. - Scannen Sie den Massenbereich m/z 500-1.500, um den grundlegenden Peak zu identifizieren. Bestimmen Sie das genaue Molekulargewicht mit 4 Dezimalstellen, entsprechend dem genauen Molekulargewicht und der Retentionszeit des Zielmoleküls. Suchen Sie nach dem Peakbereich des Ionenflusses mit seriellen Isotopen und leiten Sie Werte für M−, (M+1) −, (M+2) −, (M+3) − und (M+4) − ab. Wenn die mobile Phase Ameisensäure enthält, umfassen die negativen Ionen auch (M+COOH) −, (M+COOH+1) −, (M+COOH+2) −, (M+COOH+3) − und (M+COOH+4) −.
HINWEIS: Die Auswahl von Peaks innerhalb des Massenbereichs m/z 500-1.500 verbessert die Genauigkeit bei der Identifizierung von molekularen Ionenpeaks für PS VII und PS II. So ionisiert das negative Ionenmassenspektrum von PS VII (C51H82O21, 1030.5349) hauptsächlich mit COOH− -Ionen in einem Ameisensäure-Wasser-Gemisch. Zu den beobachteten seriellen Isotopenionen gehören 1029,53−, 1030,54−, 1031,54−, 1032,55−, 1033,55− und erstrecken sich bis 1079,56−.
- Datenberechnung
- Um den Effekt der natürlichen Häufigkeit von 13°C zu verringern, berechnen Sie das Verhältnis von markierten zu unmarkierten Ionenströmen für jedes Organ unter verschiedenen Behandlungen, wobei Sie sich speziell auf die Verhältnisse (M+1)−/ M−, (M+2)−/M−, (M+3)−/ M− und (M+4)−/ M− konzentrieren. Um zwischen markierten und natürlich vorkommenden Isotopen für eine genaue Beurteilung des 13C-Einbauszu unterscheiden, berechnen Sie diese Verhältnisse für n = 1, 2, 3, 4 mit Hilfe von Gleichung (1).
Verhältnis = A (M+2) −/ AM− (1)
PS: (M+2) − einschließen (M+2+COOH) − und (M+2) −; M− include (M+COOH) - und M−.
HINWEIS: Hier bezieht sich M− auf die kombinierten Peakbereiche der Ionenströme für (M+COOH) − und M −, die hauptsächlich mit COOH− in Ameisensäure-Wasser ionisiert sind. A steht für die Peakfläche. Die Formeln zur Berechnung der PS VII-Verhältnisse werden z. B. wie folgt dargestellt:
Verhältnis+1= (A1030,54+A1076,55)/(A1029,53+A1075,55)
Verhältnis+2= (A1031,54+A1077,55)/(A1029,53+A1075,55)
Verhältnis+3= (A1032.55+A1078.56)/(A1029.53+A1075.55)
Verhältnis+4= (A1033,55+A1079,56)/(A1029,53+A1075,55)
- Um den Effekt der natürlichen Häufigkeit von 13°C zu verringern, berechnen Sie das Verhältnis von markierten zu unmarkierten Ionenströmen für jedes Organ unter verschiedenen Behandlungen, wobei Sie sich speziell auf die Verhältnisse (M+1)−/ M−, (M+2)−/M−, (M+3)−/ M− und (M+4)−/ M− konzentrieren. Um zwischen markierten und natürlich vorkommenden Isotopen für eine genaue Beurteilung des 13C-Einbauszu unterscheiden, berechnen Sie diese Verhältnisse für n = 1, 2, 3, 4 mit Hilfe von Gleichung (1).
Ergebnisse
Um zu bestätigen, dass die Versorgung mit 13C6-Glukose in Rhizomen erfolgreich war, analysierten wir weiterhin die 13C/12C Isotopenverhältnisse in Rhizomen. Die 13C /12C Isotopenverhältnisse der Behandlungen 3 und 4 waren viel höher als die der Behandlung 2 (Abbildung 1A). Die Ergebnisse deuteten darauf hin, dass 13C6-Glukose aus den Behandlungen 3 und 4 durch Verschlucken in die Rhizome gelangte.
Die Verhältnisse von 13C-Isotopenpeaks, wie z. B. (M+1) −/M−, (M+2) −/M−, (M+3) −/M− und (M+4) −/M−, bleiben typischerweise konstant. Verbindungen, die mit exogen zugesetztem 13C markiert sind, haben die gleiche Molekularstruktur, ähnliche Molekulargewichte, physikalisch-chemische Eigenschaften und Retentionszeiten wie ihre unmarkierten Gegenstücke. Bei der Analyse dieser markierten Verbindungen mittels Massenspektrometrie änderten sich jedoch die Verhältnisse ihres Isotopen-Ionen-Peaks. In unserer Studie haben wir die LC-MS verwendet, um PS VII und PS II in vier verschiedenen Organen von PPY in verschiedenen Behandlungen nachzuweisen (Abbildung 3). Im Vergleich zu Behandlung 1 zeigten die Ergebnisse einen signifikanten Anstieg des Verhältnisses von PS VII (M+2) -/M− in den Blättern des mit exogenem 13C behandelten PPY (Abbildung 3B). Insbesondere in Behandlung 2, in der PPY-Blätter mit 13C6-Glucose besprüht wurden, wurden PS VII, markiert mit zwei 13C-Atomen, synthetisiert. In Behandlung 4 zeigte das Verhältnis von PS VII-Molekülen (M+2) −/M− in Blättern jedoch keinen signifikanten Unterschied zwischen dem Rhizom und der nicht fütternden Behandlung, und die Verhältnisse von PS VII-Molekülen (M+1) −/M−, (M+3) −/M−, (M+4) −/M− in Stängel, Rhizom und Wurzel über alle vier Behandlungen hinweg zeigten keine signifikanten Unterschiede (Abbildung 3A, C,D). Zusätzlich stieg das Verhältnis der PS-II-Moleküle (M+2) −/M− in Behandlung 2 langsam an (Abbildung 3F). Es gab keine nennenswerten Unterschiede in den Verhältnissen der PS-II-Moleküle (M+1) −/M− und (M+4) −/M− in den Blättern zwischen den Behandlungen 1 und 2 (Abbildung 3E, H), während das Verhältnis der PS-II-Moleküle (M+3) −/M− eine deutliche Abnahme der Blätter in Behandlung 2 im Vergleich zu Behandlung 1 zeigte (Abbildung 3G). Diese Ergebnisse deuten darauf hin, dass die Synthese von PS VII tatsächlich in den Blättern stattfindet, die mit 13C6-Glucose behandelt wurden, was mit dem bekannten Biosyntheseweg von PSs übereinstimmt.
Unser Ansatz deutet darauf hin, dass das Blatt das primäre Organ für die PS VII-Synthese in PPY ist, im Gegensatz zur Synthese von PS II. Bemerkenswert ist, dass 13C-markiertes PS VII im Rhizom nach der Blattbehandlung mit 13C6-Glucose nicht vorhanden war, was auf einen langsamen Transport von PS VII von den Blättern zu den Rhizomen hindeutet. Im Gegensatz dazu wurde 13C-markiertes PS II im Rhizom nach Stamm-Vaskulär-Bündel- und Rhizom-Markierungsbehandlungen nachgewiesen, was auf eine mögliche Rhizomsynthese in diesem Stadium hinweist und eine weitere Untersuchung der PS II-Syntheseorte erforderlich macht. Der ausschließliche Nachweis des (M+2 ) −/M− -Verhältnisses für PS VII-Moleküle in Blättern stimmt mit dem metabolischen Schicksal von 13C6-Glukose überein; Nach der Resorption wird es über Glykolyse metabolisiert, um Acetyl-CoA mit zwei 13C-Isotopen zu produzieren. Betrachtet man PS als isoprenoide Verbindung, so verläuft seine Biosynthese aus Acetyl-CoA entweder über die Mevalonsäure (MVA) oder den 2-C-Methyl-D-Erythritol-4-phosphat (MEP)-Weg (Abbildung 4), was zur Bildung von (M+2) −/M− PS VII führt. Daher beschreibt unsere Studie das Blatt als das maßgebliche Organ für die PS VII-Synthese in PPY.

Abbildung 1: Das Verhältnis von 13C /12C Isotopen in Rhizomen von vier Behandlungen. (A) Die Verhältnisse von 13C /12C Isotopen in den Rhizomen der Behandlungen 4 und 3 waren viel höher als die der Behandlungen 1 und 2, was darauf hindeutet, dass 13C6-Glucose signifikant durch Wurzelfütterung in die Rhizome gelangt war. Jede Spalte stellt den Mittelwert (± SE) von drei Replikaten dar. Die Buchstaben auf den Säulen bedeuten einen signifikanten Unterschied im Verhältnis von 13C/12C Isotop in vier Behandlungen (p < 0,05). Abkürzung: PS = Pariser Saponine. (B) Die hochauflösende Massenspektrometrie von PS VII (C51H82O21, 1030.5349) detektierte sein negatives Ion mit einer Retentionszeit von 16,83 Minuten. Aufgrund der natürlichen Häufigkeit von 13C (mit einem exakten Molekulargewicht von 13,003 im Vergleich zu 12C bei 12,000) erscheint eine Reihe von Isotopenpeaks wie (M−), hauptsächlich (M+1)−, (M+2)−, (M+3)− und (M+4)−, bei der gleichen Retentionszeit wie der PS VII Molekülionenpeak M−. Diese Spitzen waren hauptsächlich auf die COOH-Ionisation in Ameisensäurewasser zurückzuführen. Ein vergrößertes Balkendiagramm hebt diese Isotopenpeaks hervor. Es wurden die Ionenstromverhältnisse von (M+1)−/M−, (M+2)−/M−, (M+3)−/M− und (M+4)−/M− berechnet. Durch die Analyse von Veränderungen in diesen Verhältnissen konnten wir die Biosynthese von Saponinen verfolgen und ableiten. Hier repräsentierte M− die kombinierten Spitzenbereiche des Ionenstroms für (M+COOH)- und M−. Abbildung 1B wurde von Wen et al.24 modifiziert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.

Abbildung 2: 13C 6-Glukosemarkierung und Datenintegrations-Workflow. Die Sämlinge wurden durch Besprühen und Füttern von 0,2 % 13C6-Glukose für 3 Tage markiert; Anschließend wurden die Extrakte aus jedem Organ isotopisch mittels LC/MS und GC/IRMS analysiert und mit Peak-Integration und Daten für die organspezifische Analyse der PS-Synthese kombiniert. (A) Ein schematisches Diagramm, das die Fütterung von Glukose in verschiedenen Organen veranschaulicht. Die Behandlungen 1-4 wurden nicht gefüttert, sondern in Blatt, Stängel-Gefäßbündel bzw. Rhizom gefüttert. (B) Die Schritte für die LC-MS-Analyse der extrahierten Flüssigkeit, die aus dem getrockneten PPY-Gewebe durch ein Schleif- und Stickstoffblasinstrument hergestellt wird. Abkürzungen: LC/MS = Flüssigkeitschromatographie-Massenspektrometrie; PPY = Parispolyphylla var. yunnanensis (Franch.) Hand. -Mzt.; PS = Pariser Saponin. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
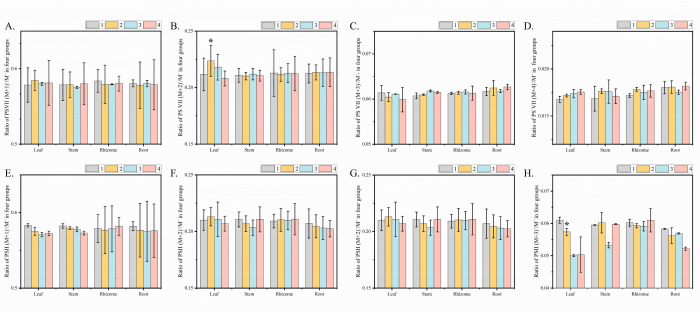
Abbildung 3: Verfolgung der Biosynthese von Pariser Saponin VII und Pariser Saponin II mittels 13C6-Glukosefütterung pflanzlicher Organe. (A-D) Das Verhältnis der PS VII-Moleküle (M+1) −/M−, (M+2) −/M−, (M+3) −/M−, (M+4) −/M− in jedem Organ der vier Behandlungen. Das Verhältnis der PS VII-Moleküle (M+2) −/M− stieg in den Blättern von Behandlung 2 und Behandlung 3 signifikant an. Im Stamm, in der Wurzel und im Rhizom zeigte das Verhältnis der PS VII-Moleküle (M+2) −/M− keine offensichtlichen Unterschiede zwischen den vier Behandlungen. (E-H) Das Verhältnis der PS VII-Moleküle (M+1) −/M−, (M+2) −/M−, (M+3) −/M−, (M+4) −/M− in jedem Organ der vier Behandlungen. Im Vergleich zu Behandlung 1 zeigten die Verhältnisse der PS-II-Moleküle (M+2) −/M− in den Blättern unter Behandlung 2 keinen Unterschied. In Behandlung 2 zeigt das Verhältnis der PS-II-Moleküle (M+1) −/M− und (M+4) −/M− keine offensichtlichen Unterschiede in den Blättern im Vergleich zu Behandlung 1. Die Verhältnisse der PS-II-Moleküle (M+3) −/M− haben sich in den Blättern im Vergleich zu Behandlung 1 verringert. Pariser Saponin VII, PS VII. Jede Spalte stellt den Mittelwert (± SE) von drei Replikaten dar. "*" zeigte einen signifikanten Unterschied zur Behandlung ohne Fütterung (t-Test bei p < 0,01). Abkürzung: PS = Pariser Saponine. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.

Abbildung 4: Beschreibung von PS VII, das durch exogene 13C6-Glukose erzeugt wird, die in den MVA-Signalweg eintritt. Schematische Darstellung des Metabolismus von 13C 6-Glukose-markiertem Acetyl-Coenzym A zur Erzeugung von PS VII-Molekülen (M+2) −/M− über den MVA-Signalweg. Markierter Kohlenstoff wird rot dargestellt; Unbeschrifteter Kohlenstoff ist grau. Unter der Wirkung der Glykolyse wird 13C6-Glucose an zwei Moleküle des Acetylcoenzyms A(M+2)- gespalten, das dann Isopentenylpyrophosphat und Dimethylpropenylpyrophosphat über den MVA-Weg erzeugt und dann zyklisches Atenol über die katalytische Erzeugung von Geranylgeranylpyrophosphatsynthase, Farnesylpyrophosphatsynthase, Squalensynthase, Squalenepoxygenase, Cycloatenolsynthase Cycloartenol, dann Oxidation, Decarboxylierung, Reduktion und andere Reaktionen zur Gewinnung von Cholesterin, Cholesterin durch eine Reihe von Cytochrom P450-Enzymen, Glykosyltransferasen und Furostanoid-Saponin-26-O-β-Glucosidase der späten Modifikation der Bildung von PS VII-Molekülen, die zwei markierte Kohlenstoffe enthalten. (M+2) - zeigt an, dass das COOH- von zwei Kohlenstoffen an dieser Stelle ionisiert ist, und die Anzahl der Markierungen für zwei Kohlenstoffatome kann mit (M+2) −/M− abgeleitet werden. Mit Hilfe von Standardprotokollen wird der Isotopenkörper einzeln identifiziert und die Ionenströme werden aufgeteilt, um Markierungsdaten für die Isotope zu erhalten. Der Wert von M− ist stabil. Abkürzung: PS = Pariser Saponine; PS VII = Pariser Saponin VII; MVA = Mevalonat-Weg; GPPS = Geranylgeranylpyrophosphat-Synthase; FPPS = Farnesylpyrophosphat-Synthase; SQS = Squalen-Synthase; SQE = Squalen-Epoxygenase; CYPs = Cytochrom P450 Enzyme; UGTs = Glucuronische Transferase; F26G = Furostanoid-Saponin-26-O-β-glucosidase. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Diskussion
Die erfolgreiche Umsetzung dieses Protokolls hängt von einer umfassenden Erforschung der physiologischen Eigenschaften, Gewebe, Organe und Sekundärmetaboliten der Pflanzen ab. Der im Protokoll skizzierte Ansatz des experimentellen Designs bildet eine solide Grundlage für die Untersuchung der Biosynthesewege pflanzlicher Sekundärmetaboliten. Die kritischen Faktoren in diesem Experiment sind (1) die Bestimmung des Alters der mehrjährigen Sämlinge und (2) die Wahl des richtigen Zeitpunkts für die Isotopenmarkierung und den Nachweis. Die Heilpflanzen werden in mehrjährige und einjährige Pflanzen eingeteilt, die jeweils unterschiedliche Muster der Synthese und Akkumulation von Sekundärmetaboliten aufweisen. Ziel dieses Experiments ist es, die primären synthetischen Organe von Sekundärmetaboliten in Heilpflanzen aufzuklären, indem die Syntheserate dieser Metaboliten analysiert wird. Daher ist es wichtig, die Wachstumsjahre und -stadien, die diesen Synthesemustern und -raten entsprechen, sorgfältig auszuwählen.
PPY ist eine mehrjährige Heilpflanze, und der Gehalt an PS steigt von Jahr zu Jahr. Es zeigte sich jedoch, dass sich die Geschwindigkeit der PS-Synthese nicht von der des PPY22 der Stauden unterschied. Gleichzeitig erleichtert die geringere Größe der 2-jährigen Sämlinge im Vergleich zu den älteren die Hydrokultur. In dieser Studie wurden also 2 Jahre alte PPY-Sämlinge verwendet. Dadurch wird sichergestellt, dass die ausgewählten Pflanzen die höchste Rate an Sekundärmetabolitensynthese aufweisen. Es ist von entscheidender Bedeutung, die Unterschiede in der Synthese und den Transportraten von Sekundärmetaboliten zwischen verschiedenen Spezies zu berücksichtigen23. Die optimale Länge für den Markierungs-Nachweis-Zeitraum wird durch diese Raten bestimmt. Untersuchungen deuten darauf hin, dass der Gehalt an Zucker und PS in PPY-Blättern innerhalb von 3 Tagen abnimmt24, was auf einen langsamen Transportprozess für PS aufgrund ihres hohen Molekulargewichts hindeutet, der in diesem Zeitraum wahrscheinlich nicht abgeschlossen sein wird. Eine Behandlungsdauer von weniger als einigen Stunden kann zu unzureichenden Synthese- und Nachweisschwierigkeiten bei markiertem PS 5,25 führen. Umgekehrt besteht bei einer Verlängerung der Behandlung über 3 Tage hinaus die Gefahr, dass PS von den Blättern in das Rhizom verlagert wird, was die experimentellen Ergebnisse verfälschen könnte. Daher wird eine 3-tägige Zwischenmarkierungsphase gewählt, um Organinterferenzen zu minimieren - insbesondere bei Blattspray- und Rhizommarkierungsmethoden - und so genauere experimentelle Ergebnisse zu gewährleisten.
Frühere Isotopenmarkierungsstudien an Nicotiana tabacum26,27 und Brassica napus28 hatten eine erfolgreiche Absorption und Integration von 13C6-Glucose in pflanzliches Gewebe gezeigt. In unserer Forschung konzentrierten wir uns auf hydroponisch gewachsene, 2-jährige PPY-Sämlinge und führten 13C 6-Glukose-Fütterungsbehandlungen für Blätter, Rhizome und Stängel-Gefäß-Bündel sowie Kontrollbehandlungen ohne Fütterung durch. Mittels LC-MS-Detektion fanden wir heraus, dass am dritten Tag nach der Markierung das 13C/12C-Verhältnis in den Rhizomen aus Stamm-Gefäßbündel- und Rhizom-Fütterungsbehandlungen signifikant höher war als in den nicht fütternden Kontrollen, was die effektive 13C 6-Glucose-Assimilation und den Erfolg unseres Markierungsansatzes bestätigt (Abbildung 2). In unserer Studie analysierten wir gleichzeitig vier Arten von Isotopenionen-Peak-Verhältnissen für PS VII- und PS II-Moleküle in vier verschiedenen Organen von PPY: (M+1) −/M−, (M+2) −/M−, (M+3) −/M− und (M+4) −/M−. Wichtig ist, dass wir beobachteten, dass bei der Behandlung zur Blattmarkierung die Verhältnisse des PS VII-Moleküls (M+2) −/M− in den Blättern deutlich höher waren als bei der Behandlung ohne Fütterung. Das Verhältnis der PS VII-Moleküle (M+2) −/M− in den Blättern unter dem Rhizom und bei der Behandlung ohne Fütterung ist kein Unterschied (Abbildung 3B). Darüber hinaus war im Vergleich zur Behandlung ohne Fütterung das Verhältnis des Moleküls Paris Saponine II (PS II) (M+2) −/M− in den Blättern unter der Blattfütterung ohne signifikanten Unterschied und das Verhältnis der PS II-Moleküle (M+3) −/M− in den Blättern unter der Blattfütterung niedriger (Abbildung 3G). Die Behandlungen zur Stängel-Vaskulär-Bündel- und Rhizommarkierung zeigten signifikante Unterschiede in den Verhältnissen der PS-II-Moleküle (M+1) −/M− und (M+4) −/M− in Rhizomen im Vergleich zur Behandlung ohne Fütterung (Abbildung 3E, H).
Bei der Adaption dieses Ansatzes auf andere Heilpflanzen ist es entscheidend, Markerverbindungen auszuwählen, die auf die Vorläufer der primären Sekundärmetaboliten der Pflanze zugeschnitten sind, um die Markerspezifität zu gewährleisten. Wenn die Zielverbindung hauptsächlich im Stamm synthetisiert wird, sollte die Markierungsverbindung in der Lage sein, effizient zum Stamm transportiert und dort metabolisiert zu werden. Neubewertung des Synthesewegs, wenn erwartete Isotopenverhältnisse, wie z. B. (M+2) −/M− für PS VII, fehlen, um die Eignung von Markierungsverbindungen zu bestätigen. Die Konzentration der Markierungsverbindung in der Nährlösung muss möglicherweise angepasst werden, um eine angemessene Aufnahme und Integration in die Zielverbindungen im gewünschten Organ zu gewährleisten. Die LC-MS-Nachweisparameter müssen möglicherweise optimiert werden, um die spezifisch markierten Metaboliten von Interesse effektiv zu detektieren. Dies könnte eine Anpassung der massenspektrometrischen Einstellungen, wie z. B. des Ionisationsmodus, beinhalten, um die Sensitivität und Spezifität für die Verbindungen zu verbessern, die für die zu untersuchende Pflanzenart und das zu untersuchende Organ einzigartig sind. Wenn die 13C/12C-Verhältnisse in den Rhizomen von Stängel-Gefäßbündel- und Rhizom-Markierungsbehandlungen nicht nachgewiesen werden, sollten die Konzentration von 13C6-Glucose in der Hoagland-Nährlösung und die Markierungsdauer erhöht werden, bis der Nachweis möglich ist. Die in dieser Studie etablierten 13C 6-Glukose-Fütterungsmethoden und Analysetechniken sollten die Analyse und Interpretation der Ergebnisse zur Identifizierung der Syntheseorgane von Sekundärmetaboliten in verschiedenen Heilpflanzen leiten.
Die 13C 6-Glukose-Fütterungs- und Nicht-Fütterungsbehandlungen für Blätter, Rhizome und Stammgefäßbündel in diesem Experiment bieten eine höhere Spezifität bei der Identifizierung der Syntheseorgane von Sekundärmetaboliten im Vergleich zu herkömmlichen Kohlenstoffisotopenmarkierungsmethoden. Dennoch gibt es nach wie vor Herausforderungen. Eine wesentliche Einschränkung ist das Fehlen eines einheitlichen Zeitrahmens für die Markierung und den Nachweis, der für alle Heilpflanzen geeignet ist. Die Auswahl eines optimalen Zeitrahmens verbessert die Wirksamkeit der Etikettierung. Darüber hinaus erschwert die Verwendung von Verhältnissen zur Analyse der Ergebnisse die Differenzierung der Positionen funktioneller Gruppen in großen, komplexen Isomeren. Daher wird eine gründliche Literaturrecherche und erste Experimente empfohlen, bevor diese Methode angewendet wird. Diese Strategie gewährleistet nicht nur Genauigkeit und Effizienz, sondern hat auch erhebliche Auswirkungen auf die Pflanzenbiologie und Pharmakologie. Die Integration dieser Methode in die Kernspinresonanzspektroskopie, eine führende Technik zur Analyse organischer Verbindungsstrukturen, ermöglicht die präzise Identifizierung von 13C-Markierungsstellen. Diese Methode ebnet den Weg für die Erforschung der Biosynthesewege pflanzlicher Sekundärmetaboliten und stellt einen detaillierten und effektiven Ansatz zur Bestimmung der Organspezifität bei der Synthese von Sekundärmetaboliten in Heilpflanzen dar.
Offenlegungen
Die Autoren erklären, dass keine konkurrierenden finanziellen Interessen bestehen.
Danksagungen
Diese Arbeit wurde vom Jugendprogramm der National Natural Science Foundation of China (Nr. 82304670) finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,1 % Ameisensäurewasser | Chengdu Kelong Chemische Reagenzienfabrik | 44890 | |
| 13C6-Glukosepulver | MERCK | 110187-42-3 | |
| Acetonitril | Chengdu Kelong Chemische Reagenzienfabrik | 44890 | |
| AUTOSAMPLER FLÄSCHCHEN | Biosharp Biotechnologie Unternehmen | 44866 | |
| BEH C18 Spalte | Wasser,Milfor,MA | 1,7μ m,2,1 * 100 mm | |
| CNC-Ultraschallreiniger | Kunshan Ultrasound Instrument Co., Ltd | KQ-600DE | |
| Compound DiscovererTM Software | Thermo Scientific, Fremont,CA | 3 | |
| Compound DiscovererTM Software | Thermo Scientific, Fremont, CA | 3 | |
| Elektrischer Hochtrocknungsofen | DHG-9146A | ||
| Elektronische Analysenwaage | Sedolis Scientific Instruments Beijing Co., Ltd | SOP | |
| Ethanol | Chengdu Kelong Chemical Reagent Factory | 44955 | |
| Vollautomatischer Proben-Schnellschleifer | Shanghai Jingxin Technology | Tissuelyser-48 | |
| Gaschromatographie-Massenspektrometer mit stabilem Isotopenverhältnis | Thermo Fisher | Delta V Vorteil | |
| Hoagland-Lösung | Sigma-Aldrich | H2295-1L | |
| Hydrokulturtank | JRD | 1020421 | |
| Isodat Software | Thermo Fisher Scientific | 3 | |
| Flüssigchromatographie, hochauflösende Massenspektrometrie | Agilent Technologie | Agilent 1260 -6120 | |
| Instrument zur Stickstoffherstellung | PEAK SCIENTIFIC Genius | SQ 24 | |
| Organischer Phasenfilter | Tianjin Jinteng Experimental Equipment Co., Ltd | 44890 | |
| Sauerstoffpumpe | Magic Dragon | MFL | |
| Quantensensor | Highpoint | UPRtek | |
| Skalpell | Handskit | 11-23 | |
| Berieselung für | CHUSHI | WJ-001 | |
| Xcalibur Software | Thermo Fisher Scientific | 4.2 |
Referenzen
- Erb, M., Kliebenstein, D. J. Plant secondary metabolites as defenses, regulators, and primary metabolites: The blurred functional trichotomy. Plant Physiol. 184 (1), 39-52 (2020).
- Li, Y., Kong, D., Fu, Y., Sussman, M. R., Wu, H. The effect of developmental and environmental factors on secondary metabolites in medicinal plants. Plant Physiol Biochem. 148, 80-89 (2020).
- Liu, S., et al. Genetic and molecular dissection of ginseng (panax ginseng mey.) germplasm using high-density genic snp markers, secondary metabolites, and gene expressions. Front Plant Sci. 14, 1165349(2023).
- Chen, X., Wang, Y., Zhao, H., Fu, X., Fang, S. Localization and dynamic change of saponins in cyclocarya paliurus (batal.) iljinskaja. PloS One. 14 (10), e0223421(2019).
- Yuan, M., et al. Ex vivo and in vivo stable isotope labelling of central carbon metabolism and related pathways with analysis by lc-ms/ms. Nat Protoc. 14 (2), 313-330 (2019).
- Cavalli, F. M. G., Bourgon, R., Vaquerizas, J. M., Luscombe, N. M. Specond: A method to detect condition-specific gene expression. Genome Biol. 12 (10), 101(2011).
- Epron, D., et al. Pulse-labelling trees to study carbon allocation dynamics: A review of methods, current knowledge and future prospects. Tree Physiology. 32 (6), 776-798 (2012).
- Varman, A. M., He, L., You, L., Hollinshead, W., Tang, Y. J. Elucidation of intrinsic biosynthesis yields using 13c-based metabolism analysis. Microb Cell Fact. 13 (1), 42(2014).
- Meng-Meng, G., Zhen-Yu, Z., Yu, Z., Qiu-Lin, Y., Ying, W. Systematic extraction and stable isotope determination of different biomarkers from single leaf of reticulate vein plants. Journal of Shaanxi University of Science & Technology. 41 (01), 72-79 (2023).
- Zhang, H., et al. A convenient lc-ms method for assessment of glucose kinetics in vivo with d-[13c6]glucose as a tracer. Clin Chem. 55 (3), 527-532 (2009).
- Chassy, A. W., Adams, D. O., Waterhouse, A. L. Tracing phenolic metabolism in vitis vinifera berries with 13c6-phenylalanine: Implication of an unidentified intermediate reservoir. J Agric Food Chem. 62 (11), 2321-2326 (2014).
- Lozac'h, F., et al. Evaluation of cams for 14c microtracer adme studies: Opportunities to change the current drug development paradigm. Bioanalysis. 10 (5), 321-339 (2018).
- Sulyok, M., Stadler, D., Steiner, D., Krska, R. Validation of an lc-ms/ms-based dilute-and-shoot approach for the quantification of > 500 mycotoxins and other secondary metabolites in food crops: Challenges and solutions. Anal Bioanal Chem. 412 (11), 2607-2620 (2020).
- Serra, F., et al. Inter-laboratory comparison of elemental analysis and gas chromatography combustion isotope ratio mass spectrometry (gc-c-irms). Part i: Delta13c measurements of selected compounds for the development of an isotopic grob-test. J Mass Spectrom. 42 (3), 361-369 (2007).
- Jung, J. -Y., Oh, M. -K. Isotope labeling pattern study of central carbon metabolites using gc/ms. J Chromatogr B Analyt Technol Biomed Life Sci. 974, 101-108 (2015).
- Ding, Y. G., et al. The traditional uses, phytochemistry, and pharmacological properties of paris l. (liliaceae): A review. J Ethnopharmacol. 278, 114293(2021).
- Cunningham, A. B., et al. Paris in the spring: A review of the trade, conservation and opportunities in the shift from wild harvest to cultivation of paris polyphylla (trilliaceae). J Ethnopharmacol. 222, 208-216 (2018).
- Madikizela, L. M., Ncube, S., Chimuka, L. Uptake of pharmaceuticals by plants grown under hydroponic conditions and natural occurring plant species: A review. Sci Total Environ. 636, 477-486 (2018).
- Tagami, K., Uchida, S. Online stable carbon isotope ratio measurement in formic acid, acetic acid, methanol and ethanol in water by high performance liquid chromatography-isotope ratio mass spectrometry. Anal Chim Acta. 614 (2), 165-172 (2008).
- Li, Y., et al. The combination of red and blue light increases the biomass and steroidal saponin contents of paris polyphylla var. Yunnanensis. Ind Crops Prod. 194, 116311(2023).
- Wang, G., et al. Tissue distribution, metabolism and absorption of rhizoma paridis saponins in the rats. J Ethnopharmacoly. 273, 114038(2021).
- Peng, S., et al. Progress in the study of differences in the types and contents of steroidal saponins in paris. Polyphylla smith var. Chinensis (franch.) hara. Modernization of Traditional Chinese Medicine and Materia Medica-World Science and Technology. 24 (05), 2014-2025 (2022).
- Alami, M. M., et al. The current developments in medicinal plant genomics enabled the diversification of secondary metabolites' biosynthesis. Int J Mol Sci. 23 (24), 15932(2022).
- Wen, F., et al. The synthesis of paris saponin vii mainly occurs in leaves and is promoted by light intensity. Front Plant Sci. 14, 1199215(2023).
- Siadjeu, C., Pucker, B. Medicinal plant genomics. BMC Genomics. 24 (1), 429(2023).
- Tian, C., et al. Top-down phenomics of arabidopsis thaliana: Metabolic profiling by one- and two-dimensional nuclear magnetic resonance spectroscopy and transcriptome analysis of albino mutants. J Biol Chem. 282 (25), 18532-18541 (2007).
- Masakapalli, S. K., et al. Metabolic flux phenotype of tobacco hairy roots engineered for increased geraniol production. Phytochemistry. 99, 73-85 (2014).
- Schwender, J., Ohlrogge, J. B., Shachar-Hill, Y. A flux model of glycolysis and the oxidative pentosephosphate pathway in developing brassica napus embryos. J Biol Chem. 278 (32), 29442-29453 (2003).
Nachdrucke und Genehmigungen
