Hier beschreiben wir ein Protokoll zur Optimierung und Parametrisierung von Aminosäureresten, die mit reaktiven Carbonylspezies modifiziert wurden und an Proteinsysteme angepasst werden können. Zu den Protokollschritten gehören das Strukturdesign und die Optimierung, die Ladungszuweisung, die Parameterkonstruktion und die Vorbereitung von Proteinsystemen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Synthese von Aminosäuren, die mit reaktiven Carbonylen in Silico modifiziert wurden, um strukturelle Effekte mit Hilfe von Molekulardynamik-Simulationen zu bewerten
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Proteincarbonylierung durch reaktive Aldehyde, die aus der Lipidperoxidation gewonnen werden, führt zur Vernetzung, Oligomerisierung und Aggregation von Proteinen, was zu intrazellulären Schäden, Beeinträchtigungen der Zellfunktionen und schließlich zum Zelltod führt. Es wurde beim Altern und bei mehreren altersbedingten chronischen Erkrankungen beschrieben. Die Grundlagen der strukturellen Veränderungen, die mit dem Funktionsverlust in Proteinzielen zusammenhängen, sind jedoch noch nicht gut verstanden. Daher wird ein Weg zur in silico-Konstruktion neuer Parameter für Aminosäuren beschrieben, die mit reaktiven Carbonylspezies aus der Fettsäureoxidation carbonyliert sind. Die Michael-Addukte für Cys, His und Lys mit 4-Hydroxy-2-nonenal (HNE), 4-Hydroxy-2-hexenal (HHE) und eine Furanringform für 4-Oxo-2-nonenal (ONE) wurden aufgebaut, während Malondialdehyd (MDA) direkt an jeden Rest gebunden war. Das Protokoll beschreibt Details für die Konstruktion, die Optimierung der Geometrie, die Zuweisung von Ladungen, fehlende Bindungen, Winkel, Parameter für die Flächenwinkel und deren Validierung für jede modifizierte Reststruktur. Als Ergebnis wurden die strukturellen Effekte, die durch die Carbonylierung mit diesen Lipidderivaten induziert werden, durch Molekulardynamik-Simulationen an verschiedenen Proteinsystemen wie dem Thioredoxin-Enzym, dem Rinderserumalbumin und der Membran-Zu-5-Ankyrin-Domäne unter Verwendung der Root-Mean-Square-Deviation (RMSD), der Root-Mean-Square-Fluktuation (RMSF), der strukturellen Sekundärvorhersage (DSSP) und der lösungsmittelzugänglichen Oberflächenanalyse (SASA) gemessen. unter anderem.
Einleitung
In dem ständigen Bestreben, das molekulare Verhalten von Proteinen mit oxidativen Modifikationen zu verstehen, ist die Computerchemie zu einer grundlegenden Säule im weiten Feld der wissenschaftlichen Forschung geworden. Dies beruht auf der Verwendung theoretischer Modelle, die in der Lage sind, physikalische Phänomene in elektronischen Systemen zu interpretieren und mathematische Gleichungen zu verwenden, um das atomare Verhalten von Molekülen zu beschreiben. In dieser Landschaft stechen computergestützte Simulationen von Proteinen als entscheidende Werkzeuge zur Analyse des atomaren Verhaltens molekularer Systeme hervor. Basierend auf der Bewertung des strukturellen Verhaltens, energetischen Berechnungen und Konformationszuständen1 werden diese Methoden zu strategischen Verbündeten, um das Verhalten biomolekularer Systeme vorherzusagen.
Diese Simulationen sind darauf spezialisiert, strukturelle Veränderungen zu untersuchen und den Verlust oder Gewinn biologischer Funktionen in Proteinsystemen zu bewerten. Computergestützte Ansätze haben jedoch erhebliche Einschränkungen gezeigt, wenn sie auf Proteinsysteme angewendet werden, die modifizierte Reste enthalten, die durch kovalente posttranslationale Modifikationen in der Sequenz gebildet werden. Dies liegt daran, dass vielen verfügbaren Methoden Ressourcen mit Parametern fehlen, die an Kraftfelder angepasst werden können und mit den gängigsten Programmpaketen für Molekulardynamik-Simulationen von Proteinen kompatibel sind: 2,3,4,5,6. Daher ist die Standardisierung von computergestützten, softwarekompatiblen Kraftfeldadaptivparametern unerlässlich, um die präzise Kopplung von Topologien und atomaren Koordinaten mit der Gleichung zu erleichtern, die die potentielle Energie des Systemsbestimmt 7.
Als Reaktion auf diese Herausforderungen wurde ein Protokoll entwickelt, das an neue modifizierte Aminosäurereste mit Aldehyden aus der Lipidperoxidation angepasst werden kann. In diesem Sinne ermöglicht die Optimierung der strukturellen Geometrie der neuen Reste die Zuordnung adaptiver Ladungen zu neuen Bindungs-, Winkel- und Flächenparametern, die in allgemeinen Kraftfeldern wie AMBER ausgeführt werden können. Die anschließende Validierung dieser Parameter ermöglicht die Bestimmung der Konsistenz und Robustheit der Methode, die auf Molekulardynamik-Simulationen anwendbar ist.
Eine der bemerkenswerten Stärken dieser Methode liegt in ihrer Fähigkeit, sich an verschiedene posttranslationale Modifikationen anzupassen, von der Carbonylierung über die Phosphorylierung bis hin zur Acetylierung und Methylierung. Diese Vielseitigkeit ist nicht nur auf Proteinsysteme beschränkt, sondern erstreckt sich auch auf makromolekulare Strukturen, die eine Kopplung mit atomaren Topologien und Koordinaten ermöglichen. Im Gegensatz dazu zeigen frühere Studien, dass die Standardparametrisierung posttranslationaler Modifikationen nur für eine bestimmte Art von Modifikation geeignet ist und nur aus veröffentlichten Repositorien bezogen werden kann, da sie nicht in der Lage sind, neue Strukturen zu erstellen8.
Derzeit werden Herausforderungen bei der Vorhersage und dem Design von Proteinstrukturen bei der Modellierung von Strukturen mit posttranslationalen Modifikationen immer deutlicher. Der Mangel an Parametern, die Veränderungen an bestimmten Aminosäurestellen beschreiben, unterstreicht die dringende Notwendigkeit, Berechnungsmethoden zu entwickeln und anzuwenden, die an Standardparametrisierungen angepasst werden können. Ziel dieses Protokolls ist es, einen Weg für die In-silico-Konstruktion neuer Parameter für Aminosäuren zu ebnen, die kovalent mit reaktiven Carbonylspezies modifiziert wurden, die aus der Fettsäureoxidation stammen. Diese modifizierten Aminosäuren werden vom General Amber Force Field (GAFF) erkannt und können daher verwendet werden, um in silico die strukturellen und funktionellen Auswirkungen dieser Art der Carbonylierung auf ihre Zielproteine zu bewerten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Design und Optimierung der neuen modifizierten Aminosäure
HINWEIS: In diesem Schritt geht es darum, die Strukturen der modifizierten Rückstände zu zeichnen und ihre Energie zu optimieren.
- Gestaltung der geänderten Strukturen und Optimierung ihrer Struktur.
- Verwenden Sie ein Softwarepaket für Computerchemie, um die Aminosäuremoleküle zu zeichnen, die an die reaktiven Aldehyde gebunden sind, die aus der Lipidperoxidation gewonnen werden, d. h. mit HNE, HHE, MDA und ONE. Nach der Modifikation zeichnet sich am Ende der Carboxylgruppe der Aminosäure die Form der Methylamingruppe an. Zeichnen Sie am Aminoende eine Acetylgruppe, um die Peptidbindungen der modifizierten Aminosäure zu emulieren, wie in Abbildung 1 gezeigt.
- Klicken Sie auf das Symbol Bereinigen , um die Struktur zu bereinigen. Um die Struktur zu optimieren, klicken Sie auf Berechnen > Gaußsche Berechnung einrichten... oder Strg+G, klicken Sie dann auf Allgemein und deaktivieren Sie Schreibkonnektivität. Klicken Sie auf Auftragstyp > Optimierung, wie in Abbildung 2 dargestellt. Geben Sie in zusätzlichen Schlüsselwörtern die folgende Zeile ein:
SCF=enger Test Pop=MK iop(6/33=2) iop(6/42=6) opt
HINWEIS: Hier setzt GaussView automatisch Hartree Fock (HF) als Funktion und die Basis auf 3-21. HF wird häufig als Funktion in verschiedenen Anwendungen verwendet, obwohl je nach dem spezifischen System und den Zielen des Forschers auch andere Funktionen wie M062X verwendet wurden. Denken Sie daran, dass die Ladung und Multiplizität 0 bzw. 1 sein müssen, da es sich um ein neutrales Ladungsmolekül handelt. - Um das Basisset zu ändern, klicken Sie für das Basisset auf Methode > 6-31G .
- Um die Optimierung auf demselben Computer auszuführen, klicken Sie auf Senden. Um von einem Gaußschen Terminal aus zu optimieren, schreiben Sie den folgenden Befehl:
G16 name_of_the_file.com & - Klicken Sie auf Datei > Speichern. Speichern Sie die Datei als .com für Linux oder. gjf für Windows. Sobald die Optimierung abgeschlossen ist, öffnen Sie die Ausgabedatei (.out unter Windows und .log unter Linux) und überprüfen Sie, ob alles gut gelaufen ist. Am Ende des Dokuments sollten keine Fehlermeldungen angezeigt werden.
HINWEIS: Wenn am Ende der Ausgabedatei keine Fehlermeldungen angezeigt werden, bedeutet dies, dass die Optimierung korrekt durchgeführt wurde.
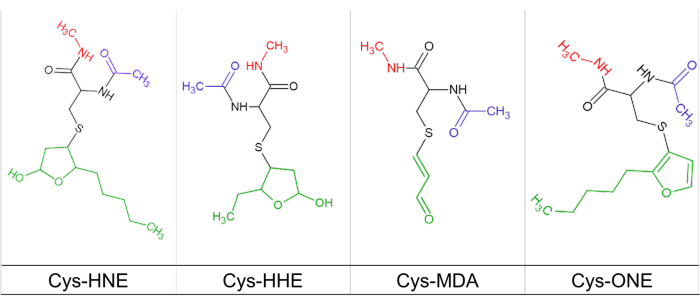
Abbildung 1: Mit reaktiven Carbonylen modifiziertes Cystein. Darstellung der chemischen Struktur von Cystein (schwarze Linie), modifiziert mit HNE, HHE, MDA und ONE (grüne Linie) und verknüpft mit den Substituentengruppen Acetylamid (blaue Linie) und Methylamid (rote Linie). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
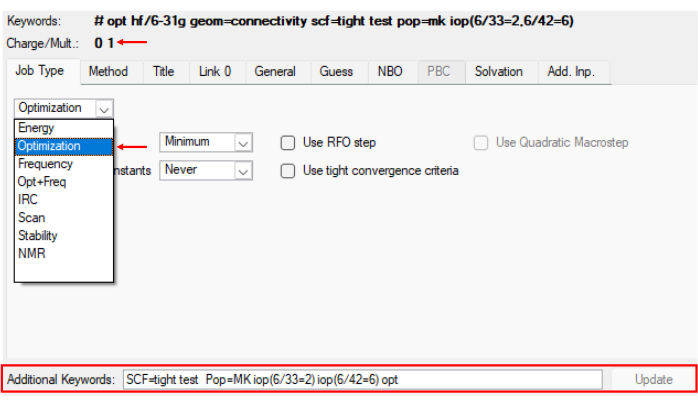
Abbildung 2: Menü zur Optimierung der synthetisierten modifizierten Rückstände. Referenzbild zur Veranschaulichung des Schritts 1.1 des Protokolls, das den Optimierungsschritt der modifizierten Struktur im Gaußschen Programm zeigt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
2. Parametrisierung der modifizierten Aminosäurereste
- Erstellen Sie die Prepin-Datei mit dem antechamber-Programm aus dem AmberTools 16-Paket oder der verfügbaren Version. In Abbildung 3 finden Sie ein Bild, wie die Prepin-Datei aussehen sollte.
Vorkammer -i init-gau.log -fi Gicht -o U00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
HINWEIS: Im Folgenden entspricht der kursive Text dem Dateinamen und variiert je nach den Kriterien des Forschers. In diesem Fall entspricht init-gau.log der Datei, die nach der Optimierung erhalten wurde. - Geben Sie zum Erstellen der Parameterdatei den folgenden Befehl ein:
parmchk -i u00.prepin -f prepi -o u00.frcmod
Stellen Sie an dieser Stelle sicher, dass die. frcmod-Datei wurde erstellt. In Abbildung 3 finden Sie ein Beispiel dafür, wie die .frcmod-Datei aussehen könnte. - Erstellen der Bibliotheksdatei
- Öffnen Sie XLEaP, den Universumseditor, mit dem Befehl xleap. Es öffnet sich ein Fenster, das dem in Abbildung 4 gezeigten Fenster ähnelt. Führen Sie dann die folgenden Schritte aus, um die Bibliotheksdatei zu generieren, die relevante Daten enthält. Geben Sie die folgenden Befehle ein:
Quelle: leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
Liste
HINWEIS: Stellen Sie sicher, dass die Datei U00 mit dem Befehl list erstellt wurde. - Bearbeiten Sie die Enden der geänderten Strukturen, und passen Sie die resultierenden Ladungen an, indem Sie die folgenden Befehle eingeben:
U00 bearbeiten
Es wird eine grafische Oberfläche angezeigt (siehe Abbildung 4). - Wählen Sie die Option Löschen . Klicken Sie auf die Atome der Acetyl- und Methylaminenden , die in Schritt 1.1 hinzugefügt wurden, um sie zu löschen (siehe Abbildung 4 für eine Referenz, wie die Carboxyl- und Aminoenden des modifizierten Rests aussehen sollten).
- Neutralisation der Ladung
- Zu diesem Zeitpunkt ist die Ladung des Moleküls aufgrund der Eliminierung der Atome in Schritt 2.3.3 nicht mehr neutral. Die Ladung kommt sowohl vom Carboxylende als auch vom Aminoende. Um sowohl die Ladung des Aminoendes als auch des Carboxylendes zu neutralisieren, führen Sie die folgenden Schritte aus.
- Geben Sie Folgendes ein, um den Gesamtladungswert zu ermitteln (siehe Abbildung 5):
Ladung U00
Teilen Sie die erhaltene Ladung durch zwei. Verwenden Sie den absoluten Wert für den Gesamtkostenwert. - Wählen Sie in der grafischen Benutzeroberfläche das gesamte Molekül aus. Klicken Sie auf > Namen anzeigen. Klicken Sie auf Bearbeiten > Ausgewählte Atome bearbeiten. An dieser Stelle sollte ein Fenster mit einer Tabelle erscheinen.
- Überprüfen Sie den Namen der Endatome N und C. Addieren Sie in der Tabelle den Wert, der sich aus der Division der Gesamtladung ergibt (absoluter Wert; siehe Abbildung 5). Speichern und beenden Sie dann mit einem Klick auf Tabelle > Speichern und beenden.
- Stellen Sie sicher, dass die Ladung Null ist (siehe Abbildung 5):
Ladung U00 - Um das Programm zu beenden und die Bibliotheksdatei zu speichern, geben Sie Folgendes ein:
desc U00
Speichern U00 u00.lib
verlassen - Stellen Sie sicher, dass die Bibliotheksdatei (.lib) ordnungsgemäß erstellt wurde (siehe Abbildung 6 als Referenz).
- Öffnen Sie XLEaP, den Universumseditor, mit dem Befehl xleap. Es öffnet sich ein Fenster, das dem in Abbildung 4 gezeigten Fenster ähnelt. Führen Sie dann die folgenden Schritte aus, um die Bibliotheksdatei zu generieren, die relevante Daten enthält. Geben Sie die folgenden Befehle ein:
- Erstellen Sie die pdb-Datei des modifizierten Rests mit den neuen Parametern, wie unten beschrieben.
tleap
Quelle: leaprc.gaff2
loadamberparams u00.frcmod
Auslastung u00.lib
x = U00
savepdb U00 von-lib.pdb
verlassen - Zubereitung des Proteins
- Laden Sie die PDB-Datei des zu modifizierenden Proteins herunter. Als Modellproteinsystem wurde Thioredoxin ausgewählt (PDB-ID: 2IFQ). Verwenden Sie einen geeigneten Proteinvisualisierer, um Wassermoleküle, Dimere (falls erforderlich), Liganden usw. zu löschen.
HINWEIS: Dieser Schritt kann in Viewern wie UCSF Chimera oder Discovery ausgeführt werden - Fügen Sie die Datei from-lib.pdb (Datei aus Schritt 2.4) hinzu und überlagern Sie sie mit dem zu ändernden Aminosäurerest (wie in Abbildung 7 gezeigt). Stellen Sie sicher, dass die Amino- und Carbonyl-terminalen Enden der from-lib.pdb mit der zu modifizierenden Aminosäure übereinstimmen.
- Löschen Sie das Protein, nur die Datei from-lib.pdb sollte in dem dreidimensionalen Raum verbleiben, der von dem zu ändernden Rest eingenommen wird. Entferne H von den N- und C-terminalen Atomen.
- Speichern Sie die Datei from-lib.pdb als u00-moved.pdb mit den neuen Koordinaten.
- Nachdem die Koordinaten des modifizierten Rests gespeichert wurden, öffnen Sie mit einem Texteditor die Datei u00-moved.pdb und die zuvor bereinigte Protein-PDB-Datei. Hier verwenden wir den Texteditor Notepad++ v8.4.8.
- Kopieren Sie die Koordinaten aus u00-moved.pdb, wie in Abbildung 8 gezeigt, und fügen Sie sie in die Protein-pdb-Datei ein, wobei Sie den zu ändernden Rest ersetzen. Dadurch soll die Bindung zwischen dem modifizierten Rest und dem Proteinsystem angepasst werden.
- Passen Sie die Typologie so an, dass sie mit dem PDB-Format des Proteins kompatibel ist, indem Sie HEATATM in ATOM ändern und die Nummerierung 1 in die Nummerierung ändern, die dem zu ändernden Rest entspricht. Speichern Sie die neue Datei als komplex.PDB.
- Laden Sie die PDB-Datei des zu modifizierenden Proteins herunter. Als Modellproteinsystem wurde Thioredoxin ausgewählt (PDB-ID: 2IFQ). Verwenden Sie einen geeigneten Proteinvisualisierer, um Wassermoleküle, Dimere (falls erforderlich), Liganden usw. zu löschen.
- Erzeugung modifizierter Protein-Rest-Bindungsverbindungen
- Öffnen Sie im Protein-Visualizer-Programm die Datei from-lib.pdb. Markieren Sie die gesamte Struktur. Klicken Sie auf Struktur > Beschriftungen > Hinzufügen... > OK.
- Überprüfen Sie die Nomenklatur, die den N- und C-terminalen Atomen zugewiesen ist. Öffnen Sie in einem anderen Fenster die Datei u00.lib im Texteditor.
- Überprüfen Sie in der angezeigten Liste die Position der N- und C-Klemmen unter Berücksichtigung der zugewiesenen Nomenklatur.
- Suchen Sie in der Datei u00.lib die Zeile: !entry. U00.unit.connect Array int. Unterhalb dieser Zeile erscheinen zwei Zahlen. Ändern Sie die erste Nummer in die Position der N-Klemme und die zweite Nummer in die Position der C-Klemme und speichern Sie.
- Erstellen Sie die Parameterliste, indem Sie die folgenden Zeilen eingeben:
tleap
Quelle: leaprc.gaff2
Quelle: leaprc.protein.ff14SB
Auslastung u00.lib
loadamberparams u00.frcmod
x = ladenpdb komplex.pdb
Prüfen x
HINWEIS: An dieser Stelle stellt tleap eine Liste von Bindungen, Winkeln und Flächenwinkeln zur Parametrisierung bereit. - Typologie-Identifizierung
- Öffnen Sie die Datei complex.pdb in der Proteinschnellansicht. Wählen Sie den modifizierten Rückstand und die angrenzenden Rückstände auf beiden Seiten aus.
HINWEIS: In der Tertiärstruktur des Proteins ist es üblich, dass an der Stelle des modifizierten Rückstands eine Lücke entsteht. - Anzeige der Kugel- und Stabstruktur für die ausgewählten Rückstände. Zeigt die Nomenklatur nur für den modifizierten Rest an, wie in Schritt 2.6.1 Bibliotheksdatei öffnen (.lib) im gewählten Texteditor gezeigt.
- Identifizieren Sie auf der Grundlage der beobachteten Nomenklatur in der Bibliotheksdatei (.lib) die zugewiesene Topologie (in Anführungszeichen neben der Nomenklatur), die derjenigen entspricht, die in der Liste der zu parametrisierenden Bindungen, Winkel und Flächenwinkel verwendet wird, die in Schritt 2.7 erstellt wurde.
HINWEIS: In der Liste der Bindungen, Winkel und Flächenwinkel, die von tleap bereitgestellt werden, stehen Großbuchstaben für die Atome der Aminosäuren, die an den modifizierten Rest angrenzen.
- Öffnen Sie die Datei complex.pdb in der Proteinschnellansicht. Wählen Sie den modifizierten Rückstand und die angrenzenden Rückstände auf beiden Seiten aus.
- Parametrisierung von Bindungen, Winkeln und Flächenwinkeln mit parmcal (ein Programm in Amber)
HINWEIS: Für diesen Schritt ist es notwendig, das parmcal-Programm des Amber-Pakets zu verwenden. Es ist auch unerlässlich, die Datei frcmod (u00.frcmod) und die Bibliotheksdatei im Texteditor geöffnet zu haben. Der Protein-Visualizer sollte verwendet werden, um die Winkel und Bindungsabstände sichtbar zu machen. Im Protein-Visualizer werden die Aminosäurereste ausgewählt, die an den modifizierten gebunden sind, um die Bindungsabstände, Winkel und Dihedrale zu erzeugen (siehe Liste Schritt 2.7). Diese Daten werden implementiert, um die Konstanten in parmcal zu berechnen und sie in der frcmod-Datei für die Erstellung des Parameters hinzuzufügen.- Generierung von Bindungsabständen und -winkeln im Visualizer
- Wählen Sie in der Schnellansicht die Atome aus, die an der Bindung oder dem Winkel beteiligt sind. Klicken Sie auf Struktur > Monitor > Entfernung oder Winkel.
- Führen Sie das folgende Verfahren für jeden neuen Parameter aus, der hinzugefügt werden soll. Die in parmcal einzugebenden Daten sind fett markiert. Im Folgenden finden Sie ein Beispiel dafür, wie der Bindungsparameter zwischen dem N-Terminus der modifizierten Aminosäure und dem angrenzenden C der anderen Aminosäure erstellt wird.
Parmcal
Bitte auswählen:
0. Parameter SE (GAFF) setzen
1. Berechnen Sie den Parameter für die Bindungslänge: A-B
2. Berechnen Sie den Parameter des Bindungswinkels: A-B-C
3. Beenden
0
Bitte wählen Sie aus, welches Parameterset verwendet werden soll: 1-gaff (Standard) oder 2-gaff2
2
Der Parametersatz für das Kraftfeld wurde auf gaff2 gesetzt.
Bitte auswählen:
0. Parameter SE (GAFF) setzen
1. Berechnen Sie den Parameter für die Bindungslänge: A-B
2. Berechnen Sie den Parameter des Bindungswinkels: A-B-C
3. Beenden
1
Bitte geben Sie den Elementnamen von Atom A in A-B ein
C
Bitte geben Sie den Elementnamen von Atom B in A-B ein
Ns
Bitte geben Sie die Bindungslänge in unpositiver Zahl ein
Mittel, um sie nach empirischen Regeln zu berechnen
1.455
ANLEIHE C-ns 270,256 1,455
HINWEIS: Die doppelte Unterstreichung wird kopiert und in der frcmod-Datei hinzugefügt. In diesem Beispiel wird sie unter der letzten Zeile des Abschnitts BOND hinzugefügt. Die Flächenwinkel werden gemäß den von Alviz-Amador et al.9 berichteten Werten addiert. - Nachdem Sie alle Bindungs-, Winkel- und Flächenparameter erstellt und der frcmod-Datei hinzugefügt haben, speichern Sie die frcmod-Datei, und stellen Sie sicher, dass die neuen Parameter enthalten sind.
- Generierung von Bindungsabständen und -winkeln im Visualizer
- Geben Sie für die Generierung von Topologie- und Koordinatendateien die folgenden Befehle ein:
tleap
Quelle: leaprc.gaff2
Quelle: leaprc.protein.ff14SB
Auslastung u00.lib
loadamberparams u00.frcmod
x = ladenpdb complejo.pdb
Quelle: leaprc.water.tip3p
Ladung x- Addieren Sie die Anzahl der Na- oder Cl-Ionen, die zur Neutralisierung der Ladung erforderlich sind, indem Sie Folgendes eingeben:
Addionen x Na+ 5
SolvateOkt x TIP3PBOX 10.0
saveamberparm x prot.topo prot.coords
HINWEIS: Wenn Cl-Ionen anstelle von Na hinzugefügt werden sollen, ersetzen Sie Na+ durch Cl-. Die 5 entspricht der Anzahl der hinzuzufügenden Ionen und wird so eingestellt, dass die Ladung neutralisiert wird.
- Addieren Sie die Anzahl der Na- oder Cl-Ionen, die zur Neutralisierung der Ladung erforderlich sind, indem Sie Folgendes eingeben:
- Für die Art der Molaritätsberechnung:
Schwanz -f prot.coords- Kopieren Sie die letzte erzeugte Zeile und ersetzen Sie sie durch den fettgedruckten Inhalt in der nachfolgenden Anweisung. 0,15 entspricht der Zielmolarität.
0.15 101.3356150 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
Dadurch wird die Menge an Cl- und Na+-Ionen erzeugt, die hinzugefügt werden sollen, wie in Schritt 2.10 beschrieben. An dieser Stelle erfolgt die Generierung der Topologie- und Koordinatendateien des modifizierten Aminosäurerests mit den neuen Parametern.
- Kopieren Sie die letzte erzeugte Zeile und ersetzen Sie sie durch den fettgedruckten Inhalt in der nachfolgenden Anweisung. 0,15 entspricht der Zielmolarität.
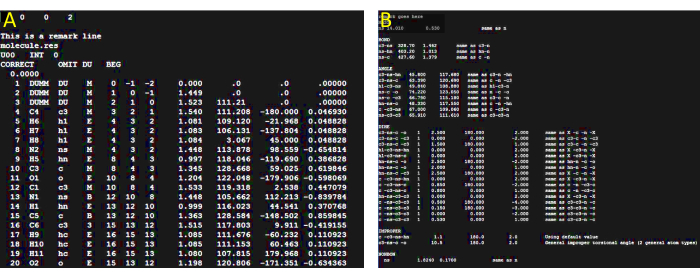
Abbildung 3: Vorbereitung der Parameterdatei. (A) Referenzbild, das das erwartete Erscheinungsbild der in Schritt 2.1 generierten Prepin-Datei veranschaulicht. Die Visualisierung der Datei erfolgte mit dem GNU nano Texteditor v2.3.1. (B) Referenzbild, das das erwartete Erscheinungsbild der in Schritt 2.1 generierten frcmod-Datei veranschaulicht. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
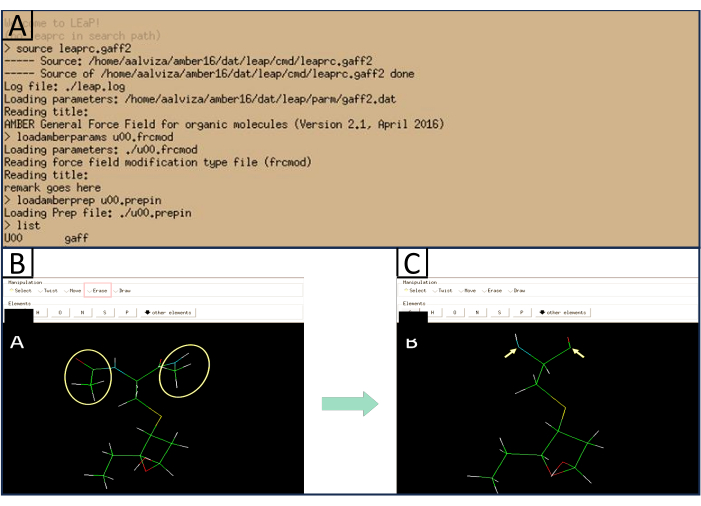
Abbildung 4: Referenzbild des XLEaP-Fensters. (A) Zeigt die erwartete Antwort bei der Eingabe der genannten Befehle. (B) Zeigt die Atome an, die entfernt werden müssen (gelb) und die Option, die dazu ausgewählt werden muss (rot). (C) Zeigt ein Referenzbild, wie die Amino- und Carbonyl-terminalen Enden des modifizierten Rests aussehen sollten, nachdem die Acetyl- und Methylamingruppen deletiert wurden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
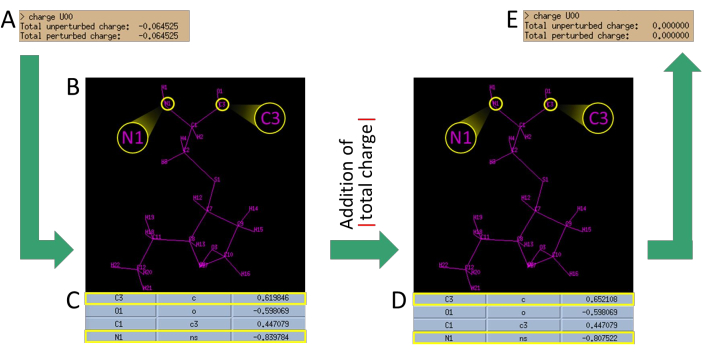
Abbildung 5: Verfahren zur Ladungsneutralisation. (A) Berechnung der Gesamtladung nach Entfernung der Acetyl- und Methylamingruppen. (B) Bestimmung der zugewiesenen Nomenklatur für die Atome des Rückstands. Achten Sie auf die zugewiesene Nomenklatur für das N des Aminoterminals und das C des Carboxylterminals. (C) Identifizierung der zugeordneten Ladungen für diese beiden Atome (N1 und C3) in der Tabelle. Nehmen Sie den Ladungswert der Atome (geteilt durch 2) und addieren Sie den absoluten Wert der erhaltenen Ladung. (D) Ersetzung der Aufladungswerte von N1 und C3 durch die erhaltenen Werte. (E) Überprüfung, dass die resultierende Ladung jetzt Null ist. (Alle angegebenen Daten dienen nur als Referenz und können je nach modifiziertem Rückstand variieren). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
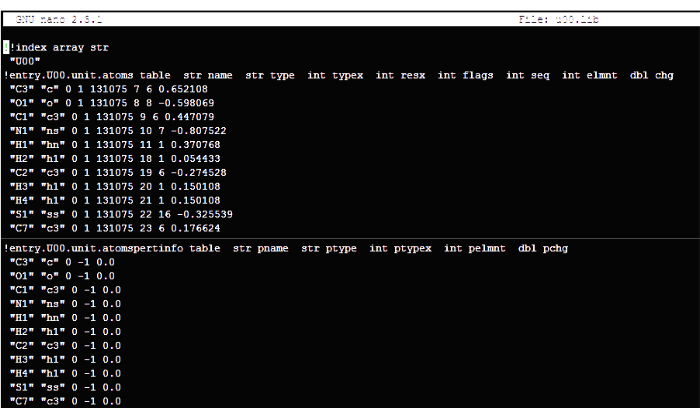
Abbildung 6: Referenzbild der gewünschten Struktur der Bibliotheksdatei (.lib). Es ist wichtig zu beachten, dass das bereitgestellte Bild nur eine komprimierte Darstellung der gesamten Datei darstellt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
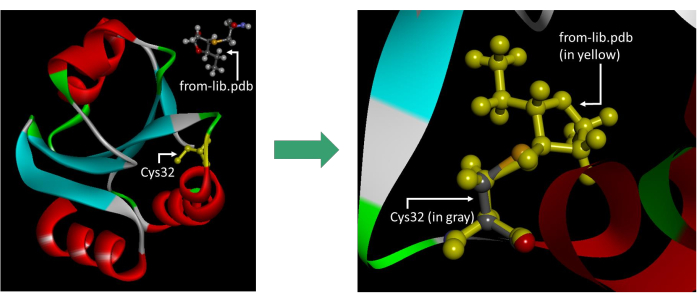
Abbildung 7: Referenzbild, das die korrekte Positionierung der Datei from-lib.pdb veranschaulicht. Es ist wichtig zu beachten, dass das angezeigte Bild die Wasserstoffatome an den N- und C-Termini enthält, die vor dem Speichern der Datei ausgeschlossen werden sollten. Das Bild wurde in der Visualizer-Software aufgenommen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
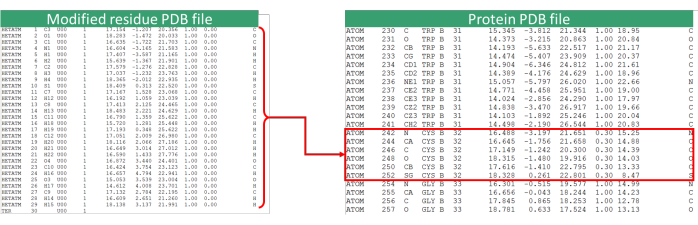
Abbildung 8: Aktualisierung der PDB-Datei. Referenzbild des Verfahrens zum Ersetzen der Restkoordinaten (in diesem Fall Cys32) durch den modifizierten Rest. Die geänderte Rest-PDB-Datei verweist auf die Datei u00-moved.pdb. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Um die Umsetzung des Protokolls zu veranschaulichen und die Ergebnisse zu bewerten, werden die folgenden Analysen berücksichtigt. Der Datensatz, der durch die Zuweisung neuer Parameter zu modifizierten Aminosäureresten generiert wurde, wurde auf der Grundlage der Optimierung der elektronischen Strukturen erstellt, die für partielle RESP-Beladungen unterstützt wurden. Abbildung 9 zeigt die strukturelle Konformation eines der Aminosäurereste, die mit der Parameterzuweisung optimiert wurde.
...Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Einer der kritischen Schritte bei der Entwicklung des AMBER-Parametrisierungsprotokolls war die Quantenoptimierung der neuen Aminosäurereste, die mit den Lipidperoxidationsderivaten modifiziert wurden, aufgrund der energetischen Variabilität, die mit der Minimierung und der Art und Weise der Zuweisung von RESP-Ladungen in der AMBER-Vorkammer zusammenhängt. Hierfür werden ab initiio Optimierungsmethoden mit Hartree-Fock (HF/6-31G) und semiempirischer Dichtefunktionaltheorie (DFT; B3LYP/6-31G und M062X/6-31G) etab...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben nichts offenzulegen.
Danksagungen
Diese Arbeit wurde durch den Forschungsfördercode 1107-844-67943 des Ministerio de Ciencia, der Tecnología e Innovación (Minciencias) und der Universität Cartagena (Kolumbien) zur Unterstützung der Forschungsgruppen 2021 und Acta 017-2022 unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| AmberTools16 oder Upper | Das Amber Project | Amber ist eine Suite von biomolekularen Simulationsprogrammen | |
| Gaussian 09 oder Upper | Gaussian Inc | Zeichnen und Optimieren von Strukturen | |
| Linux Ubuntu | GNU/Linux | Plattform für AmberTools | |
| NVIDIA GPUs GTX 1080 oder Upper | Nvidia | Kompatibel mit PMEMD |
Referenzen
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
