In dieser Arbeit wird erklärt, wie Hefe-Mitochondrien mit einer biolistischen Methode transformiert werden können. Wir zeigen auch, wie die Transformanten ausgewählt und gereinigt werden und wie die gewünschte Mutation an der Zielposition innerhalb des mitochondrialen Genoms eingeführt wird.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Mitochondriale Transformation bei Baker
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Backhefe Saccharomyces cerevisiae wird seit Jahrzehnten häufig zum Verständnis der mitochondrialen Biologie verwendet. Dieses Modell hat Erkenntnisse über essentielle, konservierte mitochondriale Signalwege zwischen Eukaryoten und Pilz- oder Hefe-spezifischen Signalwegen geliefert. Eine der vielen Fähigkeiten von S. cerevisiae ist die Fähigkeit, das mitochondriale Genom zu manipulieren, was bisher nur bei S. cerevisiae und der einzelligen Alge Chlamydomonas reinhardtii möglich ist. Die biolistische Transformation der Hefe-Mitochondrien ermöglicht es uns, ortsgerichtete Mutationen einzuführen, Genumlagerungen vorzunehmen und Reporter einzuführen. Diese Ansätze werden hauptsächlich verwendet, um die Mechanismen von zwei hochgradig koordinierten Prozessen in Mitochondrien zu verstehen: die Translation durch Mitoribosomen und die Assemblierung von respiratorischen Komplexen und ATP-Synthase. Die mitochondriale Transformation kann jedoch möglicherweise zur Untersuchung anderer Signalwege verwendet werden. In der vorliegenden Arbeit zeigen wir, wie Hefemitochondrien durch Hochgeschwindigkeits-Mikroprojektilbeschuss transformiert, das beabsichtigte Transformanten ausgewählt und gereinigt und die gewünschte Mutation in das mitochondriale Genom eingeführt werden kann.
Einleitung
Die Hefe Saccharomyces cerevisiae ist ein weithin anerkanntes Modell zur Untersuchung der mitochondrialen Biogenese. Da es sich bei der Hefe um einen anaeroben, fakultativen Organismus handelt, ist es möglich, die Ursachen und Folgen der Einführung von Mutationen, die die Atmung beeinträchtigen, umfassend zu untersuchen. Darüber hinaus verfügt dieser Organismus über freundliche genetische und biochemische Werkzeuge, um mitochondriale Signalwege zu untersuchen. Eine der leistungsfähigsten Ressourcen zur Erforschung der Mechanismen des Zusammenbaus von Atemwegskomplexen und der mitochondrialen Proteinsynthese ist jedoch die Fähigkeit, Mitochondrien zu transformieren und das Genom der Organelle zu modifizieren. Früher war es hilfreich, in die mitochondriale DNA (mtDNA) Punktmutationen oder kleine Deletionen/Insertionen 1,2,3,4,5 einzuführen, die Gene 6,7 zu löschen, Genumlagerungen 7,8 vorzunehmen, Epitope zu mitochondrialen Proteinen hinzuzufügen 9,10, Gene vom Zellkern in die Mitochondrien zu verlagern11,12 und führen Reportergene wie BarStar13, GFP14,15, Luciferase16 und das am weitesten verbreitete ARG8m 17,18 ein. Mitochondriale Genommodifikationen haben es uns ermöglicht, Mechanismen zu analysieren und zu identifizieren, die sonst schwer zu verstehen gewesen wären. Zum Beispiel war das ARG8 m-Reportergen, das am COX1-Locus in der mitochondrialen DNA eingefügt wurde, entscheidend für das Verständnis, dass Mss51 eine doppelte Rolle bei der Cox1-Biogenese spielt. Zum einen ist es ein translationaler Aktivator der COX1-mRNA und zum anderen ein Assemblierungschaperon für das neu hergestellte Cox1-Protein 7,19. In dieser Arbeit wird eine detaillierte Methode zur Transformation von S. cerevisiae Mitochondrien vorgestellt. Obwohl das mitochondriale Transformationsprotokoll bereits früher veröffentlicht wurde 16,20,21,22,23, ist eine visuelle Annäherung durch ein Video unerlässlich, um die verschiedenen Stadien und Details der Methode gründlich zu verstehen. Die Methode besteht aus verschiedenen Schritten und gliedert sich in vier allgemeine Stufen:

Abbildung 1: Überblick über den Ablauf der mitochondrialen Transformation durch Hochgeschwindigkeits-Mikroprojektilbeschuss: 1) Die Wolframpartikel werden sterilisiert und vor der DNA-Beschichtung vorbereitet. 2) Zwei verschiedene Plasmide werden auf der Oberfläche der WPs ausgefällt. Eines ist ein bakterielles Plasmid, das das Konstrukt enthält, das zur mitochondrialen Matrix geleitet wird. Der andere ist ein Expressionsvektor für Kernhefe, der einen Auxotrophiemarker trägt. 3) Ein Rezeptorhefestamm ohne mitochondriale DNA (rho0) wird auf einer fermentativen Kohlenstoffquelle wie Galaktose oder Raffinose gezüchtet, die keine Glukoseunterdrückung der mitochondrialen Genexpression ausübt34,35. Die Kultur wird auf Petrischalen verteilt, die das Bombardementmedium enthalten. 4) Mit Plasmiden beschichtete WPs werden durch Hochgeschwindigkeits-Mikroprojektilbeschuss auf den Rezeptorstamm geschossen. 5) Positive synthetische Rho-Kolonien, die das mitochondriale Plasmid enthalten, werden durch Paarung mit einem Testerstamm ausgewählt. 6) Das mitochondriale Konstrukt wird an der gewünschten Stelle in das mitochondriale Genom integriert, indem der synthetische Rho-Stamm (Donor) mit dem Akzeptorstamm durch einen Prozess gepaart wird, der als Zytoduktion bekannt ist. 7) Der positive Rezeptor, der haploide Stamm, der das mitochondriale Konstrukt trägt, wird selektiert und in verschiedenen Medien gereinigt. Abkürzungen: WPs = Wolframpartikel; mtDNA = mitochondriale DNA. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Transformation von Zellen mit dem DNA-Konstrukt, das sich in das mitochondriale Genom integrieren soll (Abbildung 1, Schritte 1-4)
Obwohl es möglich ist, eine Hefe, die ein vollständiges mitochondriales Genom (rho+) enthält, direkt zu transformieren, ist die Transformation 10-20x effizienter, wenn den Zellen mitochondriale DNA (rho0)24 fehlt. Wolframpartikel (WPs) werden mit zwei verschiedenen Plasmiden beschichtet, die co-transformiert werden. Der erste ist ein Hefe-2-μ-Expressionsvektor, der einen Auxotrophiemarker trägt, wie z. B. LEU2 oder URA3 (z. B. YEp351 bzw. YEp352). Wenn die biolistische Einführung von DNA in die Hefezellen erfolgreich ist, wachsen die Transformanten auf dem Auxotrophiemedium (d.h. einem Medium, dem Leucin oder Uracil fehlt). Dieses Plasmid ist hilfreich bei der ersten Selektion der Zellen, die das Kernplasmid erworben haben; Andernfalls würde die Anzahl der resultierenden Kolonien die Platte sättigen. Das zweite Plasmid ist ein bakterielles Plasmid (wie z.B. pBluescript oder ähnliches), das den mitochondrialen Aufbau enthält, der in das mitochondriale Genom integriert werden soll. Das Konstrukt muss mindestens 100 nt von 5' und 3' flankierenden mitochondrialen Sequenzen für die Rekombination mit der mitochondrialen Region von Interesse enthalten. Unserer Erfahrung nach ist es wahrscheinlicher, dass größere flankierende Sequenzen erfolgreich mit dem Ziellocus im mitochondrialen Genom rekombinieren.
Ein konkretes Beispiel ist in Abbildung 225 dargestellt. In diesem Beispiel bestand das Ziel darin, die Region des mitochondrialen COX1-Gens zu löschen, die für die letzten 15 Aminosäuren des entsprechenden Proteins (Cox1ΔC15) kodiert (Abbildung 2A). Das bakterielle Plasmid, das die COX1ΔC15-Mutation trug, enthielt 395 nt bzw. 990 nt der 5'- bzw. 3'-untranslatierten Regionen des Gens. Das Plasmid wurde von pBluescript (pXPM61) abgeleitet und zusammen mit dem 2-μ-Plasmid YEp352 auf der Oberfläche von WPs kopräzipitiert (Abbildung 2B). Die WPs wurden dann durch Mikroprojektilbeschuss in den ausgewählten Empfängerstamm eingebracht (Abbildung 2C). Dieser Stamm mit der Bezeichnung NAB6926 ist ein MATa, rho0-Stamm mit den Allelen kar1-1 und ade2 (die Bedeutung dieser Eigenschaften wird weiter unten diskutiert). Die Zellen wurden auf Bombardementmedien plattiert, denen Uracil fehlte, um diejenigen auszuwählen, die das 2-μ Plasmid erhielten (Abbildung 2C). Die Zellen wurden 5-7 Nächte lang bei 30 °C gezüchtet.
Selektion der Zellen, die das bakterielle Plasmid mit dem mitochondrialen Konstrukt und das nukleäre 2 μ Plasmid mit dem Auxotrophiemarker erworben haben (Abbildung 1, Schritt 5)
Die positiven Kolonien erhalten viele Kopien des bakteriellen Plasmids in ihren Mitochondrien22. Da die transformierten Zellen ursprünglich rho0 sind, unterstützen keine mitochondrialen Sequenzen die Translation des im Plasmid vorhandenen mitochondrialen Konstrukts; Daher wird das transformierte mitochondriale Gen nicht exprimiert. Es ist notwendig, die Transformanten mit einem Testerstamm zu paaren, um die Hefekolonien nachzuweisen, die das mitochondriale Plasmid erworben haben. Das mitochondriale Genom des Testerstamms enthält eine nicht-funktionelle mutierte Version des interessierenden Gens. Nach der Paarung verschmelzen die Mitochondrien, und die mitochondriale Sequenz, die in dem transformierten Plasmid enthalten ist, rekombiniert mit dem mutierten mitochondrialen Gen aus dem Testerstamm; Folglich wird die Wiederherstellung des WT-Gens die Funktion wiederherstellen. Das resultierende Diploid hat einen nachweisbaren positiven Phänotyp (in der Regel die Fähigkeit, in Atemmedien oder einem Medium ohne Arginin zu wachsen). Die positiven Zellen, die das bakterielle Plasmid in den Mitochondrien tragen, werden als "synthetische Rho-Zellen " bezeichnet. Im spezifischen Beispiel von Abbildung 2D wurden synthetische Rho-Zellen mit dem COX1ΔC15-Konstrukt (XPM199 genannt) auf einem Medium ohne Uracil repliziert (dies ist die Master-Platte, von der positive Kolonien gereinigt wurden). Sie wurden auch auf einem Rasen des Testerstamms L4527 repliziert, der die nicht-funktionelle Mutation cox1D369N enthält. Nach zweiwöchiger Paarung rekombinierte sich das mitochondriale Genom von L45 und XPM199, was zu einem funktionsfähigen COX1-Gen führte; Daher gewannen die Diploiden die Fähigkeit zurück, auf Atemwegsmedien zu wachsen. Von der Masterplatte wählten wir die positiven Kolonien aus. Sie wurden auf Platten gestreift, denen Uracil fehlte, und die selektiven Tests wurden wiederholt, um reine synthetische Rhozellen zu erhalten (Abbildung 2E). Es ist wichtig zu beachten, dass die Testplatte nur zur Identifizierung von synthetischen Rho-Kolonien dient und Mutanten aus diesen Platten nicht gewonnen werden können.
Integration des Konstrukts in das mitochondriale Genom des beabsichtigten Stammes
Dieser Schritt wird durch einen Prozess erreicht, der als Zytoduktionbezeichnet wird 28,29 (Abbildung 1, Schritt 6). Bei diesem Ansatz wird der synthetische Rho-Stamm (Donorstamm) mit dem beabsichtigten Akzeptorstamm des entgegengesetzten Paarungstyps verpaart. Eine wesentliche Voraussetzung ist, dass mindestens einer der beiden Paarungsstämme die kar1-1-Mutation trägt, um die Kernfusionzu behindern 30. Daher entsteht bei der Paarung der beiden Zellen eine zweikernige Zygote (Abbildung 3). Das mitochondriale Netzwerk aus den Elternzellen (Donor und Akzeptor) verschmilzt und die mitochondrialen DNA-Moleküle rekombinieren. Die zweikernigen Zygoten werden inkubiert/zurückgewonnen, um eine Knospung zu ermöglichen, die haploide Zellen produziert. Diese Haploide tragen den Kernhintergrund einer der Elternzellen. In ähnlicher Weise können Haploide die mitochondriale DNA entweder von der Elternzelle oder von der rekombinierten mitochondrialen DNA von Interesse tragen. Die kar1-1-Mutation ist jedoch nicht zu 100 % wirksam, und während der Paarung werden einige echte Diploide gebildet28,29. Der synthetische Rho-Stamm (Donor, XPM199) trug im Beispiel das kar1-1-Allel. Als selektiven Marker besaß es das ade2-Allel, was es zu einem auxotrophen Marker für Adenin machte (Abbildung 4). Der Akzeptorstamm war XPM10, ein rho+-Stamm mit dem cox1Δ::ARG8m-Konstrukt, wobei der Reporter ARG8m die COX1-Codons im mitochondrialen Genomersetzte 7. Die Mischung beider Zellkulturen wurde als Tropfen auf eine YPD-Platte gegeben, um die Paarung zu ermöglichen. Nach 3-5 Stunden wurden die Zellen unter einem Lichtmikroskop beobachtet, um die Bildung von shmoos (Abbildung 3B) zu erkennen, einer Zellform, die mit der Paarung assoziiert ist. Nach der Inkubations-/Erholungszeit wurden die zweikernigen Zygoten auf ein Medium ohne Adenin plattiert, um das Wachstum der Spenderzellen zu verhindern.
Auswahl des haploiden Stammes, der das mitochondriale Genom von Interesse trägt (Abbildung 1, Schritt 7)
Nach der Zytoduktion liegt eine Mischung aus Donor-, Akzeptor- und diploiden Zellen vor. Daher müssen die Zellen nach der Inkubation/Wiederherstellung der zweikernigen Zygoten in verschiedenen selektiven Medien gezüchtet werden, um die interessierenden Haploide zu identifizieren und zu reinigen. Die Selektionsmedien hängen von den Genotypen des Donors, den Akzeptorstämmen und dem beabsichtigten mitochondrialen Aufbau ab. Im Allgemeinen ist die Begründung für die Wahl des selektiven Mediums jedoch: i) Nach der Inkubation/Wiederherstellung wird das Zytoduktionsgemisch auf einem selektiven Medium gezüchtet, bei dem der Spenderstamm nicht wachsen kann. Im konkreten Beispiel in Abbildung 4A,B trägt der Donor (synthetischer Rho-Stamm) das nicht-funktionelle ade2-Allel. Daher muss die Zytoduktionsmischung auf einer mittleren Platte ohne Adenin inkubiert werden. Dies ist die Masterplatte. ii) Sobald die Kolonien gewachsen sind, wird die Master-Platte erneut auf einem Medium ohne Adenin repliziert (um eine neue Master-Platte zu erzeugen, von der aus die positiven Kolonien von Interesse gereinigt werden) und anschließend auf einem Medium, in dem nur Diploide wachsen können. Dies ist notwendig, um eine weitere versehentliche Reinigung der diploiden Kolonien zu vermeiden. Im Fall des Beispiels aus Abbildung 4C können nur Diploide auf Medien wachsen, denen Leucin fehlt. iii) Die Master-Platte wird auch auf Medien repliziert, auf denen nur die Akzeptor-Haploide wachsen, die die mitochondriale DNA von Interesse eingebaut haben. Im Beispiel von Abbildung 4C wachsen Haploide auf Atemwegsmedien, die Ethanol/Glycerin als Kohlenstoffquelle enthalten, da das Cox1ΔC15-Protein funktionsfähig ist. Der resultierende rho+-Stamm mit der interessierenden mtDNA wurde XPM20925 genannt. Die in Abbildung 2 und Abbildung 4 verwendeten Dehnungen sind in Tabelle 1 aufgeführt.
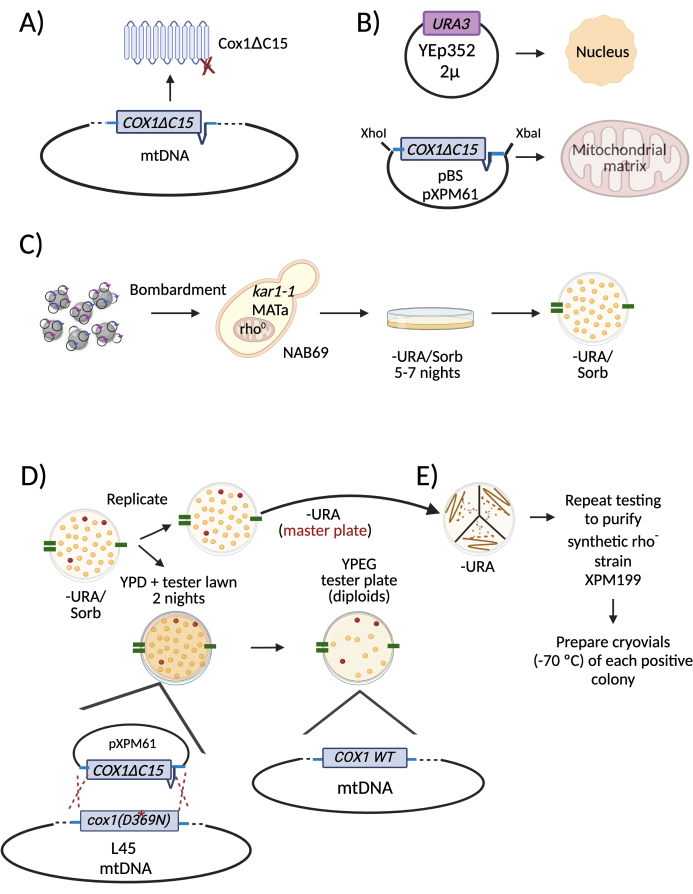
Abbildung 2: Diagramm, das ein spezifisches Beispiel für die mitochondriale Transformation und Selektion positiver Rho-Zellen beschreibt. (A) Die beabsichtigte Modifikation des mitochondrialen Genoms war eine Deletion der Region, die für die letzten 15 Aminosäuren der Cox1-Untereinheit (Cox1ΔC15) kodiert. (B) WPs wurden mit zwei Plasmiden beschichtet, um Hefezellen zu transformieren. Eines davon war das 2-μ-Plasmid Yep352, das in den Zellkern gerichtet und exprimiert wurde. Das andere war das Plasmid pXPM61, das das COX1ΔC15-Allel plus 395 nt bzw. 990 nt der COX1 5'- bzw. 3'-UTRs enthält. (C) Die WPs wurden in Zellen des Stammes NAB69 eingeführt, dem mitochondriale DNA fehlt (rho0-Stamm). Transformantenkolonien, die aus den Bombardementplatten gewonnen wurden, wurden auf einem Medium repliziert, dem Uracil, der auxotrophe Marker des Kernplasmids YEp352, fehlte. (D) Zur Selektion der positiven Rho-Kolonien wurde die -URA-Platte auf einem Medium repliziert, dem Uracil fehlte. Dies war die Masterplatte, von der die positiven Kolonien entnommen und isoliert wurden. Es wurde auch auf Platten mit Rich Media (YPD) und einem Rasen eines Testerstammes repliziert. Während der Paarung wurde die synthetische rhomitochondriale DNA mit der mitochondrialen DNA des Testerstamms L4527 rekombiniert, der eine Mutation im COX1-Gen (D369N) trägt. Die Diploide, die auf Atemmedien wuchsen, enthielten die transformierte DNA. Die entsprechenden Kolonien wurden von der Master-Platte entnommen, um sie zu restaurieren und zu reinigen. Um die positiven Kolonien in der Masterplatte bei allen Replikationen zu identifizieren, wurden an den Rändern der Platten (grüne Linien) Markierungen mit einem Permanentmarker angebracht. (E) Die ausgewählten positiven Kolonien wurden auf einem Medium ohne Uracil regeneriert. Das war die neue Masterplatte. Wie in D wurden zwei weitere Testrunden durchgeführt, um die synthetischen Rhokolonien zu reinigen. Abkürzungen: WPs = Wolframpartikel; mtDNA = mitochondriale DNA; -URA/Sorb = Mangel an Uracil/ Sorbitol enthaltend; WT = Wildtyp. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.

Abbildung 3: Diagramm, das den Ablauf der Zytoduktion beschreibt. (A) Allgemeiner Überblick darüber, wie sich Zellen während der Zytoduktion paaren. Während der Zytoduktion verschmelzen die Mitochondrien der Donor- und Akzeptorstämme, so dass die mitochondriale DNA beider Stämme rekombiniert. Da die Kernfusion aufgrund der kar1-1-Mutation 30 reduziert ist, bilden sich zweikernige Zygoten. Nach einiger Inkubations-/Erholungszeit werden die binukleären Zygotenknospen und haploiden Akzeptoren ausgewählt, die die beabsichtigte mitochondriale Mutation enthalten. (B) Die Paarung des synthetischen Rho-Stammes (Donor) und des Akzeptorstamms durch Zytoduktion ermöglicht die Bildung von shmoos (rote Pfeile), einer charakteristischen Form der Paarungshefe. Das Bild wurde unter einem Lichtmikroskop mit einem 100-fachen Objektiv aufgenommen. Maßstabsleiste = 10 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.

Abbildung 4: Diagramm, das ein spezifisches Beispiel für eine Zytoduktion zur Integration der Mutation COX1ΔC15 in das mitochondriale Genom beschreibt. (A) Flüssigkulturen des synthetischen Rho-Stammes (Donor, XPM199) und des interessierenden Stammes (Akzeptor, XPM10) wurden gemischt, um sich zu paaren. Nach der Shmoo-Bildung wurde die Mischung 2-4 Stunden lang in einer Flüssigkultur zurückgewonnen. Als nächstes wurde die Zytoduktionsmischung auf einer Platte mit einem Medium ohne Adenin verteilt, um das Wachstum der Spenderzellen zu verhindern. (B) Schematische Darstellung der Rekombinationsereignisse der mitochondrialen DNA aus dem Donor (XPM199) und dem Akzeptor (XPM10) während der Zytoduktion. (C) Die Master-Platte wurde auf verschiedenen selektiven Medien repliziert, um diejenigen Haploide zu identifizieren und zu reinigen, die das beabsichtigte mitochondriale Gen in die DNA der Organelle integriert haben (XPM209)25. Abkürzungen: -ADE = fehlendes Adenin; -LEU = fehlendes Leucin. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
HINWEIS: Wir empfehlen, für jedes Konstrukt sechs Transformationen durchzuführen, da die Effizienz der mitochondrialen Transformation in der Regel gering ist. Die Zusammensetzung der verschiedenen Wachstumsmedien ist in Tabelle 2 dargestellt.
1. Vorbereitung von Wolframpartikeln
- Wiegen Sie 30 mg 0,7 μm Wolframpartikel (WPs, Microcarrier) in einem Mikroröhrchen. Fügen Sie 1,5 ml 70%iges Ethanol (EtOH) zum Sterilisieren hinzu. Die WPs vernetzen und 10 min bei Raumtemperatur ruhen lassen.
- Zentrifugieren Sie bei 13.200 x g für 15 min bei Raumtemperatur. Waschen Sie die WPs, indem Sie den Partikeln 1,5 ml steriles Wasser hinzufügen, sie vortexen und 15 Minuten lang bei Raumtemperatur bei 13.200 × g zentrifugieren. Entsorgen Sie den Überstand.
- Fügen Sie 500 μl steriles 50%iges Glycerin hinzu (die Endkonzentration beträgt 60 μg WPs/μl).
HINWEIS: WPs können mindestens 6 Monate bei -20 °C gelagert werden. Entnehmen Sie aus diesem Vorrat die benötigte Menge für sechs Transformationen (100 μL).
2. WPs DNA-Beschichtung
- 5 μg des 2 μ Plasmids und 15 μg des bakteriellen Plasmids, das die mitochondriale Sequenz enthält, werden in ein Mikroröhrchen auf Eis gegeben.
HINWEIS: Das Endvolumen darf 50 μl nicht überschreiten, um eine weitere Verdünnung der für die DNA-Beschichtung benötigten Reagenzien zu vermeiden. - 100 μl der WP-Suspension zugeben und 5 s lang (6 mg WP) vortexen.
- Fügen Sie 4 μl 1 M Spermidin hinzu. Kurz Wirbel.
- 100 μL eiskalte 2,5 M CaCl2 zugeben, kurz vortexen. 10 Minuten auf Eis inkubieren; Alle 3 Min. die Mischung kurz aufwirbeln.
HINWEIS: Die CaCl2-Lösung ist filtersterilisiert und darf nicht autoklaviert werden. - Die WP werden 30 s lang bei 13.200 × g bei 4 °C zentrifugiert und der Überstand verworfen. Waschen Sie die Partikel, indem Sie sie vorsichtig in 200 μl 100 % EtOH bei -20 °C resuspendieren.
- Die WP werden 30 s lang bei 13.200 × g bei 4 °C zentrifugiert und der Überstand verworfen. Wiederholen Sie den Waschvorgang.
- Resuspendieren Sie die WPs in 60-70 μl Raumtemperatur 100 % EtOH mit einer Pipettenspitze; Nicht wirbeln.
HINWEIS: Um die Qualität der Plasmide zu gewährleisten, sollte die DNA-Beschichtung am selben Tag wie die biolistische Transformation durchgeführt werden.
3. Biolistische Materialaufbereitung
- Vor dem Beschuss werden sechs Makroträgerhalter (Abbildung 5) in einem Autoklaven sterilisiert und gründlich getrocknet. Alternativ können Sie sie in EtOH einweichen und mit Hilfe einer Pinzette mit einer Flamme sterilisieren. Lege sie auf eine sterile Glasplatte.
- Bei der DNA-Präzipitation (10 min Inkubation auf Eis in Schritt 2.4) werden mit Hilfe einer sterilen Pinzette jeweils sechs Makrocarrier (oder fliegende Scheiben) in einen der sechs Makrocarrier-Halter eingeführt.
HINWEIS: Sterilisieren Sie die Makrocarrier nicht. - Mischen Sie die DNA-beschichteten WPs mit der Pipette. Geben Sie 10 μL der WPs auf jede Makroträgeroberfläche und verteilen Sie sie mit der Pipettenspitze über die gesamte Oberfläche. Geben Sie bei Bedarf einige zusätzliche Mikroliter 100 % EtOH auf die Makroträgeroberfläche, um eine gleichmäßige Verteilung der WPs zu erzielen. Lassen Sie die Suspension ~20 min bei Raumtemperatur trocknen.
4. Vorbereitung der Hefezellen und Bombardementplatten
- Inokulieren Sie den rho 0-Rezeptorstamm auf 2 ml YPR-Medium (Tabelle 2). Anbau für eine Nacht bei 30 °C in einem rotierenden Rad.
- 300 μl der Kultur in 30 ml frischem YPR-Medium verdünnen. Grow bei 30 °C und 200 U/min auf einem Rotationsschüttler für zwei Nächte, bis die Kultur gesättigt ist.
- Die Hefezellen bei 600 × g 5 min bei Raumtemperatur zentrifugieren. Den Überstand verwerfen und die Hefezellen in 600 μl YPD-Medium resuspendieren (Tabelle 2).
- Mit einem sterilen Glasgriff 100 μl der Hefezellsuspension auf eine feste Bombardement-Medium-Platte verteilen.
HINWEIS: Dem Bombardement-Medium darf die Auswahlmarkierung des 2-μ Plasmids fehlen, das für die Transformation verwendet wird. - Wiederholen Sie Schritt 4.4 für die anderen fünf Platten.
- Vor dem Beschuss 1-3 Stunden bei Raumtemperatur inkubieren, um sicherzustellen, dass das flüssige Medium vollständig von der Oberfläche der Platte absorbiert wird.
5. Erzeugung eines synthetischen Rho-Stammes durch biolistische Transformation
HINWEIS: Bevor Sie beginnen, lesen Sie unbedingt die Bedienungsanleitung für das biolistische Gerät. Wir werden das Protokoll der referenzierten Geräte beschreiben (Materialtabelle und Abbildung 5).
- Reinigen Sie die Kammer des biolistischen Partikelabgabesystems mit 70% Ethanol, um eine Kontamination zu vermeiden, und lassen Sie es mindestens 10 Minuten stehen. Wischen Sie die Oberfläche kurz vor dem Bombardement mit einem sauberen Papiertuch ab.
- Öffnen Sie die Ventile des Heliumtanks, um einen Wert von etwa 2.000 psi einzustellen.
- Schalten Sie das Gerät ein und schalten Sie die Vakuumquelle ein.
- Legen Sie den Makroträger mit einer Pinzette nach unten auf den Makroträgerhalter.
HINWEIS: Verwenden Sie nicht das mit dem Gerät gelieferte Stoppsieb. - Schrauben Sie den Deckel des Makroträgers auf den Makroträger. Alle Teile zusammen bilden das Microcarrier-Startsystem (Abbildung 5).
- Platzieren Sie das Microcarrier-Startsystem in der Vakuumkammer auf der fünften Ebene von unten.
- Platzieren Sie eine der Platten mit dem Rasen rho0 auf der zweiten Ebene vom Boden der Kammer aus. Stellen Sie sicher, dass die Platte nach oben zeigt und ohne Deckel ist.
- Legen Sie mit einer sterilen Pinzette eine Berstscheibe auf die Haltekappe. Schrauben Sie die Haltekappe auf das Beschleunigungsrohr; Stellen Sie sicher, dass die Haltekappe fest sitzt.
HINWEIS: Behandeln Sie die gerissenen Bandscheiben nicht mit Isopropanol, wie in der Bedienungsanleitung empfohlen, da wir beobachtet haben, dass die Umwandlungseffizienz abnimmt. - Schließen Sie die Tür der Vakuumkammer.
- Bringen Sie den VAC/VENT/ HOLD-Schalter in die VAC-Position . Wenn ein Vakuum von 25-28 inHg erreicht ist, stellen Sie den VAC/VENT/HOLD-Schalter in die Position HOLD .
HINWEIS: Beachten Sie, dass das erreichbare Vakuum je nach Meereshöhe variieren kann. Wir hatten Erfolg, 25 inHg zu erreichen. - Drücke den FIRE-Schalter , um die WPs abzuschießen. Warte, bis der Druck im Beschleunigungsrohr 1.300 psi erreicht, dann bricht die Berstscheibe und macht ein Knallgeräusch.
- Unmittelbar nach dem Bruch der Berstscheibe werden der FIRE-Schalter und das Vakuum freigegeben, indem der VAC/VENT/ HOLD-Schalter in die Position VENT gebracht wird.
- Entfernen Sie vorsichtig mit einer sterilen Pinzette alle Rückstände der Berstscheibe, die sich auf der Oberfläche der Platte befinden, und decken Sie die Platte mit ihrem Deckel ab.
- Wiederholen Sie den Vorgang für die restlichen fünf Platten und setzen Sie in jeder Runde eine neue Berstscheibe und einen neuen Makroträger ein.
- Schließen Sie am Ende das Hauptventil des Heliumtanks.
- Schließen Sie die Kammer und bauen Sie ein Vakuum auf, indem Sie den VAC/VENT/ HOLD-Schalter in die VAC-Position bringen. Befreien Sie das System von jeglichem Heliumdruck, indem Sie den FIRE-Schalter einige Male drücken und wieder loslassen. Wiederholen Sie den Vorgang bei geöffneter Tür.
- Schalten Sie die Vakuumpumpe und die Bombardement-Ausrüstung aus.
- Reinigen Sie das Zuführsystem mit 70 % EtOH. Waschen Sie die Makroträgerstützen mit einer 0,1%igen SDS-Lösung; Mit sterilem destilliertem Wasser und 100% EtOH abspülen.
6. Selektion synthetischer Rho-Kolonien
- Die Bombardementplatten 5-7 Nächte bei 30 °C inkubieren.
HINWEIS: Es ist wichtig, die Platten täglich auf Verschmutzungen zu überprüfen. Bei Bedarf kann der kontaminierte Bereich mit einem sterilen Spachtel ausgeschnitten werden, um eine weitere Kontamination zu vermeiden. - Beimpfen Sie den Testerstamm des entgegengesetzten Paarungstyps über Nacht in 2 mL YPD-Medium (siehe das spezifische Beispiel in Abbildung 2D,E).
- Beimpfen Sie 150 μl der Stammkultur des Testers auf einer YPD-Platte. Verteilen Sie den Tester mit einem sterilen Glasgriff gleichmäßig auf der Plattenoberfläche. Lass die Platte mindestens 5 min trocknen.
- Stelle Repliken der Bombardementplatten mit Samt-Replizierpads und einem Replikatorstempel her.
- Replizieren Sie auf einer Dropout-Mediumplatte, die dem transformierten 2-μ-Plasmid-Auxotrophiemarker entspricht. Das Wachstum dauert eine Inkubation über Nacht bei 30 °C. Danach bis zur weiteren Verwendung bei 4 °C lagern. Diese Platte ist die Masterplatte.
- Replizieren Sie es auf der YPD-Platte, die den Rasen des Testers aus Schritt 6.3 enthält. Zwei Nächte lang bei 30 °C inkubieren. Anschließend repliziert man diese Platte auf dem selektiven Medium, um das Vorhandensein des mitochondrialen Gens von Interesse, beispielsweise eines Atemmediums oder eines Mediums, dem Arginin fehlt, nachzuweisen, und inkubiert über Nacht bei 30 °C. Nur die Zellen, die das synthetische bakterielle Plasmid in den Mitochondrien beherbergt haben, wachsen nach der Paarung mit dem Testerstamm auf dem Selektivmedium.
- Identifizieren Sie auf der Masterplatte (Schritt 6.4.1) die entsprechenden Völker, die in Schritt 6.4.2 gewachsen sind.
HINWEIS: Da die Beschussplatte (und damit die Masterplatte) mit Transformantenkolonien überfüllt ist, kann es schwierig sein, die positiven Kolonien zu identifizieren, die auf der Gegenplatte des Testers beobachtet wurden. Aus diesem Grund ist es sehr empfehlenswert, auf jeder Seite aller Platten mit einem Permanentmarker ein paar kleine Linien zu zeichnen. Zeichnen Sie ähnliche Linien auf den Ring des replizierenden Stempels. Diese Linien sind hilfreich beim Ausrichten und Lokalisieren positiver Kolonien auf der Masterplatte (siehe Beispiel in Abbildung 2D). - Reinigen Sie die positiven Kolonien, indem Sie sie von der Master-Platte auf eine zweite selektive Dropout-Platte streichen, wie in Schritt 6.4.1. Zwei Nächte bei 30 °C inkubieren.
HINWEIS: Es ist wichtig, dass das Schlieren das Wachstum einzelner Völker ermöglicht, um einen reinen Stamm zu gewährleisten. - Wiederholen Sie den Auswahlprozess (Schritte 6.2-6.5), um das Vorhandensein des bakteriellen Plasmids in den Mitochondrien zu bestätigen.
HINWEIS: In der Regel kann dieser Vorgang zwei weitere Male wiederholt werden, um stabile synthetische Stämme auszuwählen. - Sobald der synthetische Rho-Stamm die Plasmid-DNA in den Mitochondrien stabil hält, wählen Sie 3-5 verschiedene positive Kolonien aus und inokulieren Sie sie in 2 ml YPD. Verwenden Sie diese Kultur, um einen Kryovialfond herzustellen (durch Mischen von 600 μl Kultur und 600 μl 50 % Glycerin, um sie bei -70 °C zu konservieren) und um die Plasmidsequenz durch Zytoduktion in die gewünschte mtDNA einzufügen (Schritt 6.7).
ANMERKUNG: Da kein Selektionsdruck besteht, um das transformierte Plasmid in den Mitochondrien aus dem synthetischen Rho-Stamm aufrechtzuerhalten, kann das Plasmid leicht verloren gehen. Daher empfehlen wir, die Zytoduktion so schnell wie möglich durchzuführen.
7. Integration der im synthetischen Rho-Stamm vorhandenen Konstruktion in die Zielstelle im mitochondrialen Genom durch Zytoduktion
- Beimpfen Sie zwei Röhrchen mit 3 mL YPD-Medien , eines mit den Spenderzellen (synthetische Rho-Zellen) und eines mit den Akzeptorzellen (Hefezelle, bei der die endgültige Konstruktion erwartet wird). Über Nacht bei 30 °C inkubieren.
- Mischen Sie 750 μl des Spenderstamms und 250 μl des Rezeptorstamms in einem sterilen Mikroröhrchen (Verhältnis 3:1).
- Zentrifugieren Sie die Mischung 1 Minute lang bei 13.200 × g; Entsorgen Sie den Überstand. Nehmen Sie mit einer 1-ml-Pipettenspitze, bei der das Ende abgeschnitten ist, einen Tropfen des Zellpellets und geben Sie es auf eine YPD-Platte. Bei 30 °C für 2-4 h inkubieren.
HINWEIS: Um eine Kreuzkontamination zu vermeiden, geben Sie nicht mehr als zwei Zellsuspensionen in eine einzige Platte (siehe Beispiel in Abbildung 4A). - Nehmen Sie eine kleine Menge der Zellmischung, resuspendieren Sie sie in 15 μl sterilem Wasser auf einem Objektträger und legen Sie ein Deckglas auf. Überprüfen Sie unter einem Lichtmikroskop mit einem 40x- oder 100x-Objektiv auf das Vorhandensein von Schmoosen; Diese charakteristische Form zeigt sich, wenn zwei Gegenstücktypen vorhanden sind (Abbildung 3B).
- Wenn shmoos vorhanden sind, resuspendieren Sie eine kleine Menge (~0,5 mm3) der Zellmasse in 2 mL YPD-Medium. 2 h bei 30 °C in einem rotierenden Rad inkubieren, damit sich die zweikernigen Zygoten erholen können.
- Mischen Sie die Mischung und verdünnen Sie 10 μl der Zellsuspension in 990 μl sterilem Wasser (1:100 Verdünnung). Verwenden Sie Glasperlen oder einen sterilen Glasgriff, um 100 μl der Zellverdünnung auf ein Dropout-Medium zu verteilen, in dem nur der Akzeptorstamm (und sporadische Diploide) wachsen. 2-3 Nächte bei 30 °C inkubieren.
- Replizieren Sie die resultierenden Kolonien auf den erforderlichen selektiven Medien, wie in der Einleitung erläutert (Stufe 4; siehe Abbildung 4C für ein spezifisches Beispiel).
- Nach der Identifizierung positiver Kolonien werden diese auf demselben selektiven Medium wiederhergestellt, um den haploiden Stamm zu reinigen, der die interessierende mtDNA trägt.
- Wählen Sie mindestens zwei positive Kolonien aus und züchten Sie sie über Nacht auf 2 ml YPD-Medium bei 30 °C. Erstellen Sie ein kryogenes Backup, indem Sie 600 μl 50 % Glycerin mit 600 μl der gesättigten YPD-Kultur mischen. Bei -70 °C lagern.
- Isolierung der DNA der resultierenden Stämme31,32. Amplifizieren Sie die gewünschte Region durch PCR und Sequenzierung, um das Vorhandensein der mitochondrialen Mutation zu bestätigen.
HINWEIS: Jede positive Kolonie ist ein technisches Replikat, das unabhängig bestätigt werden muss, um die korrekte Sequenz im mitochondrialen Genom zu gewährleisten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
In diesem Abschnitt werden einige repräsentative Ergebnisse aus den verschiedenen Stadien der mitochondrialen Transformation vorgestellt. Abbildung 6 zeigt ein Bombardement-Verfahren. Die synthetischen rho-Zellen trugen ein bakterielles Plasmid mit dem Reportergen ARG8m, das die kodierende Sequenz eines mitochondrialen Gens ersetzen wird (Abbildung 6A). Nach dem Bombardement wurde die Platte auf einem Medium repliziert, dem Uracil ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
In der vorliegenden Arbeit wurde beschrieben, wie Mitochondrien aus der Hefe S. cerevisiae erfolgreich transformiert werden können. Der Prozess, vom Hochgeschwindigkeits-Mikroprojektilbeschuss bis zur Reinigung des beabsichtigten Hefestammes, dauert ~8-12 Wochen, je nachdem, wie viele Reinigungsrunden des synthetischen Rho- Stammes notwendig sind. Einige der kritischen Schritte der Methode sind wie folgt. Erstens: Je größer die flankierenden Regionen, die um die Mutationsstelle im mitochondrialen Genk...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Diese Veröffentlichung wurde unterstützt von Programa de Apoyo a Proyectos de Investigación e Innovación Tecnológica (PAPIIT), UNAM [IN223623 zu XP-M]. Die UPD ist ein CONAHCYT Fellow (CVU:883299). Wir danken Dr. Ariann Mendoza-Martínez für die technische Hilfe bei den lichtmikroskopischen Bildern. Biorender-Lizenzen: DU26OMVLUU (Abbildung 2); BK26TH9GXH (Abbildung 3); GD26TH80R5 (Abbildung 4); PU26THARYD (Abbildung 7); ML26THAIFG (Abbildung 9).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 mL Pipettenspitzen | Axygen | T-1000-B | |
| 1,5 mL Mikroröhrchen | Axygen | MCT-150-C | |
| 10 μ L Pipettenspitzen | Axygen | T-10-C | |
| 15 mL Röhrchen mit konischem Boden | Axygen | SCT-25ML-25-S | |
| 200 μ L Pipettenspitzen | Axygen | T-200-Y | |
| 50 mL konischer Boden Röhrchen | Axygen | SCT-50ML-25-S | |
| AfiII | New England BioLabs | R0520S | |
| Agarose | SeaKem | 50004 | |
| Analytische Waage | OHAUS | ARA520 | |
| Autoklav | TOMY | ES-315 | |
| Bacto Agar | BD | 214010 | |
| Bacto Pepton | BD | 211677 | |
| Biolisitic Macrocarrier Halter | BIO-RAD | 1652322 | |
| Bunsenbrenner | VWR | 89038-528 | |
| Calciumchlorid | Fisher Scientific | C79-500 | |
| CSM -ADE | Formedium | DCS0049 | |
| CSM -ARG | Formedium | DCS0059 | |
| CSM -LEU | Formedium | DCS0099 | |
| CSM -URA | Formedium | ||
| Kulturglaskolben | KIMAX KIMBLE | 25615 | |
| Kulturglasröhrchen | Pyrex | 9820 | |
| Dextrose | BD | 215520 | |
| Ethanol | JT Baker | 9000 | |
| Pinzette | Millipore | 620006 | |
| Glasperlen | Sigma | Z265926 | |
| Glasgriff | Sigma | S4647 | |
| Glycerin | JT BAKER | 2136-01 | |
| Heliumtank Grad 5 (99,99 %) | - | - | |
| HSTaq Kit | PCR BIO | ||
| Mikrozentrifugue | Eppendorf | 022620100 | |
| NdeI | New England BioLabs | R0111L | |
| Orbitalschüttler | New Brunswick Scientific | NB-G25 | |
| PCR-Röhrchen | Axygen | PCR-02-C | |
| PDS-1000/He TM Biolistisches Partikelabgabesystem | BIO-RAD | 165-2257 | |
| Petrischalen (100X10) | BD | 252777 | |
| QIAprep Spin Miniprep | Qiagen | 27106 | |
| Raffinose | Formedium | RAF03 | |
| Replica Plater | Scienceware | Z363391 | |
| Berstscheiben 1350 Psi | BIO-RAD | 1652330 | |
| Sorbit | Sigma | S7547 | |
| Spermidin | Sigma S0266 | ||
| T4 DNA-Ligase | Thermo Scientific | EL0011 | |
| Gewebekultur-Rotator | Thermo Scientific | 88882015 | |
| Wolfram-Microcarrier M10 | BIO-RAD | 1652266 | |
| Vakuumpumpe mit einer Kapazität von 100 l/min | - | ||
| Samt-Pads | Bel-Art | H37848-0002 | |
| Vortex | Scientifc Industries | SI-0236 | |
| Holz-Applikator-Stick | PROMA | 1820060 | |
| Hefeextrakt | BD | 212750 | |
| Hefe Stickstoffbasis ohne Aminosäuren | BD | 291920 |
Referenzen
- Bonnefoy, N., Fox, T. D. In vivo analysis of mutated initiation codons in the mitochondrial COX2 gene of Saccharomyces cerevisiae fused to the reporter gene ARG8m reveals lack of downstream reinitiation. Mol Gen Genet. 262 (6), 1036-1046 (2000).
- Franco, L. V. R., Su, C. H., McStay, G. P., Yu, G. J., Tzagoloff, A. Cox2p of yeast cytochrome oxidase assembles as a stand-alone subunit with the Cox1p and Cox3p modules. J Biol Chem. 293 (43), 16899-16911 (2018).
- Flores-Mireles, D., et al. The cytochrome b carboxyl terminal region is necessary for mitochondrial complex III assembly. Life Sci Alliance. 6 (7), (2023).
- Rubalcava-Gracia, D., Vázquez-Acevedo, M., Funes, S., Pérez-Martínez, X., González-Halphen, D. Mitochondrial versus nuclear gene expression and membrane protein assembly: the case of subunit 2 of yeast cytochrome. Mol Biol Cell. 29 (7), 820-833 (2018).
- García-Villegas, R., et al. The Cox1 C-terminal domain is a central regulator of cytochrome c oxidase biogenesis in yeast mitochondria. J Biol Chem. 292 (26), 10912-10925 (2017).
- Rak, M., et al. Yeast cells lacking the mitochondrial gene encoding the ATP synthase subunit 6 exhibit a selective loss of complex IV and unusual mitochondrial morphology. J Biol Chem. 282 (15), 10853-10864 (2007).
- Perez-Martinez, X., Broadley, S. A., Fox, T. D. Mss51p promotes mitochondrial Cox1p synthesis and interacts with newly synthesized Cox1p. EMBO J. 22 (21), 5951-5961 (2003).
- Sanchirico, M. E., Fox, T. D., Mason, T. L. Accumulation of mitochondrially synthesized Saccharomyces cerevisiae Cox2p and Cox3p depends on targeting information in untranslated portions of their mRNAs. EMBO J. 17 (19), 5796-5804 (1998).
- Saracco, S. A., Fox, T. D. Cox18p is required for export of the mitochondrially encoded Saccharomyces cerevisiae Cox2p C-tail and interacts with Pnt1p and Mss2p in the inner membrane. Mol Biol Cell. 13 (4), 1122-1131 (2002).
- McStay, G. P., Su, C. H., Thomas, S. M., Xu, J. T., Tzagoloff, A. Characterization of assembly intermediates containing subunit 1 of yeast cytochrome oxidase. J Biol Chem. 288 (37), 26546-26556 (2013).
- Golik, P., Bonnefoy, N., Szczepanek, T., Saint-Georges, Y., Lazowska, J. The Rieske FeS protein encoded and synthesized within mitochondria complements a deficiency in the nuclear gene. Proc Natl Acad Sci U S A. 100 (15), 8844-8849 (2003).
- Franco, L. V. R., et al. Allotopic expression of COX6 elucidates Atco-driven co-assembly of cytochrome oxidase and ATP synthase. Life Sci Alliance. 6 (11), e202301965(2023).
- Mireau, H., Arnal, N., Fox, T. D. Expression of Barstar as a selectable marker in yeast mitochondria. Mol Genet Genomics. 270 (1), 1-8 (2003).
- Cohen, J. S., Fox, T. D. Expression of green fluorescent protein from a recoded gene inserted into Saccharomyces cerevisiae mitochondrial DNA. Mitochondrion. 1 (2), 181-189 (2001).
- Suhm, T., et al. A novel system to monitor mitochondrial translation in yeast. Microb Cell. 5 (3), 158-164 (2018).
- Rzepka, M., Suhm, T., Ott, M. Incorporation of reporter genes into mitochondrial DNA in budding yeast. STAR Protoc. 3 (2), 101359(2022).
- Steele, D. F., Butler, C. A., Fox, T. D. Expression of a recoded nuclear gene inserted into yeast mitochondrial DNA is limited by mRNA-specific translational activation. Proc Natl Acad Sci U S A. 93 (11), 5253-5257 (1996).
- Flores-Mireles, D., Camacho-Villasana, Y., Pérez-Martínez, X. The ARG8m reporter for the study of yeast mitochondrial translation. Methods Mol Biol. 2661, 281-301 (2023).
- Perez-Martinez, X., Butler, C. A., Shingu-Vazquez, M., Fox, T. D. Dual functions of Mss51 couple synthesis of Cox1 to assembly of cytochrome c oxidase in Saccharomyces cerevisiae mitochondria. Mol Biol Cell. 20 (20), 4371-4380 (2009).
- Bonnefoy, N., Remacle, C., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae and Chlamydomonas reinhardtii mitochondria. Methods Cell Biol. 80, 525-548 (2007).
- Veloso Ribeiro Franco, L., Barros, M. H. Biolistic transformation of the yeast Saccharomyces cerevisiae mitochondrial DNA. IUBMB Life. 75 (12), 972-982 (2023).
- Bonnefoy, N., Fox, T. D. Directed alteration of Saccharomyces cerevisiae mitochondrial DNA by biolistic transformation and homologous recombination. Methods Mol Biol. 372, 153-166 (2007).
- Butow, R. A., Henke, R. M., Moran, J. V., Belcher, S. M., Perlman, P. S. Transformation of Saccharomyces cerevisiae mitochondria using the biolistic gun. Methods Enzymol. 264, 265-278 (1996).
- Bonnefoy, N., Fox, T. D. Genetic transformation of Saccharomyces cerevisiae mitochondria. Methods Cell Biol. 65, 381-396 (2001).
- Shingú-Vázquez, M., et al. The carboxyl-terminal end of Cox1 is required for feedback assembly regulation of Cox1 synthesis in Saccharomyces cerevisiae mitochondria. J Biol Chem. 285 (45), 34382-34389 (2010).
- Bonnefoy, N., Bsat, N., Fox, T. D. Mitochondrial translation of Saccharomyces cerevisiae COX2 mRNA is controlled by the nucleotide sequence specifying the pre-Cox2p leader peptide. Mol Cell Biol. 21 (7), 2359-2372 (2001).
- Meunier, B., Lemarre, P., Colson, A. M. Genetic screening in Saccharomyces cerevisiae for large numbers of mitochondrial point mutations which affect structure and function of catalytic subunits of cytochrome-c oxidase. Eur J Biochem. 213 (1), 129-135 (1993).
- Dorweiler, J. E., Manogaran, A. L. Cytoduction and plasmiduction in yeast. Bio Protoc. 11 (17), 4146(2021).
- Zakharov, I. A., Yarovoy, B. P. Cytoduction as a new tool in studying the cytoplasmic heredity in yeast. Mol Cell Biochem. 14 (1-3), 15-18 (1977).
- Conde, J., Fink, G. R. A mutant of Saccharomyces cerevisiae defective for nuclear fusion. Proc Natl Acad Sci U S A. 73 (10), 3651-3655 (1976).
- Burke, D., Dawson, D., Stearns, T. Cold Spring Harbor Laboratory. Methods in yeast genetics : a Cold Spring Harbor Laboratory manual. 2000 ed. , Cold Spring Harbor Laboratory Press. (2000).
- Dunham, M. J., Gartenberg, M. R., Brown, G. W. : a. Methods in yeast genetics and genomics : a Cold Spring Harbor Laboratory course manual. 2015 edition. , Cold Spring Harbor Laboratory Press. (2015).
- Ding, M. G., et al. Chapter 27 An improved method for introducing point mutations into the mitochondrial cytochrome B gene to facilitate studying the role of cytochrome B in the formation of reactive oxygen species. Methods Enzymol. 456, 491-506 (2009).
- Klein, C. J. L., Olsson, L., Nielsen, J. Glucose control in Saccharomyces cerevisiae: the role of Mig1 in metabolic functions. Microbiology (Reading). 144, Pt 1 13-24 (1998).
- Rolland, F., Winderickx, J., Thevelein, J. M. Glucose-sensing and -signalling mechanisms in yeast. FEMS Yeast Res. 2 (2), 183-201 (2002).
- Gruschke, S., et al. The Cbp3-Cbp6 complex coordinates cytochrome b synthesis with bc(1) complex assembly in yeast mitochondria. J Cell Biol. 199 (1), 137-150 (2012).
- Seshadri, S. R., Banarjee, C., Barros, M. H., Fontanesi, F. The translational activator Sov1 coordinates mitochondrial gene expression with mitoribosome biogenesis. Nucleic Acids Res. 48 (12), 6759-6774 (2020).
- Rak, M., Tzagoloff, A. F1-dependent translation of mitochondrially encoded Atp6p and Atp8p subunits of yeast ATP synthase. Proc Natl Acad Sci U S A. 106 (44), 18509-18514 (2009).
- He, S., Fox, T. D. Mutations affecting a yeast mitochondrial inner membrane protein, pnt1p, block export of a mitochondrially synthesized fusion protein from the matrix. Mol Cell Biol. 19 (10), 6598-6607 (1999).
- Rak, M., et al. Regulation of mitochondrial translation of the ATP8/ATP6 mRNA by Smt1p. Mol Biol Cell. 27 (6), 919-929 (2016).
- Barrera-Paez, J. D., Moraes, C. T. Mitochondrial genome engineering coming-of-age. Trends Genet. 38 (8), 869-880 (2022).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
