Hier stellen wir ein Protokoll zur Transplantation von Zellen mit hoher räumlicher und zeitlicher Auflösung in Zebrafischembryonen und -larven in jedem Stadium zwischen mindestens 1 und 7 Tagen nach der Befruchtung vor.
Methodenartikel
Hochauflösende Zelltransplantation in embryonalen und larvalen Zebrafischen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Entwicklung und Regeneration erfolgen durch einen Prozess genetisch kodierter raumzeitlich dynamischer zellulärer Interaktionen. Der Einsatz von Zelltransplantationen zwischen Tieren, um das Zellschicksal zu verfolgen und Diskrepanzen in den genetischen, räumlichen oder zeitlichen Eigenschaften von Spender- und Wirtszellen zu induzieren, ist ein wirksames Mittel, um die Art dieser Wechselwirkungen zu untersuchen. Organismen wie Küken und Amphibien haben entscheidende Beiträge zu unserem Verständnis von Entwicklung bzw. Regeneration geleistet, vor allem aufgrund ihrer Eignung für Transplantationen. Die Leistungsfähigkeit dieser Modelle wurde jedoch durch die geringe genetische Rückverfolgbarkeit begrenzt. Ebenso sind die wichtigsten genetischen Modellorganismen weniger anfällig für Transplantationen.
Der Zebrafisch ist ein wichtiges genetisches Modell für Entwicklung und Regeneration, und während Zelltransplantationen bei Zebrafischen üblich sind, beschränken sie sich im Allgemeinen auf den Transfer undifferenzierter Zellen in den frühen Entwicklungsstadien der Blastula und Gastrula. In diesem Artikel stellen wir eine einfache und robuste Methode vor, die das Zeitfenster für eine Zebrafischtransplantation auf jedes Embryonal- oder Larvenstadium zwischen mindestens 1 und 7 Tagen nach der Befruchtung erweitert. Die Präzision dieses Ansatzes ermöglicht die Transplantation von nur einer Zelle mit nahezu perfekter räumlicher und zeitlicher Auflösung sowohl bei Spender- als auch bei Wirtstieren. Während wir hier die Transplantation von embryonalen und larvalen Neuronen zur Untersuchung der Nervenentwicklung bzw. -regeneration hervorheben, ist dieser Ansatz auf ein breites Spektrum von Vorläufer- und differenzierten Zelltypen und Forschungsfragen anwendbar.
Einleitung
Die Zelltransplantation hat eine lange und geschichtsträchtige Geschichte als grundlegende Technik in der Entwicklungsbiologie. Um die Wende zum 20. Jahrhundert verwandelten Ansätze, die physikalische Manipulationen zur Störung des Entwicklungsprozesses, einschließlich der Transplantation, nutzten, um die Embryologie von einer beobachtenden Wissenschaft in eine experimentelle Wissenschaft 1,2. In einem bahnbrechenden Experiment transplantierten Hans Spemann und Hilde Mangold ektopisch die dorsale blastopore Lippe eines Salamanderembryos auf die gegenüberliegende Seite eines Wirtsembryos, wodurch das nahe gelegene Gewebe dazu gebracht wurde, eine sekundäre Körperachse3 zu bilden. Dieses Experiment zeigte, dass Zellen andere Zellen dazu bringen können, bestimmte Schicksale anzunehmen, und in der Folge entwickelte sich die Transplantation als leistungsfähige Methode, um kritische Fragen in der Entwicklungsbiologie in Bezug auf Kompetenz und Zellschicksalsbestimmung, Zellabstammung, induktive Fähigkeit, Plastizität und Stammzellpotenz zu hinterfragen 1,4,5.
Neuere wissenschaftliche Fortschritte haben die Leistungsfähigkeit des Transplantationsansatzes erweitert. Im Jahr 1969 ermöglichte Nicole Le Douarins Entdeckung, dass die nukleoläre Färbung Ursprungsarten in Wachtel-Küken-Chimären unterscheiden kann, die Verfolgung transplantierter Zellen und ihrer Nachkommen6. Dieses Konzept wurde später durch das Aufkommen transgener Fluoreszenzmarker und fortschrittlicher bildgebender Verfahren verstärkt5 und wurde genutzt, um das Zellschicksal zu verfolgen 6,7, Stammzellen und ihre Potenz zu identifizieren 8,9 und Zellbewegungen während der Gehirnentwicklungzu verfolgen 10. Darüber hinaus erleichterte das Aufkommen der Molekulargenetik die Transplantation zwischen Wirten und Spendern unterschiedlicher Genotypen und unterstützte die präzise Aufschlüsselung autonomer und nicht-autonomer Funktionen von Entwicklungsfaktoren11.
Die Transplantation hat auch einen wichtigen Beitrag zur Erforschung der Regeneration geleistet, insbesondere bei Organismen mit starken regenerativen Fähigkeiten wie Planarien und Axolotln, indem sie die zellulären Identitäten und Wechselwirkungen aufklärte, die das Wachstum und die Musterbildung von regenerierendem Gewebe regulieren. Transplantationsstudien haben Prinzipien der Potenz12, der räumlichen Musterbildung13,14, der Beiträge spezifischer Gewebe15,16 und der Rolle des zellulären Gedächtnisses12,17 bei der Regeneration aufgedeckt.
Zebrafische sind aufgrund ihrer konservierten genetischen Programme, ihrer hohen genetischen Rückverfolgbarkeit, ihrer externen Befruchtung, ihrer großen Gelegegröße und ihrer optischen Klarheit ein führendes Wirbeltiermodell für die Erforschung von Entwicklung und Regeneration, einschließlich des Nervensystems. Zebrafische sind auch sehr gut für eine Transplantation in frühen Entwicklungsstadien geeignet. Der bekannteste Ansatz ist die Transplantation von Zellen von einem markierten Spenderembryo auf einen Wirtsembryo im Blastula- oder Gastrula-Stadium, um Mosaiktiere zu erzeugen. Zellen, die während des Blastula-Stadiums transplantiert werden, zerstreuen und zerstreuen sich, wenn die Epibolie beginnt, wodurch ein Mosaik aus markierten Zellen und Geweben über den Embryo entsteht21. Gastroula-Transplantationen ermöglichen ein gewisses Targeting von transplantierten Zellen gemäß einer groben Schicksalskarte, da die Schildformen und die A-P- und D-V-Achsen bestimmt werden können21. Die daraus resultierenden Mosaike waren wertvoll bei der Bestimmung, ob Gene zellautonom handeln, bei der Untersuchung des Zellengagements und bei der Kartierung von Gewebebewegungen und Zellmigration während der gesamten Entwicklung 5,11. Mosaik-Zebrafische können auf verschiedene Weise erzeugt werden, einschließlich Elektroporation22, Rekombination23 und F0-Transgenese24 und Mutagenese25, aber die Transplantation bietet die größte Manipulierbarkeit und Präzision in Bezug auf Raum, Zeit, Anzahl und Art der Zellen. Der derzeitige Stand der Zebrafischtransplantation ist weitgehend auf Vorläuferzellen in frühen Stadien beschränkt, mit wenigen Ausnahmen wie der Transplantation von spinalen Motoneuronen 26,27, retinalen Ganglienzellen28,29 und Neuralleistenzellen in den ersten 10-30 Stunden nach der Befruchtung (hpf)30 und von hämatopoetischen und Tumorzellen bei adulten Zebrafischen 5,31. Die Ausweitung der Transplantationsmethoden auf ein breites Spektrum von Altersgruppen, Differenzierungsstadien und Zelltypen würde die Leistungsfähigkeit dieses Ansatzes, Einblicke in Entwicklungs- und Regenerationsprozesse zu gewinnen, erheblich verbessern.
Hier demonstrieren wir eine flexible und robuste Technik für die hochauflösende Zelltransplantation, die bei Zebrafischembryonen und -larven bis zu mindestens 7 Tage nach der Befruchtung wirksam ist. Transgene Wirts- und Spenderfische, die fluoreszierende Proteine in Zielgeweben exprimieren, können verwendet werden, um einzelne Zellen zu extrahieren und sie mit nahezu perfekter räumlicher und zeitlicher Auflösung zu transplantieren. Die optische Klarheit von Zebrafischembryonen und -larven ermöglicht es, die transplantierten Zellen live abzubilden, während sich das Wirtstier entwickelt oder regeneriert. Dieser Ansatz wurde bereits verwendet, um zu untersuchen, wie die raumzeitliche Signaldynamik die neuronale Identität und die Axonführung im Embryobeeinflusst 32, und um die Logik zu untersuchen, nach der intrinsische und extrinsische Faktoren die Axonführung während der Regeneration bei Fischlarven fördern33. Während wir uns hier auf die Transplantation differenzierter Neuronen konzentrieren, ist unsere Methode sowohl auf undifferenzierte als auch auf differenzierte Zelltypen über viele Stadien und Gewebe hinweg anwendbar, um Fragen der Entwicklung und Regeneration zu beantworten.
Protokoll
Alle Aspekte dieses Verfahrens, die sich auf die Arbeit mit lebenden Zebrafischen beziehen, wurden vom Institutional Animal Care and Use Committee (IACUC) der University of Minnesota genehmigt und werden in Übereinstimmung mit den IACUC-Richtlinien durchgeführt.
1. Einmalige Ersteinrichtung des Transplantationsgeräts (Abbildung 1)
- Montieren Sie das Transplantationsmikroskop gemäß den Anweisungen des Herstellers.
HINWEIS: Bei diesem Protokoll wird ein aufrechtes Fluoreszenzmikroskop mit einem 40-fachen Wassertauchobjektiv verwendet. - Montieren Sie die groben und feinen Mikromanipulatoren und montieren Sie sie auf der rechten Seite des Mikroskops nach Herstellerangaben.
HINWEIS: Da es wichtig ist, dass sich der Tisch nicht in der Z-Dimension relativ zur Nadel bewegt, verwenden wir ein Mikroskop mit festem Tisch, bei dem die Mikromanipulatoren an der Mikroskopbasis montiert sind. Wenn kein festes Tischmikroskop zur Verfügung steht, kann der Mikromanipulator auf den Tisch montiert werden. - Befestigen Sie den Mikroelektrodenhalter am Elektrodengriff und montieren Sie ihn am Mikromanipulator.
- Verbinden Sie eine Seite des Dreiwege-Absperrhahns mit der Mikrospritzenpumpe. Verbinden Sie die andere Seite des Absperrhahns mit dem Chromatographie-Adapter mit dem Polyethylenschlauch.
- Verbinden Sie die gegenüberliegende Seite des Polyethylenschlauchs mit dem Chromatographie-Adapter mit dem Mikroelektrodenhalter.
- Füllen Sie die 10-mL-Reservoirspritze mit leichtem Mineralöl und montieren Sie sie auf der Oberseite des Absperrhahns.
- Füllen Sie die Pumpe und den Schlauch (die Hydraulikleitung) mit Mineralöl aus dem Behälter und achten Sie darauf, alle Luftblasen zu entfernen.
HINWEIS: Sobald das Gerät eingerichtet ist, muss die Hydraulikleitung nur gelegentlich gewartet werden. Die Behälterspritze kann bei Bedarf entnommen und mit Mineralöl nachgefüllt werden.
2. Bereiten Sie Embryo-Pusher vor.
- Schneiden Sie ein 2 cm langes Stück Angelschnur ab und stecken Sie es teilweise in das schmale Ende einer P1000-Pipettenspitze, so dass ~1,5 cm freiliegen. Befestigen Sie die Angelschnur mit einem kleinen Tropfen Sekundenkleber und lassen Sie sie trocknen.
3. Bereiten Sie Lösungen vor.
- Zur Herstellung von Agarose mit niedrigem Schmelzpunkt von 1 %, gelöst in Embryomedien (LMA), wird Agarose in siedendem Embryomedium34 gelöst. 1-2 mL Aliquots in Reagenzgläsern mit rundem Boden herstellen und bei 4 °C lagern.
- Bereiten Sie die Ringer-Lösung mit Penicillin-Streptomycin und Tricain (RPT) vor, indem Sie die folgenden Zutaten in Endkonzentrationen von 116 mM NaCl, 2,9 mM KCl, 1,8 mM CaCl2, 5 mM HEPES pH 7,2, 50 Einheiten/ml Penicillin und 50μg/ml Streptomycin kombinieren, rühren, bis sie aufgelöst sind, und durch einen Vakuumfilter passieren. Bei Raumtemperatur lagern. Geben Sie Tricain unmittelbar vor Gebrauch in einer Konzentration von 0,02% zu.
4. Bereiten Sie Spender- und Wirtstiere auf die Transplantation vor.
- Wirts- und Spendertiere mit den entsprechenden Genotypen und mit fluoreszenzmarkierten Zellen von Interesse auf das gewünschte Alter aufziehen.
HINWEIS: Für diese Transplantationen verwendeten wir Tg(isl1:EGFPCAAX)fh474 Spendertiere32 und Tg(isl1:mRFP)fh1 Wirtstiere35 und transplantierten Neuronen von den motorischen Vaguskernen des Spenders auf den Wirt bei 3dpf. - Bereiten Sie Transplantatpräparate vor, indem Sie einen rechteckigen Umriss aus klarem Nagellack auf jeden Objektträger auftragen (Abbildung 2A). Der Nagellack bildet eine hydrophobe Barriere, die das in Schritt 4.8 hinzugefügte RPT hält. Vor Gebrauch vollständig trocknen lassen.
HINWEIS: Objektträger können im Voraus vorbereitet und unbegrenzt gespeichert werden. - Schmelzen Sie ein LMA-Aliquot, indem Sie ein Röhrchen LMA in ein 50-ml-Becherglas mit 40 ml Wasser geben und 1 Minute lang bei 50 % Leistung in der Mikrowelle erhitzen oder bis es geschmolzen ist. Halten Sie LMA bei 40 °C in einem Trockenbadofen.
- Dechorionieren Sie Wirts- und Spendertiere mit einer Pinzette (falls zutreffend) und betäuben Sie sie, indem Sie sie in kleine Petrischalen legen, die mit raumwarmem RPT gefüllt sind. Warten Sie 5 Minuten, bis die Tiere vollständig betäubt sind, bevor Sie fortfahren.
- Montieren Sie einzelne Spender- und Wirtstiere: Übertragen Sie die Tiere mit der Pasteur-Pipette und der Pipettenpumpe von RPT auf LMA und übertragen Sie die Tiere dann in kleinen Tropfen LMA auf Objektträger innerhalb der Nagellackkontur. Minimieren Sie die Menge an RPT, die in das LMA übertragen wird, damit das LMA nicht verwässert wird. Bevor sich die LMA verfestigt, verwenden Sie einen Embryo-Pusher, um die Tiere auszurichten, und stellen Sie sicher, dass jedes Tier mit der vorgesehenen Nadeleinstichstelle nach rechts montiert ist und alle Tiere vertikal ausgerichtet sind (Abbildung 2B). Lassen Sie die Agarose vollständig aushärten (~5 min), bevor Sie fortfahren.
HINWEIS: Da von jedem Spendertier viele Zellen entnommen werden können, ist es effizienter, 2-4 Wirtstiere mit einem Spender auf jedem Objektträger zu montieren. - Schneiden Sie mit einem Skalpell einen geraden senkrechten Schnitt durch alle Agarosetropfen direkt rechts von den montierten Tieren (Abbildung 2C). Entfernen Sie lose Agarose mit Labortüchern vom Objektträger.
- Schneiden Sie mit einem Skalpell Keile aus der Agarose, um die Einstichstelle der Nadel freizulegen (Abbildung 2C). Entfernen Sie lose Agarose mit Labortüchern vom Objektträger.
- Tragen Sie RPT auf den Objektträger auf, bis die Agarosetropfen vollständig untergetaucht sind (Abbildung 2D).
- Montieren Sie den vorbereiteten Objektträger auf das Transplantationsmikroskop. Bringen Sie das Spendertier unter dem 40-fach-Ziel in den Fokus. Senken Sie dazu das Objektiv ab, bis es die Oberfläche des Mediums durchbricht, und heben Sie das Objektiv dann auf die gewünschte Fokusebene an.
HINWEIS: Der Flüssigkeitskontakt mit dem Objektiv muss bis zum Abschluss der Transplantation aufrechterhalten werden (Abbildung 3C). - Bringen Sie die fluoreszenzmarkierte(n) Spenderzelle(n) von Interesse in den Fokus; Verschieben Sie dann den Tisch nach links, um die Transplantatnadel zu lokalisieren.
HINWEIS: Stellen Sie das Mikroskop zu diesem Zeitpunkt nicht auf der Y- oder Z-Achse ein, um sicherzustellen, dass Sie das Spendertier in Abschnitt 5 leicht wiederfinden können.
5. Bereiten Sie die Transplantationsnadel vor.
- Führen Sie eine Mikropipette in den Mikropipettenabzieher ein und ziehen Sie eine Mikroinjektionsnadel.
HINWEIS: Die Form der Nadel sollte der Form ähneln, die für die Injektion von Zebrafischembryonen im 1-Zell-Stadium oder das Patch-Klemmen verwendet wird. Wir verwenden einen Mikropipettenabzieher mit folgendem Programm: DRUCK = 500, HITZE = Rampe + 80, ZUG = 90, GESCHWINDIGKEIT = 70, ZEIT = 250 (siehe Materialtabelle), obwohl die korrekten Einstellungen für jeden Abzieher wahrscheinlich empirisch bestimmt werden müssen. - Richten Sie die Nadelspitze mit den Unterteilungen des Tischmikrometers unter einem Präparierfernrohr aus. Verwenden Sie das Mikrometer als Messhilfe und verwenden Sie eine geschärfte Pinzette, um die Nadel auf eine Bohrungsgröße zu brechen, die etwas größer ist als der Durchmesser der interessierenden Zellen (Abbildung 3A). Achten Sie darauf, dass der Bruch so sauber wie möglich ist, da gezackte Kanten zum Verstopfen der Nadel beitragen können. HINWEIS: Bei Vagus-Motoneuronen (5-7 μm Durchmesser) sollten die Nadeln auf einen Innendurchmesser von 10 μm gebrochen werden, was einem Außendurchmesser von 20 μm entspricht. Bei Bedarf können Größe, Form und/oder Winkel der Nadelspitze mit einem Microforge oder Microgrinder36 verfeinert werden.
- Füllen Sie die Nadel mit einer 50-ml-Spritze, die mit leichtem Mineralöl gefüllt und mit einem Pipettenfüller ausgestattet ist, vollständig mit Mineralöl (Abbildung 3B). Stellen Sie sicher, dass keine Luftblasen vorhanden sind. Legen Sie die gefüllte Nadel beiseite, bis sie zur Montage bereit ist.
HINWEIS: Um sicherzustellen, dass keine Luftblasen entstehen, führen Sie den Pipetteneinfüller ganz in die Nadel ein und lassen Sie das Öl ab, während Sie den Einfüller langsam aus der Nadel ziehen. - Drehen Sie am Transplantationsgerät den Dreiwege-Absperrhahn so, dass sein langer Arm zur Mikrospritzenpumpe zeigt, und drücken Sie den Kolben der Reservoirspritze, um alle Luftblasen aus der Hydraulikleitung zu spülen. Halten Sie leichten Druck auf den Kolben aufrecht (um einen Rückfluss von Luft in die Leitung zu verhindern) und drehen Sie den Dreiwegehahn so, dass sein langer Arm zur Behälterspritze zeigt.
- Führen Sie die Nadel in den Halter ein und achten Sie darauf, dass keine Luftblasen entstehen. Stellen Sie den Winkel der Nadel so ein, dass sie in einem Winkel von 10-15° zur Horizontalen direkt nach links zeigt (Abbildung 3C).
- Verwenden Sie die groben und feinen Mikromanipulatoren, um die Spitze der Nadel unter das Mikroskopobjektiv zu manövrieren und in den Fokus zu bringen (Abbildung 3D).
HINWEIS: Die grobe Positionierung der Nadel in der X- und Y-Ebene kann durch direkte Beobachtung des Bereichs unter dem Objektiv erfolgen, während Sie die Nadel manövrieren, da die Nadel den transmittierten Lichtstrahl reflektiert, wenn sie unter dem Objektiv positioniert ist. Die Mikroskopokulare können dann zur Feinpositionierung verwendet werden. Passen Sie während dieses Schritts nicht die Position oder den Fokus des Mikroskoptisches an. Mit den Mikromanipulatoren bringen Sie die Nadelspitze in die vorhandene Fokusposition. - Wenn Flüssigkeit in die Nadelspitze hinein oder aus ihr herausfließt, stellen Sie den Druck mit der Spritzenpumpe ein, bis ein stabiler Meniskus zwischen dem Mineralöl und der Ringer-Lösung festgestellt wird (Abbildung 3D).
HINWEIS: Wenn nach der Stabilisierung eine Ölblase an der Nadelspitze verbleibt, kann sie mit der X-Ebeneneinstellung am groben Mikromanipulator entfernt werden, um die Nadel nach rechts zu bewegen, bis ihre Spitze aus dem RPT gezogen wurde, und dann wieder nach links, bis sie wieder unter dem Objektiv positioniert wird.
6. Transplantation
HINWEIS: Alle Nadelbewegungen sollten mit dem feinen Mikromanipulator für diesen Abschnitt ausgeführt werden.
- Bewegen Sie den Tisch nach rechts, bis das Spendertier wieder ins Blickfeld gebracht wird, und achten Sie darauf, ein versehentliches Eindringen mit der Nadel zu vermeiden.
- Zentrieren und fokussieren Sie sich erneut auf die zu transplantierenden Zellen und richten Sie die Nadel auf die Zellen direkt außerhalb des Tieres aus (Abbildung 4A).
HINWEIS: Möglicherweise müssen Sie häufig zwischen Hellfeld und Fluoreszenz wechseln, um eine korrekte Ausrichtung zu gewährleisten. Die Verwendung eines Grauschutzfilters kann dabei helfen, beides gleichzeitig zu visualisieren. - Führen Sie die Nadel in das Spendertier ein.
HINWEIS: Wiederholte Ein- und Ausbewegungen mit der Nadel können das Eindringen in die Haut erleichtern. - Den Ölmeniskus in der Nadelspitze sofort mit der Mikrospritzenpumpe wieder stabilisieren, wie in Schritt 5.7 beschrieben.
- Positionieren Sie die Nadelspitze an den interessierenden Zellen und saugen Sie sanft mit der Mikrospritzenpumpe (Abbildung 4B).
HINWEIS: Sanfte Ein- und Ausbewegungen während des Saugens können helfen, Zellen zu lösen. - Wenn eine ausreichende Anzahl von Zellen entnommen wurde, entfernen Sie die Nadel vom Spender und stabilisieren Sie sofort den Ölmeniskus in der Nadelspitze mit der Mikrospritzenpumpe.
- Achten Sie darauf, dass Sie nicht mit der Nadel mit Tieren oder Agarose in Berührung kommen, und positionieren Sie den Tisch neu, um das erste Wirtstier ins Blickfeld zu bringen.
- Zentrieren und fokussieren Sie sich auf den Bereich, in dem die Zellen platziert werden sollen, und richten Sie die Nadel auf diesen Bereich direkt außerhalb des Tieres aus (Abbildung 4C).
- Führen Sie die Nadel in das Wirtstier ein und stabilisieren Sie den Ölmeniskus in der Nadelspitze sofort wieder mit der Mikrospritzenpumpe.
- Positionieren Sie die Nadelspitze an der Abscheidungsstelle und üben Sie mit der Mikrospritzenpumpe leichten Druck aus, bis die richtige Anzahl von Spenderzellen aus der Nadel freigesetzt wird (Abbildung 4D).
HINWEIS: Wenn Spender- und Wirtszellen mit unterschiedlichen Fluorophoren markiert sind, kann ein Multiband-Filter, der eine gleichzeitige Visualisierung ermöglicht, in dieser Phase sehr hilfreich sein. - Entfernen Sie die Nadel von der Hostie und stabilisieren Sie den Ölmeniskus in der Nadelspitze sofort wieder mit der Mikrospritzenpumpe.
- Wiederholen Sie die Schritte 6.7 bis 6.11 für alle verbleibenden Hosts.
7. Wiederherstellung des Wirtstieres
- Heben Sie das 40-fach-Objektiv an und manövrieren Sie die Nadel mit dem groben Mikromanipulator zurück in die Ladeposition.
HINWEIS: Die Nadel kann für mehrere Objektträger wiederverwendet werden. - Nehmen Sie den Objektträger aus dem Transplantationsmikroskop und legen Sie ihn unter ein Präpariermikroskop.
- Steigen Sie von den Wirtstieren ab, indem Sie sie vorsichtig mit einer Pinzette aus dem LMA-Tropfen nehmen. Übertragen Sie die Wirtstiere mit einer Pasteurpipette aus Glas in eine Schüssel mit frischer Ringer-Lösung mit Penicillin/Streptomycin. Stellen Sie sicher, dass sich die Tiere von der Narkose erholen und halten Sie sie in einem Embryo-Inkubator, bis sie für die Aufnahme bereit sind. Euthanasieren Sie die Spendertiere gemäß den genehmigten Protokollen.
HINWEIS: Unsere Methode zur Euthanasie besteht darin, die Tiere mindestens 1 Stunde lang in ein Eisbad zu tauchen, gefolgt von einem Eintauchen in 500 mg/l Natriumhypochlorit.
Ergebnisse
Die Ergebnisse von Transplantationsexperimenten werden direkt beobachtet, indem fluoreszenzmarkierte Spenderzellen in Wirtstieren zu geeigneten Zeitpunkten nach der Transplantation mit einem Fluoreszenzmikroskop sichtbar gemacht werden. Hier transplantierten wir einzelne anteriore Vagusneuronen bei 3 dpf. Die Wirtstiere wurden dann für 12 oder 48 Stunden inkubiert, anästhesiert, in LMA auf ein Glasdeckglas montiert und mit einem konfokalen Mikroskop abgebildet (Abbildung 5). 12 h nach der Transplantation (hpt) beobachten wir ein erfolgreich transplantiertes Spenderneuron (Abbildung 5A). Wir können die korrekte Positionierung der Zelle bestätigen, da sie sich zwischen den Vagusneuronen des Wirts im vorderen Bereich des motorischen Kerns des Wirtsvaguses befindet. Die Zelle erscheint auch intakt und gesund, was durch die Ausdehnung mehrerer kurzer Neuritenvorsprünge angezeigt wird (Abbildung 5A). 2 Tage nach der Transplantation (dpt) können wir erneut bestätigen, dass ein einzelnes Neuron erfolgreich in die richtige Position des Wirtskerns transplantiert wurde (Abbildung 5B). An dieser Stelle stellen wir fest, dass das Neuron ein neues Axon bis zum 4. Pharynxbogen verlängert hat (Abbildung 5B). Die direkte Beobachtung zeigt auch, wann der Eingriff fehlgeschlagen ist. In diesem Beispiel beobachten wir einen 2-dpt-Wirt, in dem kein Donorneuron vorhanden ist; vielmehr ist ein kleiner grüner Fleck zu sehen, wahrscheinlich ein Fragment eines Spenderneurons, das nach der Transplantation abgestorben ist (Abbildung 5C). Obwohl die Erfolgsraten der Transplantation je nach Benutzererfahrung und Anzahl und Art der transplantierten Zellen variieren, erleben wir eine Erfolgsrate (definiert als das Vorhandensein eines überlebenden Neurons, das ein Axon im Wirt bei 2-3 dpf ausgedehnt hat) von 66% (n = 453 Transplantationen) für Vagus-Motoneuron-Transplantationen, die bei 3-4 dpf33 durchgeführt wurden.
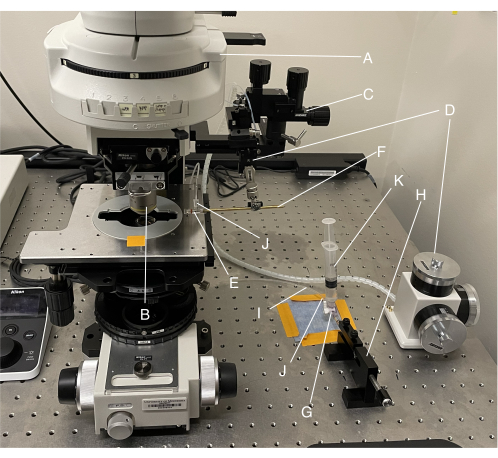
Abbildung 1: Überblick über die Transplantationsapparatur. (A) aufrechtes Fluoreszenzmikroskop; (B) 40-faches Wassertauchobjektiv; (C) grober Mikromanipulator; (D) feiner Mikromanipulator; (E) Mikroelektrodenhalter; (F) Elektrodengriff; (G) Dreiwege-Absperrhahn; H) Pumpe für Mikrospritzen; I) Schläuche aus Polyethylen; (J) Chromatographie-Adapter; (K) 10 mL Reservoirspritze. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
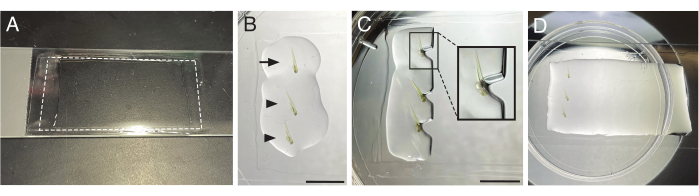
Abbildung 2: Montage von Tieren für die Transplantation. (A) Ein 3 Zoll x 1 Zoll großer Objektträger aus Milchglas mit klarem Nagellack, der in einem rechteckigen Umriss (gestrichelte Linie) aufgetragen wurde. (B) Spender- (Pfeil) und Wirtstiere (Pfeilspitze), die in Agarosetropfen montiert sind, vertikal ausgerichtet mit der Transplantationszielstelle (Hinterhirn) nach rechts. (C) Agarose mit rechter Kante und ausgeschnittenen Keilen, um die Transplantationszielstelle freizulegen. Einschub: Zoom des umrahmten Bereichs. (D) Transplantatobjektträger, geflutet mit Ringer-Lösung mit Penicillin-Streptomycin und Tricain. Maßstabsbalken = 5 mm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
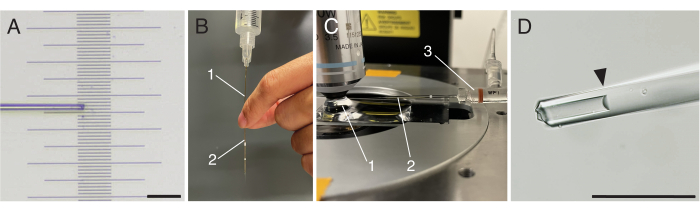
Abbildung 3: Vorbereitung der Transplantatnadel. (A) Gebrochene Transplantatnadel auf einem Tischmikrometer. (B) Pipettenfüller (1) in die Transplantatnadel (2) einführen, um die Nadel mit Mineralöl zu füllen. (C) Vorbereiteter Objektträger und Nadel an Ort und Stelle auf dem Transplantatmikroskop. 1: Wassermeniskus zwischen dem 40x Tauchobjektiv und dem gefluteten Objektträger 2: Transplantatnadel 3: Mikroelektrodenhalter. (D) Spitze einer gebrochenen Transplantationsnadel mit stabilem Ölmeniskus (Pfeilspitze), betrachtet durch das Transplantatmikroskop bei 40-facher Vergrößerung. Maßstabsleisten = 100 μm Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
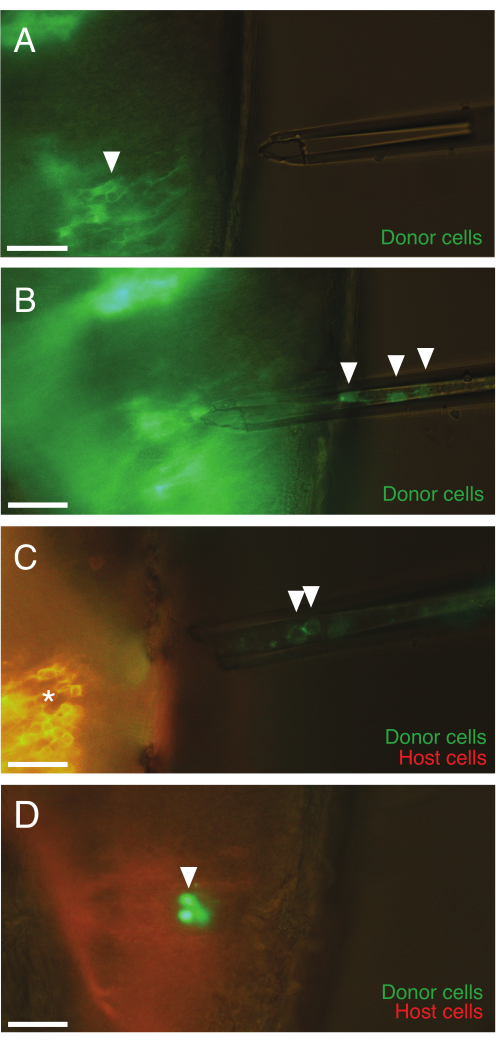
Abbildung 4: Der Transplantationsprozess unter dem Mikroskop. (A) Nadel, die außerhalb des Spendertieres positioniert ist und auf die Motoneuronen des Vagus gerichtet ist (grün, Pfeilspitze). (B) Nadel, die im Inneren des Spendertieres positioniert wird, nachdem fluoreszenzmarkierte Spenderneuronen aufgenommen wurden (Pfeilspitzen). (C) Nadel mit mehreren Spenderneuronen (Pfeilspitzen), die außerhalb des Wirtstieres positioniert sind und auf die Motoneuronen des vorderen Wirtsvaguses gerichtet sind (rot, Sternchen). (D) Wirtstier nach der Transplantation mit zurückgezogener Nadel. Eine Gruppe von transplantierten Spenderneuronen, die GFP (Pfeilspitze) exprimieren, wurde in den Wirt ausgestoßen. Maßstabsbalken = 30 μm Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
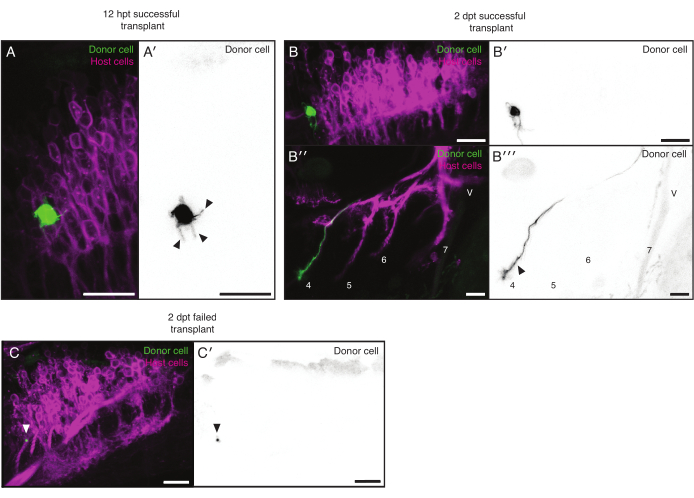
Abbildung 5: Repräsentative Ergebnisse. (A,B) Erfolgreiche Transplantationen. (A) Die vordere Region eines 12 hpt großen Vagus-Motorkerns des Wirts (magenta), der ein Spenderneuron enthält (grün, schwarz in A'). Das Donorneuron hat mehrere Neuriten verlängert (Pfeile in A'). (B) Der motorische Nucleus vagus (B-B') und die pharyngealen Axonäste (B''-B''', Axonäste beschriftet) eines 2-dpt-Wirts (magenta), der ein Donorneuron enthält (grün, schwarz in B', B'''). Das Donorneuron hat ein neues Axon bis zu Ast 4 (Pfeilspitzen) verlängert. Abbildung 5A,B zeigen verschiedene Tiere. (C) Erfolglose Transplantation. Der motorische Vaguskern eines 2-dpt-Wirts (magenta). Es ist kein Donorneuron vorhanden; vielmehr ist ein kleiner Fleck (grün, schwarz in C') vorhanden, der wahrscheinlich ein Fragment eines toten Spenderneurons (Pfeilspitze) darstellt. Maßstabsleisten = 20 μm. Abkürzungen: dpt = Tage nach der Transplantation; HPT = Stunden nach der Transplantation. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Diskussion
Die Entwicklungs- und Regenerationsbiologie stützt sich seit über einem Jahrhundert auf Transplantationsexperimente, um die Prinzipien der Zellsignalübertragung und der Bestimmung des Zellschicksals zu untersuchen. Das Zebrafischmodell stellt bereits eine kraftvolle Verschmelzung von genetischen und Transplantationsansätzen dar. Die Transplantation im Blastula- und Gastrula-Stadium, um Mosaiktiere zu erzeugen, ist üblich, aber in Bezug auf die Fragestellungen, die sie beantworten kann, begrenzt. Eine Transplantation in einem späteren Stadium ist selten, obwohl über Methoden zur Transplantation embryonaler spinaler Motoneuronen und retinaler Ganglienzellen bei 16-18 hpf bzw. 30-33 hpf berichtet wurde 26,27,28. Inspiriert von diesen früheren Bemühungen verbessert diese Arbeit die Leistungsfähigkeit der Zebrafischtransplantation weiter, indem sie einen Ansatz beschreibt, der auf späte Embryonal- und Larvenstadien anwendbar ist, die Tür für seine Verwendung in Regenerationsstudien öffnet und moderne fluoreszierende transgene Ansätze integriert, um die Markierung, den Transfer und die Langzeitverfolgung von Zellen zu verbessern.
Dieses Protokoll bietet neue Möglichkeiten zur Transplantation von Zellen in vielen verschiedenen Differenzierungsstadien und Altersgruppen, auch im regenerativen Kontext. Zum Beispiel wurde die Transplantation differenzierter Neuronen verwendet, um zu untersuchen, wie sich die Signaldynamik auf die neuronale Identität auswirkt, indem sie die räumlichen und zeitlichen Kontexte verändert, in denen sich Neuronen entwickeln32; Untersuchung des Zeitpunkts der neuronalen Determinierung26; als Mittel, um Axone zu verletzen und ihr Nachwachsen mit Einzelzellauflösung zu verfolgen33; die zellautonome Rolle eines Rezeptors während der Axonregeneration mittels Mutanten-zu-Wildtyp-Transplantaten zu untersuchen33; und die Rolle des Zielgedächtnisses bei der regenerativen Axonführung zu untersuchen33. Obwohl wir uns bisher auf die neuronale Transplantation konzentriert haben, sind uns keine Eigenschaften von Neuronen bekannt, die sie für diesen Ansatz einzigartig geeignet machen; Vielmehr glauben wir, dass dieser Ansatz auf viele Zelltypen anwendbar ist. Wir hoffen und erwarten, dass Forscher kreative Wege finden, um die Dynamik von Entwicklung und Regeneration in vielen Kontexten mit dieser Technik zu untersuchen.
Zu den wichtigsten Überlegungen in diesem Protokoll gehören die Auswahl der Zellmarkierungen, die Eignung der Zellen für die Transplantation und die Zugänglichkeit des Gewebes. Eine helle, stabile, permanente Fluoreszenzmarkierung für Spenderzellen ist wichtig, um sowohl die Transplantation als auch die anschließende Nachverfolgung zu erleichtern. Sowohl injizierte Farbstoffe als auch Transgene können verwendet werden, obwohl Transgene dauerhafter und spezifischer für die interessierenden Zellen sein können. Die Beständigkeit gegen Photobleiche verlängert auch die Zeit, die man für die Durchführung der Transplantation benötigen kann. Die Spenderzellen müssen ausreichend locker anhaften und eine geeignete Form haben, um ohne übermäßige Beschädigung aus dem umgebenden Gewebe/der extrazellulären Matrix in die Nadel gezogen zu werden. Zu den Modifikationen für verschiedene Zelltypen gehört die Anpassung der Nadelbohrungsgröße, die etwas größer sein sollte als der Durchmesser der interessierenden Zelle; das Tier während des Aufsteigens richtig auszurichten, um den Zugang zu den interessierenden Zellen zu erleichtern; und Optimierung des Saugniveaus oder der physischen Störung, die erforderlich ist, um Zellen zu lösen und hochzuziehen. Mit zunehmendem Alter des Tieres können bestimmte Gewebe visuell und/oder physisch unzugänglich werden, obwohl uns keine spezifischen Altersgrenzen bekannt sind. Zum Beispiel wird der Schädel wahrscheinlich irgendwann den Zugang zu Neuronen einschränken. Modifikationen können die Verwendung von nicht pigmentierten Tieren umfassen, um das innere Gewebe leichter sichtbar zu machen, oder das Vornehmen von ersten kleinen Schnitten, Anpassungen der Dicke der Mikrokapillarröhrchen oder die Form der gezogenen Nadel, um den Nadeleintritt zu erleichtern.
Zu den Einschränkungen dieses Protokolls gehören Zellen bestimmter Typen und Altersgruppen, die nicht für eine Transplantation geeignet sind, wie oben beschrieben, und die Schwierigkeit, Strukturen auf Gewebeebene während der Transplantation aufrechtzuerhalten. Da dieses Verfahren erfordert, dass einzelne Zellen während der Entnahme von ihrer Umgebung dissoziiert werden, gehen Zell-Zell-Interaktionen und Strukturen höherer Ordnung verloren. Das angeborene Immunsystem, das während der Embryogenese funktionsfähig wird, kann auf Gewebeschäden oder das Vorhandensein von abgestorbenen Zellen und Ablagerungen an der Transplantationsstelle reagieren, was das Überleben der Spenderzellen beeinträchtigen könnte37,38. In späteren Stadien können Spenderzellen auch vom adaptiven Immunsystem abgestoßen werden, das 3-6 Wochen nach der Befruchtung funktionsfähig wird39,40. Dieses Problem kann durch Transplantation in Wirte ohne adaptive oder angeborene Immunität vermieden werden 41,42,43,44.
Zu den möglichen Schwierigkeiten mit dem Protokoll, die eine Fehlerbehebung erfordern, gehören die folgenden: Erstens sollte sich das Material in der Nadel während des Saugens und des Drucks gleichmäßig und reaktionsschnell bewegen. Sprunghafte und ungleichmäßige Bewegungen werden wahrscheinlich durch das Vorhandensein von Luftblasen in der Hydraulikleitung oder eine teilweise Verstopfung der Nadel verursacht. Daher ist darauf zu achten, dass während des Aufbaus alle Luftblasen von der Nadel und der Hydraulikleitung entfernt werden. Wenn Luftblasen gefunden werden, bringen Sie die Nadel mit dem groben Mikromanipulator wieder in die Ladeposition, nehmen Sie die Nadel aus dem Halter und spülen Sie die Nadel und den Faden mit Mineralöl, bevor Sie sie wieder zusammenbauen. Nadelverstopfungen können gemildert werden, indem gezackte Nadelbrüche vermieden werden. Verstopfungen können manchmal behoben werden, indem Mineralöl aus der Nadelspitze ausgestoßen wird, um die Verstopfung herauszudrücken, oder indem die Nadel vollständig zurückgezogen und dann wieder in das RPT eingeführt wird. Andernfalls sollte eine neue Nadel verwendet werden. Zweitens kann es während der Entnahme zu Schwierigkeiten beim Lösen der Zellen kommen. Das schräge Brechen der Nadelspitze für eine abgeschrägte Form, das Hin- und Herbewegen der Nadel während des Saugens und das Einstellen der Saugstärke können dazu beitragen, die Zellen für die Ablösung vom Gewebe zu lockern. Ein Mikroschleifer kann auch verwendet werden, um abgeschrägte Nadeln mit einer bestimmten Öffnungsgröße und einem bestimmten Winkelvon 36 zu präparieren. Schließlich kann es während der Entnahme zu einer Schädigung der Zellen kommen. Stark geschädigte Zellen können ihre definierte Form verlieren und als kleine Fragmente oder amorphe fluoreszierende Klumpen in der Injektionsnadel erscheinen. Das Versagen der Zellen, nach der Transplantation zu überleben, kann ebenfalls ein Hinweis auf eine Schädigung sein und kann leicht durch das Fehlen von fluoreszenzmarkierten Zellen im Wirt getestet werden. Die Fehlerbehebung bei wiederholten Zellschäden kann darin bestehen, die Bohrung der Nadel zu vergrößern und die Saugstärke zu begrenzen, um die Scherkraft zu reduzieren. Eine teilweise verstopfte Nadel kann auch die Scherkräfte erhöhen, was zu Beschädigungen führt.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Wir danken Cecilia Moens für ihre Ausbildung in der Zebrafischtransplantation; Marc Tye für die hervorragende Fischpflege; und Emma Carlson für das Feedback zum Manuskript. Diese Arbeit wurde durch NIH-Zuschüsse unterstützt, die an A.J.I. NS121595 wurden.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 10 mL "Reservoir-Spritze" | Fisher Scientific | 14-955-459 | |
| 150 mL Einweg-Vakuumfilter, .2 & micro; m, PES | Corning | 431153 | |
| Heizblock 20 x 12 mm | Corning | 480122 | |
| 3-Wege-Absperrhahn | Braun Medical Inc. | ||
| 3 x 1 Objektträger aus Milchglas | VWR | 48312-004 | |
| 40x Wassertauchobjektiv | Nikon | MRD07420 | |
| Calciumchlorid-Dihydrat | Sigma-Aldrich | C3306 | |
| Grobmanipulator | Narishige | MN-4 | |
| Kundenspezifische Mikrospritzenpumpe | Universität von Oregon | N/A | Hergestellt von der Maschinenwerkstatt der University of Oregon (tsa.uoregon@gmail.com). Eine im Handel erhältliche Alternative ist unten aufgeführt. |
| Dumont #5 Pinzette | Fine Science Tools | 1129500 | |
| Eclipse FN1 "Transplantationsmikroskop" | Nikon | N/A | |
| Elektrodengriff | World Precision Instruments | 5444 | |
| Federsterile chirurgische Klinge, #11 | VWR | 21899-530 | |
| Feiner Mikromanipulator, Dreiachsig Ölhydraulik | Narishige | MMO-203 | |
| HEPES pH 7,2 | Sigma-Aldrich | H3375-100G | |
| Hochpräziser #3 Style Skalpellgriff | Fisher Scientific | 12-000-163 | |
| Kimble Einweg-Borosilikat-Pasteur-Pipette, breite Spitze, 5,75 Zoll | DWK Life Sciences | 63A53WT | |
| KIMBLE Chromatographie-Adapter | DWK Life Sciences | 420408-0000 | |
| Kimwipes | Kimberly-Clark Professional | 34120 | |
| Light Mineral | Oil Sigma-Aldrich | M3516-1L | |
| LSE digitale Trockenbadheizung, 1 Block, 120 | V Corning | 6875SB | |
| Manuelle Mikrospritzenpumpe | World Precision Instruments | MMP | Kommerzielle Alternative zur kundenspezifischen Mikrospritzenpumpe |
| Mikroelektrodenhalter | World Precision Instruments | MPH310 | |
| MicroFil Pipettenfüller | World Precision Instruments | MF28G67-5 | |
| Nagellack | Elektronenmikroskopie Sciences | 72180 | |
| Nukleasefreies Wasser | VWR | 82007-334 | |
| P-97 Flammender/Brauner Mikropipettenabzieher | Sutter Instruments | P-97 | |
| Penicillin-Streptomycin | Sigma-Aldrich | p4458-100ML | 5.000 Einheiten Penicillin und 5 mg Streptomycin/ml |
| Pipettenpumpe 10 mL | Bel-Art | 37898-0000 | |
| Kaliumchlorid | Sigma-Aldrich | P3911 | |
| Professioneller Sekundenkleber | Loctite | LOC1365882 | |
| Reagenzgläser | aus Polystyrol mit rundem BodenFalcon | 352054 | |
| Natriumchlorid | Sigma-Aldrich | S9888 | |
| Tischmikrometer | Meiji Techno America | MA285 | |
| Spritzen ohne Nadel, 50 mL | BD Medical | 309635 | |
| Tricain Methanosulfonat | Syndel USA | SYNCMGAUS03 | |
| Trilene XL glattes Casting Angelschnur | Berkley | XLFS6-15 | |
| Schlauch, Polyethylen Nr. 205 | BD Medical | 427445 | |
| UltraPure Low Melting Point Agarose | Invitrogen | 16520050 | |
| Wiretrol II kalibrierte Mikropipetten | Drummond | 50002010 |
Referenzen
- Solini, G. E., Dong, C., Saha, M. Embryonic transplantation experiments: Past, present, and future. Trends Dev Biol. 10, 13-30 (2017).
- Gilbert, S. F. A Conceptual History of Modern Embryology. , Springer. New York, NY. (1991).
- Spemann, H., Mangold, H. Induction of embryonic primordia by implantation of organizers from a different species. 1923. Int J Dev Biol. 45 (1), 13-38 (2001).
- Kretzschmar, K., Watt, F. M. Lineage Tracing. Cell. 148 (1), 33-45 (2012).
- Gansner, J. M., Dang, M., Ammerman, M., Zon, L. I. Chapter 22 - Transplantation in zebrafish. Methods in Cell Biol. 138, 629-647 (2017).
- Le Douarin, N. Details of the interphase nucleus in Japanese quail (Coturnix coturnix japonica). Bull Biol Fr Belg. 103 (3), 435-452 (1969).
- Ho, R. K. Cell movements and cell fate during zebrafish gastrulation. Dev Suppl. , 65-73 (1992).
- Le Douarin, N. M. Developmental patterning deciphered in avian chimeras. Development, Growth & Differentiation. 50, S11-S28 (2008).
- Wagner, D. E., Wang, I. E., Reddien, P. W. Clonogenic neoblasts are pluripotent adult stem cells that underlie planarian regeneration. Science. 332 (6031), 811-816 (2011).
- Balaban, E., Teillet, M. A., Le Douarin, N. Application of the quail-chick chimera system to the study of brain development and behavior. Science. 241 (4871), 1339-1342 (1988).
- Carmany-Rampey, A., Moens, C. B. Modern mosaic analysis in the zebrafish. Methods. 39 (3), 228-238 (2006).
- Kragl, M., et al. Cells keep a memory of their tissue origin during axolotl limb regeneration. Nature. 460 (7251), 60-65 (2009).
- Rojo-Laguna, J. I., Garcia-Cabot, S., Saló, E. Tissue transplantation in planarians: A useful tool for molecular analysis of pattern formation. Semin Cell Dev Biol. 87, 116-124 (2019).
- Tanaka, E. M. The molecular and cellular choreography of appendage regeneration. Cell. 165 (7), 1598-1608 (2016).
- Hu, Y., et al. Muscles are barely required for the patterning and cell dynamics in axolotl limb regeneration. Front Genet. 13, 1036641(2022).
- Wells, K. M., Kelley, K., Baumel, M., Vieira, W. A., McCusker, C. D. Neural control of growth and size in the axolotl limb regenerate. Elife. 10, e68584(2021).
- Otsuki, L., Tanaka, E. M. Positional memory in vertebrate regeneration: a century's insights from the salamander limb. Cold Spring Harb Perspect Biol. 14 (6), e040899(2022).
- de Abreu, M. S., et al. Zebrafish as a model of neurodevelopmental disorders. Neuroscience. 445, 3-11 (2020).
- Alper, S. R., Dorsky, R. I. Unique advantages of zebrafish larvae as a model for spinal cord regeneration. Front Mol Neurosci. 15, 983336(2022).
- Blader, P., Strähle, U. Zebrafish developmental genetics and central nervous system development. Hum Mol Genet. 9 (6), 945-951 (2000).
- Kemp, H. A., Carmany-Rampey, A., Moens, C. Generating chimeric zebrafish embryos by transplantation. J Vis Exp. (29), e1394(2009).
- Boulanger-Weill, J., et al. Functional interactions between newborn and mature neurons leading to integration into established neuronal circuits. Curr Biol. 27 (12), 1707-1720 (2017).
- Dong, J., Stuart, G. W. Transgene manipulation in zebrafish by using recombinases. Methods Cell Biol. 77, 363-379 (2004).
- Kawakami, K., Shima, A., Kawakami, N. Identification of a functional transposase of the Tol2 element, an Ac-like element from the Japanese medaka fish, and its transposition in the zebrafish germ lineage. Proc Natl Acad Sci U S A. 97 (21), 11403-11408 (2000).
- Hwang, W. Y., et al. Efficient genome editing in zebrafish using a CRISPR-Cas system. Nat Biotechnol. 31 (3), 227-229 (2013).
- Elsen, J. S. Determination of primary motoneuron identity in developing zebrafish embryos. Science. 252 (5005), 569-572 (1991).
- Elsen, J. Chapter 5 - Cellular methods: detailed procedure for transplanting single cells. The Zebrafish Book. , (2000).
- Poulain, F. E., Gaynes, J. A., Stacher Hörndli, C., Law, M. -Y., Chien, C. -B. Analyzing retinal axon guidance in zebrafish. Methods Cell Biol. 100, 3-26 (2010).
- Masai, I., et al. N-cadherin mediates retinal lamination, maintenance of forebrain compartments and patterning of retinal neurites. Development. 130 (11), 2479-2494 (2003).
- Raible, D. W., Elsen, J. S. Regulative interactions in zebrafish neural crest. Development. 122 (2), 501-507 (1996).
- White, R. M., et al. Transparent adult zebrafish as a tool for in vivo transplantation analysis. Cell Stem Cell. 2 (2), 183-189 (2008).
- Barsh, G. R., Isabella, A. J., Moens, C. B. Vagus motor neuron topographic map determined by parallel mechanisms of hox5 expression and time of axon initiation. Curr Biol. 27 (24), 3812-3825 (2017).
- Isabella, A. J., Stonick, J. A., Dubrulle, J., Moens, C. B. Intrinsic positional memory guides target-specific axon regeneration in the zebrafish vagus nerve. Development. 148 (18), 199706(2021).
- Westerfield, M. Chapter 1: General methods for zebrafish care. The Zebrafish Book. , (2000).
- Grant, P. K., Moens, C. B. The neuroepithelial basement membrane serves as a boundary and a substrate for neuron migration in the zebrafish hindbrain. Neural Dev. 5 (1), 9(2010).
- Konantz, J., Antos, C. L. Reverse genetic morpholino approach using cardiac ventricular injection to transfect multiple difficult-to-target tissues in the zebrafish larva. J Vis Exp. (88), e51595(2014).
- Novoa, B., Figueras, A. Zebrafish: model for the study of inflammation and the innate immune response to infectious diseases. Adv Exp Med Biol. 946, 253-275 (2012).
- Speirs, Z. C., et al. What can we learn about fish neutrophil and macrophage response to immune challenge from studies in zebrafish. Fish Shellfish Immunol. 148, 109490(2024).
- Trede, N. S., Langenau, D. M., Traver, D., Look, A. T., Zon, L. I. The use of zebrafish to understand immunity. Immunity. 20 (4), 367-379 (2004).
- Lam, S. H., Chua, H. L., Gong, Z., Lam, T. J., Sin, Y. M. Development and maturation of the immune system in zebrafish, Danio rerio: a gene expression profiling, in situ hybridization and immunological study. Dev Comp Immunol. 28 (1), 9-28 (2004).
- Wienholds, E., Schulte-Merker, S., Walderich, B., Plasterk, R. H. A. Target-selected inactivation of the zebrafish rag1 gene. Science. 297 (5578), 99-102 (2002).
- Petrie-Hanson, L., Hohn, C., Hanson, L. Characterization of rag1 mutant zebrafish leukocytes. BMC Immunol. 10, 8(2009).
- Roh-Johnson, M., et al. Macrophage-dependent cytoplasmic transfer during melanoma invasion in vivo. Dev Cell. 43 (5), 549-562 (2017).
- Bukrinsky, A., Griffin, K. J. P., Zhao, Y., Lin, S., Banerjee, U. Essential role of spi-1-like (spi-1l) in zebrafish myeloid cell differentiation. Blood. 113 (9), 2038-2046 (2009).
Nachdrucke und Genehmigungen
