Dieses Protokoll beschreibt die Vorbereitung von Zn2+-begrenzten Medien, Wachstumsgefäßen und Samenkulturen zur Produktion von Zn2+-begrenzten Ribosomen in Mykobakterien. Spuren von Zn2+ führen zu Zn2+-limitierendem Wachstum und wir beschreiben morphogene Merkmale, die als Bioindikatoren verwendet werden, um die Zn2+-Begrenzung in vitro im Modellbakterium Mycobacterium smegmatis und dem humanpathogenen M. tuberculosis zu verifizieren.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Verwendung von Mycobacterium smegmatis als Bioindikator für zinkbegrenzte Wachstumsbedingungen bei Mykobakterien
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Viele Bakterien bauen alternative Ribosomen unter Zn2+-limitierenden Wachstumsbedingungen auf, indem sie Zn2+-bindende ribosomale Proteine durch Zn2+-unabhängige Paraloge ersetzen. Die Definition eines Systems zur Untersuchung dieser alternativen Ribosomen hat sich als schwierig erwiesen, da Zn2+-Kontaminationen im Labor üblich sind. Um dieses Problem zu lösen, werden manchmal Chelatbildner zu Wachstumsmedien hinzugefügt, aber dieser Ansatz verwirrt die biologische Reaktion auf eine allmähliche Zn2+-Limitierung und ist mit dem Ribosomenschlaf verbunden. Im Folgenden finden Sie eine detaillierte Anleitung zur Vorbereitung von Medien und Aussaatkulturen für ein Zn2+-begrenztes Wachstum ohne Zugabe von Chelatoren. Nach dieser Methode durchläuft das Modellbakterium, Mycobacterium smegmatis, eine Morphogenese, die auf alternative Ribosomen angewiesen ist. Da die Morphogenese beherrschbar ist und nur unter Zn2+-limitierenden Bedingungen auftritt, kann M. smegmatis als Bioindikator zur Verifizierung biologisch relevanter Wachstumsbedingungen verwendet werden. Drei Bioindikator-Phänotypen (Zelldichte, Zelllänge und Coenzym F420-Fluoreszenz), die auf eine Zn2+-Limitierung im Wildtyp hinweisen, werden beschrieben, und Veränderungen in diesen Bioindikatoren für eine Deletionsmutante, die keine alternativen Ribosomen bilden kann, werden skizziert. Da die Spurenkontamination von Zn2+ für jede Mediencharge schwer zu kontrollieren ist und eine genaue Quantifizierung von Zn2+ in jeder Medienvorbereitung übermäßig aufwändig ist, ist die Verfolgung dieses Bioindikator-Phänotyps ein zugänglicher Weg, um die Aufbereitung von Zn2+-begrenzten Wachstumsmedien zu validieren. Um geeignete Bedingungen für das Zn2+-begrenzende Wachstum und die alternative Ribosomenproduktion zu identifizieren, wurden Veränderungen in den Bioindikator-Phänotypen auch für Zn2+-kontaminierte oder starkZn 2+-abgereicherte Zubereitungen von Zn2+-begrenzten Medien profiliert. Weitere Details zum Erreichen eines Zn2+-limitierenden Wachstums und einer alternativen Ribosomenproduktion in M. tuberculosis werden zusammen mit dem zugehörigen Bioindikator-Phänotyp vorgestellt. Insgesamt werden die hier beschriebenen detaillierten Anweisungen und Bioindikator-Phänotypen dazu beitragen, die Produktion von translational aktiven alternativen Ribosomen in Mykobakterien zu standardisieren.
Einleitung
Zink-Ionen (Zn2+) sind ein essentieller Mikronährstoff und ein Standardbestandteil von mikrobiologischen Medien. Viele Bakterien ertragen jedoch eine Zn2+-Limitierung in der Umwelt, da Zn2+-limitierende Bedingungen weit verbreitet sind. soil1, marine2, und Nischen innerhalb der host3 sind oft Zn2+-begrenzt. Daher haben die meisten Bakterien Mechanismen entwickelt, um die Zn2+-Beschränkung zu überwinden und die zelluläre Funktion zu erhalten4. Systeme, die an der Aufrechterhaltung der Zn2+-Homöostase beteiligt sind, stehen unter strenger transkriptioneller Kontrolle5 und sind an der Abscheidung von Zn2+ unter Verwendung hochaffiner Zn2+-Importsysteme, der Mobilisierung zellulärer Zn2+-Reserven und dem Ersatz bestimmter Zn2+-bindender Proteine durch alternative Zn2+-unabhängige Paraloge6 beteiligt. Ein Beispiel für Letzteres sind Zn2+-unabhängige ribosomale Protein (RPs) Paraloge, die ein gemeinsames Merkmal von Zn2+-responsiven Regulons in Bakterien sind4. Diese hochdivergenten Zn2+-unabhängigen RPs unterscheiden sich von ihren Zn2+-bindenden Paralogen durch die Unterbrechung des Zn2+-bindenden CXXC-Motivs7. Mehr als die Hälfte der sequenzierten prokaryotischen Genome enthält mindestens ein Paar duplizierter RPs, wobei in vielen von ihnen ein RP Zn2+ bindet, während sein Paralog nicht class="xref">8 bindet. Während die C+/C-Notation (die das Vorhandensein/Fehlen des Cystein-reichen Zn2+-Bindungsmotivs anzeigt) häufig in Bezug auf diese paralogen RP-Paare verwendet wird7, wurden Zn2+-unabhängige RPs auch als alternative (Alt) Versionen der primären (Prim), Zn2+-bindenden RP-Paraloge beschrieben, da AltRPs als alternative RPs für die Ribosomenbiogenese im Zn2+ dienen-Eingeschränkter Zustand bei einigen Bakterien und es ist ein Schlüsselwort mit besserer Auffindbarkeit9,10,11.
Da die AltRP-Expression stark durch Zn2+ reguliert wird, ist es logisch anzunehmen, dass die AltRP-Expression angesichts der Zn2+-Limitierung funktionelle Redundanz zu Zn2+-abhängigen ribosomalen Proteinen bietet. In der Tat wurde diese Eigenschaft von AltRPs für das Modell-Bodenbakterium Bacillus subtilis demonstriert, bei dem das Wachstum während der Zn2+-Begrenzung durch Befreiung der Oberfläche PrimRP L31 und Ersatz durch das AltRP L31 gerettet wird12,13. Einige AltRPs sind jedoch paralog zu Kern-PrimRPs, z. B. S14, was bedeutet, dass ihr Einbau während der Ribosomenbiogenese erforderlich ist12,13. Der Wiederaufbau des Ribosoms mit AltRPs ist ein engagiertes, energieintensives Programm. Während diese Kern-AltRPs dazu dienen könnten, Zn2+ aus dem Ribosom zu befreien, ist es auch möglich, dass einige AltRPs in der Zn2+-begrenzten Umgebung eine zusätzliche Funktion entwickelt haben. Dies wird durch die Beobachtung unterstützt, dass AltRPs von ihren paralogen PrimRPs abweichen; Die Sequenzhomologie von AltRP-Genen ist bei Homologen in verschiedenen Spezies oft höher als bei der Zn2+-bindenden PrimRP-Gensequenz innerhalb derselben Spezies7,10. Da Gene, die für stark divergierende AltRPs kodieren, unter Zn2+-abhängiger transkriptioneller Kontrolle stehen, werden sie aus dem Selektionsdruck entfernt, der auf die streng regulierten und hochkonservierten ribosomalen Superoperonen ausgeübt wird14. Der entkoppelte Selektionsdruck auf die genetische Information, die für die ribosomale Maschinerie und die AltRPs kodiert, setzt diese RPs anderen Evolutionsverläufen aus als die homologen PrimRPs und könnte eine linienspezifische Evolution desselben AltRP in verschiedenen Bakterien ermöglichen10,15. Die weit verbreitete Existenz von AltRPs in Bakterien und die entkoppelte genetische Regulation dieser einzigartigen RPs wirft die interessante Frage auf, ob der Einbau von AltRPs in bakterielle Ribosomen AltRP-haltigen Ribosomen (Alt-Ribosomen) eine besondere Eigenschaft verleiht.
Mykobakterien sind eine ideale Gruppe von Bakterien, um die mechanistischen Eigenschaften von Alt-Ribosomen zu untersuchen. Erstens besitzen Mykobakterien ein hochkonserviertes AltRP-Operon, das vier Gene enthält, die für AltRPs kodieren: S14-2, S18-2, L28-2 und L33-28,9. Mykobakterielle AltRPs unterscheiden sich signifikant von ihren PrimRP-Paralogen; In allen vier PrimRP/AltRP-Paaren ist ein gegebenes AltRP-Gen über alle Mykobakterienarten hinweg ähnlicher als das PrimRP-Gen in derselben Spezies10. Die linienspezifische Evolution von AltRPs ist auch innerhalb von Mykobakterien offensichtlich, wie die AltRPs S18-2 und L28-2 in Mycobacterium tuberculosis und M. bovis zeigen, die einzigartige Sequenzen am C-Terminus enthalten, die in anderen Mykobakterien nicht vorhanden sind10. Zweitens enthält diese Gruppe hochgradig verwandter Bakterien nicht-pathogene und pathogene Mitglieder, die in verschiedenen Umgebungen leben, vom Boden (z. B. M. smegmatis) bis hin zu unzähligen Wirten: Mensch (z. B. M. tuberculosis), Rind (z. B. M. bovis), aquatisch (z. B. M. marinum) und Vogel (z. B. M. avium), um nur einige zu nennen. Die hochkonservierte Natur des altRP-Operons in Mykobakterien, die linienspezifische Evolution spezifischer AltRP-Gene und die sehr unterschiedlichen Umgebungen, in denen Mitglieder dieser Gruppe existieren, bieten eine einzigartige Gelegenheit, die konservierte und linienspezifische Evolution der AltRP-Funktion und der mechanistischen Eigenschaften von Alt-Ribosomen zu analysieren. Trotz der Häufigkeit von AltRPs in prokaryotischen Genomen wurde die Rolle von AltRPs und Alt-Ribosomen nur in wenigen Bakterien untersucht9,10,11,12,13,16,17,18,19. Die Etablierung eines standardisierten Systems mit spezifischen Metriken zur Validierung von Zn2+-limitierenden Wachstumsbedingungen in Mykobakterien würde die experimentellen Ergebnisse verbessern und das Verständnis von Alt-Ribosomen im Bereich der Ribosomenforschung voranbringen.
Zn2+ ist ein Mikronährstoff; daher tragen Spuren von Verunreinigungen von Zn2+ in Chemikalien und Wasser zur Bioverfügbarkeit von Zn2+ bei, auch wenn sie in der Medienvorbereitung weggelassen werden. Die Spurenmengen von Zn2+, die in Wasser oder Chemikalien vorhanden sind, können von Labor zu Labor drastisch variieren, wodurch das Ergebnis des Zn2+-begrenzenden Wachstums beeinflusst wird. Die empirische Quantifizierung des [Zn2+] in jeder unabhängigen Herstellung von Medien ist für die meisten Laboratorien, die routinemäßige Wachstumsassays durchführen, übermäßig aufwändig, aber ein Mechanismus zur Beseitigung der Möglichkeit einer Zn2+-Kontamination in Wachstumsmedien wäre an sich wertvoll. Zu diesem Zweck wird hier ein detailliertes Verfahren zur Herstellung eines chemisch definiertenZn2+-begrenzten Mediums (ZLM), von Wachstumsgefäßen und Samenkulturen für das Zn2+-limitierende Wachstum und die Alt-Ribosomenproduktion in M. smegmatis und M. tuberculosis vorgestellt. Wichtige morphogene Merkmale (Zelldichte, gemessen mit OD600, Zelllänge und Fluoreszenz des Coenzyms F420) nach dem Wachstum in ZLM werden verwendet, um zu überprüfen, ob die Zn2+-Limitierung erreicht wurde. Coenzym F420 ist ein Deazaflavin-Cofaktor, der eine wichtige Rolle beim Katabolismus und bei der Abwehr von oxidativem Stress bei Methanogenen und Mykobakterien spielt20,21. Wichtig ist, dass Mykobakterien autofluoreszierend sind, wenn sie bei 420 nm angeregt werden, da dieser Cofactor22 häufig vorhanden ist. Die molekulare Bindung zwischen [Zn2+] und der F420-Fluoreszenz ist noch nicht geklärt, aber die Verfolgung der F420-Fluoreszenz in Kulturen ist ein handhabler und zuverlässiger Bioindikator.
In M. smegmatis treten die Bioindikator-Phänotypen in den Wildtyp-Bakterien auf, aber eine Deletionsmutante, der das altRP-Operon fehlt, durchläuft nicht das gleiche morphogene Programm und kann als differentieller Bioindikator verwendet werden10. Obwohl M. tuberculosis während der Zn2+-Limitierung nicht dem gleichen morphogenen Programm wie M. smegmatis folgt, hat M. tuberculosis eine robuste und globale Reaktion auf Zn2+ Einschränkung und ein Schlüssel-Bioindikator-Phänotyp nach dieser Methode23. Das hier definierte System ermöglicht somit die Erzeugung von Prim- und Alt-Ribosomen unter den gleichen Wachstumsbedingungen (d.h. Zn2+-Limitierung), was die mechanistische Aufschlüsselung der Alt-Ribosomenfunktion und ihrer Rolle bei der Gestaltung der bakteriellen Physiologie erleichtert. Diese Wachstumsmethode wurde verwendet, um die Struktur aktiver Alt-Ribosomen aufzuklären und ihre translationale Aktivität in Wildtyp-M. smegmatis24 zu demonstrieren. Ein weiterer Beleg dafür, dass diese Wachstumsmethode und dieser Bioindikator-Phänotyp die biologische Funktionalität von AltRPs während der Zn2+-Limitierung unterstreicht, ist, dass die AltRP-Expression für dieZn 2+-abhängige Morphogenese erforderlich ist und einen tiefgreifenden Einfluss auf das Transkriptom und Proteom von Zn2+-limitiertem M. smegmatis10,25 hat. Die gleiche Methode, mit geringfügigen Änderungen in der Menge des Inokulums und der Inkubationszeit, wird verwendet, um Zn2+-begrenzte Kulturen von M. tuberculosis zu erzeugen9,23. Hier werden Protokolle und Bioindikator-Phänotypen für das Erreichen eines Zn2+-begrenzenden Wachstums sowohl bei M. smegmatis als auch bei M. tuberculosis detailliert beschrieben, wobei der Schwerpunkt auf M. smegmatis liegt, da dieses Bakterium empfindlicher auf Zn2+-Kontamination in den Medien reagiert und breiter zugänglich ist als der langsam wachsende Erreger.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
HINWEIS: Die in dieser Studie verwendeten Stämme sind der Wildtyp M. smegmatis mc2 155 (Geschenk von Dr. Robert Husson, Boston Children's Hospital) und der ΔaltRP-Deletionsstamm (stammt aus dem Prisic-Labor10). Sie können je nach lokalen Biosicherheitsvorschriften und verfügbaren Ressourcen in einem Labor der Biosicherheitsstufe 1 (BSL1) oder in einem BSL2-Labor kultiviert werden. Hier ist das Protokoll für ein BSL2-Labor beschrieben. Falls es in einem BSL1-Labor durchgeführt wird, kann eine aseptische Technik mit Bunsenbrenner einen Sicherheitswerkbank ersetzen. Außerdem müssen Forschende, die weitere Stämme oder Bedingungen einbeziehen möchten, das benötigte Mediumsvolumen entsprechend der Gesamtanzahl der analysierten Kulturen berechnen. Pathogenes M. tuberculosis H37Rv (Mtb-H37Rv; Geschenk von Dr. Robert Husson, Boston Children's Hospital) muss unter Biosicherheitsstufe 3 (BSL3) unter Tragen eines Atemschutzgeräts (z. B. PAPR oder N95) manipuliert werden. Flaschen dürfen nicht wiederverwendet werden, wenn hochvirulente Mykobakterien wie Mtb-H37Rv kultiviert werden. Das auxotrophe M. tuberculosis mc26206 (Mtb-Aux) ist abgeschwächt und kann in einem BSL2-Labor bearbeitet werden (Geschenk von Dr. William R. Jacobs Jr., Albert Einstein College of Medicine).
1. Vorbereitung der Kolben
HINWEIS: Zn2+-limitierende Wachstumsbedingungen werden in wiederverwendbaren (autoklavierbaren) Polycarbonat-Erlenmeyerkolben mit 250 mL erreicht. Verwenden Sie keine Glasflaschen für Zn2+-limitierende Wachstumsbedingungen, oder untersuchen und vergleichen Sie strikte Säurereinigungsverfahren mit den in diesem Protokoll dargestellten Ergebnissen19. Neuwertige Flaschen sind ausreichend, um Zn2+-limitierende Wachstumsbedingungen zu erreichen, mischen Sie jedoch niemals neue und alte Flaschen innerhalb eines Experiments. Entsorgen Sie Flaschen, die Anzeichen von Schwäche aufweisen (üblicherweise an den Nähten) oder bereits mehr als etwa 20-mal verwendet wurden. Überprüfen Sie die Kapselfilter regelmäßig auf Beschädigungen und entsorgen Sie sie bei Beeinträchtigung. Falls vorhanden, entsorgen Sie die Kappeinsätze, die auf die Oberseite der Kappen geschraubt werden und die Filter abdecken. Diese Methode beschreibt die Vorsichtsmaßnahmen zur Reinigung der Flaschen und deren Vorbereitung für die Wiederverwendung.
- Kennzeichnen Sie die Kolben dauerhaft, sodass jeder Satz nur für Zn2+-limitierende Bedingungen verwendet wird. Kennzeichnen Sie einen weiteren Satz Kolben für Zn2+-reiche Kultivierung. Die Kennzeichnung mit unterschiedlichen Farben ist hilfreich, um eine Verwechslung der Kolben zu vermeiden.
- Verhindern Sie, dass Kultur-Rückstände in den Kolben austrocknen. Geben Sie unmittelbar nach dem Abgießen der Kultur Wasser in die Kolben (z. B. 100 mL). Falls die Kultur am Ende des Wachstums nicht geerntet wird, gießen Sie die gesamte Kultur nach der Aufzeichnung der Bioindikator-Phänotypen gemäß diesem Protokoll in einen Abfallbehälter für Flüssigkeiten mit einer Endkonzentration von 10 % Bleichmittel.
- Autoklavieren Sie die Kolben mit Wasser und verschlossenen Deckeln im Flüssigkeitszyklus (mindestens 121 °C bei 15 psi) für 20 Minuten.
- Nach dem Autoklavieren waschen Sie die Kolben mit einem nichtionischen, niedrig schäumenden Reinigungsmittel und bürsten Sie sie gründlich mit einer weichen Bürste aus. Verwenden Sie eine eigens dafür vorgesehene Bürste ausschließlich zum Reinigen der Kolben, die für das Zn2+-limitierte Wachstum verwendet werden. Stellen Sie sicher, dass die Kolben sauber sind und keine Rückstände oder Verunreinigungen aufweisen. Bürsten oder seifen Sie die Verschlüsse nicht, sondern spülen Sie sie vorsichtig mit entsalztem Wasser aus.
- Spülen Sie die Kolben gründlich mit Leitungswasser, anschließend dreimal mit entsalztem Wasser (Typ II oder III) und mindestens einmal mit ultrareinem Wasser (Typ I) (18,2 MΩ-cm bei 25 °C und ≤ 5 ppb gesamter organischer Kohlenstoff).
- Stellen Sie die Kolben senkrecht mit der Öffnung nach unten auf, damit kein Wasser im Boden stehen bleibt. Verwenden Sie keine standardmäßigen, an der Wand befestigten Labor-Trockengestelle, da diese die Kolben schräg halten und so kleine Wasseransammlungen ermöglichen. Herkömmliche Geschirrregale sind ausreichend. Lassen Sie die Kolben und Deckel vollständig trocknen.
- Sobald die Kolben trocken sind, schrauben Sie die Verschlüsse fest auf und bedecken Sie diese mit Aluminiumfolie. Befestigen Sie ein Stück Autoklav-Kontrollband an der Folie, um den sterilen Zustand anzuzeigen und die Kapselfilter vor Staub zu schützen.
- Autoklavieren Sie die gereinigten Kolben (mindestens 121 °C bei 15 psi) für 20 Minuten, gefolgt von einem Vakuum nach dem Zyklus zum Trocknen der Ladung (sofern das Autoklavgerät über diese Funktion verfügt). Lagern Sie die Kolben trocken und vor Staub geschützt.
2. Herstellung des Zn2+-limitierten Mediums (ZLM)
HINWEIS: Verwenden Sie zur Zubereitung der Medien ausschließlich Plastikbecher, Messzylinder und sonstiges Material aus Kunststoff. Legen Sie ein Satz Laborgeräte fest, der ausschließlich für die Herstellung von Zn2+-limitierten Medien verwendet wird. Spülen Sie alle Geräte vor und nach Gebrauch gründlich mit ultrareinem (Typ I) Wasser aus. Verwenden Sie Chemikalien hoher Reinheit und beziehen Sie sie, wenn möglich, stets vom selben Lieferanten.
- Zubereiten eines Zn2+-limitierten Sauton-Mediums ohne Zusatz von Zn2+-Salzen26, indem die folgenden Chemikalien in einem 1-Liter-Kunststoffbecher mit einem Magnetrührstab und etwa 950 mL ultrareinem Wasser gemischt werden:
0,5 g KH2PO4 (0,05 %; MW: 136,09)
0,5 g MgSO4 × 7H2O (0,05 %; MW: 246,48)
2 g Zitronensäure, wasserfrei (0,2 %; MW: 192,12)
4 g L-Asparagin, 99 % (0,4 %; MW: 132,12)
60 mL Glycerin (6 %)
189 µL 1 M Eisenammoniumcitrat (0,005 %; MW: 265)- Glycerin mit einer Einweg-Plastikpipette mit 50 mL hinzufügen. Die Pipette gründlich ausspülen, indem man etwa 10-mal auf- und abpipettiert, bis kein Glycerinrest mehr in der Pipette verbleibt.
HINWEIS: Glycerin ist hochviskos und schwer zu dosieren. Alternativ kann das Glycerin auch in einen Messzylinder gegossen und mehrfach mit etwa 30 mL ultrareinem Wasser ausgespült werden, wobei das Spülwasser anschließend dem Medium zugesetzt wird. Bei dieser Vorgehensweise mit einem geringeren Anfangsvolumen beginnen (~600 mL), damit das Endvolumen nach Zugabe von Glycerin und den Spülflüssigkeiten aus dem Messzylinder nicht größer als ~950 mL wird.
- Glycerin mit einer Einweg-Plastikpipette mit 50 mL hinzufügen. Die Pipette gründlich ausspülen, indem man etwa 10-mal auf- und abpipettiert, bis kein Glycerinrest mehr in der Pipette verbleibt.
- Das Volumen des Mediums auf etwa 950 mL auffüllen und gut mischen. Das L-Asparagin löst sich erst nach einigen Minuten; warten, bis keine weißen Flocken mehr sichtbar sind, bevor mit dem nächsten Schritt fortgefahren wird.
HINWEIS: Die Eisenammoniumcitrat-Lösung verleiht dem Medium eine hellgelbe Farbe. - 15 mL frische NaOH-Lösung (~10 %, w/v) mit ultrareinem Wasser in einem Kunststoffbehälter (z. B. 15 mL konische Zentrifugenröhrchen) herstellen.
- Den pH-Meter vor Gebrauch gründlich mit ultrareinem Wasser spülen und nur die Sondenspitze in das Medium eintauchen. Den pH-Meter während der pH-Einstellung unter leichtem Rühren im Medium belassen. Mit einer Einweg-Plastikpipette die frisch hergestellte NaOH-Lösung so zugeben, dass ein End-pH-Wert von 7,4 erreicht wird.
HINWEIS: Der Ausgangs-pH-Wert des Mediums ist stark sauer. Es ist eine große Menge an NaOH-Lösung erforderlich, um den pH-Wert in den neutralen Bereich zu bringen. Zunächst 4–6 mL der NaOH-Lösung zugeben; wenn der pH-Wert etwa 6,5 erreicht hat, die NaOH-Lösung tropfenweise zugeben. Den Ziel-pH-Wert von 7,4 nicht überschreiten. Falls dies geschieht, nicht versuchen, mit HCl oder anderen Säuren nachzuregulieren – das Medium entsorgen. Es ist empfehlenswert, einen eigenen pH-Meter ausschließlich für die Herstellung von ZLM zu verwenden, um Kontaminationen durch andere Medien oder Puffer zu vermeiden. - Das Medium in einen Messzylinder überführen und mit ultrareinem Wasser auf ein Endvolumen von 1 L auffüllen. Das Medium durch eine Einweg-Filterflasche mit 0,2 µm Porengröße sterilfiltrieren.
- Steril 2,5 mL der filtersterilisierten 20 %igen Tween-80-Lösung (endgültige Konzentration 0,05 %) hinzufügen. Bei 4 °C lichtgeschützt bis zu 6 Monate lagern.
3. Wachstum unter Zn2+-limitierenden Bedingungen in M. smegmatis
HINWEIS: Aufgrund von Chargenunterschieden in der Menge an Zn2+, die im ZLM enthalten ist, ist es unbedingt erforderlich, für alle Kulturen in einem Experiment dieselbe Mediumcharge oder mehrere gut miteinander vermischt Chargen zu verwenden. Zusätzlich zu dem Medium, das zum Ansetzen der Kulturen benötigt wird, werden etwa 100 mL zusätzliches Medium zum Waschen und Normalisieren der Anzuchtkulturen benötigt.
- Führen Sie alle Schritte in einem Sicherheitswerkbank durch. Bereiten Sie die Animpfkulturen 18 h vor dem Beginn des Wachstumsexperiments vor. Verwenden Sie keine überwucherten oder verklumpten Animpfkulturen. Eine Animpfkultur pro Stamm ist ausreichend.
- Fügen Sie aseptisch 5 mL Medium 7H9-ADC (Middlebrook 7H9-Brühe mit 0,05 % Tween 80 und 10 % ADC-Anreicherung [Endkonzentration: 0,5 % Rinderserumalbumin, 0,2 % Dextrose, 0,085 % NaCl und optional 0,0003 % Katalase]) einem 50 mL Bioreaktor-Röhrchen hinzu.
- Fügen Sie aseptisch 10 µL aufgetauter glycerinhaltiger Zellbestand (hergestellt gemäß26) direkt zum Medium hinzu. Verschließen Sie das Röhrchen mit dem Deckel.
- Stellen Sie die Röhrchen fest in einem Schüttelinkubator in einem Winkel von etwa 45°, sodass die Flüssigkeit beim Schütteln etwa bis zur Hälfte des Röhrchens ansteigt.
- Inkubieren Sie die Röhrchen bei 37 °C unter Schütteln bei 120 U/min für etwa 18 h.
- Überprüfen Sie die Übernachtkulturen, um sicherzustellen, dass die Kultur gleichmäßig trüb ist und keine signifikanten Klumpen aufweist. Die optische Dichte bei 600 nm (OD600) der Übernachtkultur sollte idealerweise bei 0,5–0,8 liegen.
- Sedimentieren Sie die Übernachtkulturen in den Bioreaktor-Röhrchen, die für das Übernachtwachstum verwendet wurden, durch Zentrifugation bei 3.000 x g für 5 min bei Raumtemperatur.
- Entfernen Sie das Überstandsvolumen durch Abgießen oder Absaugen und resuspendieren Sie in 5 mL ZLM. Wiederholen Sie die Zentrifugation und Resuspension zweimal, insgesamt drei Waschschritte.
- Während der Zentrifugationsschritte füllen Sie eine Küvette bis zum Überlaufen mit 70 % Ethanol zur Sterilisation. Lassen Sie die gefüllte Küvette 10 min im Sicherheitswerkbank stehen und spülen Sie sie anschließend dreimal gründlich mit ZLM mittels Pipette ab.
HINWEIS: Der Normalisierungsprozess der Zellen erfordert Zeit und Übung, um effizient durchgeführt zu werden. Durch die direkte Normalisierung der Zellen in der mit Ethanol sterilisierten Küvette wird der Prozess erheblich beschleunigt. - Bereiten Sie ausreichend viele Küvetten für die Anzahl der in der Studie enthaltenen Stämme vor, z. B. erfordert dieses Protokoll zwei sterilisierte Küvetten, eine für den Wildtyp und eine für den ΔaltRP-Mutanten.
- Während der Zentrifugationsschritte füllen Sie eine Küvette bis zum Überlaufen mit 70 % Ethanol zur Sterilisation. Lassen Sie die gefüllte Küvette 10 min im Sicherheitswerkbank stehen und spülen Sie sie anschließend dreimal gründlich mit ZLM mittels Pipette ab.
- Nach drei Waschungen mit ZLM resuspendieren Sie jedes Zellpellet in 2 mL ZLM.
- Kalibrieren Sie ein Spektrophotometer mit 600 µL ZLM in einer Küvette. Die Küvette muss nicht sterilisiert sein. Stellen Sie die Küvette beiseite und verwenden Sie sie zur Kalibrierung des Spektrophotometers vor der Normalisierung jeder Kultur (d. h. jedes Stammes).
- Arbeiten Sie nacheinander mit jeweils einem Stamm, überführen Sie 600 µL gewaschener Zellen aus Schritt 3,5 in eine sterilisierte Küvette, die in Schritt 3,4,1 vorbereitet wurde, und messen Sie die Start-OD600. Wenn die OD600 über 1 liegt, fahren Sie mit Schritt 3,8 fort. Wenn die OD600 unter 1 liegt, führen Sie die Unterpunkte 3,7,1 und 3,7,2 durch.
- Wenn die Start-OD600 aus Schritt 3,7 unter 1 liegt, sammeln Sie die gesamte Kultur aus der Küvette, geben Sie sie zurück zu den restlichen gewaschenen Animpfzellen im Zentrifugenröhrchen, und zentrifugieren Sie die Kultur erneut wie in Schritt 3,3 beschrieben. Resuspendieren Sie die Kultur in einem geringeren Volumen als in Schritt 3,5 verwendet (z. B. 1 mL), um eine höhere Zelldichte zu erreichen, und wiederholen Sie Schritt 3,7.
- Wenn die OD600 nach Schritt 3,7,1 weiterhin unter 1 liegt, ist die Kultur nicht dicht genug; beginnen Sie das Verfahren erneut ab Schritt 3,1. Inkubieren Sie die Kulturen länger oder erhöhen Sie die Inokulummenge für die Übernachtkultur, sodass die endgültige Dichte der Übernachtkultur etwa OD600 = 0,5–0,8 beträgt, wie in Schritt 3,2 beschrieben.
- Berechnen Sie das Volumen an ZLM, das zu den 600 µL gewaschener Zellen in der Küvette hinzugefügt werden muss, um eine OD600 von 1 zu erreichen, mithilfe der folgenden Gleichung und der in Schritt 3,7 gemessenen OD600:
Volumen ZLM (µL) = (Start-OD600 – 1) × 600 µL - Fügen Sie das in Schritt 3,8 berechnete Volumen ZLM der in Schritt 3,7 vorbereiteten Küvette hinzu, mischen Sie gut durch 5–10-maliges Pipettieren und messen Sie die OD600 erneut.
- Passt die OD600 innerhalb von 5 % an OD600 = 1 an, gemäß den folgenden Unterpunkten. Verwenden Sie zwei Pipetten, wobei eine (P1000-Größe) ausschließlich zum Mischen der Kultur verwendet wird, um die Anzahl der verwendeten Spitzen bei jeder Anpassung zu reduzieren.
- Wenn die OD600 über 1 liegt, geben Sie ZLM tropfenweise (~50 µL pro Portion) hinzu, mischen Sie gut durch 5–10-maliges Auf- und Abpipettieren und messen Sie die OD600. Wiederholen Sie diesen Vorgang nach Bedarf, bis die Kultur innerhalb von 5 % von OD600 = 1 liegt.
- Wenn die OD600 während der Normalisierung unter 1 fällt, geben Sie weitere gewaschene Zellen (~20 µL zu Beginn) aus Schritt 3,5 hinzu, mischen Sie gut durch 5–10-maliges Auf- und Abpipettieren und messen Sie die OD600. Wiederholen Sie diesen Vorgang nach Bedarf (oder geben Sie mehr ZLM wie in Schritt 3,10,1 beschrieben hinzu, falls die OD600 über 1 steigt), bis die Kultur innerhalb von 5 % von OD600 = 1 liegt.
- Stellen Sie sicher, dass das Volumen in der Küvette während der Zellnormalisierung ~1,5 mL nicht überschreitet, um ein Verschütten in das Spektrophotometer zu vermeiden. Entfernen Sie gegebenenfalls Kultur aus der Küvette beim Verdünnen. Stellen Sie außerdem sicher, dass das Kulturvolumen in der Küvette über dem Mindestvolumen liegt, das für eine genaue Messung der OD600 am Spektrophotometer erforderlich ist. Die meisten Spektrophotometer benötigen mindestens 600 µL.
- Wiederholen Sie die Schritte zur Zellnormalisierung (3,6–3,10) für alle in der Studie enthaltenen Stämme und Bedingungen.
- Bereiten Sie die für ein Experiment benötigte Gesamtanzahl an Kolben vor, indem Sie aseptisch 50 mL ZLM in 250 mL Kunststoff-Erlenmeyerkolben geben, die wie in Schritt 1 beschrieben vorbereitet wurden.
- Inokulieren Sie die Kolben, indem Sie aseptisch 50 µL der auf OD600 = 1 normalisierten Kultur direkt aus der Küvette hinzufügen, um eine End-OD600 von 0,001 zu erreichen (1:1000-Verdünnung des normalisierten Inokulums).
- Fügen Sie für Kulturen, die ohne Zn2+-Limitierung gezüchtet werden (d. h. Zn2+-reiche Medien, ZRM), 30 µL sterile 10 mM ZnSO4-Lösung (frisch aus 1 M steriler Stammlösung hergestellt) direkt zu den Kulturkolben hinzu, um eine Endkonzentration von 6 µM ZnSO4 zu erreichen.
- Inkubieren Sie die Kolben bei 37 °C unter Schütteln bei 100 U/min für 3 Tage bis zur stationären Phase (Tag 0 ist der Tag der Inokulation).
- Messen Sie jeden Tag des Wachstums mithilfe eines Monochromators oder eines Filter-basierten Mikroplattenlesegeräts die folgenden Wachstumsparameter unter Verwendung von 200 µL Kultur in einer 96-Loch-Flachboden-Mikroplatte. Nehmen Sie die Plattenmessungen unmittelbar nach dem Aliquotieren der Zellen vor, damit diese sich nicht absetzen.
HINWEIS: Eine Vorwärmung des Plattenlesegeräts ist nicht erforderlich, da die absoluten Fluoreszenzwerte weniger aussagekräftig sind als das Verhältnis und die Fluoreszenzscans, und das kleine Volumen erreicht während des Platten-Setups rasch Raumtemperatur. Die Fluoreszenz kann von oben oder unten der Platte gemessen werden, falls Kondensation am Deckel Probleme verursacht, obwohl die Fluoreszenzintensitätswerte insgesamt geringer sind, wenn von unten gelesen wird.- Zelldichte (d. h. OD600): Um die aus einem Mikroplattenlesegerät erhaltene OD600 zu berichten, erstellen Sie eine Kalibrierkurve, um die Messung mit der Pfadlänge der Mikroplatte bei einem festgelegten Volumen (z. B. 200 µL) auf die Standard-Pfadlänge von 1 cm umzurechnen.
- Fluoreszenz des Cofaktors F420 (Ex 420 nm/Em 475 nm): Verwenden Sie bei Filter-basierten Mikroplattenlesegeräten den nächstgelegenen Filter-Satz (z. B. Ex 430 nm/Em 488 nm) und schwarze 96-Loch-Mikroplatten.
- Messen Sie die Hintergrundfluoreszenz bei 375 nm (Ex 375 nm/Em 475 nm).
- Wenn ein Monochromator verwendet wird, erstellen Sie einen Fluoreszenzintensitäts-Scan von Ex 230–440 nm in 5 nm-Schritten mit fester Emission bei 475 nm.
- Wenn ein Monochromator verwendet wird, berechnen Sie den Prozentsatz der Fluoreszenzintensität bei 375 nm im Vergleich zu 420 nm mithilfe der Gleichung:
F375/420 (%) = (F375/F420) × 100
4. Aufzeichnung und Messung der Zelllänge
- Am Tag 3 die Zelllänge visualisieren und dokumentieren. Ein Objekt- und ein Deckglas mit einem fusselfreien Tuch reinigen. Mit einer Pipette einen Tropfen Kultur von 10 µL auf das Objektglas geben und das Deckglas direkt auf die Kultur legen. Das Deckglas vorsichtig andrücken, sodass sich die Kultur ausbreitet und nahezu den gesamten Bereich unter dem Deckglas ausfüllt. Die Präparate sofort anfertigen und untersuchen, um Austrocknung zu vermeiden.
ANMERKUNG: Wenn sich die Kultur nicht leicht ausbreitet, verhindert Schmutz einen guten Kontakt, und Wasserbewegungen erschweren es, Zellen scharf abzubilden. Ein neues Präparat anfertigen. - Mit einem auflichtmikroskopischen Aufbau (oder DIC, siehe unten) mit 100x Öl-Immersion und 10x Okularobjektiven (insgesamt 1000fache Vergrößerung) sowie einer Kameraanbindung das präparierte Objektglas untersuchen.
ANMERKUNG: Die Zellen sind mit der Kontrastierung durch differentielle Interferenzkontrastmikroskopie (DIC) deutlich besser sichtbar10. Wenn möglich, diesen Mikroskoptyp für hochwertige Aufnahmen verwenden. Für die routinemäßige Analyse und Überprüfung des Zn2+-limitierten Wachstumszustands genügt ein Standard-Auflichtmikroskop. - Aufnahmen von Bereichen des Objektglases machen, in denen sich mehrere scharf eingestellte, in einer Ebene liegende (d. h. die gesamte Länge der Zelle sichtbar ist) und nicht bewegte Zellen befinden. Es genügend Aufnahmen aus verschiedenen Bereichen des Objektglases (oder mehrerer Objektgläser derselben Kultur) machen, sodass insgesamt mindestens 100 Zellen vermessen werden können.
- Mit demselben Mikroskop und Objektiv ein Kalibrierungspräparat aufnehmen.
- In Fiji27 das Lineal-Werkzeug verwenden, um eine Linie über die Länge des Kalibrierungspräparats zu ziehen. Analyze > Set scale auswählen und die bekannte Distanz sowie die Einheit der Maßstabsleiste eintragen. Global auswählen, um die Skalierung auf alle zukünftigen Bilder und Messungen anzuwenden.
- Ein Mikroskopaufnahme öffnen. Mit dem Lineal-Werkzeug eine Linie über die Länge einer Zelle ziehen und die Taste M auf der Tastatur drücken, um die Zelle zu vermessen. Mindestens 100 Zellen jeder Kultur vermessen.
- Die in Fiji im Popup-Fenster generierten Längendaten in eine Tabellenkalkulation übertragen oder als durch Komma getrennte Werte (.csv) speichern, um sie statistisch auszuwerten.
5. Modifikationen zum Kultivieren von Zn2+-limitierten M. tuberculosis (Mtb)
HINWEIS: Im Gegensatz zu Mtb-H37Rv kann Mtb-Aux keine L-Leucin und D-Pantothenat synthetisieren, weshalb diese Zusätze dem Medium zugesetzt werden28. Die Zusatzstoffe für Mtb-Aux beeinflussen die Zn2+-Limitierung nicht, und beide Stämme zeigen ähnliche Phänotypen in ZLM23. Dieses Protokoll wurde von einem zuvor veröffentlichten Protokoll abgeleitet23, wobei der Hauptunterschied darin besteht, dass die Kulturen acht Tage lang statt zehn Tage gezüchtet werden, um Klumpenbildung zu verringern und eine Anreicherung einzelner Zellen zu ermöglichen, was für nachfolgende Anwendungen wie Makrophagen-Infektionen erforderlich ist. Für andere geringfügige Unterschiede verweisen wir auf die Originalpublikation23. Die Inokulationsmethode unterscheidet sich von der von M. smegmatis, da ein wesentlich höherer Inokulum benötigt wird, um das Wachstum von M. tuberculosis einzuleiten.
- Für Mtb-Aux zusätzliche Supplementierung mit 50 µg/mL L-Leucin und 48 µg/mL D-Pantothensäure in allen Medien vornehmen. Sterilfiltern Sie 1000x-Stammlösungen von 50 mg/mL L-Leucin und 48 mg/mL Calcium-D-Pantothensäure mit einem 0,2-µm-Filter und geben Sie diese zu sterilisierten Medien hinzu.
- Geben Sie 1 mL aufgetauten Glycerin-Stammbakterien asseptisch in 4 mL 7H9-ADC in einem 14-mL-Rundbodenglas mit Schraubkappe (für Mtb-Aux) oder in einem 50-mL-Bioreaktor-Glas (für Mtb-H37Rv).
- Brüten Sie bei 37 °C ohne Schütteln, bis die Kultur einen OD600 von etwa 1 erreicht. Dies dauert ungefähr eine Woche. Belüften Sie die Kultur einmal täglich, indem Sie das Gefäß im Sicherheitswerkbank öffnen und mehrmals pipettieren, um die Kultur zu mischen.
- Inokulieren Sie 1 mL der stehenden Kultur in 50 mL 7H9-ADC in einem 250-mL-ventilierten Kunststoffkolben. Eine 50-mL-Kultur in 7H9-ADC reicht aus für biologische Triplicate pro Stamm und Bedingung (d. h. Wildtyp in ZLM und ZRM). Achten Sie darauf, große Klumpen (d. h. große Zellaggregate) zu vermeiden, indem Sie die Kultur vor der Inokulation 5–10 Minuten stehen lassen, damit sich die Klumpen am Boden des Gefäßes absetzen können, und anschließend die Kultur von oben entnehmen.
ANMERKUNG: Die Inokulation mit großen Klumpen führt zu klumpigen Kulturen, was die Normalisierung und Reproduzierbarkeit beeinträchtigt. - Brüten Sie bei 37 °C unter Schütteln bei 100 U/min, bis die Kultur einen OD600 von 0,5–0,8 (mittlere logarithmische Phase) erreicht. Dies dauert 3–5 Tage.
- Überführen Sie die Kultur in ein 50-mL-Konusrohr und pelletieren Sie die Zellen durch Zentrifugation bei 3.000 x g für 10 Minuten bei Raumtemperatur. Entfernen Sie das Überstandsvolumen, indem Sie 40 mL mit einer serologischen Pipette absaugen und den restlichen Überstand mit einer P1000-Mikropipette abpipettieren.
ANMERKUNG: Dieser Schritt ist entscheidend, um eine Übertragung von Zn2+ aus dem 7H9-ADC-Medium zu minimieren. - Lösen Sie das Pellet in 5 mL ZLM auf und stellen Sie das Gesamtvolumen der Kultur im Konusrohr auf 50 mL mit ZLM ein.
- Wiederholen Sie die Zentrifugation bei 3.000 x g für 10 Minuten bei Raumtemperatur, um die Zellen erneut zu pelletieren. Entfernen Sie den Überstand. Resuspendieren Sie das Zellpellet auf ein Endvolumen von 50 mL, wie in Schritt 5.7 beschrieben.
- Messen Sie den OD600 der gewaschenen Inokulumkulturen und berechnen Sie das erforderliche Volumen, um einen Start-OD600 von 0,05 (Mtb-H37Rv) oder 0,08 (Mtb-Aux) in 50 mL zu erreichen, mithilfe der folgenden Gleichung:
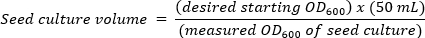
ANMERKUNG: Das Wachstum von Mtb-Aux mit einem Start-OD600 von 0,05 ist inkonsistent; daher wird ein höherer OD600 von 0,08 für ein konsistentes Wachstum verwendet. - Portionieren Sie das in Schritt 5.9 berechnete Volumen der Inokulumkultur in ein neues 50-mL-Konusrohr und stellen Sie das Volumen auf 50 mL mit ZLM ein. Gießen Sie die gewaschene und normalisierte Kultur aus dem Konusrohr in vorbereitete Kunststoff-Erlenmeyerkolben, wie in Schritt 1 beschrieben. Wiederholen Sie dies unter Verwendung desselben Konusrohrs für alle biologischen Wiederholungen jedes Stammes und jeder Bedingung.
- Für Kulturen, die ohne Zn2+-Limitierung gezüchtet werden (d. h. Zn2+-reiche Medien, ZRM), geben Sie 30 µL sterile 10 mM ZnSO4 direkt in die Kulturkolben, um eine Endkonzentration von 6 µM ZnSO4 zu erreichen.
- Brüten Sie die Kulturkolben bei 37 °C unter Schütteln bei 100 U/min für 8 Tage. Messen Sie den OD600 und die F420-Fluoreszenz während des gesamten Wachstums, wie in Schritt 3 beschrieben. Verwerfen Sie Kulturen, wenn sie innerhalb der ersten Tage klumpig werden (d. h. die Kultur erscheint nicht trüb, und es sind Klumpen in der gesamten Kultur sichtbar).
ANMERKUNG: Idealweise sind die Kulturen während der ersten Tage des Wachstums weitgehend planktonisch (d. h. frei von großen, mit bloßem Auge sichtbaren Klumpen). Mtb-Kulturen, insbesondere ZLM-Kulturen, werden im Verlauf des Wachstums zunehmend klumpiger, und es ist im späten logarithmischen Wachstum üblich, dass Klumpen als Flocken an der Oberfläche des Mediums schwimmen23.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Bioindikator-Phänotypen von M. smegmatis
Wildtyp M. smegmatis Kulturen, die in ZLM gezüchtet werden und Zn erreichen2+wachstumseinschränkend haben drei Haupt-Bioindikator-Phänotypen im Vergleich zu Zellen, die unter Zn wachsen2+– reiche Bedingungen: [1] verminderte OD600, [2] längliche Zellen und [3] verminderte Fluoreszenzspitze bei 420 nm. Der Mutant, der AltRPs fehlt (ΔaltRP) hat nicht das gleiche Zn2+abhängige...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Ein wesentlicher Beitrag zur Wissenslücke über die mechanistische Untermauerung von Alt-Ribosomen ist die Schwierigkeit, Zn2+-limitierende Bedingungen in vitro zu erreichen. Spuren von Zn2+ -Kontaminationen im Labor sind häufig; Daher ist es eine Herausforderung, reproduzierbare Zn2+-begrenzte Wachstumsbedingungen zu erreichen. Zn2+ -Kontaminationen können aus verschiedenen Quellen stammen, obwohl die bedeutendste und häufigste Quelle für Kontamination und Variabilität...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte.
Danksagungen
Diese Studie wurde finanziert durch den National Science Foundation (NSF) CAREER Award 1844854, den American Lung Association Innovation Award IA -937538 und das National Institute of Health (NIH) NIAID R21 AI109293 to S.P. Aktuelle Adresse für Allexa D. Burger ist das Pacific Biosciences Research Center, University of Hawai'i at Mānoa, Honolulu, Hawaii, USA.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1000 mL Vakuumfiltrationssysteme, Standard Line | VWR | 10040-440 | |
| 125 mL Erlenmeyerkolben | Greiner Bio-One | 679501 | |
| 14 mL Kulturröhrchen, Kunststoff, mit Dual-Position-Verschlüssen | VWR | 60818-725 | |
| 250 mL Erlenmeyerkolben | Greiner Bio-One | 679502 | |
| 40X-1000X Labor Binokular Biologische Verbindung Mikroskop | Omax | M82EZ | |
| 50 mL Bioreaktionsröhrchen, steril | VWR | 76211-286 | |
| 50 mL Hochleistungszentrifugenröhrchen mit Fahnenkappen | VWR | 89039-656 | |
| Alcojet Schaumarmes Waschpulver | Alconox | 1404 | |
| Ammoniumeisen (III)-citrat, braun | Thermo Scientific | AAA1119930 | MW: 265 g/mol, für 1 M Lösung 1,325 g in 5 mL Reinstwasser geben; lichtgeschützt bei 4 °C lagern |
| Rinderserumalbumin | Thermo Scientific | J10857-A1 | |
| Calcium-D-Pantothenat | Thermo Scientific | AC243300050 | |
| Katalase | Sigma-Aldrich | C1345-10G | |
| Zitronensäure wasserfrei, kristallin | Fisher Scientific | BP339-500 | |
| Dextrose wasserfrei | Fisher Scientific | D14-500 | |
| Difco Middlebrook 7H9 Bouillon | BD Diagnostics | 271310 | |
| DiluPhotometer OD600 zur Bestimmung der Zelldichte und Bradford-Assays | Implen | OD600-10 | |
| GENios FL Mikroplatten-Reader | Tecan | Abgekündigtes | |
| Glycerin Fisher | Scientific | G33-4 | |
| Infinite M200 PRO Multimode Microplate Reader | Tecan | LGE140213-20BL | |
| L-Asparagin | Thermo Scientific | AAB2147336 | |
| L-Leucin | Thermo Scientific | A1231122 | |
| Macrofire SP CCD-Kamera | Optronik | Zur Verwendung mit dem Olympus-Mikroskop | |
| Magnesiumsulfat-Heptahydrat | VWR | 97062-134 | |
| Milli-Q Direct 8 Wasseraufbereitungssystem | Millipore | C85358 | |
| Moticam X3 | Motic | Eingestellt, ersetzt durch Moticam X5 Plus; zur Verwendung mit Verbundmikroskop | |
| Ölsäure | Thermo Scientific | 031997-14 | |
| Olympus BX51 aufrechtes Mikroskop | Olympus | Abgekündigt, ersetzt durch BX53M | |
| Kaliumphosphat, monobasisch | Fisher Scientific | BP362-500 | |
| Semi-Mikro Zweiseitige Einweg-Kunststoffküvetten | VWR | 97000-590 | |
| Natriumchlorid, Kristall | VWR | VW1494-01 | |
| Natriumhydroxid | Fisher Scientific | S318-500 | |
| Tween 80 | MP Biomedicals | 103170 | |
| Zinksulfid-Heptahydrat, kristallin/ACS | MP Biomedicals | 219145290 |
Referenzen
- Alloway, B. Soil factors associated with zinc deficiency in crops and humans. Environ Geochem Health. 31 (5), 537-548 (2009).
- Middag, R., de Baar, H. J. W., Bruland, K. W. The relationships between dissolved zinc and major nutrients phosphate and silicate along the GEOTRACES GA02 transect in the west Atlantic ocean. Global Biogeochem Cycles. 33 (1), 63-84 (2019).
- Corbin, B. D., et al. Metal chelation and inhibition of bacterial growth in tissue abscesses. Science. 319 (5865), 962-965 (2008).
- Panina, E. M., Mironov, A. A., Gelfand, M. S. Comparative genomics of bacterial zinc regulons: Enhanced ion transport, pathogenesis, and rearrangement of ribosomal proteins. Proc Natl Acad Sci. 100 (17), 9912-9917 (2003).
- Outten, C. E., O’Halloran, T. V. Femtomolar sensitivity of metalloregulatory proteins controlling zinc homeostasis. Science. 292 (5526), 2488-2492 (2001).
- Merchant, S. S., Helmann, J. D. Elemental economy: microbial strategies for optimizing growth in the face of nutrient limitation. Adv Micro Physiol. 60, 91-210 (2012).
- Makarova, K. S., Ponomarev, V. A., Koonin, E. V. Two C or not two C: recurrent disruption of Zn-ribbons, gene duplication, lineage-specific gene loss, and horizontal gene transfer in evolution of bacterial ribosomal proteins. Genom Biol. 2 (9), RESEARCH 0033(2001).
- Yutin, N., Puigbò, P., Koonin, E. V., Wolf, Y. I. Phylogenomics of prokaryotic ribosomal proteins. PLoS One. 7 (5), e36972(2012).
- Prisic, S., et al. Zinc regulates a switch between primary and alternative S18 ribosomal proteins in Mycobacterium tuberculosis. Mol Microbiol. 97 (2), 263-280 (2015).
- Dow, A., Prisic, S. Alternative ribosomal proteins are required for growth and morphogenesis of Mycobacterium smegmatis under zinc limiting conditions. PLoS One. 13 (4), e0196300(2018).
- Chen, Y. X., et al. Selective translation by alternative bacterial ribosomes. Proc Natl Acad Sci. 117 (32), 19487-19496 (2020).
- Natori, Y., et al. A fail-safe system for the ribosome under zinc-limiting conditions in Bacillus subtilis. Mol Microbiol. 63 (1), 294-307 (2007).
- Gabriel, S. E., Helmann, J. D. Contributions of Zur-controlled ribosomal proteins to growth under zinc starvation conditions. J Bacteriol. 191 (19), 6116-6122 (2009).
- Wolf, Y. I., Rogozin, I. B., Kondrashov, A. S., Koonin, E. V. Genome alignment, evolution of prokaryotic genome organization, and prediction of gene function using genomic context. Genom Res. 11 (3), 356-372 (2001).
- Akanuma, G., et al. Evolution of ribosomal protein S14 demonstrated by the reconstruction of chimeric ribosomes in Bacillus subtilis. J Bacteriol. 203 (10), e00599(2021).
- Owen, G. A., Pascoe, B., Kallifidas, D., Paget, M. S. B. Zinc-responsive regulation of alternative ribosomal protein genes in Streptomyces coelicolor involves Zur and σR. J Bacteriol. 189 (11), 4078-4086 (2007).
- Li, Y., et al. Zinc depletion induces ribosome hibernation in mycobacteria. Proc Natl Acad Sci. 115 (32), 8191-8196 (2018).
- Li, Y., Corro, J. H., Palmer, C. D., Ojha, A. K. Progression from remodeling to hibernation of ribosomes in zinc-starved mycobacteria. Proc Natl Acad Sci. 117 (32), 19528-19537 (2020).
- Graham, A. I., et al. Severe zinc depletion of Escherichia coli. J Biol Chem. 284 (27), 18377-18389 (2009).
- Greening, C., et al. Physiology, biochemistry, and applications of F420- and Fo-dependent redox reactions. Microbiol Mol Biol Rev. 80 (2), 451-493 (2016).
- Gurumurthy, M., et al. A novel F 420 -dependent anti-oxidant mechanism protects Mycobacterium tuberculosis against oxidative stress and bactericidal agents. Mol Microbiol. 87 (4), 744-755 (2013).
- Patino, S., et al. Autofluorescence of mycobacteria as a tool for detection of Mycobacterium tuberculosis. J Clin Microbiol. 46 (10), 3296-3302 (2008).
- Dow, A., et al. Zinc limitation triggers anticipatory adaptations in Mycobacterium tuberculosis. PLoS Pathogens. 17 (5), e1009570(2021).
- Tobiasson, V., Dow, A., Prisic, S., Amunts, A. Zinc depletion does not necessarily induce ribosome hibernation in mycobacteria. Proc Natl Acad Sci. 116 (7), 2395-2397 (2019).
- Dow, A., Burger, A., Marcantonio, E., Prisic, S. Multi-omics profiling specifies involvement of alternative ribosomal proteins in response to zinc limitation in Mycobacterium smegmatis. Front Microbiol. 13, 811774(2022).
- Singh, A. K., Reyrat, J. Laboratory maintenance of Mycobacterium smegmatis. Curr Protoc Microbiol. Chapter 10, Unit10C.1(2009).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nat Meth. 9 (7), 676-682 (2012).
- Sampson, S. L., et al. Protection elicited by a double Leucine and Pantothenate auxotroph of Mycobacterium tuberculosis in Guinea pigs. Infect Immunity. 72 (5), 3031-3037 (2004).
- Cheeseman, P., Toms-Wood, A., Wolfe, R. S. Isolation and properties of a fluorescent compound factor420, from Methanobacterium strain M.o.H. J Bacteriol. 112 (1), 527-531 (1972).
- Wayne, L. G., Hayes, L. G. An in vitro model for sequential study of shiftdown of Mycobacterium tuberculosis through two stages of nonreplicating persistence. Infect Immunity. 64 (6), 2062-2069 (1996).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
