In diesem Artikel schlagen wir ein Protokoll für die Herstellung von Hybrid-Sphäroiden mit einer optischen Pinzette vor. Diese Methode ermöglicht eine präzise Kontrolle der frühen Stadien des Sphäroidbildungsprozesses, die mit anderen Methoden nicht erreicht werden kann.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Verwendung einer optischen Pinzette zur Erzeugung von Hybrid-Sphäroiden
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die zweidimensionale (2D) Zellkultur gehört nach wie vor zu den am häufigsten verwendeten Modellen in der präklinischen Krebsforschung. Die dreidimensionalen (3D) In-vitro-Modelle scheinen jedoch die In-vivo-Umgebung genauer zu bewerten, einschließlich einer relevanteren architektonischen Morphologie, Mikroumgebung und Reaktionen auf Medikamente.
Beim optischen Trapping werden ein oder mehrere fokussierte Laserstrahlen verwendet, um die Position, Bewegung, Wechselwirkung und Dynamik von Strukturen auf der Nano- und Mikroskala nicht-invasiv zu manipulieren. Optische Pinzetten (OT) haben zahlreiche Anwendungen in der Zellbiologie gefunden; Ihr Potenzial in der Krebsforschung wird jedoch noch unterschätzt. In dieser Arbeit empfehlen wir ein nicht-invasives Protokoll für die Lymphom-Stromazell-Sphäroidbildung unter Verwendung einer optischen Pinzette. Diese Methode konstruiert nicht nur die hybriden Sphäroide de novo , sondern ermöglicht auch die Kontrolle der Anzahl der angehängten Zellen und des Zeitpunkts der Adhäsionsbildung, was eine wichtige Informationsquelle für das Tissue Engineering darstellt. Darüber hinaus ermöglicht die OT die Untersuchung der frühen Stadien der hybriden Sphäroidbildung, die mit Standard-Bulk-Techniken nicht erreicht werden kann. Wichtig ist, dass das beschriebene Modell verwendet werden kann, um die minimalen Veränderungen der Adhäsion zu untersuchen, die durch Krebsmedikamente induziert werden. Dieses Protokoll kann problemlos auf andere Zelltypen angewendet werden.
Einleitung
Dreidimensionale (3D) Zellmodelle beschleunigen die Krebsforschung, da sie dem Tumorgewebe in mehreren funktionellen und strukturellen Eigenschaften besser ähneln. Dazu gehören unter anderem die Produktion extrazellulärer Matrix, die Interaktion zwischen Zellen, die Aufrechterhaltung von Nährstoff- und Sauerstoffgradienten und ähnliche Reaktionen auf die Behandlungen 1,2,3,4. Um die In-vivo-Bedingungen besser widerzuspiegeln, wurden kürzlich fortschrittliche heterogene 3D-Modelle mit verschiedenen Zelltypen entwickelt 5,6,7.
Das B-Zell-Non-Hodgkin-Lymphom (B-NHL) ist eine heterogene Gruppe von Malignomen, die von B-Lymphozyten ausgehen, die integrale Bestandteile des Immunsystems sind8. B-NHL zeichnet sich durch eine Vielzahl von klinischen Erscheinungsbildern und histologischen Merkmalen aus und umfasst ein Spektrum von Erkrankungen, das von indolenten Formen mit langwierigem klinischem Verlauf bis hin zu aggressiven Varianten reicht, die schnell fortschreiten 9,10. Die Pathogenese von B-NHL und anderen hämatologischen Malignomen wird häufig mit dem Einfluss der Tumormikroumgebung in Verbindung gebracht11,12. So breiten sich Lymphomzellen häufig auf das Knochenmark aus, was zu lebensbedrohlichen Komplikationen führenkann 13. Es wurde festgestellt, dass mesenchymale Stromazellen (MSCs), die die Schlüsselkomponenten der Knochenmarknische sind, das Tumorwachstum und die Tumorprogression beeinflussen14, hauptsächlich durch direkte Zell-Zell-Interaktionen 15,16,17; Daher besteht ein dringender Bedarf, Modelle zu entwickeln, die es ermöglichen, solche Wechselwirkungen zu untersuchen. Wir haben bereits festgestellt, dass MSCs, wenn sie auf Agarose-Hydrogelen mit Lymphomzellen kokultiviert werden, sich selbst zu mehrzelligen Sphäroiden aggregieren, wobei Stromazellen den Kern bilden und gleichmäßig von Lymphomzellen umgeben sind18. In diesem Artikel stellen wir ein Protokoll für die Herstellung eines hybriden 3D-Modells von Lymphom-Stromazellen mit Hilfe einer optischen Pinzette vor.
Vor über 35 Jahren berichtete Ashkin erstmals über das Phänomen des nicht-invasiven optischen Einfangens von Viren und Bakterien durch fokussierten Laserstrahl19. Heutzutage hat die optische Pinzette (OT) einen dynamisch wachsenden Einfluss auf den biomedizinischen Bereich, einschließlich der zellbiologischen Forschung 20,21,22,23. Die OT ermöglichte nicht nur die Untersuchung der physikalisch-mechanischen Eigenschaften einzelner Zellen 24,25,26, sondern auch die direkten Zell-Zell-Wechselwirkungen auf Einzelzellebene sowie weitere 2D- und 3D-zelluläre Anordnung und Strukturierung 27,28,29. Die optische Fallentechnik basiert auf den optischen Kräften in der Größenordnung von wenigen Piconewtonen, die als elektromagnetische Strahlung (Photonen) ausgeübt werden und ihren Impuls ändern, wenn sie mit Materie30 wechselwirkt. Infolgedessen können Bediener durch die Verwendung eines oder mehrerer Laserstrahlen Positionen, Bewegung und Dynamik von Objekten im Mikro- und Nanomaßstab selektiv manipulieren20. In der Praxis ermöglicht die optische Fallentechnik das selektive und zerstörungsfreie Einfangen lebender Zellen, indem sie mit der Oberfläche einer anderen Zelle oder eines anderen Moleküls in Kontakt gebracht und die Einleitung des Adhäsionsprozesses ausgelöstwird 31. Mit den oben genannten Funktionalitäten haben wir zunächst versucht, eine einzelne Lymphomzelle optisch auf eine Monoschicht aus Stromazellen zu platzieren, um ihre adhäsiven Eigenschaften zu untersuchen. Als nächstes untersuchten wir die Fähigkeit einer optischen Pinzette, ein mehrzelliges Sphäroid im Echtzeitmodus33 physikalisch nachzubilden. Um dies zu erreichen, wurden einzelne Lymphomzellen nacheinander gefangen und an ein zuvor präpariertes 3D-Stroma-Sphäroid angehängt. Eine weitere Anwendung des optischen Fallens bestand darin, die minimale Zell-Zell-Adhäsionszeit zu messen und die winzigen Veränderungen der Adhäsion zu bewerten, die sich aus der Krebsbehandlung ergaben34,35. Obwohl 3D-Modelle in der Krebsforschung weit verbreitet sind, bleibt die Untersuchung der frühen Stadien der Sphäroidbildung eine Herausforderung. Dies liegt vor allem an der begrenzten Verfügbarkeit von Methoden, die es erlauben, die Mikrowelt mit hoher Präzision und gleichzeitig minimalinvasiver Wirkung zu berühren. Umgekehrt ist das volle Potenzial der OT im Rahmen der zellulären Anordnung und Struktur in 3D noch nicht ausgeschöpft. Daher wird in dieser Arbeit Schritt für Schritt ein kombinierter Arbeitsablauf zur Generierung eines 3D-Lymphomkonstrukts unter Verwendung von Standard-3D-Techniken und Manipulationen in optischen Pinzetten beschrieben. Wichtig ist, dass das Protokoll leicht für die Verwendung mit anderen Zelltypen angepasst werden kann, die bei hämatopathologischen Malignomen von Bedeutung sind.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
1. Herstellung von Mikroformen auf Agarose-Gel-Basis
HINWEIS: Die richtigen aseptischen Techniken sind beim Umgang mit allen Zellkulturen unerlässlich. Alle in diesem Protokoll verwendeten Reagenzien sind in der Materialtabelle aufgeführt. Bereiten Sie drei Gele mit MSCs für ein einzelnes Experiment vor, wie in Abbildung 1A gezeigt.
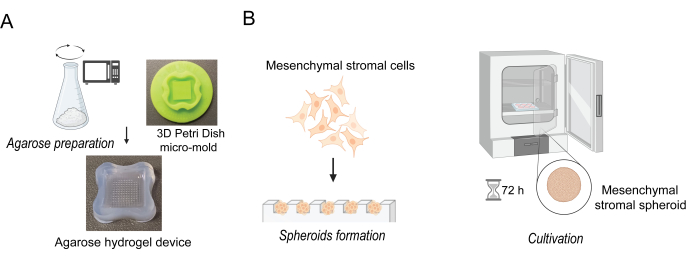
Abbildung 1: Präparation von mesenchymalen Stromazellen (MSC) Sphäroiden. (A) Abbildung, die den Schritt zur Vorbereitung der Agarose-Mikroformen darstellt. (B) Aussaat von mesenchymalen Stromazellen (MSCs) und Kultivierung von mesenchymalen Sphäroiden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Beginnen Sie mit der Vorbereitung der Agarose-Mikroformen. Spülen Sie die Micromold 3D-Petrischale (siehe Materialtabelle) mit deionisiertem Wasser (3x) ab und stellen Sie sie für 30 Minuten unter die UV-Lampe, um die Sterilisation durchzuführen.
- Bereiten Sie zunächst eine 2%ige Agaroselösung vor. Messen Sie 1 g hochwertiges reines steriles Agarosepulver (siehe Materialtabelle) und geben Sie es in ein steriles konisches 50-ml-Röhrchen. Geben Sie 50 ml sterile 0,9%ige Natriumchloridlösung (siehe Materialtabelle) zur Agarose und mischen Sie gut. Schrauben Sie den Deckel des konischen Rohrs auf, bis er fest, aber noch locker ist.
- In der Mikrowelle das Agarosepulver zum Kochen bringen und vollständig auflösen. Beenden Sie die Mikrowelle alle 10 s und schwenken Sie das konische Röhrchen vorsichtig, um sicherzustellen, dass sich die Agarose auflöst. Vermeiden Sie die Bildung von Blasen beim Mischen oder Pipettieren von Agarose. Agarose auf ca. 70 °C abkühlen lassen.
HINWEIS: Stellen Sie sicher, dass keine Reste von durchscheinendem, ungelöstem Pulver vorhanden sind.
ACHTUNG: Geschmolzene Agarose ist extrem heiß und kann schwere Hautverbrennungen verursachen. - Arbeiten Sie im Laminar-Flow-Schrank mit aseptischen Techniken. Bereiten Sie Hydrogele her, indem Sie zuvor sterilisierte Mikroformen mit 500 μl Agarose füllen. Saugen Sie mit einer Pipette alle Blasen ab, die in den kleinen Merkmalen der Mikroform eingeschlossen sein könnten.
- Nach 15 Minuten Inkubation bei Raumtemperatur, wenn die Agarose erstarrt ist, nehmen Sie die Gele vorsichtig aus den Mikroformen und geben Sie sie auf eine sterile 6-Well-Platte. Beschädigen Sie nicht die Gelstruktur. Bevor Sie mit dem nächsten Schritt fortfahren, prüfen Sie unter dem Mikroskop, ob die Mikroformen korrekt vorbereitet wurden und stellen Sie sicher, dass die Ränder intakt sind. Prüfen Sie, ob Lücken vorhanden sind, durch die das Medium austreten kann.
- Fügen Sie ausreichend 1x Phosphatpuffer-Kochsalzlösung (PBS) hinzu, um die Mikroformen vollständig zu bedecken, bevor Sie die Platte zur Sterilisation 30 Minuten lang unter eine UV-Lampe legen.
HINWEIS: Die Agarose-Mikroformen können vor dem Gebrauch bis zu 2 Wochen in einem konischen Röhrchen, das mit 1x PBS bedeckt ist, unter Kühlschrankbedingungen (4 °C) gelagert werden. - Bevor Sie die Mikroformen zur Herstellung von Sphäroiden verwenden, äquilibrieren Sie das Gel, indem Sie es vollständig mit RPMI-Medium (4,0 ml/Well für eine 6-Well-Platte) bedecken und mindestens 15 Minuten lang inkubieren.
2. Aufbereitung von Sphäroiden aus mesenchymalen Stromazellen (MSCs)
- Die HS-5-Zelllinie (siehe Materialtabelle), eine humane mesenchymale Stromazelllinie, in RPMI 1640 Kulturmedium kultivieren, das mit 10 % hitzeinaktiviertem fötalem Rinderserum (FBS) und 1 % Penicillin-Streptomycin (siehe Materialtabelle) im Standardzustand ergänzt wurde, wobei ein Wechsel des Mediums alle 48 Stunden sichergestellt wird.
- Wenn die HS-5-Zellen zu etwa 90 % konfluent sind, führen Sie die Zellpassage wie folgt durch:
- Entfernen Sie den Nährboden mit einer serologischen Pipette.
- Waschen Sie die Zellen durch Zugabe von 1x PBS und Schwenken und Ansaugen, um verbleibende Medien zu entfernen.
- Die Zellen werden vom Boden des Kulturkolbens gelöst, indem 2 ml Trypsin-EDTA-Lösung (siehe Materialtabelle) in den Zellkulturkolben gegeben und bei 37 °C inkubiert werden, um die Zellablösung zu erleichtern.
- Stoppen Sie die Trypsinisierung, indem Sie 2 ml vollständiges Kulturmedium hinzufügen.
- Suspendieren Sie die Zellen vorsichtig mit einer 5-ml-Pipette und geben Sie sie in ein konisches 15-ml-Röhrchen.
- Die Zellsuspension bei 300 x g 7 min zentrifugieren. Entfernen Sie den Überstand und resuspendieren Sie die Zellen in 1 ml frischem Kulturmedium.
- Nehmen Sie 10 μL des Zellpellets und geben Sie es in ein 0,5 mL Röhrchen. Fügen Sie dann 10 μl 0,4%ige Trypanblau-Lösung hinzu (siehe Materialtabelle) und zählen Sie die Zellen in einem automatischen Zellzähler (siehe Materialtabelle).
- Basierend auf der oben erhaltenen Zelldichte werden die Zellen auf 2 x 10⁵ Zellen/ml Medium verdünnt.
- Entfernen Sie das Zellkulturmedium aus der Agarose-Mikroform.
- 190 μl der oben erwähnten Zellsuspension (Schritt 2.2.8) werden vorsichtig in die Zellaussaatkammer der Agarose-Mikroform ausgesät. Eine einzelne Vertiefung enthält ca. 150 Zellen (38.000 Zellen/Gel).
- Inkubieren Sie die Zellen in Agarose-Mikromold in einem Inkubator (5 % CO2, 37 °C, feuchte Atmosphäre) für 30 Minuten, bis sich die Zellen am Boden des Gels absetzen. Nehmen Sie nach 30 Minuten die Platte mit dem Mikroschimmel aus dem Inkubator und fügen Sie langsam ein zusätzliches Medium an die Außenseite der Gele hinzu, um sie vollständig zu bedecken (z. B. 4,0 ml/Vertiefung für die 6-Well-Platte).
HINWEIS: Geben Sie das Medium nicht direkt auf die Gel-Agarose-Mikroform, sondern in die Kulturschale, um eine Beschädigung der frisch gebildeten Sphäroide zu vermeiden. - Das Gel wird in einem Inkubator bei 37 °C in einer feuchten Atmosphäre von 5 % CO2 für 72 h gelagert, bis sich gleichmäßige Sphäroide bilden. (Abbildung 1B).
HINWEIS: Es wird empfohlen, die Sphäroidbildung in den folgenden 3 Tagen unter einem inversen Mikroskop zu beobachten. Im Allgemeinen beginnen mesenchymale Stromazellen innerhalb von 24 Stunden mit der Bildung von Sphäroiden, aber dieser Prozess kann mit unterschiedlichen Zellpassagen und -dichten schneller oder langsamer ablaufen. Nach 72 Stunden Inkubation auf Agarose-Mikromold bilden mesenchymale Stromazellen relativ einheitliche Sphäroide; Es ist jedoch erwähnenswert, dass sie in Größe und Form variieren können, obwohl sie unter identischen Bedingungen inkubiert wurden. Das Medium muss ausgetauscht werden, wenn es von einer violett-roten Farbe zu gelb wechselt.
3. Kultivierung von Lymphomzellen und Vorbereitung für das optische Trapping
HINWEIS: Hämatologische Zelllinien, einschließlich Lymphomzellen, wachsen frei schwebend in den Nährmedien in Kolben, die für die Suspensionskultur ausgelegt sind, ohne dass eine Bindung an die Kulturplatte oder das Kulturgefäß erforderlich ist. Um optimale Zelleigenschaften zu erhalten, wird empfohlen, die Probenvorbereitung frühestens 30 Minuten vor dem Verfahren zum Zusammensetzen der Hybrid-Sphäroide mit der optischen Pinzette zu beginnen. Wichtig ist, dass das in diesem Abschnitt beschriebene Protokoll für die humane Ri-1-Lymphom-Zelllinie gilt, aber ein ähnliches Protokoll gilt für andere hämatologische Krebszelllinien.
- Die Ri-1-Lymphom-Zelllinie (siehe Materialtabelle) wird in RPMI 1640-Medium kultiviert, das mit 10 % FBS und 1 % Penicillin/Streptomycin ergänzt wird.
- Bewahren Sie die Lymphomzellen im Inkubator unter Standardkulturbedingungen auf, einschließlich 37 °C und befeuchteter Luft mit 5 % CO2. Halten Sie Kulturen zwischen 3-5 x 10⁵ Zellen/ml in der logarithmischen Phase, indem Sie alle 2-3 Tage vorbeigehen.
- Sammeln Sie die Zellen und geben Sie die Suspension in ein 15-ml-Polystyrolröhrchen. Zentrifugieren Sie die Zellen bei 300 x g für 7 min bei Raumtemperatur, um ein Zellpellet zu erhalten. Entfernen Sie den Überstand und fügen Sie 10 ml frisches Medium hinzu, pipettieren Sie vorsichtig, bis eine homogene Suspension erhalten ist.
- 10 μl Zellsuspension in ein neues Zentrifugenröhrchen aspirieren und 10 μl Trypanblau hinzufügen. Pipettieren Sie die Suspension gut, bevor Sie 10 μl in die Zählkammer überführen, um die Zelldichte und Lebensfähigkeit (typischerweise höher als 95 %) zu bestimmen.
- Verdünnen Sie die Zellsuspension, um eine endgültige Dichte von 1 x 10⁴ Zellen/ml zu erreichen. Halten Sie die Lymphomzellen bis zur optischen Manipulation bei 37 °C.
4. Einrichten des optischen Pinzettensystems
HINWEIS: Das folgende Protokoll wurde speziell für die speziell angefertigte optische Pinzette36 entwickelt (Abbildung 2A). Dieser Assay kann jedoch mit anderen kommerziell erhältlichen Fallensystemen verwendet werden. Unabhängig davon, welche Art von Ausrüstung zur Verfügung steht, bleiben die grundlegenden Schritte für die Systemvorbereitung (z. B. Starten des Lasers und der Computersoftware, Montieren der Probe und Testen der Möglichkeit, die Zelle in einer optischen Falle zu bewegen) gleich. Alle Versuche wurden bei Raumtemperatur, d.h. 25 °C, durchgeführt.
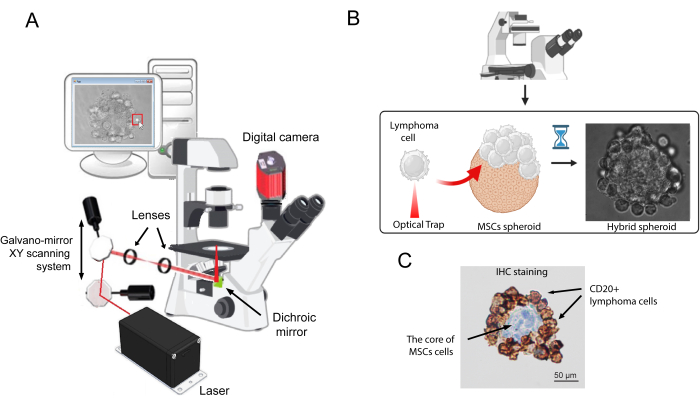
Abbildung 2: Ein Schema, das den Arbeitsmechanismus der hybriden Sphäroiderzeugung durch eine optische Pinzette veranschaulicht. (A) Speziell entwickelter optischer Pinzettenaufbau. (B) Der Prozess des Anheftens einzelner Lymphomzellen an die Oberfläche des MSC-Sphäroides. Eine einzelne Lymphomzelle wurde optisch gefangen und an der Oberfläche eines Stroma-Sphärodes befestigt, bis eine stabile Verbindung gebildet wurde. Dieser Prozess setzte sich so lange fort, bis die gesamte Oberfläche des Stroma-Sphäroids von Lymphomzellen bedeckt war. (C) Ein repräsentatives Bild der immunhistochemischen Färbung des Hybrid-Sphäroidschnitts wurde unter Verwendung eines monoklonalen Maus-Anti-CD20-Antikörpers gegen CD20 erhalten. Die Immunfärbung wurde mit einem monoklonalen Maus-Anti-Human-Antikörper gegen CD20 auf einem Autostainer (siehe Materialtabelle) gemäß den Anweisungen des Herstellers durchgeführt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
- Schalten Sie die Lichtquelle des Mikroskops ein.
- Tragen Sie ein lasersicheres Schutzglas.
- Schalten Sie den Laser ein und stellen Sie die Leistung ein, um eine Fallensteifigkeit von ca. 50 pN/μm im optischen Pinzettensystem zu erhalten. Bevor Sie fortfahren, warten Sie 10 Minuten, damit sich der Laserstrahl stabilisieren kann.
HINWEIS: In dem speziell angefertigten System wird eine gegebene Fallensteifigkeit für die Laserleistung von 100 mW am Eingang des Mikroskopobjektivs erreicht, gemessen für 3 μm Polystyrolperle. Seine minimale Invasivität auf Lymphomzellen wurde zuvor bestätigt32,33, während die Fähigkeit, lebende Zellen zu manipulieren, erhalten bleibt. - Starten Sie in der Zwischenzeit die Computersoftware. Im Software-Fenster wird ein Bild der Mikroskopprobe angezeigt. Verwenden Sie die auf dem Bildschirm sichtbaren Markierungen, um die optische Falle in die gewünschte Richtung zu bewegen.
- Sobald das System fertig ist, fügen Sie 30 μl deionisiertes Wasser in die Mitte des unteren Objektivs hinzu.
HINWEIS: Das speziell angefertigte System verwendet ein Wasserimmersionsobjektiv; Die Immersionsmedien können jedoch je nach Einrichtung des Benutzers unterschiedlich sein. - Stellen Sie eine 35-mm-Zellkulturschale (siehe Materialtabelle) mit Glasboden auf den Mikroskoptisch. Stabilisieren Sie die Form mit den Haltern.
- Heben Sie das Objektiv mit der mikrometrischen Mikroskopschraube an, bis die Wasserperle den Glasboden der Schale berührt.
- Stellen Sie den mikroskopischen Tisch mit der Mikrometerschraube vorsichtig ein, bis Sie sehen, dass der Laserstrahl scharf auf einen einzigen, hellen Punkt auf dem Bildschirm fokussiert ist. Ein Bild der Mikroskopprobe wird im Softwarefenster angezeigt. Verwenden Sie die auf dem Bildschirm sichtbaren Markierungen, um die optische Falle in jede gewünschte Richtung zu bewegen.
- 100 μl der zuvor zubereiteten Lymphomzellsuspension (siehe Nummer 3.5) in die Mitte der Glasbodenschale geben. Lassen Sie sie ca. 5 Min. auf den Boden der Form sinken.
- Finden Sie mit den Bewegungen des Mikroskoptisches eine schwebende Lymphomzelle. Lassen Sie die optische Falle auf die Probe treffen, indem Sie auf den Fallencursor auf dem Bildschirm klicken. Versuchen Sie, die Zelle an die gewünschte Stelle zu verschieben. Eine Zelle, um für die Manipulation nützlich zu sein, muss in der Lage sein, sich leicht in die gegebene Richtung zu bewegen.
HINWEIS: Nach unseren Beobachtungen haften zwischen 5 und 10 % der Lymphomzellen, die der Glasschale hinzugefügt werden, nach der Inkubationszeit dauerhaft am Boden an. Dieser Prozentsatz steigt mit der Dauer der Manipulation und kann nach 60 Minuten 30% erreichen. Trotz dieser Verluste ermöglicht die Anzahl der Zellen, die der Schale zunächst zugesetzt wurden, sowohl eine effektive Systemkalibrierung als auch eine Abdeckung des Sphäroids mit Lymphomzellen.
5. Erzeugung von Hybrid-Sphäroiden mit optischer Pinzette
- Entfernen Sie vorsichtig ein einzelnes stromales Sphäroid mit einer Pipettenspitze (100-1000 μL) aus einer Vertiefung der Agaroseform und legen Sie es auf eine 35-mm-Mikroskopieglasschale.
- 2 ml RPMI-Nährmedium zugeben und 10 Minuten bei 37 °C unter Standardbedingungen inkubieren. Während dieser Zeit haftet das Sphäroid sanft am Glas, wodurch eine Bewegung während der Manipulation verhindert wird.
- Stellen Sie die Schale mit dem Sphäroid auf den Mikroskoptisch und stabilisieren Sie die Schale mit den Halterungen auf dem mikroskopischen Tisch.
- Vorsichtig werden 100 μl Lymphomzelllösung mit einer Enddichte von 1 x 10⁴ Zellen/ml zugegeben (Schritt 3.5). Lassen Sie sie ca. 5 Min. auf den Boden der Form sinken.
- Finden Sie mit den Bewegungen des Mikroskoptisches eine schwebende Lymphomzelle. Lassen Sie die optische Falle auf die ausgewählte Zelle treffen, indem Sie auf den Fallen-Cursor auf dem Bildschirm klicken. Sobald die Zelle gefangen und beweglich ist, bewegen Sie den Mikroskoptisch, um die Zelle in Kontakt mit der stromalen Sphäroidoberfläche zu bringen.
- Beginnen Sie damit, die Lymphomzelle für 10 s an der Oberfläche des Stroma-Sphäroids zu befestigen. Überprüfen Sie als nächstes, ob die Zelle dauerhaft befestigt ist, indem Sie dreimal wiederholt versuchen, die Lymphomzelle mit der optischen Pinzette zu lösen.
- Wenn der Zellkontakt unterbrochen ist, befestigen Sie die Lymphomzelle erneut mit der optischen Falle an der Sphäroidoberfläche. Diesmal jedoch für einen längeren Zeitraum, ca. 20 s.
HINWEIS: Es ist wichtig, bestimmte Zeitintervalle für das Einzelzelltrapping für jede Zelllinie separat zu bestimmen. In vorläufigen Manipulationen wurde festgestellt, dass Lymphomzellen der Ri-1-Zelllinie eine starke Adhäsionseigenschaft an Stroma-Sphäroiden aufweisen und sich überwiegend in 10-20 s an deren Oberfläche anheften. Somit betrugen die spezifischen Kontaktzeitintervalle für das Einfangen einzelner Ri-1-Zellen 10, 20 und 30 s. Aufgrund des zeitintensiven Charakters des Verfahrens wird empfohlen, Zelllinien mit einer minimalen Adhäsionszeit von nicht länger als 30 s für die Sphäroidbildung mit einer optischen Pinzette zu verwenden. - Wiederholen Sie den Vorgang mit nachfolgenden Lymphomzellen, bis die gesamte Oberfläche des Stromasphärodes von Lymphomzellen bedeckt ist.
- Um die verfügbare Oberfläche des Stroma-Sphäroids gleichmäßig mit Lymphomzellen zu bedecken, ist es notwendig, die Position der optischen Falle im Volumen der mikroskopischen Probe zu ändern. Durch Ändern der Bildgebungsebene mit der mikrometrischen Mikroskopschraube kann die Position der optischen Falle geändert werden, was eine tiefere Bewegung der gefangenen Objekte in der Probe ermöglicht.
- Um das spontan gebildete Sphäroid besser darstellen zu können, bedecken Sie den Kern der Stromazellen mit 2-3 Schichten von Lymphomzellen.
- Die Glasbodenschale mit dem Sphäroid wird für 1 Stunde Inkubation unter normalen Bedingungen in einen Inkubator gebracht.
HINWEIS: Hybrid-Sphäroide können langfristig in 20 μl RPMI-Medium in einem hängenden Tropfen kultiviert werden.
6. Bestimmung der Lebensfähigkeit der Sphäroide
- Beurteilen Sie die Lebensfähigkeit von Zellsphäroiden mit einem Lebend-/Totfärbekit (siehe Materialtabelle). Entfernen Sie vorsichtig das Kulturmedium und waschen Sie das Sphäroid direkt mit 100 μl 1x PBS.
- Inkubieren Sie das Sphäroid in 100 μl 1x PBS-Lösung, die 1 μM Calcein-AM und 2 μM Ethidium-Homodimer-1 enthält, für 20 min bei 37 °C.
- Betrachten Sie die Sphäroide mit einem Fluoreszenzmikroskop (siehe Materialtabelle) und nehmen Sie die Bilder auf (siehe Materialtabelle).
HINWEIS: Es ist nicht erforderlich, das Sphäroid nach der Färbung zu waschen. Die Hintergrundfluoreszenzwerte sind bei diesem Assay von Natur aus niedrig, da die Farbstoffe praktisch nicht fluoreszierend sind, bevor sie mit Zellen interagieren. - Bestimmen Sie mit dem Programm ImageJ (siehe Materialtabelle) die Lebensfähigkeit des Sphäroids, indem Sie das Verhältnis der grün gefärbten Fläche (lebende Zellen) zur Gesamtfläche berechnen, die rot (tote Zellen) und grün gefärbt ist.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Unsere bisherigen Ergebnisse zeigten, dass mesenchymale Stromazellen, die mit Lymphomzellen kultiviert wurden, den homogenen Stromakern bilden, an den Krebszellen gleichmäßig anlagern18. In dieser Studie haben wir das humane Hybrid-Sphäroid, das aus mesenchymalen Stromazellen und Lymphomzellen besteht, mit einer speziell angefertigten optischen Pinzette erfolgreich verändert. Abbildung 2B zeigt ein repräsentatives Sphäroid in einem Hellfeldmikroskop, einem wesentliche...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
In dieser Studie wurden die Hybrid-Sphäroide von mesenchymalen Stromakern- und Lymphomzellen in Echtzeit mit Hilfe einer optischen Pinzette verändert. Neue laserbasierte Technologien, einschließlich Fallensysteme, sind mittlerweile kommerziell verfügbar und erfreuen sich immer größerer Beliebtheit. Bis heute handelt es sich bei den meisten optischen Pinzetten jedoch um speziell angefertigte Instrumente. Daher können Kalibrierung, Betriebsverfahren und experimentelle Geometrien von Labor ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren erklären, dass keine Interessenkonflikte bestehen.
Danksagungen
Der Autor dankt Nicholas Czarnik aufrichtig, dessen sorgfältige Bearbeitung die Klarheit der Studie erheblich verbessert hat.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| µ-Schale 35 mm, hoher Glasboden | IBIDI | 81158 | |
| 12-256 mico-mold 3D Petrischale | Microtissues Inc., RI, USA | 12-256TR | |
| 3 & Mikro; m Polystyrol-Mikrosphären | Polysciences | 17134-15 | |
| Anti-CD20-Antikörper (Klon L26) | Dako | IS604 | |
| Automatisierter Zellzähler, EVE | NanoEntek | EVE/ EVE-MC | |
| Autostainer Link 48 | Dako | D09634 | |
| Kamera | Olympus | U-TV0.63XC | |
| CelCulture CO2-Inkubator | Esco Technologies, Inc. | CCL | |
| Zellzählung Objektträger, EVE | NanoEntek | NE-EVS | |
| Zelllinie HS-5 | ATCC | CRL-3611 | |
| Zelllinie Ri-1 | DSMZ | ACC 585 | |
| Fötales Rinderserum | Gibco | A5256701 | |
| Fluoreszenzmikroskop | Olympus | BX43 | |
| ImageJ Programm | National Institutes of Health, MD, USA | ||
| Inverses Mikroskop | Olympus | IX73 | |
| Live/Dead Reagenzien-Kit | Thermo Fisher Scientific | L3224 | |
| Penicillin-Streptomycin (10.000 U/ml) | Gibco | 15140122 | |
| Phosphat gepufferte Kochsalzlösung, pH 7,4 | Gibco | 10010023 | |
| RPMI 1640 Medium | Gibco | 11875093 | |
| Natriumchloridlösung | Sigma-Aldrich | 7647-14-5 | |
| Natriumchloridlösung 0,9 %, steril | ITW ReITW Reagents, S.R.L.agents, S.R.L. | A1671 | |
| Trypanblau-Lösung, 0,4 % | Gibco | 15250061 | |
| TrypLE Express Enzym (1X), kein Phenolrot | Gibco | 12604013 | |
| Trypsin-EDTA (0,05 %), phenolrotes | Gibco | 25300096 | |
| UltraPure Agarose | Invitrogen | 16500500 | |
| Optische Pinzette Setup | |||
| Dichroitische Spiegel | Thorlabs | DMSP805R | |
| Digitalkamera | Mikrotron GmbH | MC1362 | |
| Galvanospiegel XY-Scansystem | Thorlabs | GVS002 | |
| Inverses Mikroskop | Olympus | IX71 | |
| Objektiv 1 | Thorlabs | AC254-050-B-ML | |
| Objektiv 2 | Thorlabs | AC508-200-B-ML | |
| Nd:YAG 1064 nm Laser | Laser Quantum | Ventus |
Referenzen
- Brancato, V., Oliveira, J. M., Correlo, V. M., Reis, R. L., Kundu, S. C. Could 3D models of cancer enhance drug screening. Biomaterials. 232, 119744(2020).
- Fontoura, J. C., et al. Comparison of 2D and 3D cell culture models for cell growth, gene expression and drug resistance. Mater Sci Eng. C. 107, 110264(2020).
- Kapałczyńska, M., et al. 2D and 3D cell cultures - a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Duval, K., et al. Modeling physiological events in 2D vs. 3D cell culture. Physiology (Bethesda). 32 (4), 266-277 (2017).
- Barbosa, M. A. G., Xavier, C. P. R., Pereira, R. F., Petrikaitė, V., Vasconcelos, M. H. 3D cell culture models as recapitulators of the tumor microenvironment for the screening of anti-cancer drugs. Cancers (Basel). 14 (1), 190(2021).
- Jubelin, C., et al. Three-dimensional in vitro culture models in oncology research. Cell Biosci. 12, 155(2022).
- Pape, J., Emberton, M., Cheema, U. 3D cancer models: the need for a complex stroma, compartmentalization and stiffness. Front Bioeng Biotechnol. 9, 660502(2021).
- Singh, R., et al. Non-Hodgkin's lymphoma: A review. J Family Med Prim Care. 9 (4), 1834-1840 (2020).
- Campo, E., et al. The International consensus classification of mature lymphoid neoplasms: a report from the clinical advisory committee. Blood. 140 (11), Erratum in: Blood. 141 (4), 437 (2023). 1229-1253 (2022).
- Swerdlow, S. H., et al. The 2016 revision of the World Health Organization classification of lymphoid neoplasms. Blood. 127 (20), 2375-2390 (2016).
- Ng, W. L., Ansell, S. M., Mondello, P. Insights into the tumor microenvironment of B cell lymphoma. J Exp Clin Cancer Res. 41, 362(2022).
- Mancini, S. J. C., et al. Deciphering tumor niches: lessons from solid and hematological malignancies. Front Immunol. 12, 766275(2021).
- Zhang, Q. Y., Foucar, K. marrow involvement by Hodgkin and non-Hodgkin lymphomas. Hematol. Oncol Clin North Am. 23 (4), 873-902 (2009).
- Gao, Q., et al. marrow mesenchymal stromal cells: Identification, classification, and differentiation. Front Cell Dev Biol. 9, 787118(2022).
- Lwin, T., et al. Lymphoma cell adhesion-induced expression of B cell-activating factor of the TNF family in bone marrow stromal cells protects non-Hodgkin's B lymphoma cells from apoptosis. Leukemia. 23 (1), 170-177 (2009).
- Kumar, A., Bhattacharyya, J., Jaganathan, B. G. Adhesion to stromal cells mediates imatinib resistance in chronic myeloid leukemia through ERK and BMP signaling pathways. Sci Rep. 7 (1), 9535(2017).
- Cuiffo, B. G., Karnoub, A. E. Mesenchymal stem cells in tumor development: emerging roles and concepts. Cell Adh Migr. 6 (3), 220-230 (2012).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Rymkiewicz, G. Development and characterization of 3D hybrid spheroids for the investigation of the crosstalk between B-Cell non-Hodgkin lymphomas and mesenchymal stromal cells. OncoTargets Ther. 15, 683-697 (2022).
- Ashkin, A., Dziedzic, J. M. Optical trapping and manipulation of viruses and bacteria. Science. 235, 1517-1520 (1987).
- Spyratou, E. Advanced biophotonics techniques: The role of optical tweezers for cells and molecules manipulation associated with cancer. Front Phys. 10, 247-285 (2022).
- Choudhary, D., Mossa, A., Jadhav, M., Cecconi, C. Bio-molecular applications of recent developments in optical tweezers. Biomolecules. 9 (1), 23(2019).
- Nussenzveig, H. M. Cell membrane biophysics with optical tweezers. Eur Biophys J. 47 (5), 499-514 (2018).
- Zhang, X., Ma, L., Zhang, Y. High-resolution optical tweezers for single-molecule manipulation. Yale J Biol Med. 86 (3), 367-383 (2013).
- Li, X., et al. Optical tweezers study of membrane fluidity in small cell lung cancer cells. Opt Express. 29 (8), 11976-11986 (2021).
- Wullkopf, L., et al. Cancer cell's ability to mechanically adjust to extracellular matrix stiffness correlates with their invasive potential. Mol Biol Cell. 29, 2378-2385 (2018).
- Yousafzai, M. S., et al. Effect of neighboring cells on cell stiffness measured by optical tweezers indentation. J Biomed Opt. 21 (5), 57004(2016).
- Gupta, S. K., et al. Quantification of cell-matrix interaction in 3D using optical tweezers. Multi-Scale Extracellular Matrix Mechanics and Mechanobiology. Studies in Mechanobiology, Tissue Engineering and Biomaterials. Zhang, Y. , Springer. Berlin/Heidelberg, Germany. 283-310 (2020).
- Ma, Z., et al. Laser patterning for the study of MSC cardiogenic differentiation at the single-cell level. Light Sci Appl. 2, 68(2013).
- Kirkham, G. R., et al. Precision assembly of complex cellular microenvironments using holographic optical tweezers. Sci Rep. 5, 8577(2015).
- Pesce, G., et al. Optical tweezers: theory and practice. Eur Phys J Plus. 135, 949(2020).
- Avsievicha, T., Zhua, R., Popovb, A., Bykova, A., Meglinski, I. The advancement of blood cell research by optical tweezers. Rev Phys. 5, 100043(2020).
- Duś-Szachniewicz, K., et al. Physiological hypoxia (physioxia) impairs the early adhesion of single lymphoma cell to marrow stromal cell and extracellular matrix. Optical tweezers study. Int J Mol Sci. 19, 1880(2018).
- Duś-Szachniewicz, K., Gdesz-Birula, K., Nowosielska, E., Ziółkowski, P., Drobczyński, S. Formation of lymphoma hybrid spheroids and drug testing in real time with the use of fluorescence optical tweezers. Cells. 11 (13), 2113(2022).
- Hu, S., Gou, X., Han, H., Leung, A. Y., Sun, D. Manipulating cell adhesions with optical tweezers for study of cell-to-cell interactions. J Biomed Nanotechnol. 9 (2), 281-285 (2013).
- Johansen, P., Fenaroli, F., Evensen, L., Griffiths, G., Koster, G. Optical micromanipulation of nanoparticles and cells inside living zebrafish. Nat Commun. 7, 10974(2016).
- Drobczyński, S., Duś-Szachniewicz, K. Real-time force measurement in double wavelength optical tweezers. J Opt Soc AmB. 34, 38-43 (2017).
- Pavlasova, G., Mraz, M. The regulation and function of CD20: an "enigma" of B-cell biology and targeted therapy. Haematologica. 105 (6), 1494-1506 (2020).
- Gieseler, J., et al. Optical tweezers- from calibration to applications: a tutorial. Adv Opt Mater. 13, 74-241 (2021).
- Bustamante, C. J., Chemla, Y. R., Liu, S., Wang, M. D. Optical tweezers in single-molecule biophysics. Nat Rev Methods Primers. 1, 25(2021).
- Mitrakas, A. G., et al. Applications and advances of multicellular tumor spheroids: Challenges in their development and analysis. Int J Mol Sci. 24 (8), 6949(2023).
- Malm, M., et al. Evolution from adherent to suspension: systems biology of HEK293 cell line development. Sci Rep. 10, 18996(2020).
- Ling, Y., et al. A cell-laden microfluidic hydrogel. Lab on a Chip. 7 (6), 756-762 (2007).
- Azizipour, N., Avazpour, R., Sawan, M., Ajji, A., Rosenzweig, H. Surface optimization and design adaptation toward spheroid formation on-chip. Sensors. 22 (9), 3191(2022).
- Ryu, N. E., Lee, S. H., Park, H. Spheroid culture system methods and applications for mesenchymal stem cells. Cells. 8 (12), 1620(2019).
- Han, S. J., Kwon, S., Kim, K. S. Challenges of applying multicellular tumor spheroids in preclinical phase. Cancer Cell Int. 21, 152(2021).
- Feng, Q., Li, D., Li, Q., Cao, X., Dong, H. Microgel assembly: Fabrication, characteristics, and application in tissue engineering and regenerative medicine. Bioact Mater. 9, 105-119 (2021).
- Volpe, G., et al. Roadmap for optical tweezers. J Phys Photonics. 5, 022501(2023).
- Pradhan, M., Pathak, S., Mathur, D., Ladiwala, U. Optically trapping tumor cells to assess differentiation and prognosis of cancers. Biomed Opt Express. 7, 943(2016).
- Duś-Szachniewicz, K., et al. Differentiation of single lymphoma primary cells and normal B-cells based on their adhesion to mesenchymal stromal cells in optical tweezers. Sci Rep. 9, 9885(2019).
- Gdesz-Birula, K., Drobczyński, S., Sarat, K., Duś-Szachniewicz, K. Sonidegib Inhibits the adhesion of acute myeloid leukemia to the bone marrow in hypoxia: An optical tweezer study. Biomedicines. 13, 578(2025).
- Matheson, A. B., et al. Optical tweezers with integrated multiplane microscopy (OpTIMuM): A new tool for 3D microrheology. Sci Rep. 11, 5614(2021).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
