Hier beschreiben wir ein einfaches und schnelles Verfahren zum Nachweis von DNA von Bienenpathogenen, wie z.B. Lotmaria passim und Nosema ceranae, unter Verwendung einer amplifikationsbereiten Zelllyse, einer Rekombinase-Polymerase-Amplifikation und CRISPR/Cas12a-Assays.
Methodenartikel
Vor-Ort-DNA-Nachweis von Trypanosomatiden-Parasiten und Nosema ceranae durch alkalische Lyse gekoppelt mit RPA/CRISPR/Cas12a-System
In diesem Artikel
Erratum-Hinweis
Important: There has been an erratum issued for this article. View Erratum Notice
Zusammenfassung
Zusammenfassung
Der frühzeitige Nachweis mikroskopisch kleiner Krankheitserreger vor Ort ist für ein effektives Management und die Gesundheit von Honigbienenvölkern unerlässlich. Derzeit ist der Goldstandard für den molekularen Nachweis von Bienenpathogenen die qPCR oder RT-qPCR. Hier stellen wir eine schnelle, empfindliche und kostengünstige Alternative für den feldeinsatzfähigen Nachweis von DNA-Erregern vor. Diese Methode kombiniert die direkte, amplifikationsbereite Zelllyse von Arbeiterbienenböcken mit der Rekombinase-Polymerase-Amplifikation (RPA), der CRISPR/Cas12a-vermittelten Trans-Spaltung von Reportersonden und dem Nachweis mittels Lateral-Flow-Assays. Wir haben dieses Protokoll erfolgreich an Honigbienen validiert, die mit Nosema ceranae und Lotmaria passim infiziert waren. Das beschriebene Protokoll kann mit einem einfachen Wärmeblock oder bei Raumtemperatur durchgeführt werden und ist potenziell auf jeden DNA-basierten Krankheitserreger oder Darmmikrobiota der Honigbiene anwendbar. Der gesamte Prozess dauert ca. 180 Minuten und erreicht eine Sensitivität, die mit der qPCR vergleichbar ist, wobei nur 96 Parasitenkopien/μl nachgewiesen werden. Zusammenfassend lässt sich sagen, dass dieser Ansatz ein vielversprechendes Werkzeug für eine zuverlässige und schnelle Felddiagnose von Honigbieneninfektionen bietet, ohne dass eine komplexe Laborausrüstung erforderlich ist, was ihn ideal für die Überwachung von Bienenvölkern vor Ort macht.
Einleitung
Bienen sind Schlüsselarten, die an der Bestäubung von Pflanzen beteiligt sind, und sind für die Pflanzenfortpflanzung, die biologische Vielfalt und die Ernährungssicherheit unerlässlich1. Ihre Bestäubungsleistungen kommen einer Vielzahl von Nutzpflanzen mit hohem wirtschaftlichem Wert zugute und tragen jährlich schätzungsweise 235 bis 577 Milliarden US-Dollar zur globalen Landwirtschaft bei. Der weltweite Rückgang der Bienenpopulationen hat jedoch aufgrund seiner potenziellen Folgen für die ökologische Stabilität und die Ernteproduktivität ernsthafte Bedenken hervorgerufen, die in hoch verschuldeten armen Ländern zu einem geschätzten Verlust von 4,8 bis 16,3 Milliarden US-Dollar geführt haben2. Das Massensterben der Bienen ist auf mehrere Wechselwirkungen zwischen mehreren Faktoren zurückzuführen: Pestizideinsatz, Verlust von Lebensräumen, Klimawandel und Infektionen durch Krankheitserreger wie Viren, Bakterien, Pilze und Protisten.
Unter diesen Mikroorganismen sind Nosema spp., ein Mikrosporidienpilz, der die Funktion des Darms stört, und Trypanosomatiden-Parasiten – insbesondere Lotmaria passim – in Honigbienenvölkern weltweit weit verbreitet3, 4. Jüngste Erkenntnisse zeigen, dass L . passim-Infektionen , selbst wenn sie asymptomatisch verlaufen, immunbezogene Gene herunterregulieren und den Energiestoffwechsel bei Honigbienen verändern können, wodurch ihre Widerstandsfähigkeit gegenüber zusätzlichem Stress möglicherweise beeinträchtigtwird 5. In ähnlicher Weise verringern Nosema spp.-Infektionen die Langlebigkeit der Bienen, unterdrücken die Immunfunktion und stören die Nahrungssuche des Volkes, was zu einer verringerten Honigproduktion und einer erhöhten Sterblichkeit des Volkes führt. Darüber hinaus können Koinfektionen, an denen sowohl Nosema spp. als auch Trypanosomatiden beteiligt sind, synergistische Effekte haben, die den physiologischen Stress verschlimmern und die Abwehrkräfte des Wirts schwächen. Diese Ergebnisse unterstreichen, wie wichtig es ist, mehrere Krankheitserreger gleichzeitig zu überwachen.
Um diesen Bedrohungen zu begegnen, müssen schnelle und genaue Diagnoseinstrumente entwickelt werden, die wiederum von einem tieferen Verständnis der Biologie, der Übertragung und der Überlebensstrategien dieser Krankheitserreger abhängen6. Der Nachweis dieser Erreger durch traditionelle Methoden, einschließlich Lichtmikroskopie und molekularer Amplifikation, ist nach wie vor zuverlässig, stößt aber auf gewisse Einschränkungen. Beispiele für qPCR, RTqPCR (erfordert Zyklen bei unterschiedlichen Temperaturen) und isotherme Methoden wie Loop Mediated Amplification (LAMP, arbeitet bei konstanter Temperatur) wurden für pilzliche, virale, bakterielle oder protozoische Parasitenentwickelt 6,7,8,9,10. Die Umsetzung dieser Methoden erfordert jedoch spezielle Geräte, geschultes Personal und gut ausgestattete Laboreinrichtungen, was ihre Praktikabilität für Feldanwendungen und großflächige Überwachungen einschränkt. Um diese Probleme anzugehen, wurden neue molekulare Techniken entwickelt – die Amplifikation von DNA-Zielen mit Rekombinase-Polymerase-Amplifikation (RPA) zusammen mit dem CRISPR/Cas12a-basierten Nachweis – ein schneller, spezifischer und empfindlicher Ansatz. Die Methode arbeitet isotherm und liefert visuelle Ergebnisse, die sie für die Vor-Ort- oder Point-of-Care-Diagnostik geeignet machen, so Shao et al.11 und Xiao et al.12.
RPA ist eine einfache und schnelle DNA-Amplifikationsmethode, die bei einer konstanten Temperatur arbeitet, typischerweise zwischen 37 °C und 42 °C. Es stützt sich auf Rekombinase-Enzyme, einzelsträngige DNA-bindende Proteine und eine strangverdrängende Polymerase, um die DNA ohne thermische Zyklen zu amplifizieren. RPA eignet sich aufgrund seiner Geschwindigkeit, der minimalen Geräteanforderungen und der Kompatibilität mit Rohproben besonders für Vor-Ort-Tests und Felddiagnosen 11,12,13. Um die Spezifität zu erhöhen, kann das RPA-Produkt mit der Cas12a-Endonukompaktase nachgewiesen werden, die auch im gleichen Temperaturbereich funktioniert. Cas12a bindet an eine CRISPR-Guide-RNA (gRNA), eine kurze RNA, die Cas12a zur amplifizierten Zielsequenz führt und an die komplementäre Sequenz in der DNA bindet. Nach der Bindung wird Cas12a aktiviert und zeigt eine kollaterale (trans) Spaltungsaktivität, insbesondere gegen einzelsträngige DNA (ssDNA). Dies ermöglicht die Verwendung von ssDNA-Reportermolekülen, die mit Fluorophoren oder Biotin markiert sind und Fluoreszenz- oder visuelle Signale erzeugen können, einschließlich Lateral-Flow-Strip-Auslesungen. Zusammen bilden RPA und CRISPR/Cas12a eine leistungsstarke molekulardiagnostische Plattform, die schnell und empfindlich ist und für den Einsatz im Feld oder in ressourcenbegrenzten Umgebungen geeignet ist12.
Um die Praktikabilität dieses molekulardiagnostischen Ansatzes weiter zu verbessern, haben wir auch eine vereinfachte Amplifikations-Ready-Zelllyse-Methode (ARCL) implementiert, die auf der Natriumhydroxid (NaOH)-Lyse von Bienenabdomen11,14 basiert, wodurch eine umfangreiche Probenvorbereitung und Laborreagenzien überflüssig wurden. Diese schnelle Nukleinsäure-Extraktionstechnik, kombiniert mit dem isothermen Amplifikations- und CRISPR/Cas12a-Detektionssystem, ermöglicht einen wirklich vor Ort einsetzbaren Arbeitsablauf, der sowohl Zeit als auch Kosten erheblich reduziert. Wichtig ist, dass der Assay die Qualität, hohe Sensitivität und Spezifität beibehält, die mit der qPCR vergleichbar ist, dem aktuellen Goldstandard für den Nachweis von Krankheitserregern bei Bienen.
Hier haben wir diese Methodik erfolgreich für den Nachweis von Nosema ceranae und L. passim in Honigbienen angewendet (Abbildung 1). Wir verglichen diese Methode mit Standard-qPCR-Assays und validierten ihre Leistung anhand natürlich infizierter Proben. Unsere Ergebnisse zeigen, dass dieser Ansatz eine praktische und zuverlässige Alternative für die feldgestützte Überwachung der Gesundheit von Honigbienen ist, mit großem Potenzial für groß angelegte Überwachungs- und Frühinterventionsbemühungen in der Imkerei.
Protokoll
Alle Verfahren wurden in Übereinstimmung mit institutionellen und nationalen Richtlinien für die Arbeit mit Wirbellosen und unter Verwendung der geringsten Anzahl von Bienen durchgeführt, die für den Wirksamkeitsnachweis erforderlich ist. Die Honigbienen wurden in speziellen Bienenstockboxen mit Belüftung und entsprechender Temperatur transportiert und bis zur Analyse bei -20 °C im Labor gelagert.
1. HotSHOT Alkalische Zelllyse
- Vorbereitung der Lösung
- HotSHOT Lysis Puffer-Vorbereitung von 100 mL
- Wiegen Sie 99,993 mg NaOH und 8,32 mg EDTA, fügen Sie 90 ml destilliertes Wasser hinzu und mischen Sie. Stellen Sie den pH-Wert auf 12 und das Volumen auf 100 mL ein. Autoklav.
- 40 mM Tris-HCl, pH 5
- Fügen Sie zu 484,544 mg Tris 90 ml deionisiertes Wasser hinzu, stellen Sie den pH-Wert mit HCl auf 5 ein und bringen Sie das Volumen auf 100 ml.
- HotSHOT Lysis Puffer-Vorbereitung von 100 mL
- Lyse-Protokoll
- Präparieren Sie den Bauch der Biene mit einem sterilen Skalpell und geben Sie das präparierte Gewebe in ein 1,5-ml-Mikrozentrifugenröhrchen.
HINWEIS: Für den Erregernachweis wurden nur die Bäuche verwendet und die restlichen Körperteile verworfen. - Fügen Sie 400 μl HotSHOT-Puffer hinzu, mazerieren Sie das Gewebe mit einem Einwegstößel und homogenisieren Sie es durch Vortexen weiter.
HINWEIS: Der Stößel kann wiederverwendet werden, wenn er dekontaminiert wird, indem das Material über Nacht in 0,1 N NaOH-Lösung inkubiert, dann mit doppelt deionisiertem Wasser gespült wird, gefolgt von einem Autoklavenzyklus und anschließender Trocknung in einem Inkubator. - Inkubieren Sie das Homogenat 10 Minuten lang bei 95 °C, um die Zellen zu lysieren. Stellen Sie das Röhrchen nach der Inkubation sofort zum Abkühlen auf Eis.
- Um die Reaktion zu neutralisieren, fügen Sie ein gleiches Volumen (400 μl) von 40 mM Tris-HCl hinzu, was zu einer Endkonzentration von 20 mM Tris-HCl in der Lösung führt.
HINWEIS: Dieses Lyseverfahren ist in Abbildung 2 dargestellt.
- Präparieren Sie den Bauch der Biene mit einem sterilen Skalpell und geben Sie das präparierte Gewebe in ein 1,5-ml-Mikrozentrifugenröhrchen.
2. Isotherme Amplifikation durch RPA
HINWEIS: Das Design der Primer wurde mit Hilfe des Softwaretools eprimer3 (https://www.bioinformatics.nl/cgi-bin/emboss/eprimer3) erstellt, obwohl auch andere Tools zum Entwerfen von Primern verwendet werden können.
- Vorbereitung von Arbeitslösungen
- RPA-Primer-Lösungen
- Bereiten Sie Stammlösungen in einer Konzentration von 100 μM gemäß den Anweisungen des Herstellers vor. Rekonstituieren Sie z. B. 10,0 nmol lyophilisierten Primer in 100 μl mit Diethylpyrocarbonat (DEPC) behandeltem Wasser und lagern Sie es bei -20 °C. Bereiten Sie Arbeitslösungen in einer Konzentration von 10 μM vor, indem Sie das Material 1:10 verdünnen; Mischen Sie 90 μl DEPC-behandeltes Wasser mit 10 μl der 100 μM Stammlösung in einem 0,2 ml-Röhrchen. Lagern Sie diese Lösungen bei -20 °C.
- RPA-Primer-Lösungen
- RPA-Protokoll
- Bereiten Sie den Mastermix entsprechend der Anzahl der durchzuführenden Reaktionen vor. Umfassen Sie sowohl eine Negativkontrolle (Substitution von ARCL durch DEPC-behandeltes Wasser) als auch eine Positivkontrolle unter Verwendung von Erreger-DNA (in diesem Beispiel DNA aus Zellkultur L. passim promastigotes und Bienen, die positiv auf Nosema spp. sind). (Sporen mikroskopisch nachgewiesen)) (Tabelle 1).
HINWEIS: Bereiten Sie den RPA-Mastermix immer auf Eis vor und verwenden Sie Filterspitzen, um eine Kontamination zu vermeiden. - Übertragen Sie ein Aliquot von 46,5 μl des Mastermixes in jedes 0,2-ml-Röhrchen.
- Magnesiumacetat (MgOAc) und Template-DNA werden den Kappen der Röhrchen gemäß den in Tabelle 2 angegebenen Volumina zugegeben. Zentrifugieren Sie die Röhrchen kurz, um den Inhalt zu vermischen und die RPA-Reaktion einzuleiten.
HINWEIS: Für eine bessere Reproduzierbarkeit alle Komponenten vor der Verwendung kurz vortexen und zentrifugieren. Jede Charge muss Positiv- und Negativkontrollen enthalten, um die Reaktion zu validieren. - Inkubieren Sie die Proben 40 Minuten lang bei 39 °C für die RPA-Amplifikationsreaktion.
HINWEIS: Nach der Inkubation können RPA-Reaktionen direkt für die nachgelagerte Detektion (z. B. CRISPR/Cas12a-basierte Assays) verwendet werden, die in Abschnitt 3 beschrieben werden.
- Bereiten Sie den Mastermix entsprechend der Anzahl der durchzuführenden Reaktionen vor. Umfassen Sie sowohl eine Negativkontrolle (Substitution von ARCL durch DEPC-behandeltes Wasser) als auch eine Positivkontrolle unter Verwendung von Erreger-DNA (in diesem Beispiel DNA aus Zellkultur L. passim promastigotes und Bienen, die positiv auf Nosema spp. sind). (Sporen mikroskopisch nachgewiesen)) (Tabelle 1).
3. Nachweis der Erreger-DNA mittels CRISPR/Cas12a
HINWEIS: Die Erkennung nach RPA kann auf unterschiedliche Weise durchgeführt werden. In diesem Protokoll werden wir die Detektion durch Fluoreszenz (FAM-TTTTTTTT-MGB) und immunchromatographische Streifen (Biotin-TTTTTTTT-FITC) detailliert beschreiben.
Führen Sie alle Eingriffe in einem sauberen, DNA-freien Bereich durch (z. B. in einem speziellen PCR-Raum). Reinigen Sie Arbeitsflächen und Pipetten mit 0,5 % Bleichmittel, gefolgt von 70 % Ethanol. Verwenden Sie immer Filterspitzen und tragen Sie Handschuhe. Handhaben Sie DNA oder amplifiziertes Material in einem Bereich, der von der Reagenzvorbereitungszone getrennt ist. Tauen Sie alle Reagenzien auf Eis auf und halten Sie die Temperaturen während der gesamten Zubereitung kalt.
- Vorbereitung von Arbeitslösungen
- crRNA
HINWEIS: Das Design von Nosema ceranae und Lotmaria passim crRNA wurde mit dem Eukaryotic Pathogen CRISPR guide RNA/DNA Design Tool (EuPaGDT) http://grna.ctegd.uga.edu/ durchgeführt. Für ein kundenspezifisches crRNA-Design können andere Software wie GPP sgRNA Designer (https://portals.broadinstitute.org/gpp/public/analysis-tools/sgrna-design) oder CHOPCHOP (https://chopchop.cbu.uib.no/) verwendet werden.- Zur Herstellung einer 100 μM crRNA-Stammlösung werden 10 nmol jeder lyophilisierten crRNA mit 100 μl DEPC-behandeltem Wasser rekonstituiert und bei -20 °C gelagert. Um eine 1 μM Arbeitslösung herzustellen, führen Sie eine Verdünnung im Verhältnis 1:100 durch, indem Sie 1 μl der 100 μM Stammlösung mit 99 μl DEPC-behandeltem Wasser in einem 0,2 ml-Röhrchen mischen (Abbildung 3).
HINWEIS: Beide Lösungen sollten bei -20 °C gelagert werden.
- Zur Herstellung einer 100 μM crRNA-Stammlösung werden 10 nmol jeder lyophilisierten crRNA mit 100 μl DEPC-behandeltem Wasser rekonstituiert und bei -20 °C gelagert. Um eine 1 μM Arbeitslösung herzustellen, führen Sie eine Verdünnung im Verhältnis 1:100 durch, indem Sie 1 μl der 100 μM Stammlösung mit 99 μl DEPC-behandeltem Wasser in einem 0,2 ml-Röhrchen mischen (Abbildung 3).
- Cas12a Zubereitung
HINWEIS: Cas12a kann in Konzentrationen von 1 μM oder 100 μM verabreicht werden.- Wenn es mit 100 μM geliefert wird, verdünnen Sie es vor der Verwendung zu einer 1 μM Arbeitslösung, indem Sie 1 μl des 100 μM Cas12a-Enzyms mit 99 μl des im Kit enthaltenen Verdünnungsmittels mischen (Verdünnung 1:100, Abbildung 3).
HINWEIS: Die Cas12a-Enzymkonzentration kann je nach Probentyp angepasst werden. Da das Enzym in einem Verdünnungsmittel auf Glycerinbasis gelagert wird, ist es wichtig sicherzustellen, dass das Volumen des zugesetzten Enzyms 20 % des gesamten Reaktionsvolumens nicht überschreitet, um mögliche hemmende Wirkungen zu vermeiden.
- Wenn es mit 100 μM geliefert wird, verdünnen Sie es vor der Verwendung zu einer 1 μM Arbeitslösung, indem Sie 1 μl des 100 μM Cas12a-Enzyms mit 99 μl des im Kit enthaltenen Verdünnungsmittels mischen (Verdünnung 1:100, Abbildung 3).
- Herstellung von FAM- und Biotin-Sondenlösungen
HINWEIS: Die FAM-Sonde wird in lyophilisierter Form geliefert.- Um eine 100 μM Stammlösung herzustellen, resuspendieren Sie die Sonde, indem Sie 1 μl DEPC-behandeltes Wasser pro 1 nmol Sonde hinzufügen (z. B. für 102 nmol 102 μl DEPC-behandeltes Wasser). Lagern Sie die Stammlösung bei -20 °C. Für die Verwendung im Detektions-Mastermix verdünnen Sie den Stamm 1:10 (90 μl DEPC-behandeltes Wasser mit 10 μl 100 μM FAM), um eine Arbeitslösung von 10 μM zu erhalten (Abbildung 3).
- crRNA
- CRISPR/Cas12a-Nachweisprotokoll
- Fluoreszenzbasierte Detektion (FAM-Sonde)
- In einem 1,5-ml-Mikrozentrifugenröhrchen wird das Reaktionsgemisch wie in Tabelle 3 beschrieben hergestellt, ohne die Amplikone.
- Mit einem Wirbel gründlich mischen und die Mischung in PCR-Röhrchen verteilen.
- Geben Sie dann 4 μl RPA-Amplikon (beschrieben in Schritt 2.2) in jedes Röhrchen.
- Inkubieren Sie die Reaktionen 120 Minuten lang bei 37 °C in einem Thermocycler mit Fluoreszenzablesefunktion, wobei die Fluoreszenz jede Minute aufgezeichnet wird.
- Optional: Am Ende der Inkubation werden die Reaktionen auf 0,2 mL-Röhrchen übertragen und mit einem Geldokumentationssystem für die Bildgebung visualisiert.
- Nachweis mit einer Biotin-Sonde in einem Lateral-Flow-Test
- Geben Sie in ein 1,5-ml-Mikrozentrifugenröhrchen die in Tabelle 4 aufgeführten Komponenten.
- Stellen Sie die Mischung wie in Abschnitt 3.2.1 beschrieben her, mischen Sie sie und verteilen Sie sie auf einer PCR-Platte. Zum Schluss gibst Du 4 μL Amplikon in die jeweiligen Wells.
- 120 min in einem Thermocycler (ohne Fluoreszenzmessung) oder Thermoblock bei 37 °C inkubieren.
- Übertragen Sie die Proben in 0,2-ml-Röhrchen und führen Sie den Nachweis mit Immunstreifen durch. Geben Sie dazu 50 μL Laufpuffer und 10 μL des Reaktionsgemisches in jedes Röhrchen und führen Sie den Streifen direkt in das Röhrchen ein. Inkubieren Sie 15 Minuten lang bei Raumtemperatur und lesen Sie die Ergebnisse nach 10 Minuten Eintauchen ab, wie in Abbildung 3 dargestellt.
- Fluoreszenzbasierte Detektion (FAM-Sonde)
Ergebnisse
Hier haben wir eine schnelle Vor-Ort-Methode beschrieben, bei der die alkalische Lyse von Arbeiterbienenabdomen in Verbindung mit RPA-Amplifikation und CRISPR/Cas12a-basierter Nachweis durch Fluoreszenz- und/oder Lateral-Flow-Ansätze verwendet wird. Das Schema des vollständigen Arbeitsablaufs ist in Abbildung 3 dargestellt, und das Schema der alkalischen HotSHOT-Lyse des Abdomens von Arbeiterbienen ist in Abbildung 4 dargestellt. Repräsentative Ergebnisse des RPA/CRISPR/Cas12a-Assays sind in Abbildung 5 dargestellt. Zum Nachweis von L. passim und N. ceranae wurde ein Thermocycler verwendet, um die relativen Fluoreszenzeinheiten (RFUs) mit einer FAM-markierten Sonde zu quantifizieren (Abbildung 4A). Die RPA-Reaktionen wurden mit 10 ng DNA durchgeführt, und die Fluoreszenzdaten wurden in einem Diagramm dargestellt (Abbildung 4B). In der letzten Phase des Assays wurden die Proben in konischen Röhrchen mit einem Gel-Imaging-System fotografiert (Abbildung 4C). Für den Nachweis mit einer Biotin-markierten Sonde wurden die Proben in einem Thermoblock inkubiert (Abbildung 4A); Die Detektionslösung wurde gemäß den Anweisungen des Herstellers hergestellt und auf einen Lateral-Flow-Streifen aufgetragen (Abbildung 4B, C). Die Methode führte zu einem erfolgreichen Nachweis beider Honigbienen-Erreger.
Um die Effizienz von RPA-Reaktionen zu bestimmen, haben wir diese Methode mit der Standard-qPCR verglichen, bei der DNA verwendet wurde, die von Honigbienen mit dem referenzierten Kit aufgereinigt wurde (siehe Materialtabelle). Insgesamt wurden 32 Bienenproben mit Primern getestet, die auf das β-Tubulin-Gen von L. passim abzielten, und dann durch CRISPR/Cas12a-Transspaltung von Fluoreszenzsonden nachgewiesen. Bemerkenswert ist, dass 12 Proben durch qPCR positiv waren, während RPA/CRISPR/Cas12a L. passim in 16 Proben nachweiste (Abbildung 5A). Dies deutet darauf hin, dass die Reaktionsleistung von RPA empfindlicher ist als die PCR, da es sich um die Goldstandard-DNA-Amplifikationsmethode handelt.
Ebenso haben wir die Nachweisgrenze (LOD) für qPCR und RPA gekoppelt an den CRISPR/Cas12a-Nachweis für L. passim-DNA als Erregermodell unter Verwendung von seriellen Verdünnungen von L. passim-DNA im Bereich von 66 ng bis 6 fg bestimmt. Bei der qPCR wurden nur 6 pg nachgewiesen, was etwa 96 Parasiten entspricht (Abbildung 5B). Im Vergleich dazu entsprach die LOD für RPA 96 Parasiten (Abbildung 5C, D).
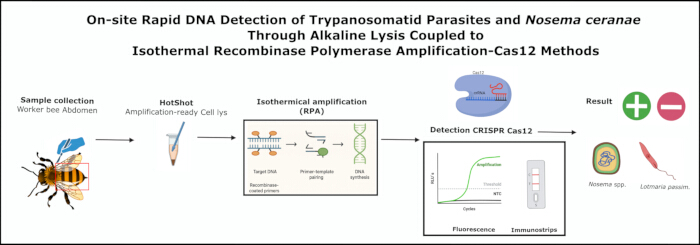
Abbildung 1: Allgemeiner Ablauf der alkalischen HotSHOT-Lyse in Verbindung mit RPA-Amplifikation und Cas12-Nachweismethoden bei Honigbienen. Abkürzungen: RPA = Rekombinase-Polymerase-Amplifikation; CRISPR = Clustered Regularly Interspaced Short Palindromic Repeats; Cas = CRISPR-assoziiertes Protein. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
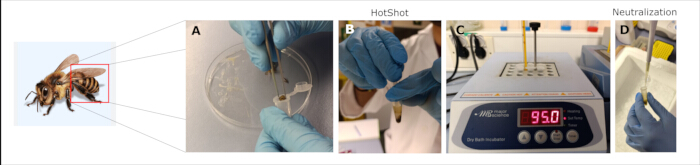
Abbildung 2: Verarbeitung der amplifikationsbereiten Zelllyse mit HotSHOT-Puffer. (A) Schneiden Sie den Bauch der Honigbiene mit einem Skalpell ab und legen Sie ihn in ein Zentrifugenröhrchen; (B) mit einem Stößel eine Mazeration mit 400 μl HotShot durchführen; (C) auf einem Thermoblock bei 95 °C für 10 min inkubieren; und (D) neutralisieren mit 400 μl 40 mM Tris-HCl. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
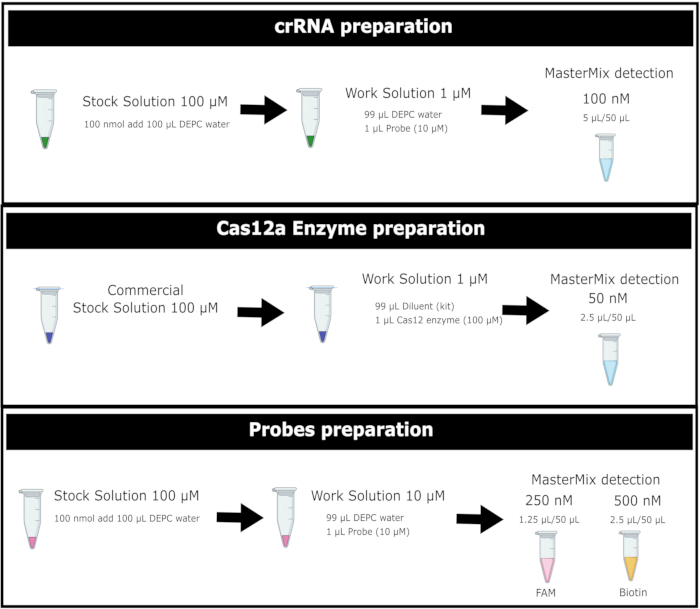
Abbildung 3: Allgemeiner Arbeitsablauf für die Herstellung von Cas12a-Enzym und FAM- und Biotin-markierten Reportersondenlösungen. Abkürzungen: DEPC-Wasser = Diethyl Pyrocarbonat-behandeltes Wasser; crRNA= RNA CRISPR; Cas12 = Typ des CRISPR-assoziierten Proteins. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
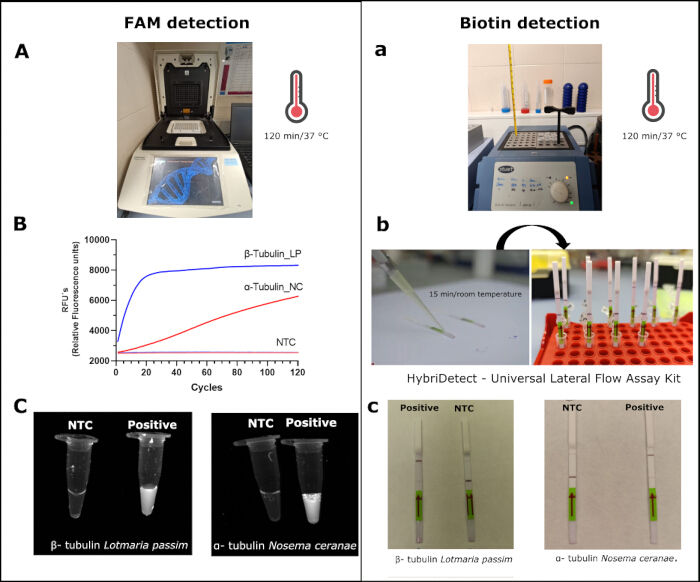
Abbildung 4: Nachweis von Lotmaria passim und Nosema ceranae mittels der CRISPR/Cas12a-Methode mit FAM- und Biotin-Sonden. Für die FAM-Detektion werden (A) Proben in einem Thermocycler inkubiert; (B) die relativen Fluoreszenzeinheiten (RFUs) von L. passim und N. ceranae; (C) Visualisierung der gleichen Proben unter einem Fotodokumentationssystem. Bei Biotin-Tests (a) eine Probe, die in einem Thermoblock inkubiert; b) die Proben wurden in einem Immunstreifen aus dem Kit hinzugefügt (siehe Materialtabelle); c) die Ergebnisse nach der Inkubation. Abkürzungen: LP= Lotmaria passim; NC= Nosema ceranae; NTC= keine Vorlagensteuerung; RFU: relative Fluoreszenzeinheiten Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
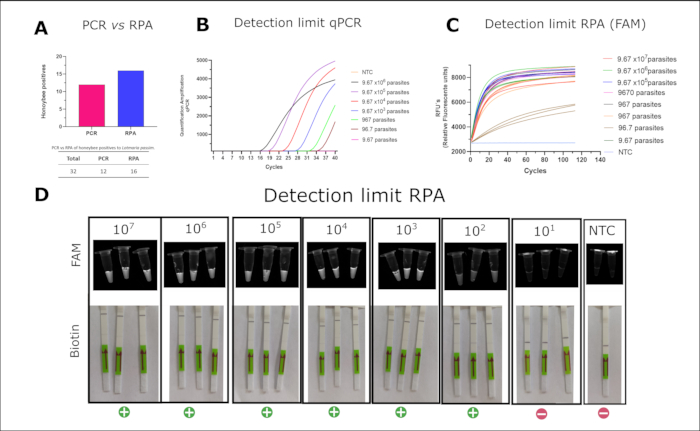
Abbildung 5: Vergleich zwischen qPCR und RPA und Nachweisgrenze von Lotmaria passim. (A) Nachweis von L. passim in Honigbienenproben mittels konventioneller qPCR und RPA. (B) qPCR-Nachweisgrenze von L. passim mit SsoFast EvaGreen. (C) Nachweisgrenze von L. passim mittels CRISPR/Cas12a mit einer FAM-markierten Sonde; (D) Visualisierung des gleichen CRISPR/Cas12a-Nachweises (von C) unter einem Gel-Imaging-System (obere Reihe) und entsprechende Lateral-Flow-Ergebnisse unter Verwendung von CRISPR/Cas12a mit einer Biotin-markierten Sonde (untere Reihe). Abkürzungen: RPA = Rekombinase-Polymerase-Amplifikation; qPCR= quantitative Polymerase-Kettenreaktion. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
| Reagenz | Endkonzentration | 10 μL | 50 μL |
| 2x Reaktionspuffer | 1x | 5 μL | ca. 25 μl |
| dNTPs (10 mM) | ca. 1,8 Mio. | 1,8 μL | 9 μL |
| 10x Basic E-Mix | 1x | 1 μL | 5 μL |
| Vorwärts-Grundierung (10 μM) | 480 nM | 0,5 μl | 2,4 μl |
| Umgekehrter Primer (10 μM) | 480 nM | 0,5 μl | 2,4 μl |
| 20x Kernreaktionsmischung | 1x | 0,5 μl | 2,5 μL |
| DEPC Wasser | -- | 0,7 μl | 3,7 μl |
Tabelle 1: Mastermix-Komponenten für RPA mit Endvolumina von 10 μl und 50 μl und entsprechenden Arbeitskonzentrationen:
| Reagenz | Endkonzentration | 10 μL Reaktion | 50 μL Reaktion |
| 280 mM MgOAc | ca. 1,8 Mio. | 0,5 μl | 2,5 μL |
| DNS | 10-0,1 ng | 1 μL | 2 μL |
Tabelle 2: Volumen der Reagenzien, die pro Probe bei einer RPA-Reaktion zugegeben werden sollen
| Reagenz | [Lager] | [endgültig] | 1x (μL) |
| Cas12a-Enzym | 1 μM | 50 nM | 2.5 |
| cRNA | 1 μM | 100 nm | 5 |
| FAM-Sonde | 10 μM | 250 nM | 1.25 |
| NEB-Puffer 10x | 10x | 1x | 5 |
| RPA-Amplikon | - | - | 4 |
| Wasser | - | - | 32.25 |
| Gesamt | 50 |
Tabelle 3: Konzentrationen von Reagenzien zur Herstellung einer Mischung aus FAM-Detektion mit der Methode CRISPR/Cas 12a.
| Reagenz | [Lager] | [endgültig] | 1x (μL) |
| Cas12a-Enzym | 1 μM | 50 nM | 2.5 |
| cRNA | 1 μM | 100 nm | 5 |
| Biotin-Sonde | 10 μM | 500 nM | 2.5 |
| NEB-Puffer 10x | 10-mal | 1-mal | 5 |
| RPA-Amplikon | - | - | 4 |
| Wasser | - | - | 31 |
| Gesamt | 50 |
Tabelle 4: Konzentrationen von Reagenzien zur Herstellung einer Mischung von Biotin-Detektion mit der CRISPR/Cas 12a-Methode.
Diskussion
In dieser Studie haben wir ein praktisches molekulardiagnostisches Protokoll zum Nachweis von Honigbienen-Krankheitserregern entwickelt und validiert. Der Workflow integriert die amplifikationsbereite Zelllyse, die isotherme Amplifikation mittels RPA und die hochspezifische Detektion mittels CRISPR/Cas12a. Unter den evaluierten chemischen DNA-Extraktionsmethoden bietet das alkalische HotSHOT-Lyseprotokoll erhebliche Vorteile in Bezug auf Kosten, Geschwindigkeit und Einfachheit. Es produziert effizient amplifikationsbereite Lysate, ohne dass kommerzielle Kits erforderlich sind. Diese Methode hat sich in verschiedenen Anwendungen als zuverlässig erwiesen, unter anderem beim Nachweis von Krankheitserregern bei Honigbienen 14,15,16,17,18. Die alkalischen Hochtemperaturbedingungen stören die Zellmembranen und Wasserstoffbrückenbindungen zwischen DNA-Strängen und setzen einzelsträngige DNA frei, die für die nachgeschaltete Amplifikation geeignet ist. Obwohl mögliche Einschränkungen das Vorhandensein von PCR-Inhibitoren oder eine suboptimale Neutralisation sind, hat sich gezeigt, dass die alkalische Lyse in verschiedenen Organismen wie Archaeen19, Bakterien20 und Pilzen14 effektiv funktioniert und mit PCR, qPCR und isothermen Methoden wie LAMP21 und RPA12 kompatibel ist.
In unseren Händen zeigte das RPA/CRISPR/Cas12a-System eine hohe Spezifität und eine zufriedenstellende Sensitivität. Die Verwendung von crRNAs, die auf konservierte Regionen in jedem Krankheitserreger abzielen, ermöglichte eine genaue Identifizierung ohne Kreuzreaktivität mit Wirts-DNA oder nicht verwandten Mikroorganismen. Frühere Anwendungen dieses Systems bei Honigbienen haben Nachweisgrenzen von ca. 6,5 × 10² und 6,2 × 101 Kopien/μl für die Deformierten Flügelviren der Typen A und Berreicht 8,12. Diese Assays wurden jedoch nicht für In-Field-Bedingungen mit schneller RNA- und/oder DNA-Extraktion optimiert. In dieser Arbeit haben wir die Methode speziell für DNA-Krankheitserreger -- N. ceranae und L. passim -- angepasst, um einen feldkompatiblen Nachweis zu ermöglichen.
Unsere Ergebnisse zeigen, dass RPA/CRISPR/Cas12a die konventionelle PCR bei der Identifizierung positiver Proben (16 vs. 12) übertraf, wahrscheinlich aufgrund des verbesserten Signals unter Verwendung der kollateralen Spaltungsaktivität von CRISPR/Cas12a, die auch in rohen Lysaten wirksam bleibt. Die Verbesserung der Sensitivität gegenüber PCR-basierten Methoden wurde bereits in verschiedenen Erregermodellen wie Yersinia enterocolitica22, Diaporthe aspalathi23 oder Vibrio vulnificus24 berichtet. Darüber hinaus ergab die quantitative Analyse eine gleichwertige Nachweisgrenze für RPA/CRISPR/Cas12a und qPCR unter Laborbedingungen (~96 Parasitenkopien/μL). Dies impliziert eine gute Leistung der Methode mit vergleichbarer Spezifität wie die TaqMan qPCR, aufgrund der zusätzlichen Sequenzerkennung durch die crRNA. Darüber hinaus erfordert der Assay nur eine minimale Ausrüstung, ist nicht auf einen Thermocycler oder Fluoreszenz-Reader angewiesen und kann mit Hilfe von Lateral-Flow-Streifen, wie sie zuvor für andere Krankheitserreger entwickelt wurden, visualisiert werden25,26. Dies vereinfacht die Interpretation und macht den Test für Feldtechniker und Imker leicht zugänglich.
Das aktuelle Protokoll liefert robuste Ergebnisse, aber weitere Verbesserungen sind möglich. Die Anpassung des Assays an andere DNA-basierte Bienenpathogene würde nur eine Neugestaltung von RPA-Primern und crRNAs erfordern. Für RNA-Viren kann das Protokoll um einen reversen Transkriptionsschritt (RT-RPA) erweitert werden, wie zuvor für mehrere virale Infektionskrankheiten 26,27,28 gezeigt wurde, einschließlich DWV-A und DWV-B bei Honigbienen 15. Darüber hinaus kann die Gesamttestzeit – derzeit etwa 180 Minuten – wahrscheinlich durch Protokolloptimierung reduziert werden, um das Timing der einzelnen Schritte zu verkürzen. Eine weitere Alternative wäre ein Eintopf-RPA/CRISPR/Cas12a, bei dem alle RPA/CRISPR/Cas12a-Reagenzien in einer einzigen Reaktion kombiniert werden. Diese All-in-One-Methodik wurde erfolgreich für den Nachweis einer Vielzahl von viralen und bakteriellen Krankheitserregern eingesetzt 25,26,29. Abgesehen und trotz der Tatsache, dass ssDNA-Sonden für den Cas12a-Nachweis erweitert und populär gemacht wurden, haben einige Studien über die Kapazität von Cas12a von trans-Spaltungs-Doppelstrang-DNA-Sonden (dsDNA) berichtet, die aufgrund der Stabilität von dsDNA30 nützlich sein könnten, um getestet zu werden. Dies würde zu einer Zeit bis zum Ergebnis von weniger als 30 Minuten führen, was die Anwendbarkeit vor Ort weiter verbessert. Die Lyophilisierung von RPA- und CRISPR-Reagenzien würde auch die Stabilität der Reagenzien verbessern und die Notwendigkeit einer Kühlkette überflüssig machen, was die Eignung für abgelegene oder ressourcenarme Umgebungen erhöht. Die erfolgreiche Leistung von RPA/CRISPR/Cas12a unter Verwendung lyophilisierter Reagenzien wurde erfolgreich für den Nachweis von Actinobacillus pleuropneumonia31 und respiratorischen infektiösen Viren28,32, einschließlich SARS-Cov226, bestimmt.
Zusammenfassend lässt sich sagen, dass diese Studie eine vollständig einsatzfähige, kostengünstige und tragbare molekulardiagnostische Plattform für den Nachweis von Honigbienen-Erregern darstellt. Diese Methode würde in ihrer jetzigen Form etwa 180 Minuten dauern, aber ihr Gesamttiming könnte noch weiter verbessert werden. Während wir uns auf L. passim und Nosema spp. als Proof-of-Concept-Ziele konzentrierten, ist das System modular aufgebaut und an eine Vielzahl von DNA-basierten Bienenpathogenen (z. B. Paenibacillus-Larven oder Melisococcus plutonious) sowie an die Überwachung kommensaler Symbionten von Interesse anpassbar. Dieser Ansatz erweitert den Zugang zur molekularen Diagnostik über traditionelle Laborumgebungen hinaus und unterstützt Frühinterventionsstrategien in der Imkerei. Im weiteren Sinne zeigen unsere Ergebnisse die Machbarkeit von CRISPR-basierten Technologien in feldreifen diagnostischen Anwendungen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Diese Arbeit wurde durch den Zuschuss "Neue molekulare Werkzeuge für die schnelle Überwachung von Honigbienenkrankheiten in Bienenstöcken in der Provinz Granada" (GOPG-GR-23-0002) im Rahmen der Aufforderung "Hilfe für operationelle Gruppen der European Innovation Association (AEI) in landwirtschaftlicher Produktivität und Nachhaltigkeit der andalusischen Regierung" unterstützt. Wir danken auch für die Unterstützung durch das spanische Programm für Wissensgenerierung und wissenschaftliche und technologische Stärkung des F+E+I-Systems, Finanzhilfe PID2021-126938OB-I00, finanziert durch MCIN/AEI/10.13039/501100011033 und durch "EFRE/EU". Wir haben die Hilfe und die Ressourcen der Imker der Asociación de Pequeños Apicultores de Granada (APAG) und der Cooperativas Agroalimentarias de Granada (FAECA) sehr geschätzt. Die Studie ist Teil der Doktorarbeit von D. Pedro García Olmedo. Doktorandenprogramm in Grundlagen- und Systembiologie (Universität Granada, UGR).
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,2 mL DNAse- und RNAse-freie Eppendorf-Röhrchen | Axygen | MTC-02-C | |
| 1,5 mL DNAse- und RNAse-freie Eppendorf-Röhrchen | Axygen | MTC-150-C | |
| 10 μ L gefilterte Spitzen mit geringer Retention | LabClinics | Artikel-Nr.: 5-063-P5-0 | |
| 100 μ L gefilterte Spitzen mit geringer Retention | LabClinics | 5-120-P5-0 | |
| 1000 μ L gefilterte Spitzen mit geringer Retention | LabClinics | 5-203-P4-0 | |
| BH-200 Serie Stuart Trockenblockheizung | Cole-Parmer | Artikel-Nr.: EW-36610-00 | |
| DEPC-behandeltes Wasser | Ambicon | AM9906 | |
| EDTA | Sigma-Aldrich | 798681 | |
| EnGen LBA Cas12a (CPF1) | Neuengland Biolabore | M0653T | |
| Sigma-Aldrich | Sigma-Aldrich | 64-17-5 | |
| Hcl | Sigma-Aldrich | 7647-01-0 | |
| Mikroröhrchen-Stößel | Fisherbrand | 12141364 | |
| Milenia GenLine HybriDetect | Milenia | MGHD 1 | |
| NaOH | Sigma-Aldrich | 221465 | |
| RPA-Bausatz TwistAmp Liquid Basic | TwistAmp | TALQBAS01 | |
| Skalpell-Klingen | Swann-Morton | 201 | |
| Einzelne Chanel Pipette PIPETMAN P1000L Mikropipette Metallauswurf | Gilson | F144059M | |
| Einzelne Chanel Pipette PIPETMAN P100L Mikropipette Metallauswurf | Gilson | F144057M | |
| Einzelne Chanel Pipette PIPETMAN P10L Mikropipette Metallauswurf | Gilson | F144055M | |
| Natriumhypochlorit | |||
| Touch-Echtzeit-PCR-Nachweissystem | BioRad | CFX96 | |
| Tris-HCl | Sigma-Aldrich | Nr. T1503 | |
| TwistAmp Liquid Basic | Verdrehen | TALQBAS01 |
Referenzen
- Goulson, D., Nicholls, E., Botías, C., Rotheray, E. L. Bee declines driven by combined stress from parasites, pesticides, and lack of flowers. Science. 347 (6229), 1255957(2015).
- Murphy, J. T., Breeze, T. D., Willcox, B., Kavanagh, S., Stout, J. C. Globalisation and pollinators: pollinator declines are an economic threat to global food systems. People and Nature. 4 (3), 773-785 (2022).
- Zattara, E. E., Aizen, M. A. Worldwide occurrence records suggest a global decline in bee species richness. One Earth. 4 (1), 114-123 (2021).
- Carreira de Paula, J., et al. Promastigote EPS secretion and haptomonad biofilm formation as evolutionary adaptations of trypanosomatid parasites for colonizing honeybee hosts. NPJ Biofilms Microbiomes. 10 (1), 27(2024).
- Requier, F., et al. First large-scale study reveals important losses of managed honeybee and stingless bee colonies inLatin America. Sci Rep. 14 (1), 10079(2024).
- Babin, A., Schurr, F., Rivière, M. P., Chauzat, M. P., Dubois, E. Specific detection and quantification of three microsporidia infecting bees, Nosema apis, Nosema ceranae, and Nosema bombi, using probe-based real-time PCR. Eur J Protistol. 86, 125935(2022).
- Cameron, T. C., Wiles, D., Beddoe, T. Current status of loop-mediated isothermal amplification technologies for the detection of honeybee pathogens. Front Vet Sci. 8, 659683(2021).
- Schurr, F., et al. Validation of quantitative real-time RT-PCR assays for the detection of six honeybee viruses. J Virol Methods. 270, 70-78 (2019).
- Xu, G., et al. Triplex real-time PCR for detection of Crithidia mellificae and Lotmaria passim in honeybees. Parasitol Res. 117 (2), 623-628 (2018).
- D'Alvise, P., Seeburger, V., Gihring, K., Kieboom, M., Hasselmann, M. Seasonal dynamics and co-occurrence patterns of honeybee pathogens revealed by high-throughput RT-qPCR analysis. Ecol Evol. 9 (18), 10241-10252 (2019).
- Shao, G., Zhu, X., Hua, R., Chen, Y., Yang, G. Development of a copro-RPA-CRISPR/Cas12a assay to detect Echinococcus granulosus nucleic acids isolated from canine feces using NaOH-based DNA extraction method. PLoS Negl Trop Dis. 18 (12), e0012753(2024).
- Xiao, Y., Fei, D., Li, M., Ma, Y., Ma, M. Establishment and application of CRISPR-Cas12a-based recombinase polymerase amplification and a lateral flow dipstick and fluorescence for the detection and distinction of deformed wing virus types A and B. Viruses. 15 (10), 2041(2023).
- Li, Z., et al. Cas-OPRAD: a one-pot RPA/PCR CRISPR/Cas12 assay for on-site Phytophthora root rot detection. Front Microbiol. 15, 1390422(2024).
- Osmundson, T. W., Eyre, C. A., Hayden, K. M., Dhillon, J., Garbelotto, M. M. Back to basics: an evaluation of NaOH and alternative rapid DNA extraction protocols for DNA barcoding, genotyping, and disease diagnostics from fungal and oomycete samples. Mol Ecol Resour. 13 (1), 66-74 (2013).
- Truett, G. E., et al. Preparation of PCR-quality mouse genomic DNA with hot sodium hydroxide and Tris (HotSHOT). BioTechniques. 29 (1), 52-54 (2000).
- Klintschar, M., Neuhuber, F. Evaluation of an alkaline lysis method for the extraction of DNA from whole blood and forensic stains for STR analysis. J Forensic Sci. 45 (3), 669-673 (2000).
- Galanis, A., et al. Bee foraging preferences, microbiota and pathogens revealed by direct shotgun metagenomics of honey. Mol Ecol Resour. 22 (7), 2506-2523 (2022).
- Xiang, Z., et al. A simple alkali lysis method for Plasmodium falciparum DNA extraction from filter paper blood samples. Mol Biochem Parasitol. , 254(2023).
- Shwani, A., Zuo, B., Alrubaye, A., Zhao, J., Rhoads, D. D. A simple, inexpensive alkaline method for bacterial DNA extraction from environmental samples for PCR surveillance and microbiome analyses. Appl Sci. 14 (1), 141(2024).
- Fowler, E. V., et al. Development of a cost-effective, morphology-preserving method for DNA isolation from bulk invertebrate trap catches: tephritid fruit flies as an exemplar. PLoS One. 18 (2), e0281759(2023).
- Yuan, J., et al. CRISPR-Cas12a-mediated hue-recognition lateral flow assay for point-of-need detection of Salmonella. Anal Chem. 96 (1), 220-228 (2024).
- Xiao, Y., et al. Ultra-sensitive and rapid detection of pathogenic Yersinia enterocolitica based on the CRISPR/Cas12a nucleic acid identification platform. Foods. 11 (14), 2160(2022).
- Dong, J., et al. Comparative evaluation of PCR-based, LAMP and RPA-CRISPR/Cas12a assays for the rapid detection of Diaporthe aspalathi. Int J Mol Sci. 25 (11), 5773(2024).
- Zhang, X., et al. CRISPR/Cas12a combined with recombinase polymerase amplification for rapid and sensitive detection of Vibrio vulnificus in one tube. Acta Biochim Biophys Sin. 55 (2), 322-326 (2023).
- Li, P. R., et al. An RPA-assisted CRISPR/Cas12a assay combining fluorescence and lateral flow strips for the rapid detection of enterotoxigenic Bacillus cereus. J Agric Food Chem. 72 (24), 14000-14010 (2024).
- Sun, Y., et al. One-tube SARS-CoV-2 detection platform based on RT-RPA and CRISPR/Cas12a. J Transl Med. 19 (1), 74(2021).
- Aman, R., et al. iSCAN-V2: a one-pot RT-RPA-CRISPR/Cas12b assay for point-of-care SARS-CoV-2 detection. Front Bioeng Biotechnol. 9, 800104(2022).
- Peng, R., Lu, Z., Liu, M., Hu, F. RT-RPA-assisted CRISPR/Cas12a for rapid and multiplex detection of respiratory infectious viruses based on centrifugal microfluidics. Sens Actuators B Chem. 399, 134838(2024).
- Liu, Y., et al. One-tube RPA-CRISPR Cas12a/Cas13a rapid detection of methicillin-resistant Staphylococcus aureus. Anal Chim Acta. 1278, 341757(2023).
- Nguyen, L. T., Smith, B. M., Jain, P. K. Enhancement of trans-cleavage activity of Cas12a with engineered crRNA enables amplified nucleic acid detection. Biochemistry. 59 (17), 1474-1481 (2020).
- Hao, J., et al. Application of a lyophilized CRISPR/Cas12a and RPA assay for rapid detection of Actinobacillus pleuropneumoniae. Microchem J. 206, 111443(2024).
- Lin, C., et al. A universal all-in-one RPA-Cas12a strategy with de novo autodesigner and its application in on-site ultrasensitive detection of DNA and RNA viruses. Biosens Bioelectron. 239, 115609(2023).
Nachdrucke und Genehmigungen
Erratum
Formal Correction: Erratum: On-site DNA Detection of Trypanosomatid Parasites and Nosema ceranae Through Alkaline Lysis Coupled to RPA/CRISPR/Cas12a System
Posted by JoVE Editors on 8/14/2025. Citeable Link.
This corrects the article 10.3791/68874
