Dieser Artikel demonstriert die CRISPR-Cas9-vermittelte Genomtechnik im Steinernema hermaphroditum, einem entomopathogenen (EPN: insektenparasitären) Nematoden, und einem entstehenden genetischen Modell. Die beschriebene Technologie ist nützlich zur Erzeugung von Mutanten und ermöglicht die Aufklärung von Genfunktionen in der Nematodenbiologie, die für mutualistische und parasitäre Symbiose relevant sind.
Methodenartikel
CRISPR-Cas9-basierte Mutagenese im entomopathogenen Nematoden Steinernema hermaphroditum und die Erhaltung mutanter Linien
In diesem Artikel
Zusammenfassung
Zusammenfassung
Entomopathogene Nematoden (EPNs) der Gattungen Steinernema und Heterorhabditis pflegen mutualistische Interaktionen mit symbiotischen Bakterien Xenorhabdus bzw. Photorhabdus . Gemeinsam infizieren und töten diese Nematoden-Bakterien-Paare Insektenwirte, die hauptsächlich aus Larven aus den Reihen der Lepidoptera und Coleoptera bestehen, und bilden ein handhabbares dreiteiliges System zur Analyse der molekularen Grundlage von Mutualismus und Parasitismus. Ein wichtiger Schritt zur vollständigen Nutzung dieses Modells ist die Entwicklung stabiler und transgenerationeller genetischer Werkzeuge in EPNs. Hier demonstrieren wir eine zuverlässige CRISPR–Cas9-Genom-Editierungsplattform im aufkommenden Modell Steinernema hermaphroditum, einer Art, die sowohl in vivo als auch in vitro leicht erhalten wird und sich sehr gut für gonadale Mikroinjektionen eignet. Wichtig ist, dass seine hermaphroditische Fortpflanzung die Entstehung und Pflege homozygoter Mutantenlinien erheblich vereinfacht. Wir bieten ein detailliertes Protokoll für effiziente, gezielte Gendisruption unter Verwendung der mikroinjektionsbasierten Abgabe von Cas9-Ribonukleoprotein-Komplexen. Als Konzeptnachweis modifizierten wir das konservierte, muskelassoziierte Gen unc-22 und erzeugten einen charakteristischen Muskelzuckungs-Phänotyp, der die gezielte Mutagenese in diesem System validiert. Diese CRISPR–Cas9-Plattform öffnet die Tür für stabile genetische Manipulationen in S. hermaphroditum, wie etwa die Expression von Transgenen, und bietet einen Rahmen, der auf weitere EPN-Arten von landwirtschaftlicher und ökologischer Bedeutung ausgeweitet werden kann.
Einleitung
Entomopathogene Nematoden (EPNs) sind insektentötende Parasiten, die artspezifische mutualistische Partnerschaften mit ihren bakteriellen Symbionten eingehen1. EPNs bestehen aus zwei Familien: Steinermatidae und Heterorhabditidae, die mit gramnegativen Bakterien der Photorhabdus- bzw. Xenorhabdus-Arten 2,3 assoziiert sind. Während des freilebenden infektiösen Juvenilstadiums (IJ) der Steinernema-Nematoden befinden sich die Xenorhabdus-Bakterien in einer Darmtasche des Nematoden, bekannt als Rezeptakel, und beim Eindringen des Insektenwirts in den Hämocoel werden die Bakterien freigesetzt, vermehren sich und töten das Insekt durch Septikämie 3,4. In dieser mutualistischen Beziehung produzieren die Bakterien antimikrobielle und insektizide Verbindungen, die gegen die Immunantwort des Wirts schützen und demNematoden ernährungsphysiologische Unterstützung bieten. Im Gegenzug profitieren die Bakterien vom Schutz des Nematodenwirts gegen Umweltmikroben und werden bei ihrer Ausbreitung auf neue Insektenbeute 6,7 erleichtert.
In den letzten Jahrzehnten wurde die Partnerschaft zwischen Steinernema und Xenorhabdus als leistungsstarkes experimentelles System etabliert, um verschiedene Aspekte parasitärer und mutualistischer Interaktionen zu untersuchen, wie etwa das Wirtssuchen von Insekten3, bakterielle Besiedlung im Nematodenwirt8 und adaptive Verhaltensweisen symbiotischer Bakterien, die deren Übergänge zwischen Nematoden und Wirtsorganismen ermöglichen9. EPNs sind auch wichtige Arten für die Bodennachhaltigkeit und werden als organische Schädlingsbekämpfungsmittel zur Förderung der landwirtschaftlichen Produktivitäteingesetzt.
Trotz der raschen Entwicklung genetischer Werkzeuge in den symbiotischen Bakterien Xenorhabdus und Photorhabdus12 waren konsistente genetische Werkzeuge in EPNs selten. Gonadale Mikroinjektion wurde sowohl bei Heterorhabditis als auch bei Steinernema-Nematoden 13,14 erfolgreich etabliert. Zuvor wurde die gonadale Mikroinjektion in Heterorhabditis bacteriophora eingesetzt, um bei der ersten Nachfolgegeneration13,15 konsequent doppelsträngige RNA zur Gen-Knockdown zu liefern. Kürzlich wurde die CRISPR-Cas9-Genom-Editierung in Steinernema entwickelt, die durch gonadale Mikroinjektion verabreicht wurde und zu präzisen, stabilen und erblichen Mutationen führte14.
Eine Steinernema-Art, S. hermaphroditum, wurde als sehr gut handhabbar gezeigt und hat großes Potenzial als aufkommendes genetisches Modellorganismus 4,14. Ursprünglich aus dem Boden in Indonesien16 isoliert und in Indien17 erneut isoliert, ist S. hermaphroditum durchgehend hermaphroditisch, mit einer kleinen Anzahl von Männchen in jeder Generation – zwei Merkmale, die die Anpassung genetischer Werkzeuge des klassischen Modellnematoden C. elegans4 erleichtern. Darüber hinaus wurde das Genom von S. hermaphroditum sequenziert und zu Chromosomen zusammengesetzt, was die Aufgabe der Identifizierung potenzieller Cas9-Zielstellen und der Entwicklung von Primern18 vereinfacht.
Während der Mikroinjektion von EPN wird eine Injektionsmischung mit geeigneten Reagenzien wie dsRNAs, Cas9-Proteinen oder Guide-RNAs über eine aus einer Quarzkapillare gezogene Nadel an die Gonade des Synzytialnematoden abgegeben. Das entsprechende Volumen und der Druck der Injektion führen zu einem sichtbaren 'Fluss' der Flüssigkeit durch den Gonadenarm. Da diese Nematoden ein Paar synzytiale Gonaden besitzen, die aus Keimzellkernen bestehen, die denselben Zytosol19 teilen, ermöglicht dieser Mikroinjektionsansatz, mehrere Keimzellen zur Bearbeitung zugänglich zu machen, bevor die Zytokinese eintritt, wodurch die Keimzellkerne in sich entwickelnde Oocyten20 getrennt werden. Obwohl die gonadale Mikroinjektion als konsistente Methode zur genetischen Modulation bei mehreren Arten von Nicht-Modellnematodendient, ist es entscheidend, die Injektionstechniken an die geeigneten gonadalen Strukturen, das Lebensstadium und den physiologischen Zustand jeder Nematodenart anzupassen, um Erfolg und hohe Effizienz bei der Verabreichung sicherzustellen. Wiederherstellungstechniken nach der Injektion und die Pflege der Mutantenlinien sind beide wichtig, um diese Methode kosteneffizient zu machen.
Diese Studie demonstriert ein CRISPR-Cas9-Genom-Editierungsprotokoll in Steinernema hermaphroditum. Die gonadale Mikroinjektion wird im jungen Erwachsenen beschrieben, einem Stadium, das widerstandsfähig gegen Hochdruck-Mikroinjektion ist und empfänglich für Gen-Editierung14 ist. Darüber hinaus werden detaillierte Methoden zur Erhaltung erblicher und stabiler mutierter Linien bereitgestellt, sowohl durch Kryokonservierung als auch durch Vermehrung durch Insekten.
Protokoll
Die Reagenzien und die verwendeten Geräte sind in der Materialtabelle aufgeführt.
1. Nematodenpräparation vor der Mikroinjektion
- Bereiten Sie Nematoden-Growth Media (NGM)-Platten vor, die mit den Bakterien Xenorhabdus griffiniae und Comamonas aquaticus besät sind.
HINWEIS: Züchten Sie S. hermaphroditum-Nematoden auf ihrem einheimischen symbiotischen Bakterium Xenorhabdus griffiniae vor der Mikroinjektion, um das Wachstum der Nematoden zu maximieren und injizierte Tiere auf dem Bakterium Comamonas aquaticus zurückzugewinnen, um das Überleben nach der Injektion zu erhöhen14.- Streifen Sie das Bakterium X. griffiniae auf LB-Pyruvat-Agarplatten (2,5 g Hefeextrakt, 5 g Trypton, 2,5 g Natriumchlorid, 0,5 g Natriumpyruvat, 7,5 g Agar in 500 ml Wasser) und über Nacht bei 30 °C inkubieren.
- Streifen Sie das Bakterium C. aquaticus auf LB-Agarplatten und brüten Sie über Nacht bei 37 °C aus.
- Wähle eine einzelne Bakterienkolonie aus, um dunkles LB-Flüssigmedium zu inokulieren (5 g Hefeextrakt, 10 g Trypton, 5 g Natriumchlorid in 1 L Wasser). Bakterienkulturen über Nacht (maximal 16 Stunden) mit Belüftung (X. griffiniae bei 30 °C und C. aquaticus bei 37 °C) anbauen.
- NGM-Agar vorbereiten: (3 g NaCl, 2,5 g Pepton und 20 g Agar zu 975 ml Wasser hinzugefügt, mit 1 ml Cholesterin, 1 ml 1 M CaCl2, 1 ml 1 M MgSO4, 25 ml 1 M KPO4 nach der Autoklavierung hinzugefügt) 10 ml pro 60 mm x 15 mm Petrischale.
- Samenbakterien: Geben Sie einige Tropfen der Bakterienkultur über Nacht auf jede NGM-Agarplatte und schütteln Sie sie vorsichtig, um die bakteriellen Tröpfchen in einem Fleck zu verteilen.
- Inkubieren Sie mit Bakterien gesäte NGM-Platten bei Raumtemperatur, damit Agar trocknen und Bakterien wachsen können.
HINWEIS: Teller mit X. griffiniae-Samen sollten so bald wie möglich verwendet werden; C. aquaticus-Platten können 1–2 Wochen bei Zimmertemperatur gelagert werden.
- Nematoden-Inszenierung
HINWEIS: Wählen Sie das J3-Stadium des Hermaphroditen in der Nacht vor der Injektion und am Tag der Injektion junge Erwachsene.- Nehmen Sie S. hermaphroditum-Nematoden auf die vorbereiteten NGM-Platten, die mit X. griffiniae besät sind. Inkubieren Sie bei einer Temperatur von 25–28 °C für optimales Wachstum.
- Am Abend vor der Mikroinjektion nehmen Sie das J3-Stadium der Hermaphroditen auf NGM-Agar, das mit X. griffiniae ausgesät ist.Wie in Abbildung 1A gezeigt, wird das J3-Stadium anhand der Größe des Nematoden und der Morphologie der Gonaden und der Vulva geschätzt.
- Am Tag der Mikroinjektion wählen Sie junge erwachsene Hermaphroditen (Abbildung 1B).
2. CRISPR-Cas9-Vorbereitung für Mikroinjektion
- Auswahl der CRISPR-crRNAs und der Speicherung von Reagenzien
- Extrahieren Sie die Zielgensequenz aus dem Referenzgenom Steinernema hermaphroditum mit BlastP, PRJNA982879.
- Wählen Sie eine früh kodierende Exonsequenz, wenn möglich, vorzugsweise das erste Exon, und geben Sie die Sequenz mit den Standardeinstellungen26 in CRISPRScan ein, um eine Liste möglicher CRISPR-RNAs (crRNAs) zu erstellen.
- Sprengen Sie die obersten crRNAs gegen das Genom von S. hermaphroditum , um sicherzustellen, dass nur einzigartige crRNAs ausgewählt werden.
HINWEIS: Optional: Bestätigen Sie die Sequenz der Zielregion des Genoms durch PCR-Amplifikation und Sanger-Sequenzierung vor dem crRNA-Design, um eine effiziente Bindung von crRNAs sicherzustellen. - Lagert die CRISPR-RNAs (crRNAs) und universelle transaktivierende CRISPR-RNAs (TracrRNAs) jeweils bei 100 μM im Duplexpuffer bei -80 °C.
- Cas9-Protein bei 10 mg/mL bei -20 °C oder -80 °C aufbewahren. Lagern Sie 1 M KCl bei 4 °C.
- Herstellung des 2%-Agarose-Polsters für die Injektion (adaptiert von Berkowitz et al.27)
- Schmelze 2 % Agarose in Wasser in einer Mikrowelle.
- Übertragen Sie 50 μL geschmolzenen Agarose auf ein Deckglas (48 x 60 mm Nr. 1). Decken Sie den Agarosetropfen sofort mit einem weiteren Deckglas ab.
- Lass die Agarose 20 Minuten bei Zimmertemperatur trocknen. Entfernen Sie das obere Deckglas. Beschrifte die Vorderseite des Agarose-Pads.
HINWEIS: Optional: Backen Sie das Agarosepad über Nacht bei 37 °C, um das Agarosepad weiter zu trocknen. - Lagere die 2%-Agarose-Binden monatelang bis jahrelang bei Zimmertemperatur.
- Nadelvorbereitung
- Stelle Quarznadeln mit den folgenden Parametern auf einem Laserfilamentzieher her. Mit dem in dieser Studie verwendeten Nadelzieher lautet das vorgeschlagene Programm wie folgt: Hitze: 700, Filament: 4, Geschwindigkeit: 60, Verzögerung: 145, Zug: 175.
- Ziehen Sie die Quarznadeln (OD: 1,0 mm, ID: 0,7 mm) unmittelbar vor der Injektion oder im Voraus heraus und bewahren Sie sie in einer Pipettenaufbewahrungsbox auf.
HINWEIS: Alternativ haben wir auch Erfolg mit Borosilikatnadeln (OD: 1,2 mm, ID: 0,68 mm). Beachte, dass verschiedene Nadelgrößen zu unterschiedlichen Größen von Nadelhaltern passen.
3. CRISPR-Cas9 Mikroinjektion und Rückgewinnung der Nematoden nach Mikroinjektion
- Bereite die CRISPR-Cas9-Mikroinjektionsmischung vor (adaptiert von Wang et al.28)
- Bereiten Sie frische Guide-RNA-Duplexe vor, indem Sie die ausgewählten crRNAs und universelle TracrRNA in einem Verhältnis von 1:1 mischen, also der Gesamtmenge von crRNA zu TracrRNA in einer PCR-Röhre:
crRNA #1 (100 μM) - 1,5 μL
crRNA #2 (100 μM) - 1,5 μL
TracrRNA (100 μM) - 3,0 μL
HINWEIS: Bei Verwendung von Co-CRISPR zielt crRNA #1 auf das unc-22-Markergen ab, während crRNA #2 durch eine andere Sequenz ersetzt werden kann, die ein zweites interessierendes Gen anspricht. - Inkubieren Sie das PCR-Rohr in einem Thermocycler bei 94 °C für 2 Minuten und kühlen Sie dann auf Raumtemperatur ab.
- Fügen Sie die Injektionsmischung zusammen, indem Sie Folgendes kombinieren und dann 5 Minuten bei Zimmertemperatur inkubieren:
Cas9 (10 mg/mL) - 2 μL
1M KCl - 0,58 μL
gRNA-Duplexe (ab Schritt 3.1.1) - 2,7 μL - Mischen Sie dreimal, indem Sie das PCR-Röhrchen schnippen, gefolgt von einem kurzen Drehen (10–15 Sekunden) in einer Mini-Zentrifuge, um den Inhalt des Röhrchens aufzufangen. Nach dem endgültigen Mixen länger, bis zu 1 Minute.
- Bereiten Sie frische Guide-RNA-Duplexe vor, indem Sie die ausgewählten crRNAs und universelle TracrRNA in einem Verhältnis von 1:1 mischen, also der Gesamtmenge von crRNA zu TracrRNA in einer PCR-Röhre:
- Lade und zerstöre die Nadel
- Laden Sie die Nadel mit 1–2 μL Injektionsgemisch mit einer Mikrolader-Spitze.
- Setzen Sie die Nadel an den Pipettenhalter (Nadelhalter) zusammen und brechen Sie die Spitze auf, indem Sie die Nadel über ein Stück doppelseitiges Klebeband ziehen, das mit Halocarbonöl bedeckt ist. Teste die Öffnung der Nadel mit der CLEAN-Funktion des Mikroinjektors.
- Mikroinjektion in die synzytialen Gonaden eines jungen erwachsenen Nematoden
- Übertragen Sie einen kleinen Tropfen Halocarbonöl auf ein 2%-Agarose-Pad.
- Unter dem Sektierenden Stereoskop verwenden Sie einen dünnen (weichen) Platindraht, um einen jungen erwachsenen Hermaphroditennematoden aufzuheben und ihn in einem M9-Puffer (pro Liter: 3 g KH2PO4, 11,3 g Na2HPO4, 5 g NaCl, mit 1 ml 1 M MgSO4 nach der Autoklavierung hinzuzufügen), um Bakterien zu entfernen (siehe junger erwachsener Nematode in Abbildung 1).
- Übertragen Sie die gewaschene Nematode auf ein Agarosepad und legen Sie sie in den Tropfen des Halokarbonöls. Verwenden Sie einen weichen Platindraht, um den Nematoden vorsichtig zu bürsten, bis das Tier bewegungsunfähig ist.
- Legen Sie das Agarose-Pad vorsichtig auf die Mikroinjektionsphase. Die Ausrichtung des gonadalen Synzytiums sollte etwa in einem Winkel von 45° zur Nadel zeigen. Beginne mit einer 5-fachen Vergrößerung und wechsle dann zu 20- und 40-facher Vergrößerung für die Injektionen.
- Stellen Sie sicher, dass die Nadel das Synzytium durchdringt, und nutzen Sie dann die CLEAN-Funktion des Mikroinjektors , um die Injektionsmischung mit etwa 99 psi einzuführen, bis ein klarer gonadaler Fluss der injizierten Flüssigkeit festgestellt wird, um sicherzustellen, dass Reagenzien die Keimzellen im gonadalen Synzytium erreichen.
- Wenn der zweite Gonadenarm zugänglich ist, bewegen Sie die Stufe, um die Nadel für die Injektion in den zweiten Arm zu positionieren.
- Nematodenerholung nach der Injektion
- Unmittelbar nach der Injektion wird das injizierte Tier in 1–2 μL M9-Puffer auf dem Agarose-Pad wieder suspendiert.
- Mit einem dünnen Platindraht nimm den eingespritzten Nematoden vom Agarose-Pad und spüle das Öl mit M9-Puffer ab.
- Wiederholen Sie die Nematoden auf NGM-Platten mit einem Rasen aus C. aquatica-Bakterien (NGM-Plattenpräparation: siehe Schritt 1.1), was die Überlebensrate der Nematoden nach der Injektion erhöht14. Über Nacht bei 25 °C inkubieren.
- Am nächsten Tag isolieren Sie jeden injizierten Nematoden (P0) auf eine einzelne NGM-Platte, die mit X. griffiniae ausgesät ist. Lassen Sie P0-Tiere über Nacht F1-Nachkommen produzieren (entweder durch Eiablegen oder Beuteln) zur Phänotypisierung und Genotypisierung (siehe Schritt 4).
4. Screening zur Bestätigung von CRISPR-Cas9-vermittelten Knockouts
- Nikotinbasierter (VORSICHT) Test von F1 auf Zuckungen im Phänotyp bei Verwendung von UNC-22 als Co-CRISPR-Marker
- Übertrage F1-Nachkommen von injizierten P0-Tieren in eine Stelle mit 2% Nikotinlösung.
- Nehmen Sie ein zuckendes Tier aus der Nikotinzone und nehmen Sie das Tier sofort mit NGM-Agar aus, das mit X. griffiniae besetzt ist. Isoliere jedes zuckende F1 auf einer einzelnen Platte und lasse es F2-Tiere für die Genotypisierung produzieren (siehe Schritt 4.2).
- Genotypisierung
- Wähle acht F2- oder F3-Nachkommen aus jeder F1-Twitching-Linie für die Genotypisierung. Diese Tiere umfassen wahrscheinlich sowohl +/mut heterozygote als auch mut/mut homozygote Tiere.
- Bereiten Sie einen frischen DNA-Extraktionspuffer vor, indem Sie 20 μL Proteinase K (10 mg/mL) zum 180 μL Wurmlysepuffer hinzufügen (50 mM KCl, 10 mM Tris pH 8,0, 2,5 mM MgCl2, 0,45 % NP-40, 0,45 % Tween 20, 0,01 % Gelatine).
- Fügen Sie Nematoden zu 10 μL des DNA-Extraktionspuffers in PCR-Röhrchen hinzu. Inkubieren Sie 10 Minuten bei 65 °C, dann 15 Minuten bei 95 °C, um genomische DNA zu extrahieren.
- Genotypisieren Sie die Nematoden, indem Sie den Cas9-Zielbereich gemäß den Anweisungen des Herstellers per PCR-Amplifizierung durchführen, wobei 1-2 μL Lysat aus Schritt 4.2.2 verwendet wird. Es ist wichtig, möglichst ausreichend Platz (mindestens 300 bp) zwischen den Cas9-Schnittstellen und den Primer-Bindungsstellen einzuplanen, falls große Deletionen auftreten.
HINWEIS: Die Agarosegel-Elektrophorese kann verwendet werden, um eine erfolgreiche Verstärkung vor der Sequenzierung zu bestätigen. - Reinigen Sie das PCR-Produkt gemäß den Anweisungen des Herstellers, um eine genaue Sanger-Sequenzierungs-Spuranalyse sicherzustellen.
- Sequenzieren Sie die in Schritt 4.2.4 erzeugten PCR-Amplikone mit Sanger-Sequenzierung und analysieren Sie die Chromatogramme mit dem ICE-Programm29.
- Wenn mutierte Allele in Schritt 4.2.6 bestätigt sind, kehren Sie zur ursprünglichen F1-Zuckungsplatte zurück und isolieren Sie mindestens acht Hermaphroditen auf einzelnen Platten. Lassen Sie jeden einzelnen Nematoden Nachkommen produzieren und nehmen Sie dann einen Massengenotyp des Nachkommens auf, um die Homozygotie zu bestätigen. Homozygote Linien können im Labor wie in Schritt 5 beschrieben aufrechterhalten werden.
5. Wartung der CRISPR-Leitung
HINWEIS: Es gibt drei Hauptmethoden der Leitungspflege. Dazu gehören Trehalose-DMSO-basierte Kryokonservierung (Schritt 5.1), in-vivo-Passaging durch Wachswürmer (Schritt 5.2) und In-vitro-Wartung auf NGM-Platten (Schritt 5.3).
- Trehalose-DMSO-Kryokonservierung von Wildtyp- und Mutantenlinien
HINWEIS: Mit der Trehalose-DMSO-Kryokonservierungsmethode4 kann S. hermaphroditum langfristig bei -80 °C gelagert und auf NGM-Medium wiedergewonnen werden. Nematoden werden in 2-ml-kryogenen Fläschchen eingefroren. Das optimale Einfrieren wird durch schrittweise Abkühlung mit einem Polystyrolschaumbehälter erreicht.- Pflanzen Sie S. hermaphroditum auf NGM, die mit X. griffiniae ausgesät ist (siehe Schritt 1.1), bis die Mehrheit der Population J1 oder Hermaphroditen im Beutel ist.
HINWEIS: Vermeiden Sie infektiöse Juvenilstadien (IJ), da sie mit dieser Methode nicht gut einfrieren. - Waschen Sie Nematodenwürmer von NGM-Agarplatten im M9-Puffer ab und sammeln Sie sie in 15-mL-konischen Röhren bis zur 5-mL-Marke. Konzentration durch Zentrifugation (1372 x g für 1–2:30 Minuten ausreichen).
- Entfernen Sie den Supernatant und waschen Sie einmal im Trehalose-DMSO-Gefrierpuffer bei Raumtemperatur bei Raumtemperatur durch Zentrifugation gemäß den in Schritt 5.1.2 angegebenen Parametern.
- Die Würmer in einem 5-mL Trehalose-DMSO-Gefrierpuffer bei Raumtemperatur wieder suspendieren. Inkubiere bei Zimmertemperatur 30 Minuten mit dem Schlauch auf der Seite. Das erhöht die Überlebensrate.
- Gib 1 ml pro Röhre in 4 kryogenen Phiolen ab.
- Stellen Sie die Fläschchen in Polystyrolschaum-Boxen in den -80 °C Gefrierschrank.
- Eine Woche später: Testauftauen eines der Fläschchen.
- Füllen Sie die restlichen Phiolen in -80°C Gefrierboxen und lagern Sie sie dauerhaft.
- Das Testauftauen oder die Bergung von S. hermaphroditum aus gefrorenen Beständen
- Nehmen Sie ein Fläschchen aus dem Gefrierschrank und lassen Sie es bei Zimmertemperatur vollständig auftauen.
- Gießen Sie den flüssigen Inhalt auf eine frische NGM-Platte. Beachten Sie, dass die Zugabe eines symbiotischen Bakteriums nicht notwendig ist, da der gefrorene Bestand in der Regel genügend symbiotische Bakterien enthält. Die Würmer sollten innerhalb von Minuten bis Stunden mit der Erholung beginnen.
- Beobachte die Bewegung und Fortpflanzung des Nematoden. Nach ein oder zwei Tagen überträgt man mehrere Nematoden auf neue NGM-Platten, die mit X. griffiniae ausgesät sind.
- Pflanzen Sie S. hermaphroditum auf NGM, die mit X. griffiniae ausgesät ist (siehe Schritt 1.1), bis die Mehrheit der Population J1 oder Hermaphroditen im Beutel ist.
- In-vivo-Pflege durch die Galleria mellonella
HINWEIS: Für das Wachstum in vivo vermehren Sie S. hermaphroditum-mutierte Linien durch Larven des 5. Larvenstadiums von Galleria mellonella (Wachswurm). Diese Methode ist besonders nützlich für Linien, die nach der Kryokonservierung nicht mehr lebensfähig sind. Ein detailliertes und ähnliches Protokoll der natürlichen Vermehrung entomopathogener Nematoden durch Insekten und andere Medien für das EPN-Wachstum findet sich in (McMullen et al.30). Kurz gesagt:- Lass Nematoden verhungern und auf NGM-Platten zu IJs werden.
- Verwenden Sie den M9-Puffer, um IJs von den NGM-Platten zu entfernen.
- Übertragen Sie IJs, um Galleria-Insekten mit der Weißen Falle zu infizieren.
- Für die In-vitro-Wartung auf NGM-Platten folgen Sie den folgenden Schritten:
- Samen-NGM-Platten mit etwa 100 μL frischer flüssiger Kultur des Symbionten von S. hermaphroditum , X. griffiniae.
- Lassen Sie das bakterielle Patch vollständig trocknen, bevor Sie die Nematoden auf die Platte legen.
- Die Platten werden bei 25 °C gelagert und die Nematoden etwa einmal im Monat auf frisch ausgesäte Platten übertragen.
Ergebnisse
Zwei CRISPR-RNAs wurden entworfen (identifiziert durch die Pam-Standortnummer – Pam 3 und Pam 5) und zielen auf den Homologen S. hermaphroditum von unc-22 an zuvor veröffentlichten Pam-Standorten14 (Abbildung 2A). Jede crRNA wurde mit TracrRNA komplexiert, um eine einzelne Leit-RNA (sgRNA) zu bilden, und wurde in Cas9 eingebaut, um das Ribonukleoprotein wie in Schritt 3.1 beschrieben zu bilden. In diesem Protokoll wurden zwei crRNAs entwickelt, um dasselbe Gen anzuvisieren; verwendet man jedoch die für C. elegans31 entwickelte Co-CRISPR-Methode, kann crRNA #2 durch das interessierende Gen crRNA ersetzt werden. Alternativ kann die unc-22 crRNA zu den beiden hinzugefügt werden, die das interessierte Gen anvisieren, wobei das 1:1-Verhältnis zwischen Gesamt-crRNA und TracrRNA erhalten bleibt.
Am Tag vor den Mikroinjektionen wurden gut ernährte frühe J3-Nematoden mit sichtbaren Gonadenarmen (Abbildung 1A) auf einen frischen Teller, der mit dem symbiotischen Bakterium Xenorhabdus griffiniae ausgesät war, gepflückt und über Nacht bei Zimmertemperatur zu jungen Erwachsenen heranwachsen (Abbildung 1B). Am Tag der Injektionen wurden junge Erwachsene (Abbildung 1B) mit wenigen bis keinen befruchteten Embryonen auf eine neue Petrischale zur Injektion isoliert. Nach Beobachtung hatten jüngere Nematoden eine relativ durchdringlichere Kutikula; allerdings hatten sie nach der Injektion eine geringere Erholung. Die Nadel wurde hergestellt (siehe Schritt 2.3), mit der Injektionsmischung geladen und wie in Schritt 3.2 beschrieben aufgebrochen. Der Nematode wurde im M9-Puffer gewaschen und in einem Tropfen Halokarbonöl auf dem Agarose-Pad (Schritt 2.2) immobilisiert. An der Injektionsstelle (Abbildung 1C) wurde der externe Druck des Mikroinjektors genutzt, um einen sichtbaren Flüssigkeitsfluss in der gonadalen Synzytien zu erzeugen, wodurch sichergestellt wurde, dass die Keimzellkerne in der Injektionsmischung gebadet wurden (Schritt 3.3). Wo möglich, wurden beide Gonaden injiziert, um die Wahrscheinlichkeit zu erhöhen, bearbeitete F1-Nachkommen zu erhalten.
Der injizierte Nematode (P0) wurde schnell durch Waschen im M9-Puffer geborgen und über Nacht auf NGM-Platten mit Comamonas aquaticus-Bakterien für die Übernachtung inkubiert (Schritt 3.4). Etwa 40 % bis 90 % der injizierten P0-Tiere erholten sich kurz nach der Injektion, und 20 %-90 % der injizierten P0-Nematoden überlebten über Nacht auf C. aquatica. (Tabelle 1). Einzelne P0-Tiere, die überlebten, wurden dann auf NGM-Petrischalen isoliert, die mit X. griffiniae ausgesät waren, mit einer Übertragungsrate von 20 % bis 90 %. Ein Nikotin-Screening auf den unc-22-Deletionsphänotyp wurde an Tieren von F1 , F2 und F3 durchgeführt, um die Erblichkeit der Deletion zu bestimmen (Schritt 4.1). S. hermaphroditum-Nematoden mit dem unc-22-Gen-Deletion zucken, wenn sie 2 % Nikotin ausgesetzt sind, während Wildtyp-Nematoden gelähmt werden, was eine Screening und Auswahl von Tieren mit mutmaßlichen Deletionenermöglicht. In diesem Experiment produzieren bis zu 64 % der aus injizierten P0 isolierten F1-Nematoden konstant zuckende F2-Nachkommen (Tabelle 1). Zur Erleichterung der Screening von Co-CRISPR-Injektionen können einzelne zuckende Nematoden mittels Bildgebungs- und Tracking-Systemen überwacht und quantifiziert werden, wobei ein Beispiel in Abbildung 2B gezeigt wird.
Um den Genotyp der zuckenden Nachkommen zu bestätigen, wurde genomische DNA aus F3-Nematoden extrahiert, um den unc-22-Locus zu genotypisieren (Schritt 4.2). Durch PCR-Amplifizierung der genomischen Region um die Zielstellen wurden mehrere schwache Bänder beobachtet, die auf kleine und große Einsätze und Deletionen (Indels) hinweisen (Abbildung 2C,D), von denen einige durch Sequenzanalyse bestätigt wurden (Abbildung 2E). Diese Daten deuten darauf hin, dass CRISPR-Cas9 doppelsträngige Brüche an den genomischen Zielstellen erzeugt hat, die durch das nicht-homologe Endverbindungsverfahren (NHEJ) repariert wurden. Um die spezifische Modifikation des Genoms auf Nukleotidebene zu bestätigen, wurden PCR-amplifizierte Produkte von den Zielstellen mittels Sanger-Sequenzierung analysiert: Die Ausrichtung der Chromatogramme sowohl der Twitching- als auch der Wildtyp-Nematoden ermöglichte die Identifizierung von Insertions oder Deletionen an den Zielstellen (Abbildung 2E). Nach Bestätigung durch Phänotypisierung und Genotypisierung können die CRISPR-Mutantenlinien im Labor durch das Durchqueren des Insekts Galleria mellonella (Wachswurm) erhalten oder durch Kryokonservierung erhalten werden (Schritt 5). Wenn unc-22 als Co-CRISPR-Marker verwendet wird, siehe Abbildung 3 für eine Illustration einer vorgeschlagenen Strategie zur Isolierung von F2- und F3-Nachkommen, die Mutationen im Zielgen tragen.
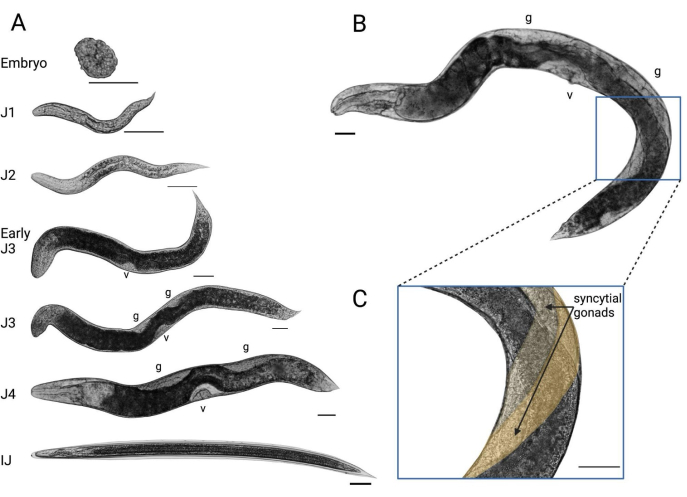
Abbildung 1: Die Entwicklung von S. hermaphroditum im Labor. (A) Geschätzte Entwicklungsstadien von Hermaphroditen, die auf NGM-Agar gezüchtet wurden und sich von ihrem symbiotischen Bakterium X. griffiniae ernährten. Skala = 50 μM. v = Vulva; g = Gonade. (B) Ein junger erwachsener Hermaphrodit im geeigneten Entwicklungsstadium für die gonadale Mikroinjektion. Blaue Box: Ort der Gonadeninjektion. (C) Die synzytiale Gonade des Hermaphroditen, der zur Mikroinjektion abzielt. Die beiden Gonaden sind in unterschiedlichen Gelbtönen gefärbt, um die Visualisierung zu erleichtern. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
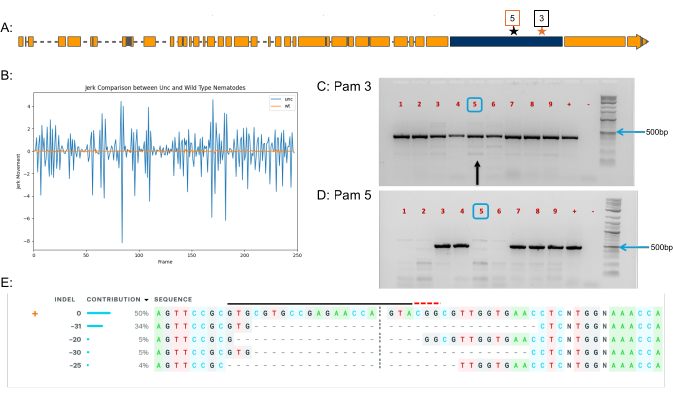
Abbildung 2: Repräsentative Ergebnisse der CRISPR-Cas9-Genombearbeitung bei S. hermaphroditum. (A) Die Genstruktur von S. hermaphroditum unc-22 homolog. Blue Box: das gezielte Exon. Schwarzer Stern: Pam 3 Zielort. Roter Stern: Pam 5 Zielort. (B) Phänotypische Analyse eines repräsentativen zuckenden Nachkommens basierend auf Ruckbewegungen bei Behandlung mit 2 % Nikotin. Blue: ein zuckender Erwachsener aus einer unc-22-Mutantenlinie . Orange: ein wilder Erwachsener, der von 2 % Nikotin gelähmt ist. (C,D) Genotypisierung von neun unabhängigen F3-Zucklinien (1-9) von zwei injizierten P0-Tieren. Jede Probe enthält vier F3-Nachkommen aus derselben F1-Linie. Primer wurden verwendet, um die genomische Region um Pam 3 (C) und Pam 5 (D) zu amplifizieren. '+': Wildtyp-Kontrolle; "-": eine negative Kontrolle ohne DNA. Blaue Boxen: Beispiel für ein bestätigtes heterozygotes Sample-Amplicon auf einem Agarosegel. Schwarzer Pfeil in (C), das Amplicon analysiert in (E). (E) ICE-Analyse des unc-22-Mutanten bei Pam 3. PCR-Probe 5 aus (C) (schwarzer Pfeil) wurde sequenziert und mit ICE analysiert, wobei 50 % der Allele Wildtyp-Mutationen zeigten, während verschiedene Deletionsmutationen (von 20 bis 31 bp) in der genomischen DNA nachgewiesen wurden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
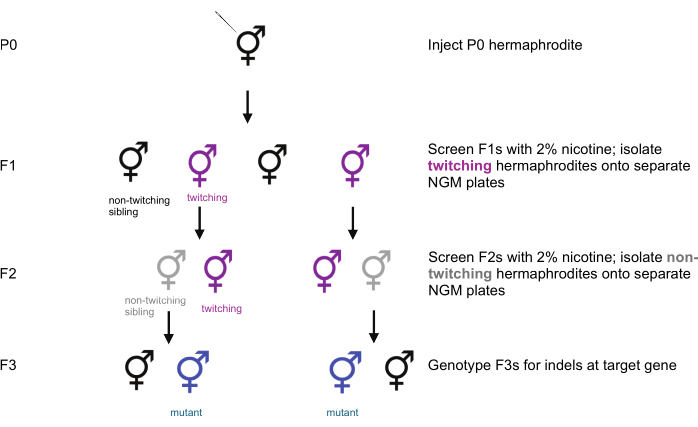
Abbildung 3: Co-CRISPR-Screening-Workflow zur Isolierung von Mutanten im Zielgen. Bei der Verwendung von unc-22 als Co-CRISPR-Marker werden F1-Nematoden mit 2 % Nikotin getestet, und zuckende F1s werden auf separaten NGM-Platten isoliert, die mit dem symbiotischen Bakterium X. griffiniae besät sind. Die F2-Nachkommen der zuckenden F1 werden dann abgeschirmt, und nicht-zuckende F2 werden auf einzelnen Platten isoliert. Nachdem F2s Nachkommen produzieren dürfen, werden F3s genotypisiert, um festzustellen, ob das Zielgen ausgeschaltet wurde. Nicht-zuckende Geschwister von zuckenden Nematoden können ebenfalls Indels im interessierten Gen tragen und sollten in die Genotypisierung einbezogen werden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Replikation | Nein. eingespritztes P0 | Nein. P0, das die Injektionen überstanden hat* | Nein. P0, die über Nacht überlebt hat | Nein. P0 auf X. griffiniae-Patches übertragen | Nein. P0 mit zuckendem F2 | % injiziertes P0, das zuckende F2 erzeugte |
| 1 | 8 | 4 | 4 | 3 | 0 | 0 |
| 2 | 9 | 4 | 4 | 4 | 3 | 33.33 |
| 3 | 11 | 10 | 10 | 10 | 7 | 63.64 |
| 4 | 9 | 4 | 2 | 2 | 2 | 22.22 |
Tabelle 1: Repräsentative Ergebnisse der homologen Modifikation von S. hermaphroditum unc-22 mittels Mikroinjektion und Erfolgsrate, belegt durch zuckende Nachkommen. *Das Überleben wurde durch die Bewegung der Pharyngealpumpe etwa 30 Minuten nach der Mikroinjektion bestimmt.
Diskussion
Unkonventionelle genetische Modelltiersysteme bieten wertvolle Möglichkeiten, die Funktion eukaryotischer Gene innerhalb der ökologischen und physiologischen Kontexte zu untersuchen, in denen diese Eigenschaften natürlich auftreten, zum Beispiel in Anwesenheit eines parasitären Wirts oder des natürlichen Mikrobioms eines Organismus. Bei entomopathogenen Nematoden (EPNs) basiert die genetische Manipulation auf einigen Fällen RNAi-basierter Ansätze13,32. Obwohl RNAi funktionelle genetische Studien bei einigen Arten ermöglicht, ist sie durch die vorübergehende Natur von dsRNA begrenzt, und Gen-Silencing ist möglicherweise nicht zuverlässig vererbbar. Diese Einschränkungen unterstreichen die Notwendigkeit stabiler, transgenerationeller genetischer Werkzeuge33,34. Die vorliegende Arbeit beschreibt das erste Protokoll für präzise Genom-Editierung bei Steinernematiden, einer der beiden EPN-Familien innerhalb der Ordnung Rhabditida, wie in Cao (2023)14 demonstriert.
Eine erfolgreiche CRISPR–Cas9-Mutagenese mit diesem Protokoll hängt von der sorgfältigen Handhabung der Nematoden ab. Schlecht gefütterte Personen zeigen oft kollabierte Gonaden, die mit der Injektionsnadel schwer zu durchdringen. Das Einspritzvolumen muss entweder durch leichte Vergrößerung der Nadelöffnung oder durch Feinjustierung des Einspritzdrucks angepasst werden, um sicherzustellen, dass die Gonade ordnungsgemäß mit dem Injektionsgemisch durchspült wird. Der schnelle Transfer der injizierten Tiere vom Agarosepad auf die C. aquatica-Erholungsplatte ist für das Überleben nach der Injektion unerlässlich, und die Ausführungsgeschwindigkeit verbessert sich mit Erfahrung erheblich. Nach der Injektion ist es wichtig, dass verwundete Nematoden nicht ihrem symbiotischen Bakterium ausgesetzt werden, da die Genesung bei X. griffiniae bei niedrig 14 liegt.
Nadelverstopfung ist eine häufige technische Herausforderung bei der Mikroinjektion. Verstopfungen lassen sich manchmal beseitigen, indem man die Nadel vorsichtig über doppelseitiges Klebeband zieht, das in Halokarbonöl eingetaucht ist. Das gründliche Ausspülen von Nematoden in M9 vor der Mikroinjektion verhindert außerdem, dass symbiotische Bakterien in die Nadel eindringen und sie blockieren. Wenn die Verstopfung anhält, kann das vorsichtige Vergrößern der Nadelspitzenöffnung den Durchfluss wiederherstellen, wobei ein übermäßiges Ausweichen der Injektionsmischung zu unkontrolliertem Ausstoßen führen kann. Der Übergang vonBorosilikat-14 zu Quarzkapillaren für die Nadelfertigung verbesserte die Injektionsleistung deutlich. Quarznadeln erzeugen schärfere Spitzen, die erfolgreiche Injektionen bei etwas älteren Erwachsenen mit dickeren Nagelhaut ermöglichen und so die Überlebensrate erhöhen.
Eine aktuelle Einschränkung dieses Protokolls ist, dass die CRISPR-basierte Transgen-Einschleusung weiterhin herausfordernd ist und weitere Optimierung erfordert. Die homologiegerichtete Reparatur (HDR) von Cas9-induzierten Doppelsträng-Brüchen war bei S. hermaphroditum mit kurzen ssDNA-Spendern schwierig zu erreichen14,35. Präzise Transgen-Einschleusung ist eine Schlüsselfähigkeit in jedem genetischen Modell und ermöglicht hochpräzise Modifikationen wie Einzel-Aminosäure-Substitutionen oder Transkriptionsreporter36. Daher würde die Entwicklung eines zuverlässigen CRISPR-Cas9-vermittelten Knock-in-Protokolls das genetische Werkzeug für EPNs erheblich voranbringen und den breiteren Forschungsgemeinschaften in Parasitologie, mikrobieller Symbiose und darüber hinaus zugutekommen.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt vorliegt.
Danksagungen
Wir danken Margaret McFall-Ngai und Edward Ruby für die Nutzung ihres Konfokalmikroskops. Wir danken Alexis (Cody) Hargadon und Grischa Chen für die Schulung in der Konfokalmikroskopie sowie Carly R. Myers für die Hilfe bei der Beschaffung von Bildern und der Analyse von Zuckungsvideos. Wir danken auch Stephanie Hampton für die Bereitstellung von Mitteln für den Kauf des Mikroinjektionssystems. Die Carnegie Institution for Science unterstützte diese Arbeit.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Agar (80-100 Mesh) | Fisher Scientific | BP26411 | Verwendet auch in LB Pyruvatplatten |
| Agarose | Fisher Scientific | 16500500 | Verwendet auch im Genotypisierungsverfahren |
| Alt-R CRISPR-Cas9 TracrRNA | IDT | 1072532 | |
| Alt-R S.p. Cas9-Nuklease V3 | IDT | 1081058 | |
| Borosilikatnadeln | Welt-Präzisionsinstrument | 1B120F-4 | |
| Calciumchlorid (CaCl2) | Sigma Aldrich | C4901 | |
| Cholesterin | VWR | 433 | 5 mg/mL in Ethanol |
| Comamonas aquatica (DA1877) | |||
| Abdeckglas für Agarose-Pad | Hirnforschungslabore | #4860-1D | 48 x 60 mm Dicke Nr1 |
| CRISPRScan | https://www.crisprscan.org/ | ||
| Dimethylsulfoxid (DMSO) | Sigma-Aldrich | 472301 | 0,5 M |
| DNA Clean und Concentrator-5 | Zymo-Forschung | D4014 | |
| FemtoJet 4x Mikroinjektor mit Griffkopf-Set 4 Größe 0 Nadelhalter | Eppendorf/Calibre | 5253000017 | |
| Larven von Galleria melonella 5. Stadium | GrubCo | https://www.grubco.com/index.cfm | |
| Gelbildgebungssystem | Azure400 | AZI400-01 | |
| Gel-Ladefarbe | Thermo Fisher Scientific | B72 | |
| Gelatine (2 %) | Sigma Aldrich | G1393 | |
| GelRed | Biotium | #41003 | |
| Genotypisierungsprimer: DNA-Oligo, 25 nmol | IDT | N/A | |
| Gibco Bacto Peptone | Fisher Scientific | DF0118-17-0 | |
| Gibco Bacto Trypton | Fisher Scientific | DF0123-17-3 | Verwendet auch in Dark LB, LB Pyruvatplatten |
| Gibco Bacto Hefeextrakt | Fisher Scientific | DF0127-17-9 | Verwendet auch in Dark LB, LB Pyruvatplatten |
| Griffkopf-Set 4 Größe 1 Nadelhalter | Kaliber | EPE-5196083008 | (in Kombination mit Borosilikatnadel 1B120F-4) |
| Halocarbonöl 700 | Sigma Aldrich | H8898 | |
| Hartplatin-Drahtwurmpickel für die tägliche Pflege | Tritech-Forschung | PT-9901 | |
| Schlussfolgerung von CRISPR-Bearbeitungen (ICE) | Synthego | N/A | Software, die zur Analyse von Sanger-Sequenzen zur Identifizierung von Indels verwendet wird |
| KCl | Sigma Aldrich | P9541 | |
| Laser-Nadelzieher P-2000 | Sutter | P-2000G | |
| Magnesiumchlorid (MgCl2) | Sigma Aldrich | M8266 | |
| Magnesiumsulfat (MgSO4) | Sigma Aldrich | M7506 | Für den M9-Puffer, auch in NGM verwendet. |
| Microloader-Tipp 2x96ST | Kaliber | 930001007 | |
| Mikromanipulator-Montageadapter für Zeiss Axio Observer und Axiovert 200 | Tritech-Forschung | NZ-19-2 | |
| Mikroskop | Tritech | SMT1 | |
| Nikotin | Sigma Aldrich | N3876 | |
| NP-40 | Thermo Fisher Scientific | 85124 | |
| Nukleasefreier Duplexpuffer | IDT | 11-01-03-01 | |
| OneTaq MasterMix | NEB | M0486 | |
| Pipettenaufbewahrungsbox | Sutter-Instrumente | BX10 | |
| Kaliumchlorid (KCl) | Sigma Aldrich | 793590 | |
| Kaliumphosphat, dibasisch (K2HPO4) | Sigma Aldrich | P3786 | KOH für NGM |
| Kaliumphosphat, monobasisch (KH2PO4) | Sigma Aldrich | P5655 | Für den M9-Puffer, auch in NGM verwendet. |
| Proteinase K | Sigma Aldrich | P6556 | |
| Quarznadeln | Sutter-Instrumente | QF100-70-10 | |
| S. hermaphroditium Genom | NCBI | https://www.ncbi.nlm.nih.gov/datasets/genome/GCA_030435675.1/ | |
| sh-unc-22 Alt-R CRISPR-Cas9 crRNAs | IDT | N/A | |
| Natriumchlorid (NaCl) | VWR | SS0430 | Verwendet auch in M9, Dark LB, LB Pyruvate Plates |
| Natriumphosphat, dibasisch (Na2HPO4,7H20) | Sigma Aldrich | S9390 | Für den M9-Puffer |
| Natriumpyruvat | Sigma Aldrich | P2256 | Verwendet auch in LB-Pyruvatplatten |
| Weicher Platin-Drahtwurmpickel für Mikroinjektion | Surepure Chemetals | 6824 | Platin 90 %, Iridium 10 % Legierungsdraht, 0,002 Zoll Durchmesser x 5 Fuß lang |
| Standardnadelhalter | Tritech-Forschung | HI-7 | |
| <>Steinernema hermaphroditum | |||
| Stereomikroskop | Leica | Inveta 3 | |
| Trehalose | Cole-Parmer | EW-88195-99 | 0,08 m |
| Tris | Fisher Scientific | AM9855G | pH 8,0 |
| Tween 20 | Sigma Aldrich | P1379 | |
| Vertikaler Mikromanipulator-Montageadapter | Tritech-Forschung | NR2 | |
| Xenorhabdus griffiniae (HGB2511) |
Referenzen
- Stock, S., Blair, H. G. Entomopathogenic nematodes and their bacterial symbionts: The inside out of a mutualistic association. Symbiosis. 46, 65-75 (2008).
- Murfin, K. E., et al. Nematode-bacterium symbioses--cooperation and conflict revealed in the "omics" age. Biological Bull. 223 (1), 85-102 (2012).
- Dillman, A. R., et al. An entomopathogenic nematode by any other name. PLoS Pathog. 8 (3), e1002527(2012).
- Cao, M., Schwartz, H. T., Tan, C. -H., Sternberg, P. W. The entomopathogenic nematode Steinernema hermaphroditum is a self-fertilizing hermaphrodite and a genetically tractable system for the study of parasitic and mutualistic symbiosis. Genetics. 220 (1), iyab170(2022).
- Sergeant, M., et al. Identification, typing, and insecticidal activity of Xenorhabdus isolates from entomopathogenic nematodes in United Kingdom soil and characterization of the xpt toxin loci. Appl Environ Microbiol. 72 (9), 5895-5907 (2006).
- Walsh, K. T., Webster, J. M. Interaction of microbial populations in Steinernema (Steinernematidae, Nematoda) infected Galleria mellonella larvae. J Invertebr Pathol. 83 (2), 118-126 (2003).
- Herbert, E. E., Goodrich-Blair, H. Friend and foe: The two faces of Xenorhabdus nematophila. Nat Rev Microbiol. 5 (8), 634-646 (2007).
- Flores-Lara, Y., Renneckar, D., Forst, S., Goodrich-Blair, H., Stock, P. Influence of nematode age and culture conditions on morphological and physiological parameters in the bacterial vesicle of Steinernema carpocapsae (Nematoda: Steinernematidae). J Invertebr Pathol. 95 (2), 110-118 (2007).
- Cao, M., Goodrich-Blair, H. Ready or Not: Microbial adaptive responses in dynamic symbiosis environments. J Bacteriol. 199 (15), e00883-e00916 (2017).
- Lacey, L. A., et al. Insect pathogens as biological control agents: Back to the future. J Invertebr Pathol. 132 (C), 1-41 (2015).
- Campos-Herrera, R., et al. Intraspecific virulence of entomopathogenic nematodes against the pests Frankliniella occidentalis (Thysanoptera: Thripidae) and Tuta absoluta (Lepidoptera: Gelechiidae). J Nematol. 53 (1), 1-14 (2021).
- Rill, A., Zhao, L., Bode, H. B. Genetic toolbox for Photorhabdus and Xenorhabdus: pSEVA based heterologous expression systems and CRISPR/Cpf1 based genome editing for rapid natural product profiling. Microb Cell Fact. 23 (1), 98(2024).
- Ratnappan, R., et al. RNAi-mediated gene knockdown by microinjection in the model entomopathogenic nematode Heterorhabditis bacteriophora. Parasit Vectors. 9 (1), 160(2016).
- Cao, M. CRISPR-Cas9 genome editing in Steinernema entomopathogenic nematodes. bioRxiv. , (2023).
- Heryanto, C., Ratnappan, R., O'Halloran, D. M., Hawdon, J. M., Eleftherianos, I. Culturing and genetically manipulating entomopathogenic nematodes. J Vis Exp. (181), e63885(2022).
- Stock, S. P., Griffin, C. T., Chaerani, R. Morphological and molecular characterisation of Steinernema hermaphroditum n. sp. (Nematoda: Steinernematidae), an entomopathogenic nematode from Indonesia, and its phylogenetic relationships with other members of the genus. Nematology. 6 (3), 401-412 (2004).
- Bhat, A. H., Chaubey, A. K., Shokoohi, E., William Mashela, P. Study of Steinernema hermaphroditum (Nematoda, Rhabditida), from West Uttar Pradesh, India. Acta Parasitol. 64 (4), 720-737 (2019).
- Schwarz, E. M., et al. Genomes of the entomopathogenic nematode Steinernema hermaphroditum and its associated bacteria. bioRxiv. , (2025).
- Haglund, K., Nezis, I. P., Stenmark, H. Structure and functions of stable intercellular bridges formed by incomplete cytokinesis during development. Commun Integr Biol. 4 (1), 1-9 (2011).
- Ghanta, K. S., Ishidate, T., Mello, C. C. Microinjection for precision genome editing in Caenorhabditis elegans. STAR Protoc. 2 (3), 100748(2021).
- Gang, S. S., et al. Targeted mutagenesis in a human-parasitic nematode. PLoS Pathog. 13 (10), e1006675(2017).
- Adams, S., Pathak, P., Shao, H., Lok, J. B., Pires-daSilva, A. Liposome-based transfection enhances RNAi and CRISPR-mediated mutagenesis in non-model nematode systems. Sci Rep. 9 (1), 483(2019).
- Culp, E., et al. Genome editing in the nematode Caenorhabditis briggsae using the CRISPR/Cas9 system. Biol Methods Protoc. 5 (1), bpaa003(2020).
- Hellekes, V., et al. CRISPR/Cas9 mediated gene editing in non-model nematode Panagrolaimus sp. PS1159. Front Genome Ed. 5, 1078359(2023).
- Patel, R., et al. The generation of stable transgenic lines in the human-infective nematode Strongyloides stercoralis. G3 (Bethesda). 14 (8), jkae122(2024).
- Moreno-Mateos, M. A., et al. CRISPRscan: Designing highly efficient sgRNAs for CRISPR-Cas9 targeting in vivo. Nat Methods. 12 (10), 982-988 (2015).
- Berkowitz, L. A., Knight, A. L., Caldwell, G. A., Caldwell, K. A. Generation of stable transgenic C. elegans using microinjection. J Vis Exp. (18), e833(2008).
- Wang, H., Park, H., Liu, J., Sternberg, P. W. An efficient genome editing strategy to generate putative null mutants in Caenorhabditis elegans using CRISPR/Cas9. G3 (Bethesda). 8 (11), 3607-3616 (2018).
- Conant, D., et al. Inference of CRISPR Edits from Sanger Trace Data. CRISPR J. 5 (1), 123-130 (2022).
- McMullen, J. G. 2nd, Stock, S. P. In vivo and in vitro rearing of entomopathogenic nematodes (Steinernematidae and Heterorhabditidae). J Vis Exp. (91), e52096(2014).
- Kim, H., et al. A co-CRISPR strategy for efficient genome editing in Caenorhabditis elegans. Genetics. 197 (4), 1069-1080 (2014).
- Ciche, T. A., Sternberg, P. W. Postembryonic RNAi in Heterorhabditis bacteriophora: A nematode insect parasite and host for insect pathogenic symbionts. BMC Dev Biol. 7 (1), 101(2007).
- Du, X., McManus, D. P., French, J. D., Jones, M. K., You, H. CRISPR/Cas9: A new tool for the study and control of helminth parasites. Bioessays. 43 (1), e2000185(2021).
- Quinzo, M. J., Perteguer, M. J., Brindley, P. J., Loukas, A., Sotillo, J. Transgenesis in parasitic helminths: A brief history and prospects for the future. Parasit Vectors. 15 (1), 110(2022).
- Schwartz, H. T., Tan, C. -H., Peraza, J., Raymundo, K. L. T., Sternberg, P. W. Molecular identification of a peroxidase gene controlling body size in the entomopathogenic nematode Steinernema hermaphroditum. Genetics. 226 (2), (2024).
- Dokshin, G. A., Ghanta, K. S., Piscopo, K. M., Mello, C. C. Robust genome editing with short single-stranded and long, partially single-stranded DNA donors in Caenorhabditis elegans. Genetics. 210 (3), 781-787 (2018).
Nachdrucke und Genehmigungen
