Hier beschreiben wir ein in-vitro-Protokoll zur Modellierung von Hypoxie/Reoxygenierungsschäden in den hochmetabolischen proximalen tubulären Epithelzellen. Dieses Modell ist darauf ausgelegt, durch metabolischen Stress verursachten Schaden zu induzieren, was durch die Expression proximaler Tubulusschadenmarker und die Beurteilung der mitochondrialen Atemfunktion gemessen werden kann.
Methodenartikel
Modellierung von Hypoxie/Reoxygenationsschäden in proximalen tubulären Epithelzellen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Nierentransplantationen machen etwa 60 % bis 65 % aller transplantierten festen Organe aus. Die meisten Spendernieren stammen von verstorbenen Personen und erfordern eine längere Erkältungskonservierung, was bekannt für schlechte Transplantationsergebnisse ist. Trotz der aktuellen Erhaltungsstrategien bleibt die Ischämie-Reperfusionsverletzung (IRI) eine unvermeidbare Folge vorübergehender Unterbrechung des Blutflusses, was zu Sauerstoff- und Nährstoffmangel führt. Im Nephron sind proximale tubuläre Epithelzellen (PTECs) des S3-Segments aufgrund ihres hohen Stoffwechselbedarfs und ihrer Abhängigkeit von mitochondrialer oxidativer Phosphorylierung besonders anfällig für IRI. Auf molekularer Ebene stört IRI den mitochondrialen Stoffwechsel und reduziert die ATP-Produktion, wodurch der Energiebedarf proximaler tubulärer Epithelfzellen (PTEC) geschwächt und Apoptose und Nekrose gefördert wird. Um diese Mechanismen zu untersuchen und potenzielle therapeutische Strategien zu evaluieren, sind robuste und reproduzierbare In-vitro-Modelle der nierenalen IRI unerlässlich, die die metabolische Verwundbarkeit von PTECs genau wiedergeben. Hier beschreiben wir ein Protokoll zur Einleitung und Beurteilung von Hypoxie/Reoxygenierungs-(H/R)-Verletzungen bei murin-immortalisierten PTECs (IM-PTECs). Das Protokoll enthält detaillierte Informationen über die Mediumszusammensetzung und die Kulturbedingungen, die zur Erhaltung dieser Zellen erforderlich sind, gefolgt von der Induktion von H/R-Verletzungen durch kontrollierte Hypoxie- und Reoxygenierungsphasen, die die Ischämie und Reperfusionsereignisse in transplantierten Nieren eng nachahmen. Dieses Modell bietet eine wertvolle Plattform, um die Auswirkungen verschiedener Interventionen auf nierenepitheliale Zellen, die H/R-Schäden ausgesetzt sind, zu bewerten. Die Wirkung dieser Behandlungen kann durch die Analyse der Expression von Markern, die mit PT-Schäden assoziiert sind, sowie durch die Bewertung der mitochondrialen Atemfunktion bewertet werden. Zusammen bieten diese Anzeigen mechanistische Einblicke in die Wirksamkeit von Verbindungen und die zelluläre Genesungsprozesse und unterstützen so die Entwicklung gezielter Therapien für renale IRI.
Einleitung
Laut dem Global Observatory on Donation and Transplantation machen Nierentransplantationen weltweit etwa 60 % bis 65 % aller festen Organtransplantationen aus, wobei die Anzahl der im Jahr 2023 durchgeführten Eingriffe fast dreimal so hoch war wie bei Lebertransplantationen, wobei letztere die zweithäufigste Art ist. Bei 61 % der in diesem Jahr durchgeführten Nierentransplantationen stammte das Organ von verstorbenen Spendern1, was eine längere Konservierungszeit erfordert als Transplantationen von lebenden Spendern, bei denen die Wartezeit deutlich kürzer ist2. Während dieser Erhaltungsphase werden die Nieren meist durch statische Kaltspeicherung erhalten, um den Zellstoffwechsel zu verlangsamen, was den Sauerstoff- und Energiebedarf senkt und somit ischämische Verletzungenbegrenzt. Die statische Kühlspeicherung bietet jedoch nur einen teilweisen Schutz, da sie den zellulären Stoffwechsel oder die Sauerstoffversorgung nicht vollständig aufrechterhalten kann, was zu einer fortschreitenden Stoffwechseldysfunktion während der Konservierungführt. Alternativ hat sich die ex vivo normotherme Erhaltung als praktikable Strategie etabliert, um das Organ nahezu physiologisch zu halten, wodurch der Zellstoffwechsel und die Sauerstoffversorgung unterstützt und folglich die Ischämie-Reperfusionsverletzung (IRI) reduziert werden.
Während einer Nierentransplantation ist jedoch eine akute Nierenschädigung (AKI) durch IRI eine unvermeidbare Folge. IRI entsteht durch die Unterbrechung des Blutflusses durch das Organ, was zu einem Ungleichgewicht zwischen Sauerstoff- und Nährstoffbedarf führt7. Dieser Prozess wirkt sich direkt auf die Funktion der transplantierten Niere aus und erhöht das Risiko einer akuten Abstoßung sowie eine verminderte Langzeitfunktiondes Transplantats 8,9.
PTECs – besonders häufig im Nierenkortex – sind besonders anfällig für IRI. Diese Zellen machen etwa 60 % bis 70 % des tubulären Epithels aus und sind verantwortlich für die Reabsorption des Großteils des glomerularen Filtrats, einschließlich Wasser, Ionen, Glukose und Aminosäuren10. Ihre hohe metabolische Aktivität wird durch ein umfangreiches mitochondriales Netzwerk unterstützt, um ATP-abhängige Transportbedürfnisse zu decken11. Folglich sind sie extrem empfindlich gegenüber Stoffwechselstörungen wie Sauerstoffmangel und mitochondrialer Dysfunktion, die beide zentrale Merkmale von IRI12 sind.
Während der IRI stört der Sauerstoffmangel die mitochondriale oxidative Phosphorylierung, was zu ATP-Erschöpfung und beeinträchtigter Reabsorptionsfunktion führt13,14. Dies leitet einen metabolischen Wechsel von der Fettsäureoxidation (FAO) zur anaeroben Glykolyse und Aktivierung des Pentosphosphatwegs ein, der zwar vorübergehend schützend, aber nicht ausreicht, um den Energie- und Redoxbedarf dieser Zellenvollständig zu decken. Wenn die Unterdrückung von FAO während der Reparaturphase anhält, folgen Lipidansammlung16 und Lipotoxizität17, was die Zellen weiter schädigt und ihre Regenerationskapazität18 beeinträchtigt. Dieser maladaptive Stoffwechselzustand kann letztlich zu Tubularatrophie, interstitieller Fibrose und dem Fortschreiten einer chronischen Nierenerkrankungführen.
Diese metabolische Beeinträchtigung, verursacht durch defekte FAO, behindert die Fähigkeit, den hohen Energiebedarf des Nierentubulus17,19 zu decken. Die daraus resultierende ATP-Erschöpfung und Lipidansammlung fördern mitochondriale Dysfunktion und die Bildung reaktiver Sauerstoffspezies, die proinflammatoriske Signale und Leukozyteninfiltration aktivieren 20,21,22. Anhaltende Entzündungen und oxidative Verletzungen destabilisieren die mitochondriale Integrität, verstärken das Energieversagen und lösen schließlich den apoptotischen und nekrotischen Zelltodaus 23,24. Während dieser akuten Verletzungsphase werden spezifische Biomarker wie Nierenverletzungsmolekül 1 (KIM-1) und Neutrophilgelatinase-assoziiertes Lipocalin (NGAL) hochreguliert und dienen als sensible Indikatoren für proximale röhrenschäden und frühe AKI25.
Nach einer akuten Verletzung fördern maladaptive Reparaturmechanismen eine übermäßige Ablagerung der extrazellulären Matrix, ein Kennzeichen der Nierenfibrose26. Unter den extrazellulären Matrixkomponenten sammelt sich Kollagen, insbesondere Typ-I-Kollagen (codiert vom Col1a1-Gen), im interstitiellen Raum an und trägt zur tubulären Atrophie und zum Verlust des funktionellen Parenchyms27 bei. Diese fibrotische Remodellierung wird größtenteils durch die tubuläre Alterung und den partiellen Epithel- zu mesenchymalen Übergang (pEMT) in tubulären Epithelzellen verursacht, was letztlich zu einem funktionellen Verfall der Nierenfunktion 28,29,30 führt. Das Auftreten von renaler pEMT und Fibrose unterstützt das Fortschreiten von AKI zu chronischer Nierenerkrankung (CKD), was in einem irreversiblen Verlust der Nierenfunktion und einer beeinträchtigten Transplantatüberlebensrate gipfelt.
In diesem Protokoll beschreiben wir ein in-vitro-Modell der H/R-Verletzung unter Verwendung von von der Maus SV40-immortalisierten proximalen tubulären Epithelzellen (IM-PTECs), die kontrollierten H/R-Bedingungen ausgesetzt sind. Die meisten präklinischen Studien zur renalen IRI basieren traditionell auf Tiermodellen, die die komplexen vaskulären und Immunantworten der Niere reproduzieren, aber höhere Kosten, ethische Bedenken und deutlich höhere biologische Variabilität mit sich bringen(33,34). Diese Einschränkungen haben die Entwicklung komplementärer zellbasierter Systeme verlangsamt, die für detaillierte mechanistische und Hochdurchsatzstudien geeignet sind. Dieses experimentelle Setup ermöglicht eine reproduzierbare Simulation von Sauerstoffentzug und -wiederherstellung und ahmt dabei wichtige Merkmale des IRI nach, die in transplantierten Nieren beobachtet wurden. Das Modell dient als wertvolles Werkzeug zur Untersuchung der zellulären und molekularen Mechanismen, die der Tubularschädigung, der Biomarker-Expression und den fibrotischen Reaktionen in einer kontrollierten Umgebung zugrunde liegen. Darüber hinaus bietet es eine relevante Plattform für das Screening und die Bewertung potenzieller therapeutischer Strategien, die darauf abzielen, ischämische Schäden zu verhindern oder abzumildern und die Ergebnisse nach der Transplantation zu verbessern.
Protokoll
Die in diesem Protokoll verwendeten Zellen wurden im Rahmen dieser Studie nicht isoliert. Sie wurden zuvor isoliert und von anderen Forschern zur Verfügung gestellt35. Daher wurden keine neuen Tierversuche durchgeführt, und für die vorliegende Arbeit war keine ethische Genehmigung erforderlich.
1. IM-PTEC-Kultur
- Bereiten Sie L3-Medium wie in Tabelle 1 beschrieben vor.
- Ein Fläschchen IM-PTECs auftauen. Kultivieren Sie etwa 1 x 10⁶ Zellen bei 33 °C in einem befeuchteten Inkubator unter Standardbedingungen (5 %CO2, atmosphärischerO2) bis zur 80 % Konfluenz (meist nach 3 Tagen erreicht).
HINWEIS: IM-PTECs werden aus Immorto-Mäusen isoliert. Für ein detailliertes Protokoll zur Isolation von IM-PTECs siehebitte 35. - Subkultur-Zellen zweimal pro Woche mit einem ungefähren 1:10-Teilungsverhältnis. Zum Passieren lösen Sie die adhärente Monoschicht mit 0,05 % Trypsin-EDTA für 2-3 Minuten bei 33 °C, neutralisieren Sie sie mit vollständigem Wachstumsmedium und säen Sie in frischen Kulturkolben aus.
| Bestandteil | Quantität/Endmedienkonzentration |
| DMEM/F12 | 500 mL |
| Fetales Kalbserum (FCS) | 10% |
| Penizillin | 10.000 U/mL |
| Streptomycin | 10.000 μg/mL |
| L-Glutamin | 0,02 μM |
| Insulin | 5 μg/mL |
| Transferrin | 5 μg/mL |
| Natriumselenit | 5 μg/mL |
| Triiodthyronin | 40 pg/mL |
| Hydrocortison | 36 ng/mL |
| Epidermaler Wachstumsfaktor | 20 ng/mL |
| Interferon γ (IFN-γ) | 10 ng/mL |
Tabelle 1: L3-Mittelkomposition.
2. Restriktive Kultur der IM-PTECs
- Subkultur wie in Schritt 1.3 beschrieben und die gesamte Zellsuspension aus einem T-25-Kolben mit IM-PTECs in einen T-75-Kolben mit etwa 10 ml L3-Medium ohne Interferon-γ (IFN-γ) übertragen. Kultur bei 37 °C unter Standardbedingungen bis zu 80 % Konfluenz (meist nach 3 Tagen erreicht).
- Subkultur wie in Schritt 1.3 beschrieben und die gesamte Zellsuspension von einem T-75-Kolben in zwei T-175-Kolben mit etwa 20 ml L3-Medium ohne IFN-γ übertragen. Kultur bei 37 °C unter Standardbedingungen bis zu 80 % Konfluenz (meist nach 3 Tagen erreicht).
- Platten von IM-PTECs für Experimente, indem Zellen aus konfluenten Kulturen mit 0,05 % Trypsin-EDTA abgetrennt, im vollständigen Medium neu suspendiert und mit der gewünschten Dichte (ca. 1 x 10⁵) ausgesät werden. Verwenden Sie 6-Well-Platten für die molekulare Markerexpressionsanalyse oder 96-Well-Zellkultur-Mikroplatten, die für mitochondriale Atmungsstudien geeignet sind.
HINWEIS: Für andere Experimente verwenden Sie ein geeignetes Kulturformat.- Beim Platieren von Zellen in einer 96-Well-Zellkultur-Mikroplatte für mitochondriale Atmungsstudien lassen Sie die vier Öffnungen an den Ecken leer, um sie als Hintergrundkorrektur zu verwenden. Lassen Sie die Mikroplatte 1 Stunde bei Zimmertemperatur stehen, bevor Sie sie in den Inkubator legen, damit die Zellen sich beruhigen können.
3. Hypoxie/Reoxygenierungsverfahren (Abbildung 1)
- Erfrischen Sie IM-PTECs, indem Sie Kulturmedien entfernen und frisches L3-Medium ohne IFN-γ hinzufügen (0,1 mL/Bohrloch für 96-Bohrlochplatten oder 2 ml/Bohrloch für 6-Bohrlochplatten). Stellen Sie die Zellen in einen Hypoxie-Inkubator bei 1% O2, 5 %CO2 und 37 °C für 48 Stunden.
- Entferne Zellen aus dem Hypoxie-Inkubator und erfrische sie mit L3-Medium ohne IFN-γ. Stellen Sie die Zellen unter Standard-O2-Bedingungen und 5 % CO2 bei 37 °C für 24 Stunden in einen Zellkultur-Inkubator.
HINWEIS: Hypoxische Bedingungen können entweder mit einem Hypoxie-Inkubator oder einer modularen Hypoxiekammer erreicht werden, die an eine kontrollierte Gasversorgung angeschlossen ist.
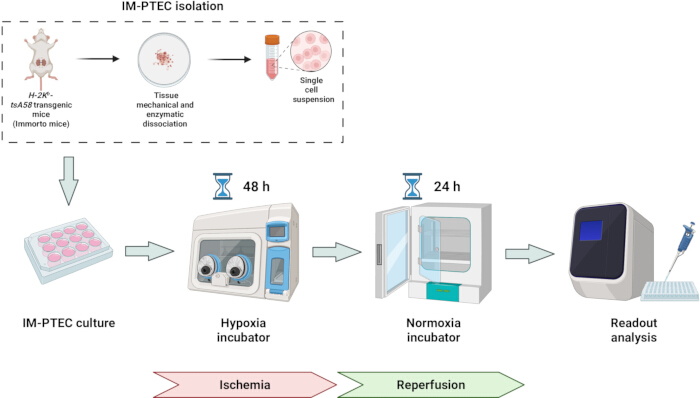
Abbildung 1: Schematische Darstellung des in vitro H/R-Modells in unsterblichen proximalen tubulären Epithelzellen (IM-PTECs). IM-PTECs, abgeleitet von H-2Kb-tsA58 transgenen (Immorto) Mäusen, wurden unter normoxischen Bedingungen kultiviert, einer Hypoxie ausgesetzt (1% O2, 48 Stunden) und anschließend wieder mit Sauerstoff versorgt (Standard-O2-Bedingungen, 24 Stunden) für die Ausleseanalyse. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
4. Analyse der Expression molekularer Marker
- RNA-Isolierung
- Fügen Sie 800 μL RNA-Isolationsreagenz zu jedem Brunnen einer 6-Well-Platte hinzu. Inkubiere 5 Minuten bei Zimmertemperatur. Die Proben werden in RNAse-freie 1,5-mL-Mikrozentrifugenröhren übertragen.
- Fügen Sie 200 μL Chloroform hinzu und mischen Sie 15 Sekunden lang gut durch Pipetten. Inkubieren Sie bei Zimmertemperatur 2-3 Minuten.
- Zentrifugiere mit 12.000 x g bei 4 °C für 12 Minuten. Übertragen Sie die wässrige Oberphase in ein RNAse-freies 1,5-ml-Mikrozentrifugenrohr.
- Gib 500 μL Isopropanol dazu. 10 Minuten bei Zimmertemperatur inkubieren. Zentrifugiere mit 12.000 x g bei 4 °C für 10 Minuten.
- Entsorge das Supernatant und wasche das Pellet mit 1 ml 70% Ethanol. Zentrifugiere bei 5.000 x g bei 4 °C für 5 Minuten. Entsorge das Supernatant.
- Lufttrocknen Sie das Pellet. Lösen Sie das Pellet in 12 μL RNAse-freiem Wasser.
- Erhitze die Probe bei 56 °C für 15 Minuten. Missen Sie die RNA-Konzentration in einem mikrovoluminösen UV-Vis-Spektrophotometer.
HINWEIS: Halten Sie die Proben zwischen den Inkubationsschritten immer auf Eis, um RNA-Abbau zu vermeiden.
- Umgekehrte Transkription
- Auf Eis geben Sie die folgenden Reaktionskomponenten zu einem RNAse-freien 0,2-mL Mikrozentrifugenrohr: 10 μL Master Mix (2x), 2 μL Enzyme Mix, 1-5 μg RNA und bis zu 20 μL nukleasefreies H2O.
- Vorsichtig mischen und 10 Minuten bei 25 °C inkubieren, gefolgt vom Inkubieren bei 50-55 °C für 10 Minuten.
- Inaktiviere die Reaktion durch Erhitzen bei 85 °C für 5 Minuten und kühle sie auf Eis. Verdünne cDNA auf 1:5 oder 1:10.
- Echtzeit-quantitative PCR (RT-qPCR)
- Primer-Sets werden durch Mischen bei einer Endkonzentration von 10 μM vorbereitet (Tabelle 2).
- Für jedes zu messende Gen wird eine Echtzeit-(RT) qPCR-Mischung vorbereitet, die pro Bohrloch folgende Reagenzien enthält: 5 μL RT-qPCR Master Mix; 0,4 μL 10 μM Forward Primer, 0,4 μL 10 μM Reverse Primer und 2,2 μL nukleasefreies H2O.
- Fügen Sie 8 μL des RT-qPCR-Gemisch zu jedem Brunnen einer 384-Well-PCR-Platte hinzu. Fügen Sie jedem Bohrloch 2 μL cDNA-Probe hinzu und hinterlassen einen Tropfen am Rand des Bohrlochs.
- Nachdem Sie alle Proben hinzugefügt haben, klopfen Sie sanft auf die Platte, bis alle Tropfen in die Brunnen fallen. Versiegeln Sie die Platte fest mit ihrer Membran. Drehen Sie die 384-Well-PCR-Platte.
- Messen Sie in einem RT qPCR-System mit folgendem Programm: 98 °C für 30 Sekunden, 40 Zyklen mit 98 °C für 10 Sekunden, gefolgt von 60 °C für 30 Sekunden und eine Schmelzkurve bei 95 °C.
| Gen | Primer-Sequenzen |
| Kim-1 | F: 5' - TGGTTGCCTTCCGTGTCTCT |
| R: 5' - TCAGCTCGGGAATGCACAA | |
| Ngal | F: 5' - ATGTCACCTCCATCCTGGTCAG |
| R: 5' - GCCACTTGCACATTGTAGCTCTG | |
| Acta2 | F: 5' - GCCATCTTTCATTGGGATGGA |
| R: 5' - CCCCTGACAGGACGTTGTTA | |
| Col1a1 | F: 5' - CCTCAGGGTATTGCTGGACAAC |
| R: 1,5 m - CAGAAGGACCTTTTTTTTGCCAGG |
Tabelle 2: Primer-Sequenzen, die für RT-qPCR verwendet werden.
5. Bewertung der mitochondrialen Atemfunktion
- Tag vor dem Assay
- Schalten Sie den Sauerstoffverbrauchs-Analysator (OCR)/den Analysator der extrazellulären Versauerungsrate (ECAR) ein und lassen Sie ihn mindestens 5 Stunden vor dem Experiment aufwärmen.
- Hydrieren Sie eine Sensorpatrone über Nacht bei 37 °C in einem nicht-CO2-Inkubator.
- Tag der Untersuchung
- Bereite Assay-Medium für eine 96-Well-Zellkultur-Mikroplatte vor, die 33,4 mL DMEM-Medium (pH 7,4) enthält; 0,875 mL Glukose 1 M (Endkonzentration 25 mM); 0,35 mL Pyruvat 100 mM (Endkonzentration 1 mM); und 0,35 mL Glutamin 200 mM (Endkonzentration 2 mM).
- Bereiten Sie Inhibitorlösungen gemäß Tabelle 3 vor.
- Entferne die zusammengebaute Sensorpatrone aus dem Inkubator. Laden Sie 25 μL jedes Inhibitors in den entsprechenden Port mit einer Mehrkanalpipette und einem Ladeführer.
- Entferne das Zellkultur-Wachstumsmedium aus der Zellkultur-Mikroplatte. Geben Sie jedem Bohrloch mit einer Mehrkanalpipette 175 μL vorgewärmtes (37 °C) Prüfmedium hinzu.
- Setzen Sie die Zellkultur-Mikroplatte für 45–60 Minuten vor dem Assay in einen 37 °C Nicht-CO-2-Brutkasten.
- Setzen Sie die Kalibrierungsplatte zusammen mit der geladenen Sensorkartusche in den OCR/ECAR-Analysator zur Kalibrierung.
- Setzen Sie die Zellkultur-Mikroplatte zur Messung in das Messinstrument.
- Nach dem Durchlauf wird die Zellkultur-Mikroplatte zur Quantifizierung des Gesamtproteins für die Datennormalisierung aufbewahrt.
| [Patrone] (μM) | [Testmedium] (μM) | Port A | Port B | Port C | |
| Oligomycin | 12 | 1.5 | 8,4 μL | ||
| FCCP | 9 | 1 | 6,3 μL | ||
| Antimycin A | 25 | 2.5 | 17,5 μL | ||
| Rotenon | 12.5 | 1.25 | 8,75 μL | ||
| Prüfmedium | 3,5 mL | 3,5 mL |
Tabelle 3: Inhibitorlösungen zur Beurteilung der mitochondrialen Atmung.
Ergebnisse
Zunächst wurde eine Zeitverlaufsvalidierung durchgeführt, um die optimalen Hypoxie-/Reoxygenierungsbedingungen (H/R) zu bestimmen, um ischämische Verletzungen bei IM-PTECs zu reproduzieren. Die Caspase-3-Aktivierung, ein Markenzeichen für Nierenischämie-Reperfusionsverletzungen sowohl in vivo als auch in vitro, wurde als Indikator für die Modelltreue36,37 verwendet. Wir stellten fest, dass 48 Stunden Hypoxie gefolgt von 24 Stunden Reoxygenierung den größten Anstieg der Caspase-3-Aktivität bewirkten. Die durch den MTT-Test bewertete Zellviabilität blieb unter diesen Bedingungen mit der normoxischer Kontrolle vergleichbar, was darauf hindeutet, dass während apoptotischer Signalübertragung initiiert wurde, die Zellen für nachfolgende pharmakologische Tests lebensfähig blieben (ergänzende Abbildung 1). Dieses validierte Protokoll wurde dann verwendet, um H/R-Verletzungen durch kontrollierte Hypoxie/Reoxygenierung von IM-PTECs zu induzieren.
Nach dem ischämischen Insult wurde RT-qPCR durchgeführt, um die Expression mehrerer Marker für Nierenschäden zu bestimmen (Abbildung 2). RT-qPCR zeigte, dass im Zusammenhang mit IRI die Expression von Kim-138,39 und Ngal40,41, bekannten Markern für akute Nierenschädigung, signifikant erhöht war. Darüber hinaus wurde auch die Expression von Acta242,43 und Col1a144,45,46, Markern für renale PEMT/Fibrose, erhöht. Neben der Funktion als Marker für Nieren-pEMT/Fibrose kann die Expression von Col1a1 auch mit dem Schweregrad von CKD47 korreliert werden. /p>
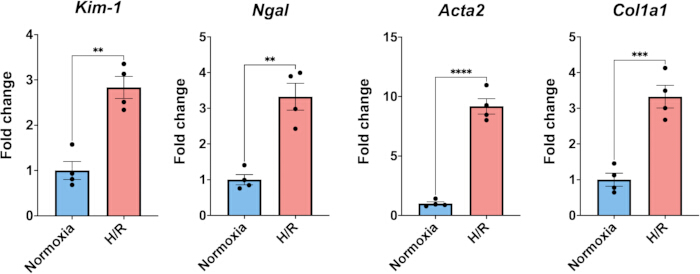
Abbildung 2: Molekulare Expression von Nierenschädigungsmarkern unter Normoxie oder Hypoxie/Reoxygenierung (H/R). Nach H/R ist die Expression der molekularen Marker Kim-1, Ngal, Acta2 und Col1a1 signifikant erhöht in IM-PTECs. Die Daten werden als Mittelwert ± Standardfehler des Mittelwerts (SEM) aus vier biologischen Replikaten pro Bedingung präsentiert. Die statistische Signifikanz wurde mit einem ungepaarten, zweiseitigen Schüler-t-Test bewertet. Die Signifikanzniveaus sind wie folgt angegeben: p < 0,05 (*), p < 0,01 (**), p < 0,001 (***) und p < 0,0001 (****). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Mitochondriale Atmungsuntersuchungen wurden ebenfalls durchgeführt, um die mitochondriale Atemkapazität nach H/R zu bestimmen (Abbildung 3). Durch die Messung der Sauerstoffverbrauchsrate (OCR) stellten wir fest, dass nach der ischämischen Herausforderung alle mitochondrialen Atmungsparameter (basale Atmung, ATP-Produktion, Protonenleck, maximale Atmung und Sparkapazität) reduziert waren, was auf einen gehinderten mitochondrialen Stoffwechsel hindeutet.
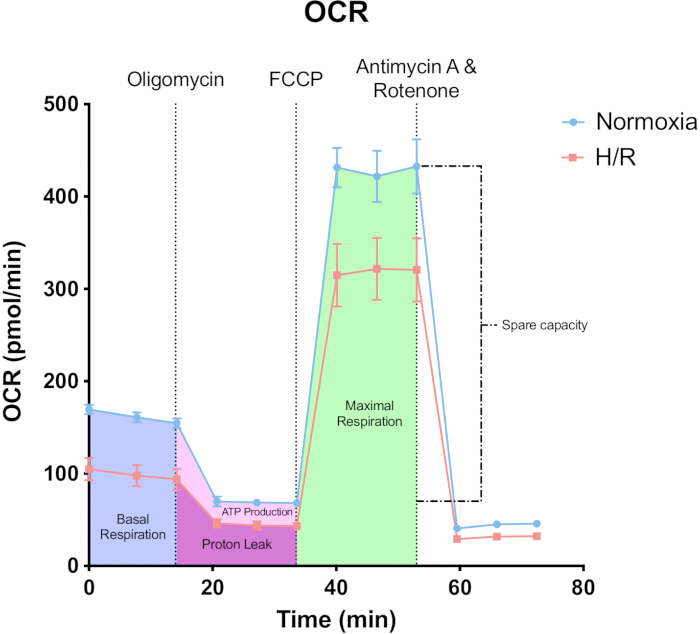
Abbildung 3: OCR (Sauerstoffverbrauchsrate) bei IM-PTECs unter normoxischen oder hypoxischen Bedingungen. Nach Hypoxie/Reoxygenierung (H/R) zeigen IM-PTECs eine verminderte mitochondriale Atemfunktion. Die mitochondriale Atmung wurde durch sequentielles Hinzufügen von Elektronentransportketteninhibitoren bewertet: Oligomycin, FCCP (Carbonylcyanid-p-Trifluoromethoxyphenylhydrazon), Antimycin A und Rotenon. Die Daten werden als Mittelwert ± Standardfehler des Mittelwerts (SEM) aus vier biologischen Replikaten pro Bedingung präsentiert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diese Ergebnisse bestätigen, dass das H/R-Protokoll effektiv molekulare und metabolische Veränderungen induziert, die mit einer ischämischen Nierenschädigung in IM-PTECs48,49 übereinstimmen. Dieses Protokoll bietet somit einen nützlichen Rahmen zur Reproduktion von Nierenischämie-Reperfusions-ähnlichen Zuständen in vitro.
Ergänzende Abbildung 1. Zelllebensfähigkeit und Caspase-3-Aktivität unter Normoxie- und Hypoxie/Reoxygenierungsbedingungen (H/R). (A) Zelllebensfähigkeit. Die Zelllebensfähigkeit wurde durch einen MTT-Test nach Exposition gegenüber Normoxie oder Hypoxie/Reoxygenation (H/R) bewertet. Die Ergebnisse werden als relative Lebensfähigkeit (%) ausgedrückt, die auf normoxische Kontrollgruppen normalisiert ist. (B) Gespaltene Caspase-3. Die gespaltene Caspase-3-Aktivität (nmol/min/mg-Protein) wurde in Zellen quantifiziert, die unterschiedlichen Dauern von Normoxie (N), Hypoxie (H) und Reperfusion (R) ausgesetzt waren. Die Daten werden als Mittelwert ± SEM dargestellt, und jeder Punkt repräsentiert eine individuelle biologische Replikation. Bitte klicken Sie hier, um diese Abbildung herunterzuladen.
Diskussion
Die meisten präklinischen Daten zu renaler IRI-induzierter AKI stammen aus den In-vivo-Modellen 50,51,52,53, da etablierte In-vitro-Modelle fehlen. Dies, zusammen mit der begrenzten Verfügbarkeit gut charakterisierter murin-immortalisierter proximaler tubulärer Epithelzelllinien, schränkt die In-vitro-Forschung ein und macht die Entwicklung dieses Protokolls zu einem wertvollen Vorteil. Diese Methode bietet eine zugänglichere und reproduzierbare Plattform, um Mechanismen der nierenen H/R-Verletzung unter kontrollierten Bedingungen zu untersuchen und gleichzeitig den Bedarf an tierischer Nutzung zu verringern.
Darüber hinaus nutzt dieses Protokoll überwiegend Standardlaborausrüstung, was dessen Implementierung ohne spezialisierte und teure Instrumente erleichtert. Die einzige Ausnahme ist die Anforderung eines Hypoxie-Inkubators, der typischerweise in Krebsforschungslaboren verfügbar ist, um hypoxische Tumor-Mikroumgebungennachzubilden (54,55,56). Diese Zugänglichkeit unterstützt eine breitere Einführung und fördert die Reproduzierbarkeit in verschiedenen Laboren.
Ein entscheidender Aspekt in diesem Protokoll ist die korrekte Kultur der IM-PTECs. Die Zellen müssen bei 33 °C kultiviert und mit IFN-γ ergänzt werden, um eine Downregulation der SV40-Aktivität zu vermeiden. Vor den experimentellen Verfahren werden die IM-PTECs dann für 7 Tage vor Beginn der Experimente auf restriktive Bedingungen versetzt. Eine restriktive Kultur wird erreicht, indem die Temperatur auf 37 °C erhöht und Interferon-Gamma (IFN-γ) für eine Woche aus dem Medium entfernt wird, was die Expression des SV40-Big-T-Antigens – ein virales Protein, das vom Simian-Virus 40 codiert wird und zur Unsterblichkeit derZellen 35,57 verwendet wird, wodurch die Zellen ihren unsterblichen Status verlieren und ein differenzierteres und physiologisch relevanteres Phänotyp58 gefördert werden. Bemerkenswert ist, dass IM-PTECs nach mehreren Tagen in der Kultur prominente zytoplasmatische Vakuolen entwickeln können; Wenn eine Vakuolation auftritt, sollte Hydroxycortison aus dem Kulturmedium entfernt werden, um diese Veränderung zu verhindern oder rückgängig zu machen.
Während die Verwendung unsterblicher PTECs den Vorteil der Stabilität und einfachen Wartung bietet, könnten Forscher auch primäre proximale tubuläre Epithelfzellen in Betracht ziehen, um die physiologische Relevanz zu erhöhen. Allerdings weisen primäre PTECs von Maus eine größere Spender-zu-Spender-Variabilitätauf, 59,60, und eine begrenzte Proliferationskapazitätvon 61,62, was sie weniger geeignet für Hochdurchsatz- oder Langzeitexperimente macht. Ihre Verwendung könnte eher für Validierungsstudien oder bei der Untersuchung spezifischer patientenabgeleiteter Antworten geeignet sein
Dieses Protokoll bietet eine wertvolle Plattform, um die molekularen Mechanismen der H/R-Verletzung zu untersuchen, potenzielle therapeutische Ansätze zu identifizieren und zu bewerten sowie zelluläre Reaktionen wie Entzündung, oxidativen Stress und Zelltodswege in einer kontrollierten Umgebung zu erforschen63,64.
Dennoch besteht eine wichtige Einschränkung dieses Modells darin, dass es bestimmte Merkmale der Ischämie, die bei Nierentransplantationen beobachtet wurden, wie Unterkühlung und Nährstoffmangel während der Kühllagerung,nicht reproduziert. Diese Zustände beeinflussen den zellulären Stoffwechsel und Verletzungsmuster erheblich, und ihr Fehlen kann die Übertragung der Befunde in den klinischen Kontexteinschränken.
Zusammenfassend bietet dieses in-vitro H/R-Modell in IM-PTECs einen reproduzierbaren, zugänglichen und ethisch vorteilhaften Ansatz zur Untersuchung von Nierenischämie-Reperfusionsverletzungen unter kontrollierten Bedingungen. Obwohl sie die Komplexität der in vivo Ischämie nicht vollständig wiederholt, stellt sie ein wertvolles ergänzendes Werkzeug dar, um zelluläre Mechanismen aufzuklären, therapeutische Kandidaten zu screenen und die Abhängigkeit von Tierversuchen in der Nierenforschung zu verringern.
Offenlegungen
Die Autoren erklären, dass sie keine Interessenkonflikte mit diesem Werk haben, die offengelegt werden müssen
Danksagungen
Mariano Marin-Blazquez gehört zum "Programa de Doctorado en Ciencias de la Salud" der Katholischen Universität Murcia (UCAM). Die Arbeit in der Gruppe Ruben Rabadan-Ros und Ruben Zapata-Perez wird durch einen Zuschuss des Ministerio de Ciencia, Innovación y Universidades - Proyectos de Generación de Conocimiento 2023 (PID2023-147560OA-I00) unterstützt. Ruben Rabadán-Ros wird durch einen Zuschuss der Fundación Séneca - Agencia de Ciencia y Tecnología de la Región de Murcia (22524/JLI/24, Ayudas a Proyectos para la Generación de Nuevo Liderazgo Científico Jóvenes Líderes en Investigación 2024) unterstützt. AT wird finanziell durch einen NWO-FAPESP Join Grant zum Thema gesundes Altern unterstützt, der von Zonmw (Nr. 457002002) durchgeführt wird, sowie durch ein Junior Talent Grant von Nierstichting.
Die Autoren danken der Universidad de Murcia (UM) und der Universidad Católica de Murcia (UCAM) dankbar dafür, dass sie Zugang zu ihren Einrichtungen bieten, in denen Videoaufnahmen aufgenommen wurden.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 384-Well-qPCR-Platte | Angewandte Biosysteme | 4309849 | |
| Zentrifuge | Ortoalresa | Biocen22R | |
| Chloroform | VWR | 0757-500ML | |
| DMEM/F12 | Gibco | 21331020 | |
| Epidermaler Wachstumsfaktor | Sigma-Aldrich | E9644 | |
| Ethanol | PanReac AppliChem | 141086.1214 | |
| FCS | Biowest | S181B-500 | |
| Heizblock | Eppendorf | ThermoMixer C | |
| Hydrocortison | Sigma-Aldrich | H0135 | |
| Hypoxie-Inkubator | Memmert | ICO 50med | |
| IFN-γ | ProspecBIo | CYT-358 | |
| Inkubator | Memmert | ICO 105 | |
| Isopropanol | VWR | 0918-1L | |
| ITSe | Gibco | 41400045 | |
| L-Glutamin | Gibco | 25030081 | |
| Mehrkanal-Pipette | Eppendorf | 3125000052 | |
| Nicht-CO2 Inkubator | |||
| PCR-Primer | Eurofins Genomik | ||
| Penicillin – Streptomycin | Gibco | 15140-122 | |
| qPCR Master Mix | NZYTech | MB22303 | |
| Echtzeit-qPCR-System | Angewandte Biosysteme | QuantStudio 5 | |
| Reverse transcription Master Mix | NZYTech | MB12502 | Enthält eine Enzymmischung |
| RNAse-freies Wasser | HyClone | SH3053802 | |
| Seahorse XF Cell Mito Stresstest-Kit | Agilent | 103015-100 | Enthält Oligomycin, FCCP, Antimycin A und Rotenon |
| Seahorse XF DMEM Medium | Agilent | 103575-100 | |
| Seepferdchen-XF-Glukose | Agilent | 03577-100 | |
| Seepferdchen-XF-Glutamin | Agilent | 103579-100 | |
| Seepferdchen-XF-Pyruvat | Agilent | 103578-100 | |
| Seahorse XFe96 Analysator | Agilent | S7800BR | |
| Seahorse XFe96 FluxPak | Agilent | 103792-100 | Enthält eine XFe96-Zellkultur-Mikroplatte und eine XFe96-Sensorkartusche |
| Thermischer Zykler | BIO-RAD | T100 Thermocycler | |
| Triiodothyronin | Sigma-Aldrich | T5516 | |
| Trizol | Invitrogen | 15596026 | |
| UV-Vis-Spektrophotometer | DeNovix | DS-11 |
Referenzen
- Use of the data/quoting data. GODT. , Global Observatory on Donation and Transplantation. https://www.transplant-observatory.org/uses-of-dataquoting-data (2016).
- van de Laar, S. C., Lafranca, J. A., Minnee, R. C., Papalois, V., Dor, F. J. M. F. The Impact of Cold Ischaemia Time on Outcomes of Living Donor Kidney Transplantation: A Systematic Review and Meta-Analysis. J Clin Med. 11 (6), 1620(2022).
- Tingle, S. J., et al. Machine perfusion preservation versus static cold storage for deceased donor kidney transplantation. Cochrane Database Syst Rev. 3 (3), CD011671(2019).
- Jing, L., Yao, L., Zhao, M., Peng, L., Liu, M. Organ preservation: from the past to the future. Acta Pharmacol Sin. 39 (5), 845-857 (2018).
- Smith, T. B., Nicholson, M. L., Hosgood, S. A. Advances in Hypothermic and Normothermic Perfusion in Kidney Transplantation. Transplantology. 2 (4), 460-477 (2021).
- Montagud-Marrahi, E., et al. Ex vivo normothermic preservation of a kidney graft from uncontrolled donation after circulatory death over 73 hours. Front Bioeng Biotechnol. 11, 1330043(2023).
- Malek, M., Nematbakhsh, M. Renal ischemia/reperfusion injury; from pathophysiology to treatment. J Renal Inj Prev. 4 (2), 20-27 (2015).
- Ditonno, P., et al. Effects of ischemia-reperfusion injury in kidney transplantation: risk factors and early and long-term outcomes in a single center. Transplant Proc. 45 (7), 2641-2644 (2013).
- Salvadori, M., Rosso, G., Bertoni, E. Update on ischemia-reperfusion injury in kidney transplantation: Pathogenesis and treatment. World J Transplant. 5 (2), 52-67 (2015).
- Park, J., et al. Single-cell transcriptomics of the mouse kidney reveals potential cellular targets of kidney disease. Science. 360 (6390), 758-763 (2018).
- Curthoys, N. P., Moe, O. W. Proximal Tubule Function and Response to Acidosis. Clin J Am Soc Nephrol. 9 (9), 1627-1638 (2014).
- Bhargava, P., Schnellmann, R. G. Mitochondrial energetics in the kidney. Nat Rev Nephrol. 13 (10), 629-646 (2017).
- Erpicum, P., Rowart, P., Defraigne, J. O., Krzesinski, J. M., Jouret, F. What we need to know about lipid-associated injury in case of renal ischemia-reperfusion. Am J Physiol Renal Physiol. 315 (6), F1714-F1719 (2018).
- Vasko, R. Peroxisomes and Kidney Injury. Antioxid Redox Signal. 25 (4), 217-231 (2016).
- Lan, R., et al. Mitochondrial Pathology and Glycolytic Shift during Proximal Tubule Atrophy after Ischemic AKI. J Am Soc Nephrol. 27 (11), 3356-3367 (2016).
- Lipke, K., Kubis-Kubiak, A., Piwowar, A. Molecular Mechanism of Lipotoxicity as an Interesting Aspect in the Development of Pathological States-Current View of Knowledge. Cells. 11 (5), 844(2022).
- Jang, H. S., Noh, M. R., Kim, J., Padanilam, B. J. Defective Mitochondrial Fatty Acid Oxidation and Lipotoxicity in Kidney Diseases. Front. Med. 7, 65(2020).
- Rinaldi, A., et al. Impaired fatty acid metabolism perpetuates lipotoxicity along the transition to chronic kidney injury. JCI Insight. 7 (18), e161783(2022).
- Kang, H. M., et al. Defective fatty acid oxidation in renal tubular epithelial cells has a key role in kidney fibrosis development. Nat Med. 21 (1), 37-46 (2015).
- Chen, Y., et al. Mitochondrial metabolism and targeted treatment strategies in ischemic-induced acute kidney injury. Cell Death Discov. 10 (1), 69(2024).
- Bhatia, D., Capili, A., Choi, M. E. Mitochondrial dysfunction in kidney injury, inflammation, and disease: potential therapeutic approaches. Kidney Res Clin Pract. 39 (3), 244-258 (2020).
- Zhao, L., et al. Energy metabolic reprogramming regulates programmed cell death of renal tubular epithelial cells and might serve as a new therapeutic target for acute kidney injury. Front Cell Dev Biol. 11, 1276217(2023).
- Fontecha-Barriuso, M., et al. Tubular Mitochondrial Dysfunction, Oxidative Stress, and Progression of Chronic Kidney Disease. Antioxidants. 11 (7), 1356(2022).
- Wang, H., Zhang, S., Guo, J. Lipotoxic Proximal Tubular Injury: A Primary Event in Diabetic Kidney Disease. Front Med (Lausanne). 8, 751529(2021).
- Bhosale, S. J., Kulkarni, A. P. Biomarkers in Acute Kidney Injury. Indian J Crit Care Med. 24 (Suppl 3), S90-S93 (2020).
- van der Rijt, S., Leemans, J. C., Florquin, S., Houtkooper, R. H., Tammaro, A. Immunometabolic rewiring of tubular epithelial cells in kidney disease. Nat Rev Nephrol. 18 (9), 588-603 (2022).
- Liu, Y. Cellular and molecular mechanisms of renal fibrosis. Nat Rev Nephrol. 7 (12), 684-696 (2011).
- Lovisa, S., et al. Epithelial-to-mesenchymal transition induces cell cycle arrest and parenchymal damage in renal fibrosis. Nat Med. 21 (9), 998-1009 (2015).
- Luo, C., et al. Wnt9a Promotes Renal Fibrosis by Accelerating Cellular Senescence in Tubular Epithelial Cells. J Am Soc Nephrol. 29 (4), 1238-1256 (2018).
- Mylonas, K. J., et al. Cellular senescence inhibits renal regeneration after injury in mice, with senolytic treatment promoting repair. Sci Transl Med. 13 (594), eabb0203(2021).
- Mimura, I., Nangaku, M. The suffocating kidney: tubulointerstitial hypoxia in end-stage renal disease. Nat Rev Nephrol. 6 (11), 667-678 (2010).
- Fine, L. G., Norman, J. T. Chronic hypoxia as a mechanism of progression of chronic kidney diseases: from hypothesis to novel therapeutics. Kidney International. 74 (7), 867-872 (2008).
- Lerink, L. J. S., et al. Preclinical models versus clinical renal ischemia reperfusion injury: A systematic review based on metabolic signatures. American Journal of Transplantation. 22 (2), 344-370 (2022).
- Harwood, R., et al. Murine models of renal ischemia reperfusion injury: An opportunity for refinement using noninvasive monitoring methods. Physiol Rep. 10 (5), e15211(2022).
- Leemans, J. C., et al. Renal-associated TLR2 mediates ischemia/reperfusion injury in the kidney. J Clin Invest. 115 (10), 2894-2903 (2005).
- Havasi, A., Borkan, S. C. Apoptosis and acute kidney injury. Kidney Int. 80 (1), 29-40 (2011).
- Wang, X., Wang, W., Wang, J. Z., Yang, C., Liang, C. -Z. Effect of apigenin on apoptosis induced by renal ischemia/reperfusion injury in vivo and in vitro. Ren Fail. 40 (1), 498-505 (2018).
- Bonventre, J. V. Kidney injury molecule-1: a translational journey. Trans Am Clin Climatol Assoc. 125, discussion 299 293-299 (2014).
- Ichimura, T., et al. Kidney injury molecule-1 (KIM-1), a putative epithelial cell adhesion molecule containing a novel immunoglobulin domain, is up-regulated in renal cells after injury. J Biol Chem. 273 (7), 4135-4142 (1998).
- Clerico, A., Galli, C., Fortunato, A., Ronco, C. Neutrophil gelatinase-associated lipocalin (NGAL) as biomarker of acute kidney injury: a review of the laboratory characteristics and clinical evidences. Clin Chem Lab Med. 50 (9), 1505-1517 (2012).
- Xu, C., Lin, S., Mao, L., Li, Z. Neutrophil gelatinase-associated lipocalin as predictor of acute kidney injury requiring renal replacement therapy: A systematic review and meta-analysis. Front Med (Lausanne). 9, 859318(2022).
- Huang, R., Fu, P., Ma, L. Kidney fibrosis: from mechanisms to therapeutic medicines. Sig Transduct Target Ther. 8 (1), 1-20 (2023).
- Schreibing, F., Anslinger, T. M., Kramann, R. Fibrosis in Pathology of Heart and Kidney: From Deep RNA-Sequencing to Novel Molecular Targets. Circ Res. 132 (8), 1013-1033 (2023).
- Wang, Q., et al. CircCSPP1 Functions as a ceRNA to Promote Colorectal Carcinoma Cell EMT and Liver Metastasis by Upregulating COL1A1. Front Oncol. 10, 850(2020).
- Zhu, X., Luo, X., Jiang, S., Wang, H. Bone Morphogenetic Protein 1 Targeting COL1A1 and COL1A2 to Regulate the Epithelial-Mesenchymal Transition Process of Colon Cancer SW620 Cells. J Nanosci Nanotechnol. 20 (3), 1366-1374 (2020).
- Salimian, N., Peymani, M., Ghaedi, K., Hashemi, M., Rahimi, E. Collagen 1A1 (COL1A1) and Collagen11A1(COL11A1) as diagnostic biomarkers in Breast, colorectal and gastric cancers. Gene. 892, 147867(2024).
- Mavrogeorgis, E., et al. Collagen-Derived Peptides in CKD: A Link to Fibrosis. Toxins. 14 (1), 10(2022).
- Kurian, G. A., Pemaih, B. Standardization of in vitro Cell-based Model for Renal Ischemia and Reperfusion Injury. Indian J Pharm Sci. 76 (4), 348-353 (2014).
- Strazdauskas, A., et al. In Vitro Hypoxia/Reoxygenation Induces Mitochondrial Cardiolipin Remodeling in Human Kidney Cells. Int J Mol Sci. 25 (11), 6223(2024).
- Wang, H. J., Varner, A., AbouShwareb, T., Atala, A., Yoo, J. J. Ischemia/reperfusion-induced renal failure in rats as a model for evaluating cell therapies. Ren Fail. 34 (10), 1324-1332 (2012).
- Greite, R., et al. Renal ischemia-reperfusion injury causes hypertension and renal perfusion impairment in the CD1 mice which promotes progressive renal fibrosis. Am J Physiol Renal Physiol. 314 (5), F881-F892 (2018).
- Skrypnyk, N. I., Harris, R. C., de Caestecker, M. P. Ischemia-reperfusion Model of Acute Kidney Injury and Post Injury Fibrosis in Mice. J Vis Exp. (78), e50495(2013).
- Le Clef, N., Verhulst, A., D'Haese, P. C., Vervaet, B. A. Unilateral Renal Ischemia-Reperfusion as a Robust Model for Acute to Chronic Kidney Injury in Mice. PLoS One. 11 (3), e0152153(2016).
- Ma, R., He, X., Wang, H., Jia, W., Zeng, X. Hypoxic microenvironment promotes proliferation and invasion of non-small cell lung cancer A549 Cells through Wnt/β-catenin signaling pathway. Biomed Res. 29 (2), 268-273 (2018).
- Metsälä, O., et al. Transportable system enabling multiple irradiation studies under simultaneous hypoxia in vitro. Radiat Oncol. 13, 220(2018).
- Nushtaeva, A. A., et al. Establishment of primary human breast cancer cell lines using "pulsed hypoxia" method and development of metastatic tumor model in immunodeficient mice. Cancer Cell Int. 19 (1), 46(2019).
- Stokman, G., et al. Stem Cell Factor Expression after Renal Ischemia Promotes Tubular Epithelial Survival. PLoS One. 5 (12), e14386(2010).
- Stokman, G., et al. Epac-Rap signaling reduces cellular stress and ischemia-induced kidney failure. J Am Soc Nephrol. 22 (5), 859-872 (2011).
- Bejoy, J., Qian, E. S., Woodard, L. E. Tissue Culture Models of AKI: From Tubule Cells to Human Kidney Organoids. J Am Soc Nephrol. 33 (3), 487-501 (2022).
- Li, Y., et al. An in vitro method for the prediction of renal proximal tubular toxicity in humans. Toxicol Res. 2 (5), 352-365 (2013).
- Wilmer, M. J., et al. Novel conditionally immortalized human proximal tubule cell line expressing functional influx and efflux transporters. Cell Tissue Res. 339 (2), 449-457 (2010).
- Terryn, S., et al. A primary culture of mouse proximal tubular cells, established on collagen-coated membranes. Am J Physiol Renal Physiol. 293 (2), F476-F485 (2007).
- Zapata-Pérez, R., et al. Reduced nicotinamide mononucleotide is a new and potent NAD+ precursor in mammalian cells and mice. FASEB J. 35 (4), e21456(2021).
- Tammaro, A., et al. HDAC1/2 inhibitor therapy improves multiple organ systems in aged mice. iScience. 27 (1), 108681(2024).
- Verstraeten, L., Den abt, R., Ghesquière, B., Jochmans, I. Current Insights into the Metabolome during Hypothermic Kidney Perfusion-A Scoping Review. J Clin Med. 12 (11), 3613(2023).
- Turkmen, K., et al. Apoptosis and Autophagy in Cold Preservation Ischemia. Transplantation. 91 (11), 1192(2011).
Nachdrucke und Genehmigungen
