Dieses Papier präsentiert ein Protokoll zur Kultivierung von Motten-olfaktorischen Rezeptor-Neuronen, das langfristiges Überleben und Differenzierung ermöglicht. Dieser Ansatz bietet eine Alternative zu hochanspruchsvollen In-situ-Aufzeichnungen, indem enzymatische und mechanische Dissoziation mit einer Hängesäulenkultur-Technik eingesetzt wird, was funktionelle Studien wie Patch-Clamp-Aufnahmen ermöglicht.
Methodenartikel
Primärkulturen von Motten-olfaktorischen Rezeptorneuronen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Insekten sind für viele Verhaltensweisen im Zusammenhang mit Paarung, Fressen und sozialen Interaktionen kritisch auf ihren Geruchssinn angewiesen. Sie haben hochempfindliche olfaktorische Rezeptorneuronen (ORNs) entwickelt. Obwohl in situ extrazelluläre Aufzeichnungen häufig zur Analyse des Reaktionsprofils, der Codierungseigenschaften und der Physiologie dieser Zellen verwendet werden, erfordert eine detaillierte Analyse ihrer Signaltransduktionswege Patch-Clamp-Aufnahmen. Um die Anwendung dieser elektrophysiologischen Technik und eine gute Kontrolle der Zusammensetzung intra- und extrazellulärer ORN-Lösungen zu erleichtern, beschreibt diese Arbeit ein Protokoll zur Kultivierung von Insekten-ORNs. Da Insekten-ORNs eng von Nebenzellen umhüllt sind, was eine akute Dissoziation adulter ORNs und den direkten Zugang zu ihren Membranen verhindert, beschreibt dieses Protokoll die Zerschneidung von Antennenzellen aus Mottenpuppen vor der Differenzierung von ORNs. Sich entwickelnde Antennen werden enzymatisch und mechanisch dissoziiert und dann mit der "hängenden Säulentechnik" in einem konditionierten Medium kultiviert, das die Differenzierung und das Überleben von ORNs für mehrere Wochen unterstützt. Mit dieser Methode kultivierte ORNs eignen sich für funktionelle Assays wie Patch-Clamp-Aufnahmen.
Einleitung
Insekten sind stark auf den Geruch angewiesen, um sich in ihrer Umgebung zurechtzufinden, Nahrungsquellen zu finden, Partner zu identifizieren und Fressfeindezu meiden 1,2. Ihr olfaktorisches System ist bemerkenswert effizient und fein abgestimmt und ermöglicht die Erkennung einer Vielzahl flüchtiger chemischer Hinweise mit hoher Empfindlichkeit und Spezifität3. Gerüchsstoffe werden hauptsächlich von olfaktorischen Rezeptorneuronen (ORNs) nachgewiesen, die in Sensilla auf den Antennen, den wichtigsten olfaktorischen Organen, sowie an den Maxillarpalpen untergebracht sind, welche als sekundäre olfaktorische Strukturen bei Dipteren wie Mücken und Drosophila4 dienen.
Um die molekularen Mechanismen der olfaktorischen Signaltransduktion zu untersuchen, ist ein direkter elektrophysiologischer Zugang zu einzelnen ORNs unerlässlich. Die Patch-Clamp-Aufzeichnung, eine Goldstandardtechnik in der Neurophysiologie, ermöglicht eine detaillierte funktionelle Charakterisierung der Ionenkanäle, Rezeptoren und Signalwege. In-situ-Patch-Clamp-Aufnahmen von Insekten-ORNs sind möglich, aber technisch anspruchsvoll aufgrund der geringen Größe, der dichten Packung in Nebenzellen und der kutikulären Einkapselung dieser Neuronen. Diese Schwierigkeiten wurden überwunden, indem extrudierte äußere Dendriten des Riesen-Saturnienfalters Antheraea polyphemus5 gepatcht oder ORNs aus halb-intakter oder antennenartiger Schnittpräparation in Drosophila 6,7 gepatcht wurden. Obwohl In-situ-Aufzeichnungen die Erfassung normal differenzierter Neuronen ermöglichen, stellen diese Ansätze erhebliche technische Schwierigkeiten dar, was die Notwendigkeit alternativer Ansätze unterstreicht, die zugänglichere experimentelle Bedingungen bieten.
Dieser Artikel beschreibt ein robustes Protokoll zur Kultivierung von ORNs aus Mottenantennen. Das Protokoll scheint auf eine breite Palette von Lepidoptera anwendbar zu sein, obwohl es noch nicht an anderen Insektengruppen getestet wurde. Die Methode ermöglicht die Erhaltung und das Wachstum von ORNs in vitro und bietet somit direkten Zugang zu diesen Zellen für Patch-Clamp-Studien 8,9,10 sowie pharmakologische und bildgebende Studien. Dieses Kultursystem bietet eine wertvolle Plattform für die funktionale Analyse der olfaktorischen Transduktionswege und der beteiligten molekularen Komponenten und umgeht viele der Einschränkungen, die mit In-situ-Aufnahmen verbunden sind.
Protokoll
Ethik-Genehmigungs- und Compliance-Erklärungen sind für Studien mit Insekten nicht erforderlich. Primärkulturen von Insekten-ORNs wurden auf dem Tabakfalkenmotten Manduca sexta (Lepidoptera, Sphingidae)11, der Honigbiene Apis mellifera12 und dem Kohlmotten Mamestra brassicae (Lepidoptera, Noctuidae)13 beschrieben. Die beschriebenen Protokolle zeigen einige Ähnlichkeiten (Dissektion aus dem Puppenstadium) und Unterschiede (Kulturmedium, Wachstumsfläche). Das hier beschriebene Protokoll wurde erfolgreich ohne Modifikation verwendet, um ORNs aus mehreren Mottenarten, M. brassicae, Spodoptera littoralis, Bombyx mori und Agrotis ipsilon, zu kultivieren. Alle Schritte, die unter der laminaren Flusshaube (Abschnitte 2 bis 8) durchgeführt werden, sollen aseptisch durchgeführt werden.
1. Insekten
- Hintere Larven von S. littoralis (Lepidoptera: Noctuidae) erhalten künstliche Ernährung und halten sie bei 22–24 °C, 60–70 % relativer Luftfeuchtigkeit und unter einem Licht-Dunkel-Zyklus von 16:8 Stunden wie zuvor beschrieben14.
- Männchen und Weibchen werden im Puppenstadium getrennt. Nach dem Auswachsen halten Sie erwachsene Männchen getrennt von Weibchen in Plastikboxen und gewähren Sie ihnen freien Zugang zu einer 20%igen Saccharoselösung.
- Sammeln Sie täglich neue Puppen und halten Sie sie bei 22 °C. Unter diesen Bedingungen dauert die Puppe 14 bis 16 Tage. Führen Sie Experimente mit Männern oder Weibchen durch.
2. Herstellung des konditionierten Gnadenkulturmediums
HINWEIS: Das Grace's-Medium, das zur Kultivierung von Motten-ORNs verwendet wird, ist auf einer Manduca-Sexta-Zelllinie konditioniert (MRRL-CH115; diese Zelllinie ist auf Anfrage erhältlich). Subkultur MRRL-CH1-Zellen alle 3 Wochen (etwa 80 % Konfluenz) bei 20 °C unter normaler Luft. Lassen Sie die Zellen nicht über 90 % Konfluenz hinausgehen, da dies zu einer Zellablösung und erhöhtem Zelltod führt. An jedem Abschnitt führen Sie die folgenden Schritte aus.
- Lösen Sie sanft haftende Zellen von der Unterseite eines Kolbes mit einer 10-ml-Pipette ab.
- Verteilen Sie 1,5 ml der Zellsuspension in 4 Flaschen und fügen Sie 6,2 ml Grace's Medium hinzu, ergänzt mit 10% fetalem Rinderserum (FBS) in jede Flasche.
- Zwei Tage nach dem Zellübergang, falls keine Kontamination in den zuletzt vorbereiteten Flaschen vorhanden ist, wird das Kulturmedium aus den verbleibenden drei Flaschen des vorherigen Durchgangs gesammelt. Filtern (0,2 μm) und lagern Sie das konditionierte Grace-Medium bei 5 °C. Verwenden Sie das bis zu 6 Monate.
3. Herstellung von Papain
HINWEIS: Papain muss in konzentrierten Aliquoten (100 mL bei 10 mg/mL) und bei -80 °C gelagert werden, um den Verlust der enzymatischen Aktivität im Laufe der Zeit zu minimieren. Daher müssen Aliquoten von papainischen Lösungsmitteln separat vorbereitet werden. Ethylendiamintetraessigsäure (EDTA) und L-Cystein werden dem aktiven Papain16 zugesetzt. Beim Mischen mit Papain beträgt die Endkonzentration 0,5 mM EDTA, 1 mM Cystein und 1 mg/mL Papain (~10 U/mL).
- Papain Aliquots: Verdünnen Sie Papain (25 mg) in 2,5 ml steriler Hanks Balanced Salt Solution (HBSS) mit 20 % Glycerol. Halte es in 100 μL Aliquoten bei -80 °C.
- Papain-Lösungsmittel-Aliquots: Pipette 27 ml Mannitol und stelle den osmotischen Druck mit Mannitol auf 380 mOsmol/L ein. Fügen Sie 5,6 mg EDTA und 5,3 mg L-Cystein hinzu. Stellen Sie den pH-Wert auf 6,7 ein. Sterilisieren Sie mit 0,2 μm Low-Binding-Filtern. Halte es in 900 μL Aliquoten bei -20 °C.
4. Vorbereitung von Kulturmedien
HINWEIS: Alle Medien sind steril. Sterilisationen erfolgen mit 0,2 μm sterilen Filtern.
- 3+2 mittel:
- Fügen Sie 3 Teile von Leibovitz' Medium (16,4 ml), 2 Teile von Grace's Medium (11 mL) und 2 % Penicillin-Streptomycin (0,6 mL) in ein 30-mL-Rohr hinzu. Stellen Sie den osmotischen Druck auf 370 mOsmol/L (etwa 150 mg Mannitol) und den pH-Wert auf 6,7 (NaOH 1 M) ein.
- Von den resultierenden 28 mL 3+2 Medium filtern und übertragen 5 mL auf ein 7 mL Rohr. Fügen Sie einige Phenylthiourea-Kristalle (etwa 1–2 mg) zu den restlichen 23 mL des 3+2-Mediums hinzu und sterilisieren Sie anschließend 1,5 mL in ein 7-mL-Rohr (Tube #1) sowie in 6 Petrischalen, die später zur Sezierung von Puppen verwendet wurden und daher unten als "Dissektionsschalen" bezeichnet werden.
HINWEIS: Phenylthiourea hemmt die Oxidaseaktivität 17,18,19, die zu einer Schwärzung des Antennengewebes führen würde.
- Konditioniertes 3+2-Medium:
- Fügen Sie 67 mg Mannitol in ein 30-mL-Rohr und 9 ml Leibovitz' Medium und Filter (0,2 μm) hinzu. Dann füge ich zwei Teile von Grace's Medium hinzu.
- Passen Sie die Menge Mannitol entsprechend dem osmotischen Druck des Leibovitz- und Grace-Mediums an, sodass der osmotische Druck des konditionierten 3+2-Mediums 370 ± 15 mOsmol/L beträgt (Röhre #2).
- HBSS Medium: Fügen Sie 12 ml HBSS und 0,25 ml Penicillin-Streptomycin hinzu. Stellen Sie den osmotischen Druck auf 370 mOsmol/L (etwa 216 mg Mannitol), den pH-Wert auf 6,7 (HCl 1 M) ein und sterilisieren Sie (Tube #3).
- HBSS-EGTA-Medium: Geben Sie 2 mg Ethylenglykol-bis (β-Aminoethylether)-N,N,N′,N′-tetraessigsäure (EGTA) und 2 ml der zuvor vorbereiteten HBSS-Lösung in ein 7-mL-Rohr. Stelle den pH-Wert auf 6,7 (NaOH 1 M) ein und sterilisiere (Tube #4).
5. Puppenzerlegung (Abbildung 1)
HINWEIS: Reinigen Sie die Pinzetten regelmäßig mit 70 % Ethanol und saugfähigem Papier und entzünden Sie sie dann schnell. Die Dissektion auf schwarzem Hintergrund erleichtert die Visualisierung der Antenne.
- Spüle 2,5 bis 3 Tage alte Puppen unter Leitungswasser und dann unter destilliertem Wasser.
- Führe 20–25 Puppen in eine Petrischale unter der laminaren Flusshaube ein.
- Unter der Haubere, 2 Becher entzünden. Füllen Sie eine mit 70 % Ethanol und die andere mit sterilem (autoklaviertem) destilliertem Wasser.
- Nimm 4 Puppen mit Pinzette und tauche sie etwa 10 Sekunden lang in 70 % Ethanol, dann in steriles destilliertes Wasser und überfülle sie auf den Deckel einer Separierschale.
- Schneiden Sie die Nagelhaut um jede Antenne mit einer Flammenzange durch und übertragen Sie das Antennenpaar in eine mit 3+2 gefüllte Sektionsschüssel (Abbildung 1A,B).
- Im 3+2-Medium werden alle Gewebe entfernt, die die Röhren bedecken, in denen die Antennenentwicklung stattfindet, sodass nur die Antenne und die Puppenhaut erhalten bleiben (Abbildung 1C), und dann die Antennen (Abbildung 1D) auf eine neue Schale mit 3+2-Medium übertragen.
HINWEIS: Abbildung 1E-J zeigt die Bilder des Dissektionsprozesses. - Öffne die Röhre, an der sich die Antenne entwickelt, mit feiner Pinzette und entferne die Antenne vorsichtig. Das Entfernen jeder Antenne in einem einzigen Stück erleichtert die folgenden Spülungen (Schritte 7.1-7.9), da sie anfälliger sind, bis zum Boden der Röhre zu sinken.
- Mit einer sterilen Pasteur-Pipette saugen Sie etwas Medium aus der Schale und stoßen Sie es zurück in die Schale, um die Innenseite der Pipette zu benetzen. Dies hilft, die Tendenz der Antennen, am Glas innerhalb der Pipette zu haften, zu verringern. Anschließend werden die zerschnittenen Antennen mit der Pipette auf die 7-mL-Röhre übertragen, die mit 1,5 mL 3+2 gefüllt ist (Röhre #1).
- Wiederholen Sie die Schritte 5.4 bis 5.8 für 20 Puppen und sammeln Sie 20 Paare Antennen in Röhre #1.
6. Zubereitung von Petrischalen
HINWEIS: Antennenzellen werden mit der Hängesäulen-Technik20 kultiviert. Dafür muss Petrischalen vorbereitet werden. Es kann im Voraus gemacht werden.
- Schneide Glasstücke (6–7 mm × 6–7 mm) von einem Objektträger. Lass sie in Ethanol aufbewahren.
- Unter der Haube entzünden Sie die Glasstücke, tauchen Sie sie sofort in steriles (autoklaviertes) Vaseline (z. B. Vaseline) und platzieren Sie sie in den Petrischalen, wie in Abbildung 2A gezeigt.
7. Dissoziation und Plattenbildung von Zellen
HINWEIS: Bei den unten beschriebenen Medienersatz ist es wichtig, so viel Medium wie möglich mit einer sterilen Pasteur-Pipette zu entfernen, ohne Antennengewebe zu entsorgen. Der Arm einer kalten Lichtquelle hilft, die im Medium schwebenden Antennen klarer darzustellen. Enzymatische Dissoziation und mechanische Trituration erfolgen nacheinander und nicht gleichzeitig, um zu vermeiden, dass die Antennenzellen zur Entfernung von Papain zentrifugiert werden.
- Setzen Sie einen Papain Aliquot und einen Papain Solvent Aliquot bei Zimmertemperatur.
- Ersetze das 3+2-Medium in Röhre #1 durch die zerlegte Antenne mit 1 mL HBSS (aus Röhre #3) und warte 10 Minuten.
- Ersetze das HBSS-Medium durch 1 ml HBSS-EGTA (aus Tube #4) und warte 5 Minuten.
- Ersetze das HBSS-EGTA-Medium durch 1 ml HBSS und warte 5 Minuten.
- Ersetze das HBSS-Medium durch 1 ml HBSS und warte 5 Minuten.
- Übertragen Sie das Papainlösungsmittel (900 μL) auf das Papain Aliquot (100 μL). Passen Sie den pH-Wert der resultierenden Papainverdünnung (0,2–0,5 μL HCl 1M) an, wenn deren Farbe nicht mit dem Gelb der 3+2-Lösung übereinstimmt. Messen Sie den pH-Wert nicht, da dies die Lösung kontaminieren würde.
- Ersetze das HBSS-Medium durch 1 ml der frisch verdünnten Papain-Lösung und inkubiere 10–15 Minuten. Führen Sie eine enzymatische Verdauung bei Raumtemperatur durch.
- Ersetze die Papain-Lösung durch 1 ml HBSS + 50 μL FBS und warte 5 Minuten, um die Papain-Aktivität zu deaktivieren.
- Zweimal mit 1 ml HBSS für 5 Minuten abspülen.
- Ersetzen Sie HBSS-Medium durch 1 ml 3+2 Medium.
- Poliere die Spitze einer Pasteur-Pipette mit einem Bunsenbrenner, um den Öffnungsdurchmesser auf 50–100 μm zu reduzieren (mit ausreichender Übung kann man mit ausreichender Übung mit dem Auge beurteilen).
- Dissoziieren Sie die Antennenzellen mechanisch, indem Sie das Medium sanft mit der feuerpolierten Pasteur-Pipette hin und her pipetten, bis kein Zellcluster mehr sichtbar ist. Das Medium muss verschwommen wirken.
- Fügen Sie 2 ml 3+2-Medium hinzu und suspendieren Sie die Zellen im Medium mit einer Pasteur-Pipette neu, um eine homogene Zelldichte zu gewährleisten.
- Teilen Sie die Zellsuspension in 20 Petrischalen (etwa 150 μL pro Schaal) (Abbildung 2B).
- Lassen Sie die Zellen 45 Minuten lang zur Ruhe kommen.
- Ersetze das 3+2-Medium in jeder Schale durch 150 μL konditioniertes 3+2-Medium ergänzt mit 5 % FBS.
- Füge einen Deckzettel hinzu (Abbildung 2C) und versiegele Schüssel mit Parafilm.
- Umgekehrte Schalen (Abbildung 2D) und bewahre sie zwischen zwei befeuchteten Schichten saugfähigen Gewebes bei 20 °C in einem Inkubator auf.
8. Veränderung des Kulturmediums
HINWEIS: Ersetze alle 4-7 Tage die Hälfte des Kulturmediums.
- Inspizieren Sie das Geschirr, um auf mögliche Verunreinigungen zu achten. Dies führt meist zu einem Farbwechsel (von gelb zu rötlich).
- Öffne das Geschirr und entferne die Deckdeckel vorsichtig. Bei einer P100-Mikropipette werden 75 μL Medium entfernt und durch 85 μL frisch konditioniertes 3+2-Medium mit 5 % FBS ersetzt.
- Deckzettel zurücklegen, Geschirr mit Parafilm abschließen und sie wie zuvor zwischen befeuchteten Schichten saugfähigen Gewebes bei 20 °C in einem Inkubator aufbewahren.
Ergebnisse
Dieses Protokoll erlaubt es, Insekten-ORNs 3–5 Wochen am Leben zu erhalten. ORNs sind leicht an ihrer Morphologie erkennbar, gekennzeichnet durch einen kleinen runden oder mandelförmigen Zellkörper und dünne Fortsätze (Neurite), die bereits nach einem Tag in der Kultur deutlich sichtbar sind (Abbildung 3A) und sich über mehrere Tage hinweg ausdehnen (Abbildung 3B-D). Zwei Populationen von Neuronen lassen sich anhand der Größe ihres Soms unterscheiden: 5–7 μm für die Mehrheit der Neuronen und 10–12 μm für die Minderheit (Abbildung 3D). Höchstwahrscheinlich sind kleine Neuronen ORNs, während große Neuronen mechanosensorische Neuronen sind. Neuronen sind entweder monopolar oder bipolar und treten einzeln, in kleinen Clustern oder in undissoziierten Antennenexplanten auf. Die neuronale Identität dieser Zellen wurde durch Immunzytochemie mit Anti-HRP-Antikörpern13 bestätigt (Abbildung 4), einem Goldstandardinstrument zur Markierung von Neuronen in der Insektenneurobiologie21. Nach 2 Wochen bilden nicht-neuronale Zellen, höchstwahrscheinlich Gliazellen, eine durchgehende Schicht auf der Oberfläche der Schale, auf der ORNs wachsen und ihre Neuriten ausdehnen (Abbildung 5A, B).
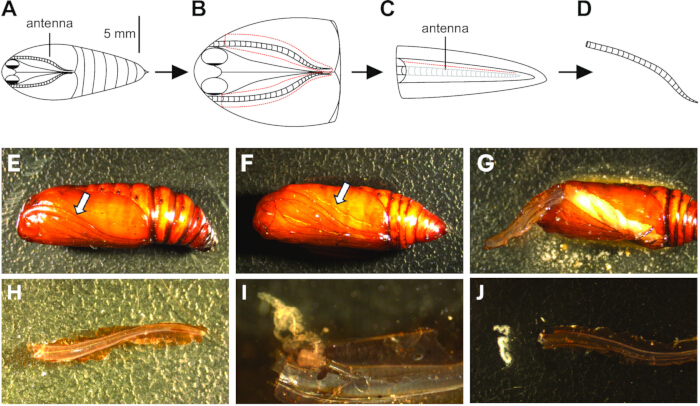
Abbildung 1: Dissektion von Puppen. (A) Bauchseite einer Puppe. (B) Die Nagelhaut wird um beide Antennen (rote gestrichelte Linie) geschnitten, wobei darauf geachtet wird, nicht zu tief in die Puppe einzudringen, und das sich entwickelnde adulte Gewebe zu durchbohren. Jede Antenne wird vorsichtig entfernt und in eine mit 3+2 Medium gefüllte Schale überführt. (C) Alle nicht-antennischen Gewebe, die an der Puppenkutikel befestigt blieben, werden entfernt, und die Antenne wird in eine neue Schale mit sauberem 3+2-Medium übertragen. Die transparente Membran, die die sich entwickelnde Antenne bedeckt, wird sorgfältig geschnitten (rot gestrichelter Linie). (D) Die Antenne wird vorsichtig entfernt. (E) Bild, das das Äquivalent von A zeigt. Der weiße Pfeil zeigt auf die Antenne. (F) Bild, das das Äquivalent von B zeigt. Der weiße Pfeil zeigt auf den Schnitt in der Kutikula. (G) Die Antenne wird vorsichtig angehoben (H) und dann entfernt. (I) Nach der Spaltung der Membran, in der sie sich entwickelt, wird die Antenne von ihrem distalen Ende zur Basis (J) gedrückt und dann entfernt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
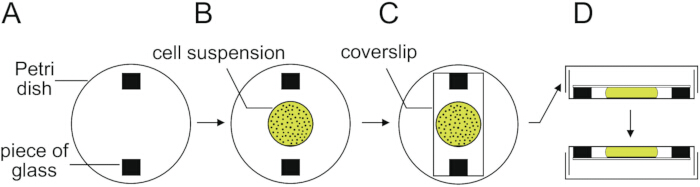
Abbildung 2: Die Hängesäulen-Technik zur Kultivierung von Antennenzellen. (A) Zwei Glasscheiben werden mit steriler Vaseline auf den Boden von 35-mm-Schalen geklebt. (B) Die Zellsuspension wird vorsichtig in der Mitte der Schale angelegt und 45 Minuten an der Schale haften lassen. (C) Nach dem Wechsel des Kulturmediums wird vorsichtig ein steriler Deckmantel auf die Glasstücke aufgetragen, der die Zellsuspension abdeckt und in Position hält. (D) Die Petrischale wird schließlich mit ihrem Deckel geschlossen und mit einem Streifen Parafilm versiegelt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
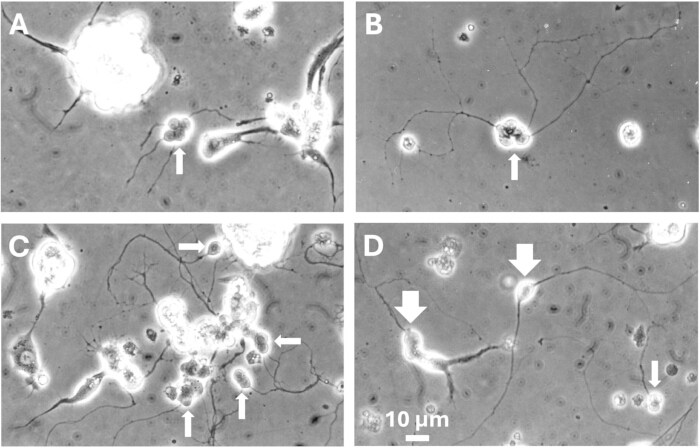
Abbildung 3: Ansichten junger Kulturen von M. brassicae-Antennen. (A) Nach einem Tag beginnen Neurite sich zu verlängern. (B) Nach 2 Tagen erscheinen Neurite weiter ausgedehnt. (C,D) Nach 5 Tagen wird das Neurit-Netzwerk dichter. ORNs (weiße Pfeile) sind leicht an ihrer Morphologie zu erkennen. Sie kommen entweder allein oder in kleinen Gruppen vor. Großzellige Cluster, wie sie in (C) sichtbar sind, sind höchstwahrscheinlich nicht dissoziierte Antennenexplantationen. Sie können Neuronen enthalten, wie die Neurite zeigen, die daraus hervorgehen. Kleine Neuronen sind mit kleinen Pfeilen (A-D) gekennzeichnet und 2 große Neuronen mit großen Pfeilen (D). Der Maßstab (10 μm) ist von A bis D gleich. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
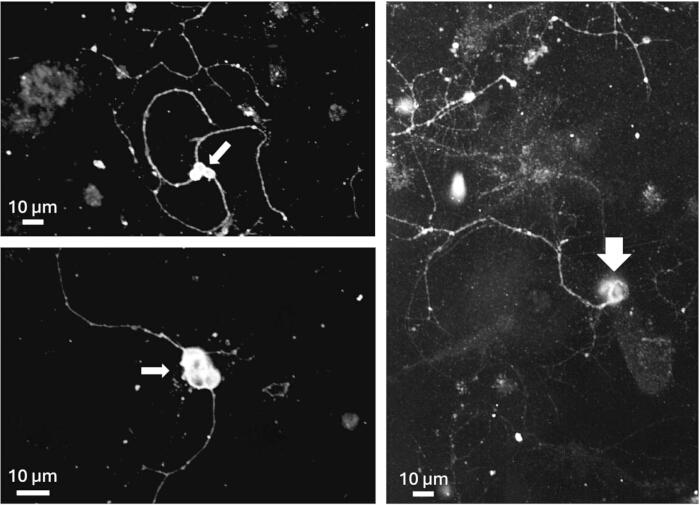
Abbildung 4: Anti-HRP-Färbung auf kleinen (kleiner Pfeil) und großen Neuronen (großer Pfeil). Das Experiment wurde an fünf Tage alten Kulturen durchgeführt. Maßstabsleiste: 10 μm. Für das detaillierte Protokoll siehe13. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
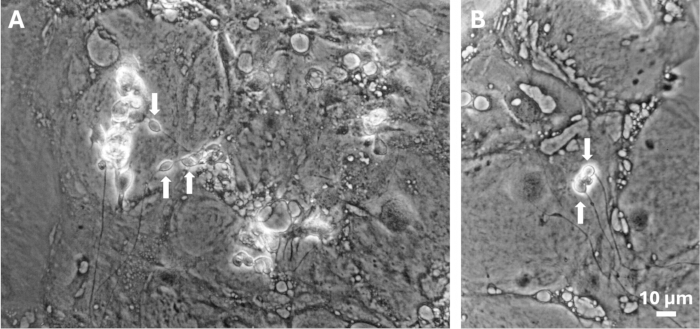
Abbildung 5: Ansichten alter Kulturen von M. brassicae-Antennen. (A,B) Nach 2 Wochen Kultur ist die Oberfläche der Schale von einer dichten Schicht nicht-neuronaler Zellen bedeckt. Weiße Pfeile zeigen ORNs an. Der Maßstab (10 μm) ist in A und B gleich. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
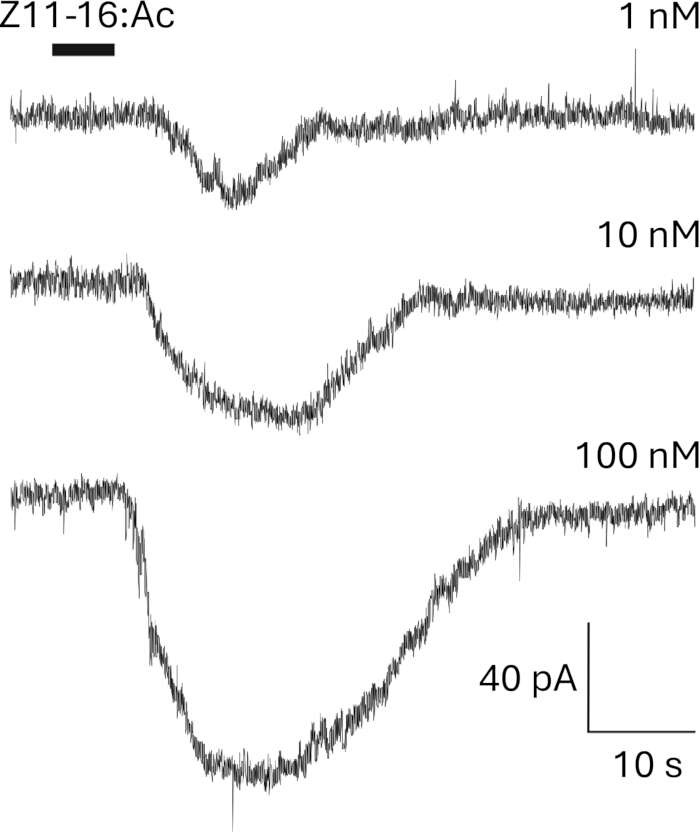
Abbildung 6: Neuronen in Kultur über mindestens zwei Wochen reagieren auf Geruchsreize. Reaktionen auf Z11-16:Ac, die Hauptpheromonverbindung von M. brassicae, können in der Ganzzellkonfiguration der Patch-Clamp-Technik aufgezeichnet werden. Z11-16:Ac wurde in Dimethylsulfoxid (DMSO) gelöst, wobei die Endkonzentration 0,1 % nicht überschritt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Die wichtigsten Schritte des Protokolls sind wie folgt: (i) Puppen im richtigen Entwicklungsstadium sezieren. Wenn Puppen zu jung sind, gibt es sehr wenig Antennengewebe, und es ist sehr schwierig, es zu sammeln, da es locker ist und sich sehr schnell verteilt. Wenn Puppen zu alt sind, sind Antennendissektionen viel einfacher, aber ORNs überleben in vitro nicht. Bei den drei verschiedenen Arten, aus denen wir Primärkulturen von ORNs hergestellt haben, haben wir experimentell festgestellt, dass das optimale Stadium für die Puppenzerlegung nur einen halben Tag dauert, zwischen 2,5 und 3 Tagen, wenn die Puppen bei 20 °C gehalten werden. (ii) Vermischung der Grace′s und Leibovitz' L-15-Medien. Das Medium von Grace wird häufig zur Unterstützung des Wachstums von Insektenzellen verwendet, und das Medium von Leibovitz L-15 unterstützt das Wachstum von Neuronen. (iii) Entfernen von FBS beim Plattieren von Zellen. Wenn eine Supplementierung des Mediums mit FBS erforderlich ist, muss das Medium, das zur Aussäung von Petrischalen mit der Zellsuspension verwendet wird, frei von FBS sein, da dessen Anwesenheit die Zellbindung hemmt und somit das Überleben der Zellen hemmt. (iv) Kultivierung von Antennenzellen mit hoher Dichte. Dies ist entscheidend für das Überleben der ORNs. (v) Verwendung der Hängesäulen-Technik. Sie fördert ein besseres Zellwachstum und verlängert die Lebensdauer von Kulturen erheblich.
Ein mögliches Problem bei der Fehlerbehebung im Protokoll ist, dass die Inkubationszeit mit Papain (10–15 Min) entsprechend der Papain-Charge und der seit der Vorbereitung der 100-μL-Papain-Aliquoten verstrichene Zeit angepasst werden muss, da Papain selbst bei -80 °C allmählich an Aktivität verliert. Da sich das Aussehen der Antennen während der Papain-Inkubation nicht merklich verändert, kann die Inkubationszeit nicht durch visuelle Inspektion bestimmt werden.
Die grundlegende Frage betrifft die Differenzierung von ORNs in vitro. Mit dem beschriebenen Protokoll können ORNs 3–5 Wochen überleben. Da die Antennen etwa 10 Tage vor dem erwachsenen Schlüpfen gesammelt werden und ORNs 1–2 Tage vor dem Schlüpfen vollständig funktionsfähig werden – gemessen durch EAG und einzelne Sensillum-Aufnahmen (persönliche Beobachtung) – bietet diese Überlebenszeit theoretisch ausreichend Zeit für ihre in-vitro-Differenzierung. ORNs zeigten eine große Vielfalt an Ionenkanälen: 8,9,10,14,22,23,24,25,26. Sie reagieren dosisabhängig auf olfaktorische Reize (Abbildung 6), was darauf hindeutet, dass sie zumindest teilweise ihrem normalen Differenzierungsverlauf in vitro folgen.
Insekten-ORNs werden von drei Nebenzellen27 umhüllt, die das sensilläre Kompartiment abgrenzen und die ionische und proteinische Zusammensetzung der sensillären Lymphe steuern, in der die ORN-Dendriten gebadet werden. Diese Zubehörzellen synthetisieren insbesondere olfaktorische bindende Proteine (OBPs). In einer früheren Studie beobachteten wir eine hohe OBP-Expression in 3- bis 4 Wochen alten Kulturen, was darauf hindeutet, dass auch Assistenzzellen in vitro13 differenzieren. Eine Einschränkung der Kultur besteht darin, dass der Dendrit der kultivierten ORNs nicht in der sensillären Lymphe liegt, einem Medium mit einer höheren K+- und einer niedrigeren Na+-Konzentration als der Hämolymph28,29, was ein transepitheliales Potenzial zwischen diesen beiden Kompartimenten30 erzeugt. Umgekehrt bietet Zellkultur Zugang zu Nebenzellen für elektrophysiologische Charakterisierung, ein Ansatz, der nach unserem besten Wissen bisher nicht angewandt wurde.
Interessanterweise deuten vorläufige Tests an S. littoralis darauf hin, dass das Protokoll auch für die Kultivierung von Motten-Rüsselzellen geeignet ist. Ähnlich geformte Neuronen, die höchstwahrscheinlich gustatorische Rezeptorneuronen sind, wurden beobachtet, wenn auch in geringer Zahl.
Primärkulturen ermöglichen einen einfachen Zugang zu Insekten-ORNs für die Patch-Clamp-Aufnahme. Der Hauptnachteil ist doppelt: Die Zellen müssen mit hoher Dichte kultiviert werden, was bedeutet, dass viele Antennen seziert werden müssen; Dies sind Primärkulturen, was bedeutet, dass neue Kulturen regelmäßig vorbereitet werden müssen. Es lohnt sich jedoch, denn trotz ihrer geringen Größe ist das Patchen solcher Neuronen relativ einfach, vorausgesetzt, die Kultur ist von guter Qualität.
Offenlegungen
Die Autoren haben nichts offenzulegen.
Danksagungen
Die Autoren möchten Monika Stengl für das Geschenk der MRRL-CH1-Zelllinie danken.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 10-mL-Spritzen | Avantor | N/A | |
| 2,5-mL-Spritzen | Avantor | N/A | |
| 21 mm x 26 mm Abdeckfolien; | Avantor | WVR - 631-1335 | |
| 76 mm x 26 mm Glasverkleidungen | Avantor | WVR - 631-9460 | Dicke: 1 mm & plusmn; 0,05 mm |
| Acrodisc Supor PF, 0,8/0,2 μ m, 25 mm | Avantor | WVR - 514-4102 | Niedrigbindende Spritzenfilter |
| Autoklav | Keine genaue Marke | N/A | |
| Bunsenbrenner | Keine genaue Marke | N/A | Es muss mit einem Pedal bedienbar sein |
| Corning Falcon Easy-Grip Gewebekulturschalen 35 mm x 10 mm. Corning 353001 | Avantor | WVR - 734-0005 | Sterile Petrischalen zur Kultivierung von Zellen |
| D-Mannitol | Sigma-Aldrich | M9546 | Bei Zimmertemperatur aufbewahren |
| Dumont #5 Zange | N/A | ||
| EGTA | Sigma-Aldrich | E4378 | Bei Zimmertemperatur aufbewahren |
| Falcon: 50 mL, 25 cm² Plug-Dichtung, Tissue culture-treated | Avantor | WVR - 734-0009 | Zellkulturkolben |
| Fetales Rinderserum | ThermoFisher Scientific | A3160801 | Lagern Sie bei -20 & Grad; C |
| Grace's Insect Medium, ergänzt mit Lactalbumin-Hydrolysat und Heferohr (1x)-Gibco | ThermoFisher Scientific | 11605045 | Grace's Insect Medium ergänzt. Kaufen Sie bei 5 & Grad; C |
| HBSS ohne Kalzium und Magnesium-Gibco | ThermoFisher Scientific | 14170138 | Hanks' Ausgewogene Salzlösung (HBSS). Kaufen Sie bei 5 & Grad; C |
| Einzelgewickelte serologische Pipetten, Falcon | Avantor | WVR - 734-0352 | Sterile Einweg-10-ml-Pipetten |
| Einzelgewickelte serologische Pipetten, Falcon | Avantor | WVR - 734-0343 | Sterile Einweg-25-ml-Pipetten |
| L15 Medium – Gibco | ThermoFisher Scientific | 11415056 | Leibovitz' L-15 Medium. Kaufen Sie bei 5 & Grad; C |
| Laminare Gewebekulturhaube | Keine genaue Marke | N/A | |
| N-Phenylthiourea | Sigma-Aldrich | P7629 | Bei Zimmertemperatur aufbewahren |
| Papain | Sigma-Aldrich | P5306 | Lyophilisiertes Pulver, aseptisch gefüllt. Lagern bei -80 °C; C |
| Parafilm | Sigma-Aldrich | P7793 | |
| Pasteur-Pipetten verstopft mit Watte – 150 mm | Keine genaue Marke | Zum Autoklavieren wie er ist (mit Baumwollstopfen) und in einer Sterilisationsbox unter der Motorhaube aufbewahren | |
| Penicillin-Streptomycin | Sigma-Aldrich | P4333 | Penicillin-Streptomycin: 5000 UI/ml + 5000 & Mikro; g/ml. Laden Sie bei -20 °F ein; C in 1 mL sterile Aliquots |
| pH-Meter | Keine genaue Marke | ||
| Pipettensteuerung | Avantor | WVR - 612-7179 | Eine günstige Alternative ist die Verwendung von manueller Pipette Steuerungen (z. B. Pipettenpumpe oder Bel-Art-Pipettenpumpen) |
| Gekühlter Brutkasten | PHC Europa | Modell MIR-154-PE | Ein CO2 Konzentrationsanpassungssystem ist unnötig für die Regulierung des pH-Werts von Insektenkulturmedien |
| Stereomikroskop | Keine genaue Marke | 10- bis 64-fache Vergrößerung ausgestattet mit eine Kaltlichtquelle und flexible Lichtleiter | |
| Sterile Petrischalen zum Sezieren von Puppen | Avantor | WVR - 391-0868 | Jede sterile Schüssel kann verwendet werden |
| Sterilinbehälter mit Schraubverschluss, 30 ml | Avantor | WVR - 215-0321 | 30-mL sterile Röhren |
| Sterilinbehälter mit Schraubverschluss, 7 ml | Avantor | WVR - 215-0328 | 7-mL sterile Röhren |
| Vaseline | Sigma-Aldrich | Aseptisch bei Raumtemperatur lagern; Vaseline |
Referenzen
- Gadenne, C., Barrozo, R., Anton, S. Plasticity in insect olfaction: To smell or not to smell. Annu Rev Entomol. 61, 317-333 (2016).
- Hansson, B. S. Olfaction in lepidoptera. Experientia. 51, 1003-1027 (1995).
- De Bruyne, M., Baker, T. C. Odor detection in insects: Volatile codes. J Chem Ecol. 34 (7), 882-897 (2008).
- Ayer, R. K., Carlson, J. Olfactory physiology in the Drosophila antenna and maxillary palp: Acj6 distinguishes two classes of odorant pathways. J Neurobiol. 23 (8), 965-982 (1992).
- Zufall, F., Hatt, H. Dual activation of a sex pheromone-dependent ion channel from insect olfactory dendrites by protein kinase C activators and cyclic GMP. Proc Natl Acad Sci U S A. 88, 8520-8524 (1991).
- Dubin, A. E., Harris, G. L. Voltage-activated and odor-modulated conductances in olfactory neurons of Drosophila melanogaster. J Neurobiol. 32, 123-137 (1997).
- Cao, L. H., et al. Distinct signaling of Drosophila chemoreceptors in olfactory sensory neurons. Proc Natl Acad Sci U S A. 113 (7), E902-E911 (2016).
- Kadala, A., Charreton, M., Jakob, I., Le Conte, Y., Collet, C. A use-dependent sodium current modification induced by type I pyrethroid insecticides in honeybee antennal olfactory receptor neurons. Neurotoxicology. 32 (3), 320-330 (2011).
- Lucas, P., Shimahara, T. Voltage- and calcium-activated currents in cultured olfactory receptor neurons of male Mamestra brassicae (lepidoptera). Chem Senses. 27 (7), 599-610 (2002).
- Stengl, M. Intracellular-messenger-mediated cation channels in cultured olfactory receptor neurons. J Exp Biol. 178, 125-147 (1993).
- Stengl, M., Hildebrand, J. G. Insect olfactory neurons in vitro: Morphological and immunocytochemical characterization of male-specific antennal receptor cells from developing antennae of male Manduca sexta. J Neurosci. 10 (3), 837-847 (1990).
- Gascuel, J., Masson, C., Bermudez, I., Beadle, D. J. Morphological analysis of honeybee antennal cells growing in primary cell cultures. Tissue Cell. 26 (4), 551-558 (1994).
- Lucas, P., Nagnan-Le Meillour, P. Primary culture of antennal cells of Mamestra brassicae: Morphology of cell types and evidence for biosynthesis of pheromone-binding proteins in vitro. Cell Tissue Res. 289 (2), 375-382 (1997).
- Pézier, A., et al. Calcium activates a chloride conductance likely involved in olfactory receptor neuron repolarisation in the moth Spodoptera littoralis. J Neurosci. 30 (18), 6323-6333 (2010).
- Eide, P. E., Caldwell, J. M., Marks, E. P. Establishment of two cell lines from embryonic tissue of the tobacco hornworm, Manduca sexta (L). In Vitro. 11 (6), 395-399 (1975).
- Huettner, J. E., Baughman, R. W. Primary culture of identified neurons from the visual cortex of postnatal rats. J Neurosci. 6 (10), 3044-3060 (1986).
- Ryazanova, A. D., Alekseev, A. A., Slepneva, I. A. The phenylthiourea is a competitive inhibitor of the enzymatic oxidation of dopa by phenoloxidase. J Enzyme Inhib Med Chem. 27 (1), 78-83 (2012).
- Hunt, A. J., Sherman, K. D., Weintraub, S. T. Characterization of phenoloxidases from larval cuticle of Sarcophaga bullata and a comparison with cuticular enzymes from other species. Can J Zool. 65 (11), 2501-2508 (1987).
- Zufelato, M. S., Lourenco, A. P., Simoes, Z. L., Jorge, J. A., Bitondi, M. M. Phenoloxidase activity in Apis mellifera honey bee pupae, and ecdysteroid-dependent expression of the prophenoloxidase mRNA. Insect Biochem Mol Biol. 34 (12), 1257-1268 (2004).
- Lees, G., Beadle, D. J. Cell Culture Approaches to Invertebrate Neuroscience. Beadle, D. J., Lees, G., Kater, S. B. , Academic Press. London. 109-147 (1988).
- Jan, L. Y., Jan, Y. N. Antibodies to horseradish peroxidase as specific neuronal markers in Drosophila and in grasshopper embryos. Proc Natl Acad Sci U S A. 79 (8), 2700-2704 (1982).
- Pézier, A., Acquistapace, A., Renou, M., Rospars, J. P., Lucas, P. Ca2+ stabilizes the membrane potential of moth olfactory receptor neurons at rest and is essential for their fast repolarization. Chem Senses. 32 (4), 305-317 (2007).
- Dolzer, J., Krannich, S., Stengl, M. Pharmacological investigation of protein kinase C- and cGMP-dependent ion channels in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. Chem Senses. 33 (9), 803-813 (2008).
- Krannich, S., Stengl, M. Cyclic nucleotide-activated currents in cultured olfactory receptor neurons of the hawkmoth Manduca sexta. J Neurophysiol. 100 (5), 2866-2877 (2008).
- Stengl, M. Inositol-triphosphate-dependent calcium currents precede cation currents in insect olfactory receptor neurons in vitro. J Comp Physiol A. 174 (2), 187-194 (1994).
- Laurent, S., Masson, C., Jakob, I. Whole-cell recording from honeybee olfactory receptor neurons: Ionic currents, membrane excitability and odourant response in developing worker bee and drone. Eur J Neurosci. 15 (7), 1139-1152 (2002).
- Steinbrecht, R. A. Pheromone Biochemistry. Prestwich, G. D., Blomquist, G. J. , Academic Press. Orlando. 353-384 (1987).
- Kaissling, K. E. R. H. Wright Lectures on Insect Olfaction. , Simon Fraser University, Burnaby. B.C., Canada. (1987).
- Kaissling, K. E., Thorson, J. Receptors for Neurotransmitters, Hormones and Pheromones in Insects. Sattelle, D. B., Hall, L. M., Hildebrand, J. G. , Elsevier, North Holland Biomedical Press. Amsterdam. 261-282 (1980).
- Gu, Y., Lucas, P., Rospars, J. P. Computational model of the insect pheromone transduction cascade. PLoS Comput Biol. 5 (3), e1000321(2009).