Dieses Protokoll beschreibt die Verwendung eines miniaturisierten Montal–Mueller-Planar-Lipid-Doppelschicht-Systems mit integrierter Verstärkung zur Durchführung stabiler Einzelkanalaufzeichnungen. Die Methode wird durch die Rekonstitution eines gereinigten synthetischen K2P-Kanals demonstriert, um die Systemleistung zu validieren.
Methodenartikel
Ein-Kanal-Elektrophysiologie unter Verwendung eines miniaturisierten Montal-Mueller-Planar-Lipid-Doppelschicht-Systems zur Aufzeichnung eines synthetischen K2P-Kanals
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die funktionelle Rekonstitution von Ionenkanälen in planare Lipiddoppelschichten bietet eine Strategie zur Untersuchung der Kanalaktivität auf Einzelmolekülebene. Herkömmliche Montal-Mueller-Doppelschichtsysteme erfordern jedoch in der Regel umfangreiche experimentelle Aufbauten, manuelle Kammermontage und vergleichsweise große Aufzeichnungsvolumina, was den Reagenzienverbrauch erhöht und zusätzliche Quellen elektrischen Rauschens durch verlängerte Verkabelung und externe Verstärkerstufen einführen kann. Hier stellen wir eine miniaturisierte, gebrauchsfertige Doppelschichtplattform (BLMchipMM) vor, die mit einem kompakten Verstärker integriert ist und stabile Einzelkanalaufzeichnungen bei reduziertem Reagenzienverbrauch und vereinfachter Bedienung ermöglicht. Dieses Protokoll beschreibt die Verwendung dieses Systems für die Durchführung von Einzelkanal-Elektrophysiologie-Messungen. Mithilfe dieses Systems rekonstituierten wir einen synthetischen K2P-Kanal (ancTREK1) und verwendeten ihn als Modellprotein, um Rekonstitution und Einzelkanalaufzeichnung zu validieren. Einzelkanalaufzeichnungen zeigen eine Strom-Spannungs-Beziehung in Mg2+-freien symmetrischen K+-Lösungen mit Leitfähigkeitswerten, die mit denen berichteten für TREK1-Kanäle übereinstimmen. Die erfolgreiche Rekonstitution dieses K2P-ähnlichen Kanals demonstriert die Eignung dieses Systems für die Einzelkanalanalyse in künstlichen Membranen.
Einleitung
Die Rekonstitution von Ionenkanälen in künstliche Lipiddoppelschichten, auch als schwarze Lipidmembranen (BLMs) bekannt, ist eine etablierte Methode zur elektrophysiologischen Charakterisierung von Ionenkanälen auf Einzelmolekülebene1. Die Vorteile von BLMs ergeben sich aus ihrer Struktur. Tatsächlich wird eine planare Lipiddoppelschicht (PLB) innerhalb einer Pore in einer unpolarer Oberfläche erzeugt, die zwei flüssige Lösungen voneinander trennt. Dadurch ermöglicht sie, ähnlich wie eine biologische Membran, die Aufzeichnung der Ionenkanalaktivität unter hochgradig kontrollierten Bedingungen, einschließlich der Zusammensetzung der Membranlipide sowie der Konzentrationen von Elektrolyten oder chemischen Verbindungen, und bleibt dabei von beiden Seiten zugänglich. Diese Zugänglichkeit erlaubt es zudem, Ionenkanäle direkt einzusetzen, beispielsweise aus einer micellaren Lösung oder durch liposomvermittelte Fusion2,3.
Das erste beschriebene künstliche Membransystem wurde mithilfe der „Maltechnik“4 erzeugt, bei der ein Tropfen Lipide, gelöst in einem nichtflüchtigen organischen Lösungsmittel, mit einem Pinsel auf eine kleine Öffnung aufgetragen wird. Durch das Hinzufügen einer wässrigen Lösung auf beiden Seiten der Öffnung entsteht spontan eine Lipiddoppelschicht. Ein erheblicher Nachteil dieser Methode besteht jedoch in der Rückhaltung von Lösungsmittelresten, die die Eigenschaften der Membran beeinflussen können. Um die Menge an verbleibendem organischem Lösungsmittel in den Lipiddoppelschichten zu verringern, wurde die „Faltmethode“5 entwickelt, die die Bildung „lösungsmittelfreier“ BLMs ermöglicht. Bei diesem Ansatz wird eine Lipidlösung in einem flüchtigen Lösungsmittel auf der Wasseroberfläche ausgebracht, um zwei Monoschichten zu bilden. Durch schrittweises Anheben des Wasserspiegels über der Öffnung falten sich diese Lipidmonoschichten über die Öffnung und bilden so eine Doppelschicht. Obwohl die resultierende BLM als lösungsmittelfrei bezeichnet wird, erfordert eine erfolgreiche Bilayer-Bildung eine Vorbehandlung der Öffnung mit einer dünnen Schicht aus nichtflüchtigem Lösungsmittel. Das zentrale Element für diese Experimente besteht aus einer Messkammer mit zwei wässrigen Kompartimenten (üblicherweise als cis und trans bezeichnet), die durch eine lipophile Trennwand mit einer kleinen Öffnung (50–250 µm Durchmesser) getrennt sind (Abbildung 1). In jedes Kompartiment wird eine Silber/Silberchlorid-(Ag/AgCl-)Elektrode eingeführt. Sobald sie in die Elektrolytlösung eingetaucht sind, stellen diese Elektroden die elektrochemische Verbindung zwischen der Lipiddoppelschicht und der Messapparatur her. Letztere besteht aus einem Spannungs-Klemm-Verstärker, der eine präzise Steuerung des transmembranen Potentials sowie die gleichzeitige Messung der Ionenströme ermöglicht, die durch eingebettete porenbildende Proteine fließen.
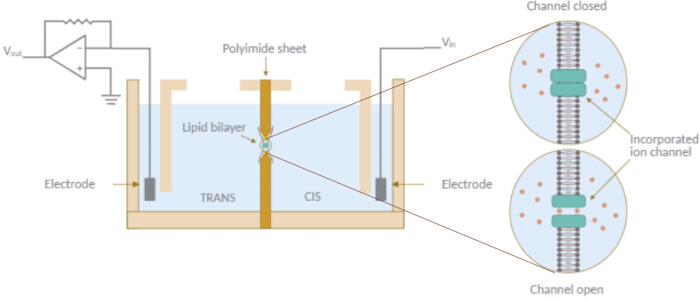
Abbildung 1: Schematische Darstellung des Planar-Lipiddoppelschicht-(PLB-)Elektrophysiologie-Setups. Eine schematische Übersicht über die wesentlichen Komponenten, die für PLB-Experimente erforderlich sind. Die Messkammer besteht aus zwei wässrigen Kompartimenten (cis und trans), die durch eine lipophile Trennwand getrennt sind, in der sich eine Öffnung befindet, an der eine Lipiddoppelschicht gebildet wird. Silber/Silberchlorid-(Ag/AgCl-)Elektroden sind in die Elektrolytlösung in jedem Kompartiment eingetaucht. Eine Elektrode appliziert Spannungsreize (z. B. Sinus-, Rechteck- oder Dreiecksignale), während die andere, die auf Massepotential gehalten wird, mit einem Strom-Spannungs-Wandler verbunden ist, der den Ionenstrom in ein proportionales Spannungssignal umwandelt. Das Signal wird verstärkt, optional gefiltert, digitalisiert und zur Echtzeitüberwachung und -analyse aufgezeichnet. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Es wurden auch andere Methoden zur Bildung von BLMs etabliert. Dazu gehört eine gängige Vorgehensweise, bei der Lipiddoppelschichten auf der Spitze einer Patch-Clamp-Pipette suspendiert werden. Demnach ermöglicht die Tropfspitzen-Methode6 die Bildung einer suspendierten, lösungsmittelfreien Lipiddoppelschicht auf der Öffnung einer Glas-Mikropipette mit einem Durchmesser von etwa 4 µm, indem die Spitze wiederholt durch eine Lipidmonoschicht an der Luft-Wasser-Grenzfläche getaucht wird, wodurch bei jedem Durchgang eine einzelne Lipidschicht erfasst wird. Die Patch-Clamp-Technik wurde ebenfalls für Einzelkanalmessungen in Lipiddoppelschichten verwendet. Beispielsweise wird bei der Ausstanz-Methode7 eine Glaspipette mit einem Durchmesser zwischen 10 und 80 µm verwendet, um eine große Membran abzudecken, die ursprünglich über eine Öffnung in einer Messkammer aufgetragen wurde. Alternativ beinhaltet die Liposom-Patch-Methode die Verwendung eines vorgebildeten nano- bis mikrometergroßen Vesikels als lösungsmittelfreie BLM8,9. Insbesondere wurden riesige unilamellare Vesikel häufig für Einzelkanalaufnahmen mittels verschiedener Patch-Clamp-Konfigurationen verwendet, einschließlich der zellangehefteten und der ausgeschnittenen Patch-Modi10,11.
Mehrere Plattformen haben sich ebenfalls für die parallele und automatisierte Bildung mehrerer Doppelschichten entwickelt. Ein solcher Ansatz ist die Tropfen-Grenzflächen-Doppelschicht-(DIB-)Technik12, bei der wässrige Tropfen in eine Lipid-Lösungsmittel-Mischung gebracht werden. Bei dieser Methode bilden Lipid-Monolagen spontan eine Hülle um die Tropfen, und die Bildung einer Doppelschicht erfolgt, wenn zwei Tropfen in Kontakt kommen. In einigen Aufbauten können DIBs auf Hydrogelen erzeugt werden, um die Membranstabilität zu verbessern13. Ein alternativer Ansatz, der auf der DIB-Bildung an der Spitze einer Glaspipette basiert, ist die Kontakt-Blasen-Doppelschicht-(CBB-)Methode14, bei der wässrige Blasen mithilfe zweier Mikropipetten in eine Ölphase eingeführt werden. Wie beim DIB-Ansatz bildet sich spontan eine Lipiddoppelschicht, wenn zwei mit Lipid beschichtete Blasen in Kontakt gebracht werden. Eine weitere Plattform stellen angeordnete BLM-Systeme dar, die aus Arrays wohldefinierter mikro- bis nanoskaliger Poren in Gitteranordnung bestehen. In diesen Systemen können suspendierte Lipiddoppelschichten entweder manuell – durch Techniken wie das Auftragen oder Falten beziehungsweise durch Liposomen-Vesikelbruch15,16,17 – oder automatisch durch sequenzielle Injektion von Lipid- und Pufferlösungen bei Kopplung mit mikrofluidischen Kanalstrukturen18,19 gebildet werden.
Obwohl zahlreiche Methoden zur Herstellung lösungsmittelfreier BLMs entwickelt wurden, konzentrieren wir uns in dieser Arbeit auf die Faltmethode, die in einer miniaturisierten und integrierten Plattform implementiert ist, um das Einzelkanalverhalten von in einer künstlichen Lipiddoppelschicht eingebetteten Membranproteinen zu untersuchen. Die Experimente wurden mit dem Elements-System durchgeführt, das aus zwei Komponenten besteht: dem Elements Nanopore Reader (eNPR-Verstärker) und dem BLMchipMM (Abbildung 2A und Abbildung 2B). Ersteres ist ein kompakter, rauscharmer Spannungs-Klemm-Verstärker, der den Arbeitsplatz vereinfacht, indem er eine vollständige und unabhängige Einheit bildet und somit zusätzliche externe Geräte überflüssig macht. Der BLMchipMM ist ein vormontiertes, miniaturisiertes System, das für die Montal-Mueller-Technik konzipiert ist und als experimentelle Schnittstelle dient. Er besteht aus einer transparenten Aufzeichnungskammer aus Polymethylmethacrylat (PMMA), die mit einer Leiterplatte (PCB) verbunden ist und zwei Buchsen enthält, die für Ag/AgCl-Drahtelektroden vorgesehen sind und eine direkte Verbindung zum Verstärker ermöglichen. Die Kernstruktur der Kammer besteht aus einem zwischen zwei transparenten PMMA-Komponenten abgedichteten Polyimid-Trennstück. Das Trennstück ist 50 µm dick, mit Ausnahme eines kleinen zentralen Bereichs (3,78 mm2), in dem die Dicke auf 25 µm reduziert ist, um die Bildung der Doppelschicht zu erleichtern. In der Mitte dieses dünneren Bereichs wird durch Laserbohren eine konisch zulaufende Öffnung erzeugt, wodurch die mechanische Stabilität der Lipiddoppelschicht erhöht wird20,21. Vier Öffnungsdurchmesser (50, 75, 100 und 140 µm) sind verfügbar, was eine Anpassung der Membrankapazität ermöglicht (Tabelle 1). Jede PMMA-Komponente weist einen C-förmigen Hohlraum mit einem Volumen von 110 µL auf und bildet so zwei fluiddichte Kompartimente auf beiden Seiten des Polyimid-Trennstücks, um die Elektrolytlösung aufzunehmen. In jeden PMMA-Block sind auf gegenüberliegenden Seiten zwei schräg verlaufende Fluidkanäle gebohrt: Ein Kanal dient zum Einsetzen der Ag/AgCl-Elektrode, während der andere eine manuelle Anpassung des Pufferpegels im Reservoir mittels Pipettieren ermöglicht.
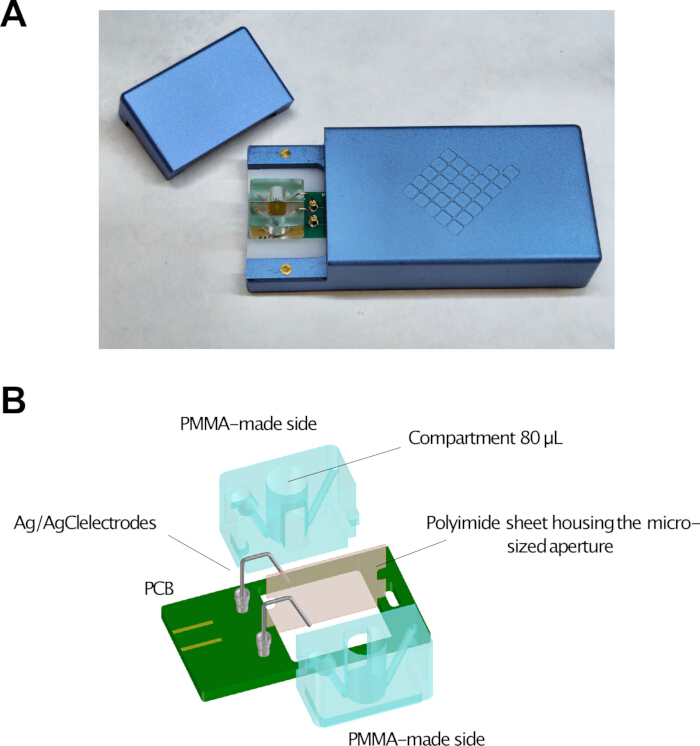
Abbildung 2: Integriertes Elements Nanopore Reader- und BLMchipMM-System. (A) Fotografie, die den in den dafür vorgesehenen Schlitz des Elements Nanopore Reader (eNPR)-Verstärkers eingefügten BLMchipMM zeigt. (B) Schematische Darstellung der BLMchipMM-Bauteile, einschließlich der Polymethylmethacrylat (PMMA)-Aufzeichnungskammer, der Polyimid-Trennwand mit mikroskaliger Öffnung und der Leiterplatte (PCB) mit Sockeln für Ag/AgCl-Elektroden sowie einem Schlitz zur Kammerausrichtung. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Lochdurchmesser (µm) | 50 | 75 | 100 | 140 |
| Lochdicke (µm) | 25 | 25 | 25 | 25 |
| Typische Membrankapazität (pF) | 20–40 | 40–60 | 60–90 | 90–140 |
Tabelle 1: Merkmale der verfügbaren BLMchipMM-Aperturformate. Lochdurchmesser, Septumdicke im Aperturbereich und typische Werte der Membrankapazität für BLMchipMM-Geräte mit 50, 75, 100 und 140 µm großen Aperturen. Die Werte der Membrankapazität gelten für Doppelschichten, die aus 1,2-Diphytanoyl-sn-glycero-3-phosphocholin-Lipiden gebildet wurden.
Üblicherweise sind die in Laboren verwendeten Messkammern entweder selbstgebaute Vorrichtungen oder kommerziell erhältliche Geräte. Im ersten Fall erfordert der Aufbau des Systems die Zusammenfügung verschiedener Komponenten und die Entwicklung einer zuverlässigen Methode, um die Öffnung in der Membran zu erzeugen, was den Zugang für viele Labore erschweren kann. Selbst bei Verwendung kommerzieller Geräte ist häufig vor jedem Experiment eine manuelle Integration mehrerer Komponenten erforderlich. Im Gegensatz dazu ist der BLMchipMM vormontiert und muss zwischen Experimenten zur routinemäßigen Reinigung nicht demontiert werden. Derselbe Apparat kann gewaschen und für mehrere Experimente wiederverwendet werden, ohne dass die Qualität der Membranbildung beeinträchtigt wird, sofern die verwendeten Lösungsmittel mit den Materialien des Geräts verträglich sind. Dadurch werden nutzerabhängige Variabilitäten verringert und das Risiko von Leckagen, die mit manuell angebrachten Dichtelementen verbunden sind, minimiert. Die Verwendung externer, austauschbarer und regenerierbarer Silberdraht-Elektroden verlängert zudem die Nutzungsdauer des Systems, insbesondere unter experimentellen Bedingungen, die den Elektrodenverbrauch beschleunigen.
Darüber hinaus weisen selbstgebaute Vorrichtungen oft große Kompartimentvolumina auf, wodurch die Menge an biologischen und chemischen Komponenten, die für Experimente erforderlich ist, zunimmt. Im Gegensatz dazu ermöglicht die Miniaturisierung des BLMchipMM die Verringerung der experimentellen Volumina und reduziert somit den Verbrauch an Reagenzien, Proteinen und anderen Verbindungen erheblich. Dies ist besonders vorteilhaft bei der Arbeit mit schwer zu exprimierenden oder geringer Ausbeute liefernden Membranproteinen oder wenn die hohen Kosten für die Synthese von Testverbindungen die Gesamtkosten der Experimente erhöhen. Wichtig ist, dass der BLMchipMM die Bildung von lösungsmittelminimierten Doppelschichten ermöglicht und asymmetrische Membrankonfigurationen unterstützt, bei denen jedes Blatt aus unterschiedlichen Lipidarten bestehen kann5,22, wodurch die Untersuchung der Funktion von Membranproteinen unter kontrollierten Bedingungen erleichtert wird.
Traditionell werden Strommessungen mithilfe von Verstärkern durchgeführt, die für Patch-Clamp-Experimente konzipiert sind und häufig eine Verbindung zu einem separaten Digitalisierer für die Datenaufnahme sowie Steuerung über grafische Schnittstellen erfordern. Diese Systeme sind nicht nur sperrig und teuer, sondern beinhalten oft auch nicht intuitive Einrichtungsverfahren für Anwender ohne Spezialkenntnisse. Zudem ist aufgrund der Größe der Ableitungskammer und des Designs herkömmlicher Verstärker – die in der Regel keinen integrierten Schutz der Kopfstufen-Eingänge gegen elektrostatische Störungen bieten – häufig die Verwendung eines externen Faraday-Käfigs erforderlich. Die Qualität und Erdung eines solchen Käfigs kann die Rauschleistung des Systems erheblich beeinflussen. Der BLMchipMM vereinfacht diese Konfiguration, wenn er zusammen mit einem kompakten, integrierten Verstärker verwendet wird, da er die Notwendigkeit externer Komponenten verringert. Die Signal-Digitalisierung erfolgt innerhalb des Geräts, und das Gehäuse des Systems bietet eine Abschirmung, die die Anfälligkeit gegenüber elektromagnetischen Umgebungsstörungen reduziert.
Um die Anwendbarkeit dieser Plattform zu demonstrieren, wurde der K2P-ähnliche Kanal ancTREK1, ein rechnerisch abgeleitetes, ursprüngliches Mitglied der TREK-Unterfamilie (ergänzende Abbildung 1), als Testprotein verwendet, um eine erfolgreiche Rekonstitution und Einzelkanalaufzeichnung zu validieren. K2P-Kanäle bilden dimere Kaliumleckkanäle, die das Ruhe-Membranpotenzial und die zelluläre Erregbarkeit regulieren, wobei die TREK-Kanäle eine gut charakterisierte Unterfamilie darstellen.
Protokoll
Diese Studie umfasste keine menschlichen Probanden, menschlich gewonnene Materialien oder Versuchstiere. Daher war gemäß den institutionellen und nationalen Richtlinien keine ethische Genehmigung erforderlich.
1. Bereiten Sie den elektrophysiologischen Versuchsaufbau vor
- Gerätekalibrierung
Obwohl keine formale Kalibrierung erforderlich ist, da das System werkseitig konfiguriert ist, überprüfen Sie vor der Membranbildung die ordnungsgemäße Funktion des Systems.- Messen Sie den Eingangswiderstand unter offenen Schaltbedingungen (d. h. ohne eingesetzten BLMchipMM). Der gemessene Widerstand sollte ≥1 TΩ betragen, um die Integrität des Verstärkereingangs zu bestätigen.
- Überprüfen Sie die Systemantwort mithilfe einer Modellzelle mit einem 1-GΩ-Widerstand. Der gemessene Widerstand sollte innerhalb von ±30 % bei 1 GΩ liegen, was der Toleranz des integrierten Widerstands entspricht.
- Messen Sie das Grundrauschen unter offenen Schaltbedingungen bei konstanter Spannung (0 mV). Das Effektivrauschen (RMS) sollte bei einer Abtastrate von 10 kHz und einer Bandbreite von 5 kHz ≤300 fA betragen, um eine geringe Rauschleistung des Systems zu bestätigen.
- Herstellung der Ag/AgCl-Elektroden
- Spülen Sie die Silberdrähte bei Erstgebrauch mit Ethanol und doppelt destilliertem Wasser.
- Bei bereits verwendeten Drähten entfernen Sie die alte Ag/AgCl-Schicht von der Drahtoberfläche mithilfe eines sehr feinen Schleifpapiers, bis die Oberfläche einheitlich hell silbrig mit sauberem metallischem Glanz und ohne sichtbare Rückstände erscheint. Spülen Sie anschließend mit Ethanol und doppelt destilliertem Wasser.
- Chlorieren Sie das Endstück der Silberdrähte, indem Sie sie in 1–5 %ige Natriumhypochloritlösung (NaOCl) eintauchen (Abbildung 3A), bis sie hellgrau gefärbt sind, typischerweise 15–30 Minuten. Überwachen Sie die chlorierten Drähte im Verlauf der Nutzung auf Degradation, die sich durch Farbveränderungen, Drift des Basisstroms oder beides bemerkbar macht.
HINWEIS: Die Chlorierung kann mit handelsüblichem Haushaltsbleichmittel (1–5 % NaOCl) durchgeführt werden.
ACHTUNG: Chlorinieren Sie die Drähte nicht über ihre gesamte Länge. Lassen Sie das Endstück, das in die Leiterplattenbuchse eingeführt wird, unchloriert, um eine ordnungsgemäße elektrische Verbindung sicherzustellen.
ACHTUNG: Die Buchsen auf der Leiterplatte sind für Silberdrähte mit einem Durchmesser von 0,5 mm ausgelegt. Andere Durchmesser passen möglicherweise nicht korrekt oder führen zu instabilen Verbindungen.
- Montage des BLMchipMM
- Führen Sie das unchlorierte Endstück der beiden Silberdrähte in die Buchsen der Leiterplatte ein. Verwenden Sie gegebenenfalls Pinzette, um sie korrekt zu positionieren (Abbildung 3B).
- Platzieren Sie die chlorinierten Drahtenden in die in die PMMA-Komponente gebohrten fluidischen Kanäle (Abbildung 3C).
- Drehen Sie den BLMchipMM vorsichtig und montieren Sie ihn auf der Leiterplatte, indem Sie den unteren Zahn der PMMA-Aufzeichnungskammer in den dafür vorgesehenen Schlitz einsetzen (Abbildung 3D).
- Überprüfen Sie die Position der Drähte und stellen Sie sicher, dass sie bis zum Ende der fluidischen Kanäle reichen. Falls erforderlich, schieben Sie die Drähte vorsichtig nach, bis ihre Enden am Boden der Kammern sichtbar sind (Abbildung 3E).
ACHTUNG: Positionieren Sie die Drähte so nah wie möglich an der PMMA-Komponente. Eine übermäßige Krümmung kann zu Kontakt mit dem Verstärkerdeckel führen, was einen Kurzschluss und Signalübersteuerung verursachen kann.
- Herstellung der Lipide und der Aufzeichnungslösung
- Stellen Sie 100 µL einer 1 %igen (V/V) Hexadekanlösung in 100 % n-Hexan her, um die Septumöffnung vorzubehandeln. Lagern Sie diese Lösung bis zu einer Woche bei −20 °C.
- Lösen Sie 1,2-Diphytanoyl-sn-glycero-3-phosphocholin (DPhPC)-Lipide in 100 % n-Pentan zu einer Endkonzentration von 15 mg/mL erneut auf. Lagern Sie diese Lösung bis zu 24 Stunden bei −20 °C.
- Stellen Sie die elektrolytische Aufzeichnungslösung bei Raumtemperatur (RT; 20 °C–25 °C) her, indem Sie 3 mL einer 1-M-KCl-Stammlösung mit 150 µL einer 1-M-4-(2-Hydroxyethyl)-1-piperazinethansulfonsäure-Stammlösung (pH 7,4, eingestellt mit KOH mithilfe eines pH-Meters) mischen. Fügen Sie doppelt destilliertes Wasser hinzu, um das Endvolumen auf 15 mL zu bringen. Lagern Sie die Lösung bis zu einer Woche bei 4 °C (Abbildung 2).
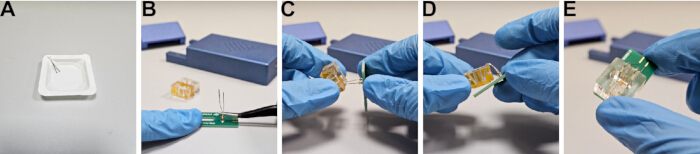
Abbildung 3: Montage des BLMchipMM-Geräts. (A) Chlorierung von Ag-Drahten durch Einweichen in Bleiche. (B) Einsetzen der Ag-Drahte in die Leiterplattenbuchsen. (C) Positionieren der Ag-Drahte in den mikrofluidischen Kanälen. (D) Platzieren der Ableitungskammer auf der Leiterplatte. (E) Überprüfung der korrekten Elektrodenposition innerhalb der fluidischen Kanäle. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Reagenz | Endkonzentration | Volumen |
| Doppelt destilliertes Wasser | — | Auf 15 mL auffüllen |
| Kaliumchlorid (KCl) (1 M) | 200 mM | 3 mL |
| HEPES pH 7,4 (KOH) (1 M) | 10 mM | 150 µL |
Tabelle 2: Elektrolyt-Aufzeichnungslösung. Zusammensetzung der Elektrolytlösung, die für PLB-Aufzeichnungen verwendet wird, einschließlich Reagenzkonzentrationen und Herstellungsvolumina. Das Endergebnisvolumen wird mit zweifach destilliertem Wasser auf 15 mL eingestellt. Die Aufzeichnungslösung muss vor der Verwendung mit einem 0,2-µm-Spritzenfilter filtriert werden.
HINWEIS: Das Aufzeichnungslösung vor der Verwendung mit einem 0,2-µm-Spritzenfilter filtrieren. DPhPC-Lipide können als trockenes Pulver oder in Chloroform gelöst geliefert werden. Beide Formen bei −20 °C in verschlossenen Glasfläschchen unter Inertgas lagern, um Oxidation zu verhindern. Das trockene Pulver vor dem Öffnen auf Raumtemperatur akklimatisieren lassen. Frische Lösungen aus dem trockenen Pulver herstellen und innerhalb von 24 Stunden verwenden. Bei Verwendung von Chloroform-Stammlösungen das Lösungsmittel vor der Resuspension vollständig unter Stickstoff verdampfen lassen, da Rückstände von Chloroform die Membran destabilisieren können.
2. Bildung der PLB nach der Montal-Mueller-Methode
Die folgenden Schritte beschreiben die künstliche Membranbildung unter Verwendung der Faltungsmethode, auch als Montal–Mueller-Technik5 bezeichnet (Abbildung 4). Bei diesem Ansatz wird die Septumöffnung zunächst mit einer dünnen Schicht aus 1 % (v/v) Hexadecan in n-Hexan vorbehandelt, anschließend wird eine Lipidlösung aufgetragen, um Monolagen an der Luft–Wasser-Grenzfläche zu bilden, und diese Monolagen werden gefaltet, indem der Elektrolytlösungsspiegel in den Kammern nacheinander angehoben wird.
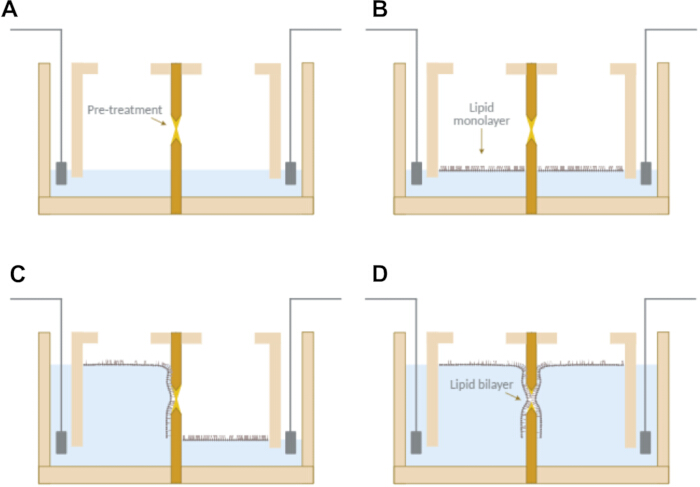
Abbildung 4: Bildung von PLBs nach der Montal–Mueller-Methode. (A) Vorbehandlung der Öffnung mit 1 % Hexadekan in n-Hexan und Befüllen der Kammern bis zur Höhe der Öffnung. (B) Bildung von Lipid-Monolagen an der Luft-Wasser-Grenzfläche. (C und D) Schrittweises Anheben des Pufferspiegels in jeder Kammer, wodurch sich die Monolagen falten und eine lösungsmittelfreie Lipiddoppelschicht über die Öffnung hinweg ausbildet. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
- Bildung der Membran
- Behandeln Sie die Septumöffnung mit einer 1%igen (v/v) Hexadecan-Lösung in n-Hexan mithilfe einer Pipettenspitze. Geben Sie etwa 2 µL pro Seite auf (Abbildung 4A).
- Lassen Sie das Lösungsmittel 5 min bei 23°C–25°C und 45%–50% relativer Luftfeuchtigkeit verdunsten.
- Setzen Sie den montierten BLMchipMM in den Verstärker ein.
- Verbinden Sie den Verstärker über ein USB-Kabel mit dem Computer und öffnen Sie die Aufnahmesoftware.
- Stellen Sie den Strombereich auf 2 nA ein und aktivieren Sie das RC-Schätzungswerkzeug, um Kapazität und Widerstand der Membran zu überwachen.
HINWEIS: Die Einstellungen für die RC-Schätzung sind standardmäßig konfiguriert, können jedoch bei Bedarf angepasst werden. - Füllen Sie jeden Kompartiment mit 30 ± 2 µL Aufzeichnungslösung bis zur unteren Kante der Öffnung (Abbildung 4A).
ACHTUNG: Lassen Sie die Aufzeichnungslösung nicht den Bereich um die Öffnung benetzen. - Geben Sie tropfenweise 2,5 ± 0,1 µL Lipidlösung auf die Oberfläche der wässrigen Phase in jedem Kompartiment (Abbildung 4B).
- Lassen Sie das Lösungsmittel 2 min verdunsten.
- Platzieren Sie eine Pipettenspitze im unteren Bereich eines Kompartiments in einem Winkel von etwa 90° und fügen Sie 80 ± 2 µL Aufzeichnungslösung hinzu. Wiederholen Sie dies für das zweite Kompartiment (Abbildung 4C und Abbildung 4D).
HINWEIS: Die Verdunstungszeiten des Lösungsmittels beziehen sich auf Bedingungen von 23°C–25°C, ruhender Luft und 45%–50% relativer Luftfeuchtigkeit. - Schließen Sie den Faradayschen Käfig und überwachen Sie das Stromsignal. Widerstandswerte der Membran über 200 GΩ deuten auf eine erfolgreiche Doppelschichtbildung und eine gute Membranintegrität hin.
HINWEIS: Eine erfolgreiche Membranbildung zeigt sich durch ein rechteckförmiges Stromsignal, das um Null schwankt, wobei die Amplitude proportional zur Membrankapazität ist (Abbildung 5A).
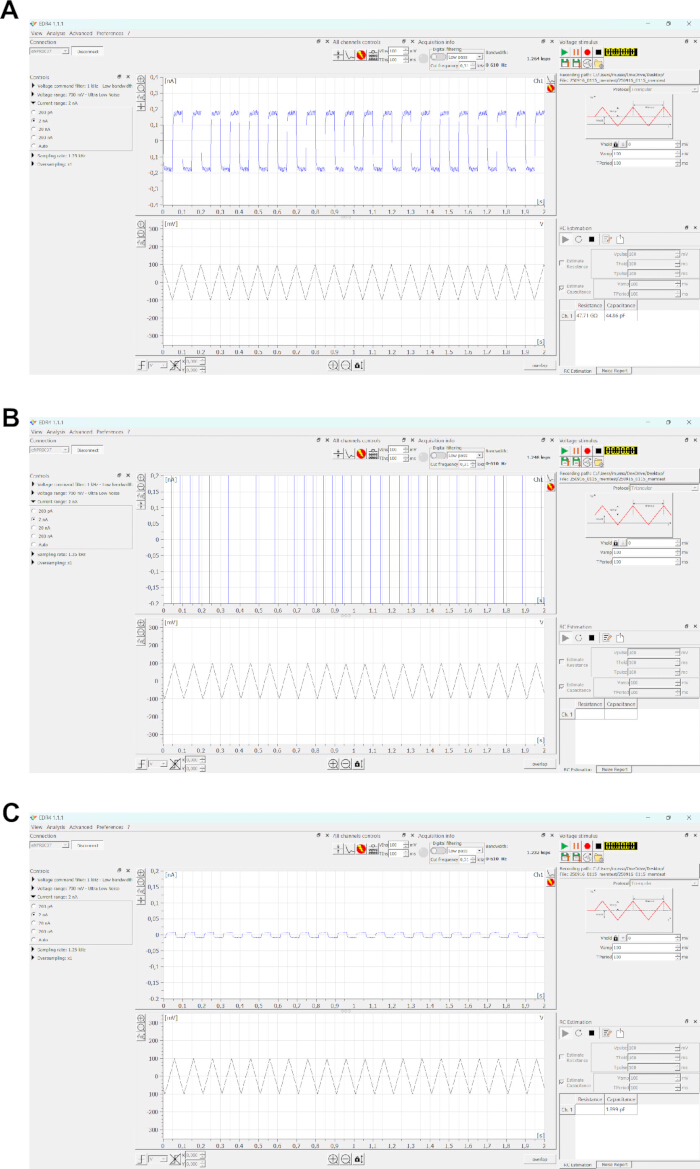
Abbildung 5: Überwachung der Membranbildung mithilfe der Aufnahmesoftware-Oberfläche. (A) Repräsentativer Verlauf, der eine erfolgreiche Membranbildung zeigt. Eine dreieckförmige Spannungsform (100 mV Spitze-Spitze, 10 Hz) erzeugt einen kapazitiven Strom mit Rechteckform, der proportional zur Membrankapazität ist (~45 pF). (B) Repräsentativer Verlauf, der das Fehlen einer Membranbildung anzeigt, gekennzeichnet durch Sättigung des Stromsignals. (C) Kapazitives Signal, das der Streukapazität entspricht, wenn die Doppelschicht nicht gebildet ist, beispielsweise wenn die Öffnung freiliegt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
HINWEIS: Ein Signal, das zwischen den Strombereichsgrenzen wechselt, weist auf einen Membranbruch hin (Abbildung 5B).
HINWEIS: Das RMS-Rauschen steigt mit der Membrankapazität und damit mit der Aperturgröße. Typische Rauschbereiche, gemessen unter konstanten Spannungsbedingungen (0 mV) bei einer Abtastrate von 5 kHz und einer Bandbreite von 2,5 kHz, liegen bei: 0,48–2,00 pA (50 µm); 0,74–2,62 pA (75 µm); 1,00–3,52 pA (100 µm); und 1,59–5,27 pA (140 µm).
HINWEIS: Das Absenken und Anheben des Pufferstands in einem Kompartiment kann die Membranbildung fördern, wenn die ersten Versuche fehlschlagen.
HINWEIS: Falls erforderlich, bringen Sie mit einer Pipettenspitze etwa 5 Sekunden lang eine Luftblase über die Öffnung auf, um die Bildung einer Doppelschicht zu erleichtern.
HINWEIS: Wenn der Pufferpegel unterhalb der Öffnung liegt oder eine Luftblase aufgebracht wird, kann ein Signal erzeugt werden, das einer Streukapazität entspricht (Abbildung 5C). Wenn die Ausgabe Abbildung 5B ähnelt, war die Vorbehandlung möglicherweise unwirksam. Tragen Sie die Vorbehandlungslösung und die Lipide erneut auf oder reinigen Sie das Gerät und wiederholen Sie den Vorgang.
ACHTUNG: Führen Sie die Spannungs-Offset-Kompensation nur in Abwesenheit einer Membran durch. Falls eine Membran vorhanden ist, zerstören Sie diese mithilfe der ZAP-Funktion, bevor Sie die Kompensation durchführen.
HINWEIS: Die Experimente können auf einer Standardlaborbank durchgeführt werden; gegebenenfalls kann jedoch ein vibrationsgedämpfter Tisch verwendet werden.
3. Reinigen Sie den BLMchipMM
- Entfernen Sie die Aufnahmekammer von der Leiterplatte.
- Spülen Sie beide Kompartimente und die fluidischen Kanäle mit 100% Isopropanol (IPA).
ACHTUNG: Die Belichtungsdauer gegenüber IPA darf 1 Minute nicht überschreiten.
ACHTUNG: Verwenden Sie kein Aceton oder 100%igen Ethanol, da diese Lösungsmittel das Dichtungsmaterial der Kammer beschädigen können.
HINWEIS: Überprüfen Sie vor der Verwendung die Verträglichkeit weiterer Lösungsmittel mit PMMA. - Spülen Sie gründlich mit doppelt destilliertem Wasser nach.
- Trocknen Sie die Aufnahmekammer vollständig mit einem sanften Strom Druckluft, bis keine sichtbaren Wassertropfen mehr vorhanden sind.
HINWEIS: Untersuchen Sie die Kammer mithilfe einer beleuchteten Lupe, um sicherzustellen, dass keine rückständigen ölig schimmernden Filme vorhanden sind. Falls erforderlich, wiederholen Sie den Reinigungs- und Trocknungsvorgang.
HINWEIS: Stellen Sie sicher, dass die Kammer vor Beginn eines neuen Experiments vollständig sauber und trocken ist.
4. Expression und Reinigung des synthetischen Ionenkanals (ancTREK1)
- Bereiten Sie den Expressionskonstrukt vor
Die folgenden Schritte beschreiben Klonierungsstrategien, heterologe Expression in Freestyle-293F-Zellen und die Reinigung des ancTREK1-Proteins.
Erstellen Sie den Expressionsvektor unter Verwendung von PCR-Amplifikation, Restriktionsenzymverdau, Ligierung und Transformation in chemisch kompetente Escherichia coli-Zellen23,24. Expressieren Sie die ancTREK1-Sequenz (ergänzende Abbildung 1) mithilfe eines mammalianen Vektors mit einem C-terminalen GFP-Tag und einem His₈-Tag, um eine fluoreszenzbasierte Detektion25,26 und eine zweistufige Affinitätsreinigung mittels Nickel–Nitrilotriessigsäure (Ni2⁺-NTA-Harz)27,28,29 gefolgt von Anti-GFP-Nanobody-Harz30,31,32 zu ermöglichen. - Amplifizieren Sie ancTREK1-DNA mittels PCR
- Verdünnen Sie PCR-Primer und DNA-Vorlage auf Endkonzentrationen von 10 µM bzw. ~20 ng/µL mit steriler, zweifach destillierter Wasser.
- Tauen Sie alle Reagenzien auf Eis auf.
- Stellen Sie eine 50 µL PCR-Reaktion her, die 10 µL 5× Puffer, 2,5 µL jedes 10 µM Primers, 2 µL DNA-Vorlage, 1 µL 10 mM dNTPs, 0,5 µL hochfidelitäts-DNA-Polymerase und steriles, zweifach destilliertes Wasser bis zur Endvolumenmenge enthält (Tabelle 3). Vorsichtig mischen und kurz zentrifugieren.
- Führen Sie die PCR unter folgenden Bedingungen durch: initiale Denaturierung bei 98 °C für 3 min; 30 Zyklen mit 98 °C für 30 s, 68 °C für 30 s und 72 °C für 30 s; abschließende Verlängerung bei 72 °C für 3 min (Tabelle 4).
- Laufen Sie das PCR-Produkt auf einem 1 %igen (w/v) Agarosegel in 1× TAE-Puffer bei 60 V für 90 min und schneiden Sie das korrekte Band aus.
HINWEIS: Reinigen Sie PCR-Produkte mithilfe einer Gelextraktionsmethode, messen Sie die DNA-Konzentration bei 260 nm und lagern Sie gereinigte PCR-Produkte bei Bedarf bei −20 °C.
- Führen Sie den Restriktionsverdau durch
- Stellen Sie Verdauansätze her, die jeweils 2 µg PCR-Produkt und 2 µg Plasmid-DNA in separaten Röhrchen enthalten. Geben Sie 5 µL 10× Puffer, 0,5 µL EcoRI und 0,5 µL NotI Restriktionsenzyme hinzu und stellen Sie mit zweifach destilliertem Wasser auf 50 µL auf (Tabelle 5).
- Vorsichtig mischen und 3 h bei 37 °C inkubieren.
- Hitzeinaktivieren Sie die Enzyme bei 65 °C für 20 min.
- Geben Sie 1 µL alkalische Phosphatase zum Vektorverdau hinzu und inkubieren Sie 1 h bei 37 °C.
- Laufen Sie die verdauten Produkte auf einem 1 %igen Agarosegel und extrahieren Sie die gewünschten Banden.
HINWEIS: Reinigen Sie DNA-Fragmente mithilfe geeigneter Reinigungsmethoden und lagern Sie gereinigte DNA bei Bedarf bei −20 °C.
- Führen Sie Ligierung und Transformation durch
- Stellen Sie eine 20 µL Ligierungsreaktion her, die Vektor und Insert im molaren Verhältnis 3:1, 2 µL 10× Ligasepuffer und 1 µL Ligaseenzym enthält (Tabelle 6).
- 30 min bei Raumtemperatur inkubieren.
- Tauen Sie chemisch kompetente E. coli-Zellen auf Eis auf.
- Geben Sie 5 µL Ligationsgemisch zu 50 µL Zellen und inkubieren Sie 20 min auf Eis.
- Hitzeschock bei 42 °C für 1 min, danach 2 min auf Eis zurückstellen.
- Geben Sie 450 µL LB-Medium hinzu und inkubieren Sie 1 h bei 37 °C unter Schütteln.
- Zentrifugieren Sie bei 3.000 × g für 1 min und resuspendieren Sie das Pellet in 50 µL.
- Auf selektivem Agar ausplattieren und über Nacht bei 37 °C inkubieren.
HINWEIS: Bestätigen Sie den erfolgreichen Klonierungsschritt durch Sequenzierung.
- Transfizieren Sie HEK293F-Zellen
- Säen Sie 250 mL 293F-Zellen mit 0,5 × 10⁶ Zellen/mL in serumfreiem Suspensionsmedium und inkubieren Sie bei 37 °C mit 6 % CO₂.
- Stellen Sie 250 µg DNA in einem Endvolumen von 3 mL Medium mit reduziertem Serum her.
- Stellen Sie 750 µg Polyethylenimin (PEI) in Wasser auf 1 mg/mL her, stellen Sie den pH-Wert mit NaOH auf 6,9–7,1 ein, sterilfiltern Sie die Lösung und stellen Sie das Endvolumen mit Medium mit reduziertem Serum auf 3 mL.
- Mischen Sie die DNA- und PEI-Lösungen vorsichtig und inkubieren Sie 10 min bei Raumtemperatur.
- Geben Sie das Gemisch tropfenweise zu den Zellen.
- Fügen Sie nach 4 h Natriumbutyrat bis zu einer Endkonzentration von 10 mM hinzu.
- Ernten Sie die Zellen nach 48 h durch Zentrifugation bei 500 × g für 15 min.
- Lagern Sie die Zellpellets bei −80 °C.
- Lösen Sie Membranproteine auf
- Tauen Sie Zellpellets aus 100 mL HEK293-Kultur auf Eis auf.
- Resuspendieren Sie das Zellpellet im Lysispuffer im Verhältnis 1:10 (w/v) (Tabelle 7).
Geben Sie Detergens bis zu Endkonzentrationen von 1 % n-Dodecyl-β-D-Maltosid (DDM) und 0,1 % Cholesterinhemisuccinat (CHS) hinzu. - Inkubieren Sie 2 h bei 4 °C unter Rotation.
- Zentrifugieren Sie 1 h bei 4 °C mit 100.000 × g.
- Sammeln Sie das Überstand.
ACHTUNG: Führen Sie alle Schritte bei 4 °C unter Verwendung vorgekühlter Puffer durch.
- Führen Sie die IMAC-Reinigung durch
- Füllen Sie 500 µL Ni2⁺-NTA-Harz in eine Schwerkraftsäule.
- Äquilibrieren Sie das Harz mit zwei Säulenvolumina (CVs) Äquilibrierpuffer (Tabelle 8).
- Laden Sie die Probe und inkubieren Sie 3 h bei 10 rpm und 4 °C unter leichtem Rühren.
- Stellen Sie die Säule vertikal und sammeln Sie den Durchlauf durch Schwerkraft.
- Waschen Sie das Harz mit 10 CVs Waschpuffer, der 30 mM Imidazol enthält.
- Eluieren Sie das Protein mit 10 CVs Elutionspuffer, der 300 mM Imidazol enthält.
HINWEIS: Analysieren Sie Fraktionen mittels SDS-PAGE (Abbildung 6). Bewahren Sie Durchlauf- und Waschfraktionen zur Analyse auf. Lagern Sie das Protein bei Bedarf über Nacht bei 4 °C.
- Führen Sie die Anti-GFP-Reinigung durch
- Füllen Sie 1 mL Anti-GFP-Harz in eine Schwerkraftsäule.
- Äquilibrieren Sie das Harz mit 2 CVs Puffer 1 (Tabelle 9). Laden Sie das IMAC-Eluat und inkubieren Sie 3 h bei 10 rpm und 4 °C unter leichtem Rühren.
- Stellen Sie die Säule vertikal und sammeln Sie den Durchlauf durch Schwerkraft.
- Waschen Sie das Harz nacheinander mit 10 CVs Puffer 1, 10 CVs Puffer 2 und 10 CVs Puffer 1.
- Verdünnen Sie HRV-3C-Protease in 2 mL Puffer 1 im Protease:Protein-Verhältnis 1:50.
- Geben Sie Puffer 1, ergänzt mit HRV-3C-Protease, zum Harz, mischen Sie vorsichtig und inkubieren Sie über Nacht bei 4 °C in vertikaler, statischer Position.
- Sammeln Sie das gespaltene Protein in der Elutionsfraktion.
- Konzentrieren Sie die Probe mithilfe eines Zentrifugal-Konzentrators mit 50 kDa-Cutoff bei 3.000 × g und 4 °C, bis ein Endvolumen von etwa 500 µL erreicht ist.
HINWEIS: Analysieren Sie Fraktionen mittels SDS-PAGE (Abbildung 7). Lösen Sie das Protein während der Konzentrierung periodisch erneut auf, um Aggregation zu verhindern. Lagern Sie das gereinigte Protein nach Flash-Freeze bei −80 °C. Aus 100 mL Kultur können etwa 60 µg Protein gewonnen werden.
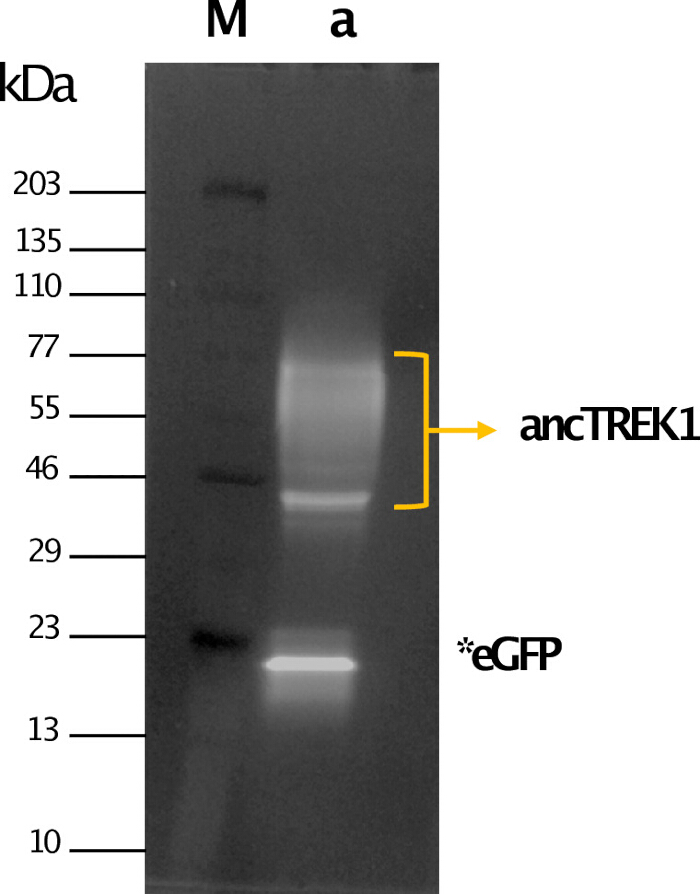
Abbildung 6: Reinigung von ancTREK1 mittels Immobilized-Metal-Ion-Affinitätschromatographie (IMAC). Analysen mittels Natrium-Dodecylsulfat-Polyacrylamid-Gelelektrophorese (SDS-PAGE) der IMAC-Elutionsfraktionen mit Fluoreszenzdetektion. Spur M: Molekulargewichtsmarker. Spur a: IMAC-Elutionsfraktion mit grün fluoreszierendem Protein (GFP)-markiertem ancTREK1 (gelber Pfeil). Freies GFP, resultierend aus Autoklavage, ist markiert (*eGFP). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
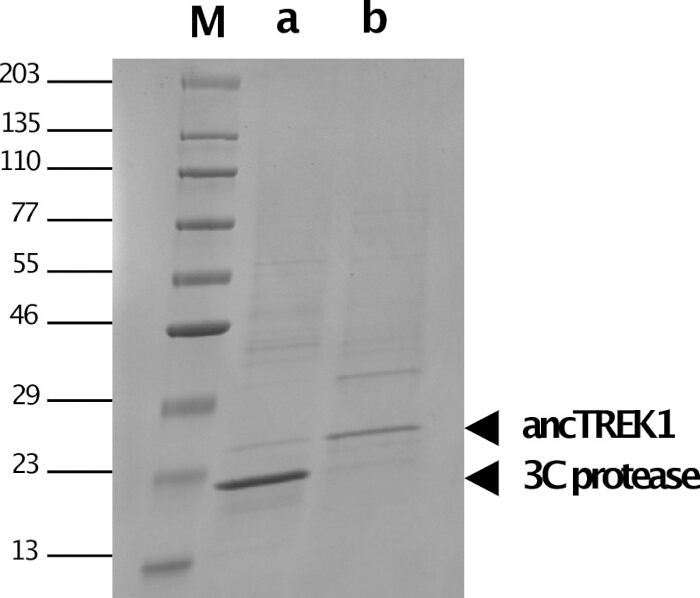
Abbildung 7: Reinigung von ancTREK1 mittels Anti-GFP-Nanobody-Affinitätschromatographie. SDS-PAGE-Analyse der eluierten Fraktionen, gefärbt mit Coomassie-Blau. Lane M: Molekulargewichtsmarker. Lane a: Anti-GFP-Elutionsfraktion, die das Vorhandensein der 3C-Protease zeigt. Lane b: gereinigtes ancTREK1 nach Konzentrierung. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Reagenz | Volumen für 50 µL Reaktion | Endkonzentration |
| Doppelt destilliertes Wasser | Auf 50 µL auffüllen | — |
| 5× PhusionTM GC-Puffer | 10 µL | 1× |
| dNTPs (jeweils 10 mM) | 1 µL | jeweils 200 µM |
| Forward-Primer (10 µM) | 2,5 µL | 0,5 µM |
| Reverse-Primer (10 µM) | 2,5 µL | 0,5 µM |
| Vorlagendna (20 ng/µL) | 2 µL | 0,8 ng/µL |
| PhusionTM High-Fidelity DNA-Polymerase | 0,5 µL | 0,02 U/µL |
Tabelle 3: Ansatz für die Polymerase-Kettenreaktion (PCR) zur Amplifikation von ancTREK1. Zusammensetzung der Reagenzien, Volumina und Endkonzentrationen, die für die PCR-Amplifikation der ancTREK1-DNA-Sequenz unter Verwendung eines hochfidelitären DNA-Polymerase-Systems verwendet wurden.
| Schritt | Temperatur | Zeit | Zyklen |
| Initiale Denaturierung | 98°C | 3 min | 1 |
| Denaturierung | 98°C | 30 s | 30 |
| Annealing | 68°C | 30 s | 30 |
| Verlängerung | 72°C | 30 s | 30 |
| Finale Verlängerung | 72°C | 3 min | 1 |
| Halten | 12°C | Halten | — |
Tabelle 4: PCR-Zyklusbedingungen für die Amplifikation von ancTREK1. Thermische Zyklenparameter, die zur Amplifikation der ancTREK1-DNA-Sequenz verwendet wurden, einschließlich Denaturierung, Annealing, Extension und endgültiger Extension-Schritte.
| Komponente | Insert-Digestion (50 µL) | Vektor-Digestion und Dephosphorylierung (50 µL) |
| ddH₂O | Auf 50 µL | Auf 50 µL |
| 10× ANZA Red Puffer | 5 µL | 5 µL |
| DNA | ancTREK1 PCR-Produkt (2 µg) | pEG BacMam C-term 3C eGFP His8 Vektor-DNA (2 µg) |
| Anza™ EcoRI | 0,5 µL | 0,5 µL |
| Anza™ NotI | 0,5 µL | 0,5 µL |
| Anza™ Alkalische Phosphatase | — | 1 µL |
Tabelle 5: Restriktionsenzymverdau von Insert und Vektor für das ancTREK1-Kloning. Reaktionsbedingungen für den Restriktionsverdau des ancTREK1-PCR-Produkts und des Expressionsvektors mit den Enzymen EcoRI und NotI. Der Vektorverdau beinhaltet einen zusätzlichen Dephosphorylierungsschritt mit alkalischer Phosphatase, um eine Selbstligierung zu verhindern.
| Komponente | Menge (20 µL Reaktion) |
| ddH₂O | Ad 20 µL |
| 10× T4 DNA Ligase Puffer | 2 µL |
| ancTREK1 Insert-DNA (843 bp) | 10 ng |
| pEG BacMam C-term 3C eGFP His8 Vektor-DNA (7673 bp) | 30 ng |
| T4 DNA Ligase | 1 µL |
Tabelle 6: Bedingungen für die Vektor-Einschub-Ligation beim Klonen von ancTREK1. Reaktionsgemisch für die Ligierung des ancTREK1-Einschubs in den pEG BacMam-Expressionsvektor im molaren Verhältnis 1:3 unter Verwendung von T4-DNA-Ligase.
| Komponente | Endkonzentration | Menge (auf 5 mL) |
| ddH₂O | — | Auf 5 mL auffüllen |
| KCl (1 M) | 200 mM | 1 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 100 µL |
| MgCl₂ (100 mM) | 1 mM | 50 µL |
| PMSF Proteaseinhibitor (100 mM) | 1 mM | 50 µL |
| Leupeptin Proteaseinhibitor (1 mg/mL) | 1 µg/mL | 5 µL |
| Aprotinin Proteaseinhibitor (1 mg/mL) | 1 µg/mL | 5 µL |
| Pepstatin A Proteaseinhibitor (1 mg/mL) | 1 µg/mL | 5 µL |
| DNase I (50 mg/mL) | 25 µg/mL | 2,5 µL |
| n-Dodecyl-β-D-maltosid (DDM, 10 %) | 1 % | 500 µL |
| Cholesterinhemisuccinat (CHS, 2 %) | 0,10 % | 250 µL |
Tabelle 7: Zusammensetzung des Lysepuffers für die Membranproteingewinnung. Lysepufferzusammensetzung zur Solubilisierung von Membranproteinen, einschließlich Salze, Pufferstoffe, Proteaseinhibitoren, Nuklease und Detergenzien. Hinweis: Die Puffer sollten vor der Verwendung frisch hergestellt werden.
| Puffer zur Gleichgewichtseinstellung (10 mL Gesamtvolumen) | ||
| Komponente | Endkonzentration | Menge |
| ddH₂O | — | Auf 10 mL |
| KCl (1 M) | 200 mM | 2 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 200 µL |
| n-Dodecyl-β-D-maltoside (DDM, 10%) | 0,05 % | 50 µL |
| Cholesteryl-hemisuccinat (CHS, 2%) | 0,01 % | 50 µL |
| Waschpuffer (10 mL Gesamtvolumen) | ||
| Komponente | Endkonzentration | Menge |
| ddH₂O | — | Auf 10 mL |
| KCl (1 M) | 200 mM | 2 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 200 µL |
| n-Dodecyl-β-D-maltoside (DDM, 10%) | 0,05 % | 50 µL |
| Cholesteryl-hemisuccinat (CHS, 2%) | 0,01 % | 50 µL |
| Imidazol pH 8 (5 M) | 30 mM | 60 µL |
| Elutionspuffer (10 mL Gesamtvolumen) | ||
| Komponente | Endkonzentration | Menge |
| ddH₂O | — | Auf 10 mL |
| KCl (1 M) | 200 mM | 2 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 200 µL |
| n-Dodecyl-β-D-maltoside (DDM, 10%) | 0,05 % | 50 µL |
| Cholesteryl-hemisuccinat (CHS, 2%) | 0,01 % | 50 µL |
| Imidazol pH 8 (5 M) | 300 mM | 600 µL |
Tabelle 8: IMAC-Pufferzusammensetzungen für die Reinigung von ancTREK1. Formulierungen der Puffer für Äquilibrierung, Waschen und Elution, die für die Affinitätschromatographie an immobilisierten Metallionen zur Reinigung von ancTREK1 verwendet werden. Hinweis: Die Lösungen können bis zu sechs Monate bei 4 °C gelagert werden.
| Puffer 1 (10 mL Gesamtvolumen) | ||
| Komponente | Endkonzentration | Menge |
| ddH₂O | — | Auf 10 mL |
| KCl (1 M) | 200 mM | 2 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 200 µL |
| n-Dodecyl-β-D-maltosid (DDM, 10%) | 0,05% | 50 µL |
| Cholesterinhemisuccinat (CHS, 2%) | 0,01% | 50 µL |
| Puffer 2 (10 mL Gesamtvolumen) | ||
| Komponente | Endkonzentration | Menge |
| ddH₂O | — | Auf 10 mL |
| KCl (1 M) | 500 mM | 5 mL |
| Tris-HCl pH 8 (1 M) | 20 mM | 200 µL |
| n-Dodecyl-β-D-maltosid (DDM, 10%) | 0,05% | 50 µL |
| Cholesterinhemisuccinat (CHS, 2%) | 0,01% | 50 µL |
Tabelle 9: Pufferzusammensetzungen für die Affinitätschromatographie mit Anti-GFP-Nanobody. Formulierungen der Puffer, die zur Reinigung von ancTREK1 mittels Anti-GFP-Nanobody-Affinitätschromatographie verwendet werden. Hinweis: Lösungen können bis zu sechs Monate bei 4 °C gelagert werden.
5. Registrierung der Ionenkanalaktivität
- Beurteilen der Membranqualität
- Schließen Sie den Faraday-Käfig.
- Leiten Sie eine dreieckförmige Spannungsform (100 mV, 10 Hz) an, um die Membrankapazität zu bestimmen.
- Leiten Sie Spannungsschritte (±20 mV in Schritten bis zu ±200 mV) an, um den Membranwiderstand zu bestimmen.
- Überwachen Sie Strom- und Rauschwert.
HINWEIS: Verwenden Sie eine Abtastrate von 5 kHz und eine Tiefpassfilterung von 2,5 kHz, sofern nicht anders erforderlich.
- Aufzeichnung der ancTREK1-Aktivität
- Verdünnen Sie das ancTREK1-Protein in der Aufzeichnungslösung auf etwa 2 µg/mL.
HINWEIS: Führen Sie während der Verdünnung Zwischenverdünnungen in Puffer 1 durch, falls erforderlich, um die Tensidkonzentration oberhalb ihrer kritischen Mizellenkonzentration (CMC) zu halten, bevor die endgültige Verdünnung in die Aufzeichnungslösung erfolgt. - Geben Sie 1 µL der verdünnten Proteiniösung in die cis-Kammer nahe der Septumöffnung.
HINWEIS: Das Membranpotential ist definiert als Vcis − Vtrans. Die Kanalausrichtung wurde in dieser Studie nicht direkt bestimmt; daher werden die Aufzeichnungen bezüglich der angelegten Spannungspolarität beschrieben und nicht bezüglich zugewiesener Membranseiten. - Leiten Sie Spannungsschritte in ±20 mV-Schritten bis zu ±120 mV an.
- Überwachen Sie auf Kanaleinbauevents.
HINWEIS: Der Kanaleinbau zeigt sich durch diskrete Stromübergänge zwischen geschlossenen und offenen Zuständen. Falls kein Einbau erfolgt, geben Sie mehr Protein hinzu oder bilden Sie die Membran neu. Falls mehrere Kanäle eingebaut werden, zerreißen Sie die Membran und verringern Sie die Protein-konzentration.
- Verdünnen Sie das ancTREK1-Protein in der Aufzeichnungslösung auf etwa 2 µg/mL.
Ergebnisse
Strom-Spannungs-(I–V-)Kennlinien von PLB-Membranen
Die intrinsisch hydrophobe Natur von Doppelschichtmembranen macht sie für geladene Spezies undurchlässig. Die Anwendung eines externen elektrischen Feldes kann jedoch die Bildung von transienten Poren im Nanometerbereich induzieren, wodurch die Membranpermeabilität und -leitfähigkeit beeinflusst wird33. Um die Qualität künstlicher Doppelschichten aus 1,2-Diphytanoyl-sn-glycero-3-phosphocholin-Lipiden zu beurteilen, wurden die Membrankapazität, der Widerstand und die Strom-Spannungs-Charakteristik (I–V) in Abwesenheit eingebetteter Proteine untersucht. Eine Reihe von Spannungsschritten im Bereich von ±20 bis ±200 mV (in Schritten von ±20 mV) wurde angelegt, und die resultierenden transmembranen Ströme wurden aufgezeichnet. Die Daten wurden mit 5 kHz abgetastet und mit einem Tiefpassfilter bei 2,5 kHz gefiltert.
Die Membrankapazität (Cm) und der Membranwiderstand (Rm) stellen zentrale Parameter zur Beurteilung der Doppelschichtqualität dar. Die PLB kann durch eine äquivalente Widerstand-Kondensator-Schaltung (RC-Schaltung) beschrieben werden, bei der die Membran wie ein Kondensator parallel zu einem Widerstand wirkt34. Die kapazitive Komponente spiegelt die Fähigkeit der Membran wider, Ladung zu speichern, während die resistive Komponente die Ionenpermeabilität widerspiegelt. Die Anwendung einer dreieckförmigen Spannungsform erzeugt eine quadratische kapazitive Stromantwort, die gemäß folgender Gleichung proportional zur Membrankapazität ist:
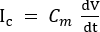 (1)
Hier ist Cm die Membrankapazität, V die angelegte Spannung und t die Zeit. Nach der Membranbildung können die Kapazitätswerte im Laufe der Zeit ansteigen, da die Doppelschicht allmählich dünner wird35. Unter der Annahme, dass die Membran einem Plattenkondensator entspricht, ergibt sich die Beziehung zwischen Kapazität, Membranfläche und -dicke gemäß:
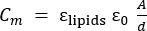 (2)
Hier ist εlipids die Dielektrizitätskonstante des Lipidkerns (~2), ε0 die Permittivität des freien Raums, A die Membranfläche und d die Membrandicke36,37.
Der Membranwiderstand wurde mithilfe des Ohmschen Gesetzes33 bestimmt:
 (3)
Hier ist V die angelegte Spannung und Rm der Membranwiderstand. In Abwesenheit von Ionenkanälen bleibt der Membranstrom nahe 0 pA, was Widerstandswerten im Gigaohm-Bereich (GΩ) entspricht33.
Die Strom-Spannungs-Beziehung zeigte zwischen 0 und ±200 mV ein lineares (ohmsches) Verhalten für BLMchipMM-Geräte mit 75 und 100 µm Öffnung. Die lineare Anpassung der Daten ergab Membranwiderstandswerte von 847 ± 16 GΩ (n = 6) für die 75 µm-Öffnung (Abbildung 8A, Kreise) und 980 ± 32 GΩ (n = 7) für die 100 µm-Öffnung (Abbildung 8A, Quadrate). Die über 3-s-Abschnitte der Stromspur gemessenen RMS-Rauschwerte betrugen 3,1 ± 2 pA (n = 7) für die 100 µm-Öffnung und 2,6 ± 0,1 pA (n = 6) für die 75 µm-Öffnung. Die Membranstabilität wurde durch Widerstandsmessungen in Abständen von etwa 2 min über eine Gesamtdauer von 1 h bewertet (Abbildung 8B). Gut gebildete Membranen blieben über 1 h stabil, was für die meisten elektrophysiologischen Experimente ausreichend ist. Die Membranen vertrugen typischerweise angelegte Potentiale bis ±200 mV, ohne Anzeichen von Instabilität zu zeigen, während der Durchbruch zwischen ±220 und ±300 mV erfolgte, abhängig von der jeweiligen Doppelschicht. Membranen galten als geeignet für die Proteineinlagerung, wenn die Kapazitätswerte zwischen 40 und 60 pF für 75 µm-Öffnungen und zwischen 60 und 90 pF für 100 µm-Öffnungen lagen und die Stromwerte bei 100 mV ≤0,5 pA betrugen.
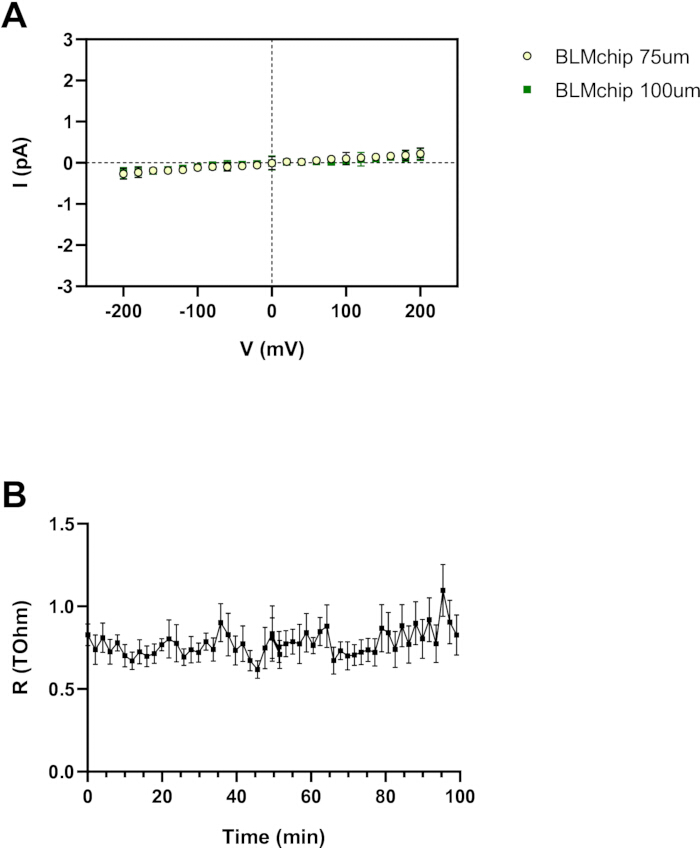
Abbildung 8: Elektrische Charakterisierung von PLBs. (A) Strom-Spannungs-(I–U-) Beziehungen von Doppelschichten, die auf Aperturen mit 75 µm und 100 µm gebildet wurden, wobei ein lineares (ohmsches) Verhalten zwischen ±200 mV gezeigt wird. Die lineare Regression ergibt Membranwiderstandswerte von 847 ± 16 GΩ (n = 6) bzw. 980 ± 32 GΩ (n = 7). (B) Membranstabilität, bewertet durch die Überwachung des Widerstands über einen Zeitraum von 1 h in 2-minütigen Intervallen. Die Membranen bleiben bis zu ±200 mV stabil und reißen bei Spannungen zwischen ±220 und ±300 mV. Die Daten sind als Mittelwert ± Standardfehler des Mittelwerts (SEM) dargestellt. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzusehen.
Erste Charakterisierung des Einzelkanalverhaltens von ancTREK1
Synthetisches ancTREK1 wurde gereinigt und in PLBs rekonstituiert, und die Einzelkanalaktivität wurde mittels Spannungsschrittprotokollen im Bereich von −120 bis 120 mV in 20-mV-Schritten überwacht. Einzelkanalaufnahmen (Abbildung 9A und Abbildung 9B) zeigten das charakteristische Flackerverhalten von K2P Kanäle38Bei 80 mV betrug die mittlere Stromamplitude 13,02 ± 0,78 pA (n = 5), während sie bei −80 mV auf −18,72 ± 0,25 pA (n = 5) anstieg (Abbildung 9C). Die resultierende Strom-Spannungs-Beziehung zeigte messbare Einzelkanalströme sowohl bei positiven als auch bei negativen Potentialen unter Mg2+-freie symmetrische 200 mM Kaliumbedingungen (Abbildung 9DDa die Stromamplituden aus All-Point-Histogrammen von Aufnahmen ermittelt wurden, die bei 5 kHz aufgezeichnet und bei 2,5 kHz tiefpassgefiltert wurden, wird diese I–V-Beziehung als beschreibender Prinzipbeweis und nicht als umfassende biophysikalische Charakterisierung dargestellt.
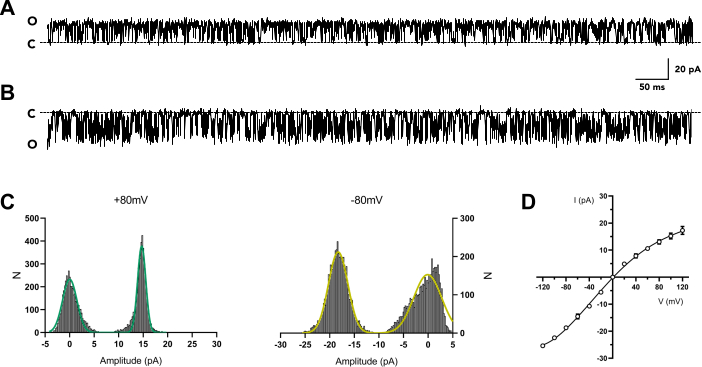
Abbildung 9: Einzelkanalaktivität des synthetischen ancTREK1. (A und B) Repräsentative Einzelkanal-Stromspuren, aufgezeichnet bei 80 mV bzw. −80 mV. Gestrichelte Linien zeigen den geschlossenen Kanalzustand an. (C) Amplituden-Histogramme aller Messpunkte für positive (links) und negative (rechts) Potentiale. (D) Strom-Spannungs-Beziehung (I–V) von ancTREK1 unter symmetrischen Bedingungen mit 200 mM Kalium (K+) ohne zweifach geladene Kationen. Die Kurve wurde mit einem Polynom vierten Grades angepasst, und die Leitfähigkeitswerte wurden aus der Steigung bei ±80 mV abgeleitet. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Obwohl ancTREK1 im Vergleich zu den TREK1-Kanälen von Säugetieren keine verlängerten N- und C-terminale Bereiche aufweist, blieb es nach der Rekonstitution funktional aktiv. Im Gegensatz zu den TREK1-Kanälen von Säugetieren, die Modi mit hoher und niedriger Leitfähigkeit zeigen (132 ± 5 pS bzw. 41 ± 5 pS bei positiven Potentialen)39, zeigte ancTREK1 ausschließlich den Modus mit großer Leitfähigkeit. Die Einzelkanal-Leitfähigkeit bei positiven Potentialen betrug 112,8 ± 10,8 pS (80 mV, n = 5) und liegt damit im Einklang mit berichteten Werten für TREK-Kanäle (85–130 pS unter symmetrischen Kaliumbedingungen)38,39,40,41. Bei negativen Potentialen stieg die Leitfähigkeit auf 205,6 ± 2,05 pS (−80 mV, n = 5), was mit dem zuvor beschriebenen Verhalten von TREK1 übereinstimmt39. Bemerkenswert ist, dass ancTREK1 eine höhere normalisierte Öffnungswahrscheinlichkeit (NPo) aufwies im Vergleich zu TREK1-Messungen, die an ausgezogenen Patch-Konfigurationen durchgeführt wurden42. Die NPo-Spannungs-Beziehung zeigte eine erhöhte Kanalaktivität bei positiven Potentialen, wobei ein Wert von 0,78 ± 0,02 (n = 5) bei 80 mV erreicht wurde. Im Gegensatz dazu nahm die NPo bei negativen Potentialen ab, mit Werten von 0,53 ± 0,04 bei −80 mV und 0,28 ± 0,03 bei −120 mV (Abbildung 10).
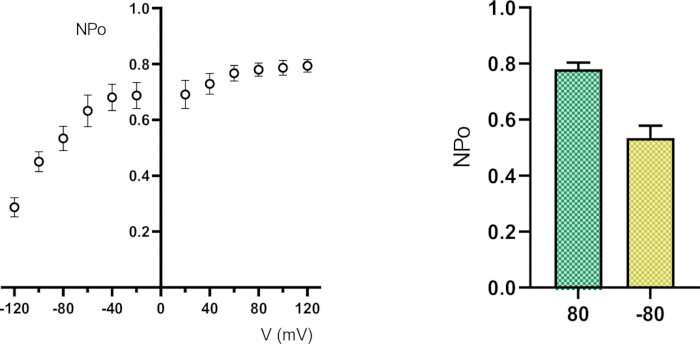
Abbildung 10: Analyse der Spannungsabhängigkeit der Einzelkanalaktivität von ancTREK1. Normalisierte Öffnungswahrscheinlichkeit (NPo) in Abhängigkeit vom Membranpotential (links) und Vergleich der NPo bei 80 mV und −80 mV (rechts), wobei eine erhöhte Kanalöffnung bei positiven Potentialen gezeigt wird. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Abbildung 1 (Zusatzmaterial). Aminosäuresequenz des synthetischen, evolutionär ursprünglichen Kaliumkanals mit zwei Poren (K2P) (ancTREK1). Die vollständige Aminosäuresequenz von ancTREK1, die für elektrophysiologische Ableitungen verwendet wurde. Die Sequenz wurde durch Rekonstruktion der ursprünglichen Sequenz aus einem kurierten Datensatz von TREK/TRAAK-Familienmitgliedern gewonnen, einschließlich orthologer Sequenzen aus den Datenbanken UniProt und NCBI, gefiltert nach konservierten Pormotiven, ausgerichtet und mittels Maximum-Likelihood-Phylogenetik analysiert.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
In dieser Studie verwendeten wir die PLB-Technik, um die elektrophysiologischen Eigenschaften eines synthetischen K2P-Kanals auf Ebene einzelner Moleküle zu untersuchen. Unter den verschiedenen in der wissenschaftlichen Literatur beschriebenen planaren Lipidmodellen konzentrierten wir uns auf die Bildung von BLMs, die über eine Öffnung mit einem Durchmesser zwischen 50 und 140 µm aufgezogen werden, die in einer vertikalen, unpolaren Oberfläche angebracht ist und zwei wässrige Kompartimente voneinander trennt. Diese Konfiguration ermöglicht die Nachbildung der Zellmembranumgebung, während gleichzeitig die Kontrolle über experimentelle Parameter wie die Herstellung der Lipidmembran und die Zusammensetzung des Elektrolyten (z. B. Ionenstärke und pH) gewahrt bleibt3. Wir stellten die BLMs mit der Montal–Mueller-(Faltungs-)Methode5 wieder her, bei der sich die Membran spontan bildet, wenn zwei zuvor an der Luft-Wasser-Grenzfläche der beiden wässrigen Lösungen ausgebreitete Lipidmonolagen durch Anheben des Wasserspiegels über der Öffnung miteinander verbinden.
Das hier vorgestellte Protokoll zur Membranbildung ist äußerst intuitiv; jedoch beeinflussen mehrere kritische Schritte den experimentellen Erfolg maßgeblich. Um eine ordnungsgemäße elektrische Verbindung zwischen dem BLMchipMM und dem Verstärker sicherzustellen, ist es unerlässlich, die Chlorierung der Ag/AgCl-Drahtenden, die in die PCB-Stecksockel eingeführt werden, zu vermeiden. Während der Montage des BLMchipMM kann eine unsachgemäße Positionierung der Drähte dazu führen, dass sie mit dem Verstärkergehäuse in Kontakt kommen, was zu Kurzschlüssen und Signalüberlastung führen kann. Ein weiterer kritischer Faktor ist die Vorbehandlung der Öffnung: Übermäßiger Druck beim Auftragen der Vorbehandlungslösung kann die Polyimid-Trennwand beschädigen, während unsachgemäße Handhabung der Elektrolytlösung – insbesondere das Benetzen des Öffnungsbereichs – die Membranbildung beeinträchtigen kann. Darüber hinaus ist eine sorgfältige Reinigung der Messkammer des BLMchipMM für die Reproduzierbarkeit unerlässlich. Die Verwendung von 100 % Isopropanol, gefolgt von gründlichem Spülen und vollständigem Trocknen, stellt sicher, dass Rückstände keine nachfolgenden Experimente stören.
Es sind mehrere Modifikationen des Protokolls möglich. Während die Chlorierung durch Einweichen in Bleichmittel einen praktischen und weit verbreiteten Ansatz darstellt, können auch alternative Methoden wie das Galvanisieren verwendet werden43. Ebenso sind Variationen bei der Vorbehandlung und der Lipidpräparation möglich. Herkömmliche Vorbehandlungslösungen bestehen typischerweise aus langkettigen Alkanen, die in flüchtigen Kohlenwasserstoff-Lösungsmitteln gelöst sind36; obwohl eine 1%ige Hexadecan-Lösung in n-Hexan üblich ist, können auch andere Lösungsmittel geeignet sein. Die Lipidzusammensetzung kann ebenfalls je nach experimentellen Anforderungen angepasst werden. Während DPhPC-Lipide eine optimale Membranstabilität bieten, können alternative Lipidmischungen, einschließlich natürlicher oder synthetischer Zusammensetzungen, verwendet werden36. Ein wesentlicher Vorteil vertikaler Lipiddoppelschichten, die mittels der Faltmethode erzeugt werden, besteht in der Möglichkeit, asymmetrische Membranen herzustellen, bei denen jedes Lipid-Doppelschichtblatt aus unterschiedlichen Lipidarten besteht5,22, eine Eigenschaft, die bekanntermaßen die Funktion von Membranproteinen beeinflusst.
Die Fehlersuche bei der Bildung von Membranen umfasst in der Regel Anpassungen der wässrigen Phasenstände. Wenn sich zunächst keine Membran bildet, kann wiederholtes Absenken und Anheben des Pufferpegels in einem Kompartiment die Bildung der Doppelschicht erleichtern. Falls dies nicht erfolgreich ist, kann das Aufbringen einer Luftblase über die Öffnung die Umverteilung der Lipide und die Membranbildung fördern. Wenn die Bildung weiterhin misslingt, deutet dies in der Regel auf Probleme im Zusammenhang mit der Vorbehandlung oder Kontamination hin; in einem solchen Fall wird empfohlen, die Ableitkammer zu reinigen und das Experiment erneut zu starten.
Die Kernkomponenten dieses Aufbaus bestehen aus dem kompakten Verstärker eNPR 100 kHz und dem BLMchipMM. Der Verstärker ist ein kompaktes, geräuscharmes Spannungs-Klemm-System, das den Einsatz zusätzlicher externer Geräte – wie beispielsweise externer Faraday-Käfige – überflüssig macht, da das Gehäuse des Verstärkers selbst eine wirksame elektromagnetische Abschirmung bietet. Der BLMchipMM ist eine vormontierte, miniaturisierte Ableitungskammer, die mit einer Leiterplatte (PCB) ausgestattet ist und direkt mit dem Verstärker verbunden werden kann. Er besteht aus zwei C-förmigen Kammern, die durch eine Polyimid-Trennwand mit einer konisch gebohrten Öffnung getrennt sind, an der die künstliche Membran gebildet wird. Die reduzierten Abmessungen des Systems, mit Kammerinhalten von etwa 110 µL, verringern den Reagenzienverbrauch erheblich und senken die inhärente Kapazität, wodurch die Signalqualität verbessert wird. Zudem kann das Gerät mehrfach wiederverwendet werden, ohne dass es zerlegt werden muss, sofern geeignete Reinigungsverfahren befolgt werden, was die Variabilität verringert und die experimentelle Reproduzierbarkeit erhöht.
Trotz dieser Vorteile sollten einige Limitationen berücksichtigt werden. Der derzeitige Aufbau beinhaltet keine integrierten Module zur Steuerung von Temperatur, Druck oder Perfusion. Es wurde berichtet, dass die intrinsische Membranspannung mechanosensitive Kanäle wie TREK1 beeinflusst.44,45,46; allerdings ermöglicht der vorliegende Aufbau keine gezielte Steuerung der Membranspannung, und es werden hier keine mechanistischen Schlussfolgerungen gezogen. Insgesamt bietet diese Plattform ein robustes und zugängliches System zur Aufzeichnung der Ionenkanalaktivität in künstlichen Membranen. In dieser Studie untersuchten wir den synthetischen K2P Kanal ancTREK1, ein rechnergestützt abgeleiteter, ursprünglicher Kanal der TREK-Unterfamilie. Die aufgezeichneten Daten zeigen, dass der gereinigte ancTREK1, in PLBs rekonstituiert, Einzelkanal-Verhalten aufweist, das mit den berichteten TREK1-ähnlichen Leitfähigkeits-Eigenschaften übereinstimmt. Unter Mg2+Unter kaliumfreien symmetrischen Bedingungen mit 200 mM Kalium zeigt der Kanal eine messbare Strom-Spannungs-Beziehung mit Amplitudenwerten von etwa 13 pA bei 80 mV und −19 pA bei −80 mV. Zusätzlich weist ancTREK1 den charakteristischen Zustand mit hoher Leitfähigkeit auf, der bei TREK1-Kanälen beobachtet wird, mit höherer Leitfähigkeit bei negativen Potentialen (~205,6 pS) im Vergleich zu positiven Potentialen (~112,8 pS). Bemerkenswerterweise zeigt ancTREK1 einen erhöhten NPo bei positiven Potentialen (0,78 bei 80 mV) und einen verminderten NPo bei negativen Potentialen (0,53 bei −80 mV und 0,28 bei −120 mV), was sich von Beobachtungen in ausgezogenen Patch-Konfigurationen unterscheidet.42Diese Befunde unterstützen die Verwendung dieses Systems für die prinzipielle Aufzeichnung einzelner Kanäle rekonstituierter Membranproteine.
Offenlegungen
F.T. und A.P. sind der CEO bzw. ein Angestellter von Elements S.r.l. Alle anderen Autoren geben an, keine konkurrierenden Interessen zu haben.
Danksagungen
Wir danken Sofia Diletta Guzzeloni für ihre Unterstützung bei der Zelltransfektion. Wir danken den Mitarbeitern von Elements, Dr. Leon Juarez und Dr. Michelangelo Paci. Diese Arbeit wurde vom Department of Molecular Medicine der Universität Pavia, Italien, im Rahmen der Initiative Dipartimenti di Eccellenza (2023–2027), von der Cariplo-Stiftung (#2019-1809) und vom PNRR-Forschungsprogramm CN00000013 „National Centre for HPC, Big Data and Quantum Computing“ für M.L. unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1,2-Diphytanoyl-sn-glycero-3-phosphocholin (DPhPC) | Avanti Polar Lipids | 850356P | Bildung künstlicher Lipiddoppelschichten |
| 2-Propanol (≥99,5 %) | Honeywell | 24137-5L | Reinigung des BLMchipMM-Geräts |
| Agarose | Fisher BioReagents | BP160-500 | Herstellung von Agarosegelen |
| Horizontales Agarosegelelektrophorese-System | BTLabSystems | BT102 | Trennung von DNA-Fragmenten |
| Ampicillin | Fisher BioReagents | BP1760-25 | Selektion transformierter Bakterien |
| Anti-GFP-Nanobody-Sepharose-Harz (hausgemacht) | — | — | Affinitätsreinigung von GFP-markierten Proteinen |
| Anza-Alkalische Phosphatase | Invitrogen | IVGN2208 | Dephosphorylierung von Vektoren |
| Anza EcoRI | Invitrogen | IVGN0116 | Restriktionsverdau |
| Anza NotI | Invitrogen | IVGN0014 | Restriktionsverdau |
| Anza Red Puffer (10×) | Invitrogen | IVGN2008 | Restriktionsverdaupuffer |
| Aprotinin-Proteaseinhibitor | Fisher Scientific | 15996008 | Verhinderung des Proteinabbaus |
| Tischzentrifuge | Eppendorf | EP5420000164 | Zellpelletierung und Probenvorbereitung |
| BLMchipMM | Elements s.r.l. | — | Bildung ebener Lipiddoppelschichten |
| Cholesterinhemisuccinat (CHS) | Anatrace | CH210 | Stabilisierung von Membranproteinen |
| Coomassie-Brilliant-Blau | Sigma-Aldrich | 1125530025 | Proteinfärbung |
| Handelsübliches Chlorbleichmittel | — | — | Chlorierung von Ag-Drahten |
| DNase I | Sigma-Aldrich | 11284932001 | Reduktion der Viskosität des Lysats |
| Doppeldestilliertes Wasser | — | — | Herstellung von Puffern und Lösungen |
| Ethanol (rein, 99,9 %) | Girelli Alcool s.r.l. | — | Reinigung von Ag/AgCl-Drahten |
| Äthidiumbromid | Sigma-Aldrich | 1116080030 | DNA-Färbung |
| Sehr feines Schleifpapier | — | — | Entfernung der Ag/AgCl-Beschichtung von Drähten |
| eNPR 100 kHz-Verstärker | Elements s.r.l. | — | Elektrophysiologische Aufzeichnungen |
| Gel-Out-Kit zur DNA-Extraktion aus Agarose | A&A Biotechnology | 023-250 | DNA-Reinigung |
| GeneRuler 1 kb DNA-Leiter | Thermo Fisher Scientific | SM0311 | DNA-Größenstandard |
| FreeStyle™ 293-F | Thermo Fisher Scientific | R79007 | Expression des ancTREK1-Proteins |
| HEPES (≥99,5 %) | Sigma-Aldrich | H3375-500G | Pufferstoff |
| Hexadecan (≥99 %) | Sigma-Aldrich | H6703-100ML | Vorbehandlung der Apertur |
| Hexan (≥99 %) | Sigma-Aldrich | 139386-100ML | Lipidlösungsmittel |
| Hausgemachter 5×-DNA-Ladefarbstoff | — | — | DNA-Probenherstellung |
| Hausgemachter 6×-Laemmli-SDS-Puffer (reduzierend) | — | — | Probenherstellung für Proteine |
| Hausgemachte Entfärbelösung | — | — | Entfärben von SDS-PAGE-Gelen |
| Hausgemachter HRV-3C-Protease | — | — | Spaltung von Fusionsproteinen |
| Hausgemachter SDS-PAGE-Laufpuffer (10×) | — | — | SDS-PAGE-Elektrophoresepuffer |
| Imidazol | Alfa Aesar | A10221 | Elution von His-markierten Proteinen |
| Säulen für In-Batch-Reinigung | — | — | Proteinreinigungsverfahren |
| Schüttelinkubator Innova44 | New Brunswick Innova | M1282 | Zellkulturwachstum |
| KCl | Honeywell | 31248-1KG | Elektrolyt und Pufferherstellung |
| LB-Brühe (Lennox) | Condalab | 1231 | Bakterienkultur |
| Leupeptin-Proteaseinhibitor | Thermo Scientific | 78435 | Verhinderung des Proteinabbaus |
| Magnesiumchlorid-Hexahydrat | Acros Organics | 447700010 | Bestandteil des Puffers |
| Nanodrop-Spektrophotometer | DeNovix | DS-11 | Quantifizierung von DNA und Protein |
| n-Dodecyl-β-D-Maltosid (DDM) | NeoBiotech | NB-19-0056-25G | Löslichmachung von Membranproteinen |
| Ni-Sepharose-High-Performance-Harz | Cytiva | 17526801 | IMAC-Reinigung |
| Netbook (Computer) | — | — | Gerätesteuerung und Datenerfassung |
| Optima LE-80K-Ultrazentrifuge | Beckman | 365668 | Isolierung von Membranfraktionen |
| Pentan (≥99 %) | Sigma-Aldrich | 236705-100ML | Lipidlösungsmittel |
| Pepstatin A-Proteaseinhibitor | Thermo Scientific | 78436 | Verhinderung des Proteinabbaus |
| Phusion GC-Puffer (5×) | Thermo Fisher Scientific | F519 | PCR-Puffer |
| Phusion-High-Fidelity-DNA-Polymerase | Thermo Fisher Scientific | F530S | PCR-Amplifikation |
| PMSF-Proteaseinhibitor | Thermo Scientific | 36978 | Protektionsmittel für Proteine während der Lyse |
| Polyethylenimin (PEI) | Clinisciences | 24765-100 | Transfektionsreagenz |
| ProteinEle vorgefertigtes Tris-Glycin-Gel (4–20 %) | TransGen Biotech | DG101-01-V2 | Proteintrennung |
| SDS-PAGE-Gelelektrophorese-System | Bio-Rad | 1658002FC | Proteinelektrophorese |
| Natriumbutyrat | Fisher Scientific | A11079 | Verstärker der Proteinsynthese |
| T4-DNA-Ligase | Thermo Fisher Scientific | EL0011 | DNA-Ligation |
| T4-DNA-Ligase-Puffer (10×) | Thermo Fisher Scientific | B69 | Ligationspuffer |
| Thermocycler (Mastercycler Nexus) | Eppendorf | 6331000025 | PCR-Amplifikation |
| Tris-Basis | Sigma-Aldrich | T1503-1KG | Pufferherstellung |
| Tryptone-SOYA-Agar mit Lecithin und Polysorbat 80 | HiMedia | M449-5KG | Bakterielle Ausplattierung |
| Zwei Ag-Drahten | Elements s.r.l. | — | Elektroden für die Elektrophysiologie |
| Ultra-Spin-Konzentrator (50 kDa-Cutoff) | Merck Amicon | UFC8050 | Proteinkonzentration |
| pEG BacMam-Expressionsvektor | Addgene | 160687 | Proteinsynthese |
| USB-Kabel | — | — | Verbindung zwischen Verstärker und Computer |
Referenzen
- Wickenden, A. D. Overview of electrophysiological techniques. Curr Protoc Pharmacol. 11 (1), (2000).
- Polak, A., Mulej, B., Kramar, P. System for measuring planar lipid bilayer properties. J Membr Biol. 245 (10), 625-632 (2012).
- Zakharian, E. Recording of ion channel activity in planar lipid bilayer experiments. Methods Mol Biol. 998, 109-118 (2013).
- Mueller, P., Rudin, D., Tien, H. T., Wescott, W. C. Reconstitution of cell membrane structure in vitro and its transformation into an excitable system. Nature. 194, 979-980 (1962).
- Montal, M., Mueller, P. Formation of bimolecular membranes from lipid monolayers and a study of their electrical properties. Proc Natl Acad Sci U S A. 69 (12), 3561-3566 (1972).
- Coronado, R., Latorre, R. Phospholipid bilayers made from monolayers on patch-clamp pipettes. Biophys J. 43 (2), 231-236 (1983).
- Andersen, O. S. Ion movement through gramicidin A channels. Single-channel measurements at very high potentials. Biophys J. 41 (2), 119-133 (1983).
- Tank, D. W., Miller, C., Webb, W. W. Isolated-patch recording from liposomes containing functionally reconstituted chloride channels from Torpedo electroplax. Proc Natl Acad Sci U S A. 79 (24), 7749-7753 (1982).
- Criado, M., Keller, B. U. A membrane fusion strategy for single-channel recordings of membranes usually non-accessible to patch-clamp pipette electrodes. FEBS Lett. 224 (1), 172-176 (1987).
- Varnier, A., et al. A simple method for the reconstitution of membrane proteins into giant unilamellar vesicles. J Membr Biol. 233, 85-92 (2010).
- Garten, M., et al. Reconstitution of a transmembrane protein, the voltage-gated ion channel KvAP, into giant unilamellar vesicles for microscopy and patch clamp studies. J Vis Exp. (95), e52281 (2015).
- Funakoshi, K., Suzuki, H., Takeuchi, S. Lipid bilayer formation by contacting monolayers in a microfluidic device for membrane protein analysis. Anal Chem. 78 (24), 8169-8174 (2006).
- Heron, A. J., Thompson, J. R., Mason, A. E., Wallace, M. I. Direct detection of membrane channels from gels using water-in-oil droplet bilayers. J Am Chem Soc. 129 (51), 16042-16047 (2007).
- Iwamoto, M., Oiki, S. Contact bubble bilayers with flush drainage. Sci Rep. 5, 9110 (2015).
- Han, X., et al. Nanopore arrays for stable and functional free-standing lipid bilayers. Adv Mater. 19 (24), 4466-4470 (2007).
- Miyata, R., et al. Parallel recordings of transmembrane hERG channel currents based on solvent-free lipid bilayer microarray. Micromachines. 12 (1), 98 (2021).
- Kresak, S., Hianik, T., Naumann, R. L. C. Giga-seal solvent-free bilayer lipid membranes: from single nanopores to nanopore arrays. Soft Matter. 5 (20), 4021 (2009).
- Suzuki, H., Pioufle, B. L., Takeuchi, S. Ninety-six-well planar lipid bilayer chip for ion channel recording fabricated by hybrid stereolithography. Biomed Microdevices. 11, 17-22 (2009).
- Zagnoni, M., Sandison, M. E., Morgan, H. Microfluidic array platform for simultaneous lipid bilayer membrane formation. Biosens Bioelectron. 24 (5), 1235-1240 (2009).
- Baker, C. A., Bright, L. K., Aspinwall, C. A. Photolithographic fabrication of microapertures with well-defined, three-dimensional geometries for suspended lipid membrane studies. Anal Chem. 85 (19), 9078-9086 (2013).
- Tadaki, D., et al. Mechanically stable solvent-free lipid bilayers in nano- and micro-tapered apertures for reconstitution of cell-free synthesized hERG channels. Sci Rep. 7 (1), 17736 (2017).
- Collins, M. D., Keller, S. L. Tuning lipid mixtures to induce or suppress domain formation across leaflets of unsupported asymmetric bilayers. Proc Natl Acad Sci U S A. 105 (1), 124-128 (2008).
- Cohen, S. N., Chang, A. C. Y., Boyer, H. W., Helling, R. B. Construction of biologically functional bacterial plasmids in vitro. Proc Natl Acad Sci U S A. 70 (11), 3240-3244 (1973).
- Hoseini, S., Sauer, M. G. Molecular cloning using polymerase chain reaction, an educational guide for cellular engineering. J Biol Eng. 9 (1), 2 (2015).
- Goehring, A., et al. Screening and large-scale expression of membrane proteins in mammalian cells for structural studies. Nat Protoc. 9 (11), 2574-2585 (2014).
- Kawate, T., Gouaux, E. Fluorescence-detection size-exclusion chromatography for precrystallization screening of integral membrane proteins. Structure. 14 (4), 673-681 (2006).
- Porath, J., Carlsson, J., Olsson, I., Belfrage, G. Metal chelate affinity chromatography, a new approach to protein fractionation. Nature. 258 (5536), 598-599 (1975).
- Hochuli, E., Dobeli, H., Schacher, A. New metal chelate adsorbent selective for proteins and peptides containing neighbouring histidine residues. J Chromatogr A. 411, 177-184 (1987).
- Hochuli, E., et al. Genetic approach to facilitate purification of recombinant proteins with a novel metal chelate adsorbent. Biotechnology (N Y). 6 (11), 1321-1325 (1988).
- Kirchhofer, A., et al. Modulation of protein properties in living cells using nanobodies. Nat Struct Mol Biol. 17 (1), 133-138 (2010).
- Kubala, M. H., Kovtun, O., Alexandrov, K., Collins, B. M. Structural and thermodynamic analysis of the GFP:GFP-nanobody complex. Protein Sci. 19 (12), 2389-2401 (2010).
- Lee, H., Lolicato, M., Arrigoni, C., Minor, D. L. Production of K2P2.1 (TREK-1) for structural studies. Methods Enzymol. 653, 151-188 (2021).
- Kramar, P., Miklavcic, D., Kotulska, M., Lebar, A. M. Voltage- and current-clamp methods for determination of planar lipid bilayer properties. Adv Planar Lipid Bilayers Liposomes. 11, 29-69 (2010).
- Golowasch, J., Nadim, F. Capacitance, membrane. Encyclopedia of Computational Neuroscience. , (2014).
- Niles, W. D., Levis, R. A., Cohen, F. S. Planar bilayer membranes made from phospholipid monolayers form by a thinning process. Biophys J. 53 (3), 327-335 (1988).
- Gutsmann, T., et al. Protein reconstitution into freestanding planar lipid membranes for electrophysiological characterization. Nat Protoc. 10 (1), 188-198 (2015).
- White, S. H. A study of lipid bilayer membrane stability using precise measurements of specific capacitance. Biophys J. 10 (12), 1127-1148 (1970).
- Bockenhauer, D., Zilberberg, N., Goldstein, S. A. N. KCNK2: reversible conversion of a hippocampal potassium leak into a voltage-dependent channel. Nat Neurosci. 4 (5), 486-491 (2001).
- Li, X. T., et al. The stretch-activated potassium channel TREK-1 in rat cardiac ventricular muscle. Cardiovasc Res. 69 (1), 86-97 (2006).
- Honoré, E., Maingret, F., Lazdunski, M., Patel, A. J. An intracellular proton sensor commands lipid- and mechano-gating of the K+ channel TREK-1. EMBO J. 21 (12), 2968-2976 (2002).
- Patel, A. J., et al. A mammalian two pore domain mechano-gated S-like K+ channel. EMBO J. 17 (15), 4283-4290 (1998).
- Maingret, F., Honore, E., Lazdunski, M., Patel, A. J. Molecular basis of the voltage-dependent gating of TREK-1, a mechano-sensitive K+ channel. Biochem Biophys Res Commun. 292 (2), 339-346 (2002).
- Lemtiri-Chlieh, F., Ali, R. Characterization of heterologously expressed transporter genes by patch- and voltage-clamp methods: application to cyclic nucleotide-dependent responses. Methods Mol Biol. 1016, 67-93 (2013).
- Opsahl, L. R., Webb, W. W. Lipid-glass adhesion in giga-sealed patch-clamped membranes. Biophys J. 66 (1), 75-79 (1994).
- Perez-Mitta, G., MacKinnon, R. Freestanding lipid bilayer tensiometer for the study of mechanosensitive ion channels. Proc Natl Acad Sci U S A. 120 (12), e2221541120 (2023).
- Sorum, B., et al. Tension activation of mechanosensitive two-pore domain K+ channels TRAAK, TREK-1, and TREK-2. Nat Commun. 15 (1), 3142 (2024).
Nachdrucke und Genehmigungen
