Mit Zeitrafferbildgebung kann der vollständige Regenerationsprozess von Hydra-Sphäroiden verfolgt werden. Dieses Protokoll beschreibt die Erzeugung von Hydra-Sphäroiden , diskutiert verschiedene Montagestrategien und beschreibt, wie Langzeit-Live-Bildgebung mit rotierender Scheibenkonfokalmikroskopie sowie Lichtblatt-Fluoreszenzmikroskopie durchgeführt werden kann.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Vorbereitung und Live-Imaging regenerierender Hydra-Sphäroide
In diesem Artikel
Zusammenfassung
Zusammenfassung
Hydra ist bekannt für seine außergewöhnliche Regenerationskapazität. Bemerkenswerterweise können kleine regenerierende Fragmente von Hydra-Gewebe , sogenannte Hydra-Sphäroide , einen Organizer de novo bilden. Sobald er etabliert ist, lenkt dieser Organizer das umliegende Gewebe an, sich in die passenden oralen Strukturen zu differenzieren. Innerhalb weniger Tage kann sich die Sphäroide zu einem kleinen, aber vollständig gemusterten Polypen entwickeln. Der relativ kurze Zeitrahmen dieses Prozesses ermöglicht eine kontinuierliche Zeitrafferbildgebung des gesamten Prozesses und bietet eine einzigartige Chance, die raumzeitlichen Dynamiken der Regeneration zu untersuchen. Hier präsentieren wir einen detaillierten Arbeitsablauf und zeigen repräsentative Ergebnisse zur Generierung von Zeitrafferdatensätzen regenerierender Hydra-Sphäroide . Das Protokoll enthält ein detailliertes Verfahren zur Erzeugung der Sphäroiden und Richtlinien zur Auswahl optimaler Proben für die Bildgebung. Wir diskutieren Montagestrategien, die für die Langzeitbildgebung lebender Proben geeignet sind, und demonstrieren Bildgebungsmethoden sowohl mit rotierenden Scheibenkonfokalmikroskopen als auch mit Lichtblattmikroskopen. Die hier beschriebenen Prinzipien sind weitgehend auf andere Modellsysteme anwendbar, in denen dynamische morphogenetische Prozesse mittels Langzeitbildgebung untersucht werden können.
Einleitung
Hydra ist ein kleiner Süßwasser-Polyp, der vor allem für seine außergewöhnliche Regenerationsfähigkeit bekannt ist. Gewebefragmente, die aus der Mitte des Körpers herausgeschnitten werden, falten zu einem hohlen Sphäroid, das aus den beiden Epithelschichten von Hydra, dem Ektoderm und dem Endoderm, besteht. Während der Regeneration bilden diese Hydra-Sphäroide einen Organizer de novo1. Innerhalb von etwa 3 Tagen verlängert sich die Körperachse, und die Zellen an Kopf- und Fußextremitäten differenzieren sich. Aufgrund dieses relativ kurzen Zeitrahmens kann der gesamte regenerative Prozess durch Live-Imaging erfasst werden. Zeitraffer-Datensätze waren maßgeblich daran beteiligt, die charakteristischen Zyklen von Inflation und Deflation aufzuzeigen, die Hydra-Sphäroide während der Regeneration2 durchlaufen. Die durch diese osmotisch gesteuerte mechanische Oszillationen erzeugte Gewebedehnung trägt zur Lokalisierung des Organizers3 bei.
Eine erfolgreiche langfristige Live-Aufnahme erfordert eine schnelle Bildaufnahme, um Bewegungsartefakte zu vermeiden, während gleichzeitig die Lichtbelichtung minimiert wird, um Fotoschäden an der Probe zu verhindern. Die klassische Einpunkt-Scanning-Konfokalmikroskopie erfüllt diese Anforderungen nicht. Dennoch wurden fortschrittliche Techniken entwickelt. In diesem Protokoll konzentrieren wir uns auf zwei weit verbreitete Methoden: die Spinnscheiben-Konfokalmikroskopie (SDCM) und die Lichtblatt-Fluoreszenzmikroskopie (LSFM). SDCM verwendet eine schnell rotierende Scheibe mit einem Array von Nadellöchern4. Dieses Design ermöglicht die gleichzeitige Anregung und Erkennung mehrerer Punkte innerhalb der Probe, wobei die Konfokalität erhalten bleibt. Diese parallele Erfassung beschleunigt die Bildgebung erheblich und ermöglicht so eine bewegungsfreie Erfassung bewegter Proben. Als zusätzlicher Vorteil reduziert die verkürzte Belichtung die Fototoxizität erheblich. Dennoch ist die Live-Aufnahme größerer Strukturen aufgrund der begrenzten Bildaufnahme schwierig.
LSFM leitet seinen Namen von der dünnen Lichtschicht ab, die ausschließlich innerhalb dieser Ebene5 verwendet wird, um Fluorophore anzuregen. Im Gegensatz zu einem Nadelloch, das axiale Auflösung erzeugt, indem es das emittierte Licht begrenzt, stellen Lichtblattmikroskope die axiale Auflösung her, indem sie stattdessen das angeregte Volumen begrenzen. Das Detektionsziel ist orthogonal positioniert und sammelt Fluoreszenz im 90°-Winkel zum Lichtblatt. Dies ermöglicht es einer Kamera, das Fluoreszenzsignal der gesamten beleuchteten Ebene in einer einzigen Belichtung zu sammeln, wodurch die Aufnahmegeschwindigkeit erhöht und die Fototoxizität minimiert wird. Gängige LSFM-Geometrien, die um ein oder zwei horizontal positionierte Detektionsobjektive herum aufbauen, haben den zusätzlichen Vorteil, dass dieselbe Probe aus mehreren Blickwinkeln abgebildet werden kann. Wenn das Mikroskop mit zwei Detektionsobjektiven ausgestattet ist, können Proben gleichzeitig von zwei Seiten abgebildetwerden. Alternativ kann eine Probe gedreht werden, um Ansichten aus mehreren Blickwinkeln zu erhalten.
Bildgebungstechniken zur Untersuchung lebender Hydra haben sich in den letzten Jahren erheblich weiterentwickelt und ermöglichen die Beobachtung regenerationsassoziierter morphologischer Veränderungen bis hin zur neuronalen Aktivitätsdynamik 7,8,9,10. Hier erweitern wir die zuvor veröffentlichten Protokolle 6,11 und konzentrieren uns darauf, die vielfältigen Ansätze für die Live-Bildgebung regenerierender Hydra-Sphäroide zu demonstrieren. Wir beschreiben Methoden zur Erzeugung von Hydra-Sphäroiden aus kleinen Gewebefragmenten und geben Richtlinien zur Identifizierung korrekt gefalteter Proben. Schritt-für-Schritt-Anleitungen sind für drei Montagestrategien dargestellt, die häufig für Live-Imaging verwendet werden. Für die Bildgebung mit einem invertierten Mikroskop, einer gängigen Geometrie für SDCM, werden Sphäroide typischerweise in Agarosebrunnen montiert. Dadurch können sie sich frei bewegen und drehen, während sie im Sichtfeld bleiben. Fluorethylenpropylen (FEP) wird häufig zur Montage verwendet, da sein Brechungsindex (1,34) nahe an Wasser liegt (1,33). FEP-Folie kann thermogeformt werden und in individuelle Bildkammern zugeschnitten werden, die auf spezifische experimentelle Bedürfnisse zugeschnitten sind. Ebenso ist das Einbetten von Sphäroiden in Agarose in Glaskapillaren ein Standardansatz für LSFM. Obwohl diese Technik die Anzahl der Proben pro Kapillare begrenzt, erleichtert sie die für Multiview-Detektion erforderliche Rotation. Abschließend zeigen wir, wie man Live-Bildgebung sowohl mit SDCM als auch mit LSFM durchführen kann, und besprechen wichtige Überlegungen zur Auswahl der passenden Technik je nach experimentellen Zielen. Obwohl dieses Protokoll für Hydra optimiert ist, sind seine grundlegenden Prinzipien weitgehend auf andere Modellsysteme anwendbar, die auf Langzeitbildgebung zur Untersuchung dynamischer morphogenetischer Prozesse angewiesen sind.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle beschriebenen Verfahren wurden in Übereinstimmung mit den ethischen Richtlinien der Schweizer nationalen Vorschriften für Tierversuche durchgeführt. Vor Beginn des Experiments sollte Hydra mindestens 2 Wochen lang normal gefüttert werden, dreimal pro Woche. Die Hydra, die für Experimente verwendet wird, sollte gesund12 sein, ohne Geschlechtsorgane und ohne Knospenbildung. Kürzlich geknuppte Hydra, die an ihrer kürzeren Länge im Vergleich zu den anderen Hydras der Kolonie zu erkennen ist, sollte ebenfalls gemieden werden.
1. Herstellung von Hydra-Sphäroiden (Abbildung 1)
- Beginnen Sie damit, einen Teller mit Dissoziationsmedium vorzubereiten (DM; für das Rezept siehe Tabelle 1). Der DM sollte für das Experiment bei Raumtemperatur sein.
- Bereite den Rest des Arbeitsbereichs vor: Stelle den Deckel einer 10 cm großen Zellkulturschale unter das Stereoskop und fülle sie mit einer Schicht Hydra-Medium (HM; für das Rezept siehe Tabelle 1). Die Zellkulturschüssel selbst kann verwendet werden, um verbleibendes Hydra-Gewebe zu sammeln. Zum Schluss sammeln Sie Hydra ein und legen Sie sie in eine Schale in der Nähe des Stereoskops.
- Verwenden Sie eine Glas-Pasteur-Pipette, um eine Hydra zum Deckel unter dem Stereoskop zu bewegen. Es wird empfohlen, Pasteur-Pipetten zu stumpfen. Um das zu erreichen, halten Sie ihre Spitze schnell in einer Flamme.
- Häufig schwebt Hydra an der Oberfläche des Mediums; Pipette die Hydra erneut, bis sie bis zum Boden des Deckels sinkt.
- Teilen Sie die Hydra, indem Sie einen einzigen, geraden Schnitt zwischen den Körperregionen B2 und B3 schaffen (Abbildung 1A, B). Seien Sie konsequent bei dem Körperteil, von dem die Kugeln getrennt werden, da dies das Verhalten der Kugeln stark beeinflusst.
HINWEIS: Wenn kein Schneiden an einem bestimmten Körperteil erforderlich ist, verwenden Sie Sphäroide aus der Mitte der Körperachse. Bei Tieren mit starkem Phänotyp (z. B. Tiere mit vielen Eileiterleiterköpfen) sollten Körperbereiche am besten der Mitte der Körperachse ähneln. - Warte, bis die Hydra nach dem Schnitt komplett entspannt ist. Falls nötig, repipettieren Sie schwimmende Körperteile, damit sie wieder sinken.
- Sobald das halbierte Gewebe sich entspannt hat, bleibt das abgetrennte Ende des Gewebes geschwollen. Machen Sie einen zweiten Schnitt dort, wo die Schwellung endet, um einen Gewebering zu erzeugen (Abbildung 1C). Geweberinge können aus jeder der Hydra-Hälften abgeschnitten werden.
- Nimm die restlichen Kopf- und Fußenden vom Deckel. Diese verbleibenden Körperteile können zur Regeneration überlassen werden. Sobald die Hydra sich richtig regeneriert und mindestens zwei Wochen gefüttert wurde, können sie für andere Experimente wiederverwendet werden.
- Schneide die Geweberinge auf. Schneiden Sie die geöffneten Ringe in mehrere Gewebestücke (Abbildung 1D). Streben Sie rechteckige Gewebestücke von ~100-150 μm mal ~300-500 μm an.
HINWEIS: Die Anzahl der Stücke, die pro Ring geschnitten werden können, ist variabel. Zum Beispiel sind Hydras aus dem 105-Stamm typischerweise viel dünner als Hydras aus dem AEP-Stamm. Wenn ein Gewebering zu klein ist, um zwei richtige Gewebestücke zu erzeugen, schneiden Sie den geöffneten Ring zu einem entsprechend großen Gewebestück und werfen Sie das andere kleinere Stück weg. - Ziehe die Gewebestücke in den Raumtemperatur-DM. Minimiere die Menge an HM, die zusammen mit den Gewebestücken bewegt wird.
- Lass die Sphäroide 3-4 Stunden in DM falten. Bewerten Sie, ob die Sphäroiden richtig gefaltet sind. Erfolgreich gefaltete Sphäroide sollten eine abgerundete Form haben und vollständig von Ektoderm bedeckt sein (Abbildung 2A-D).
HINWEIS: Wenn mehr als die Hälfte der Sphäroide noch nicht erfolgreich gefaltet ist, lassen Sie die Sphäroide noch 30 Minuten in DM. - Wählen Sie gefaltete Sphäroide mit einem Durchmesser von 250–350 μm aus (Abbildung 2E-H). Vermeiden Sie Sphäroide, die mit exogenem Material wie Kunststofffasern kontaminiert sind. Bewegen Sie die ausgewählten Sphäroide vor dem Montage auf HM.
HINWEIS: Wenn das Experiment in einem ergänzenden Medium durchgeführt wird (z. B. zur medikamentösen Behandlung), werden die Sphäroide stattdessen sofort in dieses Medium übertragen. Beachte, dass Sphäroide, sobald sie in HM verlegt werden, anfangen zu oszillern.
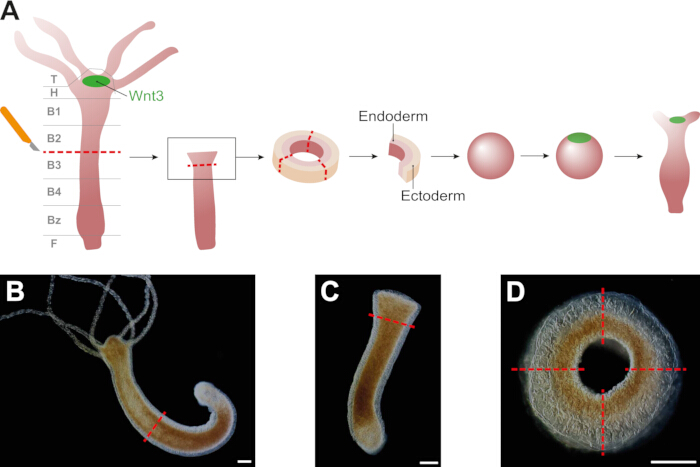
Abbildung 1: Hydra-Sphäroidpräparation . (A) Schaltplan, der die Entstehung der Hydra-Sphäroiden zeigt. Sphäroide brechen die Symmetrie, indem sie einen Wnt3+-Organizer wiederherstellen, der Achsenbildung, Verlängerung und Differenzierung vorantreibt. (B) Der erste Schnitt erfolgt in der Mitte des Körpers, an der Grenze zwischen den Regionen B2 und B3, wie in (A) angegeben. (C) Jede resultierende Hälfte wird knapp unterhalb der geschwollenen Region erneut geschnitten. (D) Die produzierten Geweberinge werden dann aufgeschnitten und je nach Ringgröße in 2–4 Gewebestücke aufgeteilt. Maßstabsbalken: 250 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
| Medium | Zusammensetzung | Speichertemperatur | ||
| Dissoziationsmedium (DM) | 3,6 mM KCl, 6 mM CaCl2, 1,2 mM MgSO4, 6 mM Natriumcitrat, 6 mM Natriumpyruvat, 4 mM Glukose und 12,5 mM TES (pH 6,9) | 4 °C | ||
| Hydra-Medium (HM) | 1 mM CaCl2, 0,2 mM NaHCO3, 0,02 mM KCl, 0,02 mM MgCl2 und 0,2 mM Tris-HCl (pH 7,4) | Raumtemperatur | ||
Tabelle 1: Medienkompositionen und Lagerung.
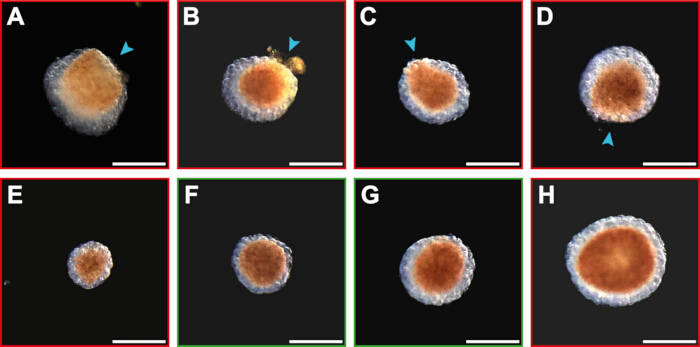
Abbildung 2: Überblick über entfaltete und gefaltete Sphäroide. (A-D) Ungefaltete Sphäroide sind von am wenigsten gefalteten bis nahezu vollständig gefaltet angeordnet. Ungefaltete Sphäroide werden an einem Bereich erkannt, in dem das Ektoderm das Endoderm nicht bedeckt (angezeigt durch blaue Pfeilspitzen). (E) Beispiel für eine zu kleine Sphäroide. (F-G) Gefaltete Sphäroide optimaler Größe (250–350 μm). (H) Beispiel für eine zu große Sphäroide. Die Bilder wurden in einer 4-Well-Glasboden-Bildplatte mit dem Revolve-Hybridmikroskop von Echo (RVL2-K) aufgenommen, wobei der Inverted-Modus mit einem 4,0x-Objektiv und einer Lichtreflexkamera (Farbe) verwendet wurde. Maßstabsbalken: 250 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
2. Befestigungsstrategien
HINWEIS: Die Kombination aus Mikroskoplayout und experimenteller Konstruktion bestimmt die geeignetste Montagestrategie für ein Experiment. Hier beschreiben wir eine Vielzahl von Montagetechniken, die für unterschiedliche Anwendungen verwendet werden können.
- Montage in Agarosebrunnen (Abbildung 3A)
- Bereiten Sie 1 % Agarose in HM vor, indem Sie die Mischung kochen, bis die Agarose vollständig aufgelöst ist.
HINWEIS: Ein Vorrat von 1 % Agarose kann im Voraus vorbereitet und in einer fest verschlossenen Glasflasche für einen Monat gelagert werden. Wir raten davon ab, die Agarose mehr als fünfmal aufzuwärmen. Die Agarosebrunnen sollten jedoch am Tag des Experiments vorbereitet werden. - Solange die Agarose noch flüssig ist, wird der Boden einer 4-Well-Glas-Boden-Bildplatte vollständig mit einer 2 mm dicken Schicht beschichtet.
HINWEIS: Andere Bildplatten können je nach Bildaufnahme und Anzahl der zu testenden Bedingungen ebenfalls geeignet sein. Bei Experimenten mit einer Behandlung solltest du sicherstellen, dass du die Agarose kompensierst. Thermostabile Chemikalien können direkt in die Agarose gemischt werden. Stelle eine 2%ige Agaroselösung her und vermische sie nach dem Kochen mit einer 2x-Lösung der gewünschten Chemikalie. Decke die Agarose wie gewohnt mit einer 1x-Lösung ab. Wenn die Chemikalie nicht thermostabil ist, passen Sie die Konzentration der Chemikalie unter Berücksichtigung des Agarosevolumens in der Bildgebungsplatte an und verwenden Sie diese Lösung, um die Agarose zu bedecken. - Lass die Agarose vollständig fest werden. Dann erschaffe ich Brunnen in der Agarose. Lassen Sie mindestens 10 mm Agarose zwischen jedem der Brunnen, um deren strukturelle Integrität zu gewährleisten.
- Während Sie den Kolben gedrückt halten, drücken Sie die Spitze einer P1000-Pipette in die Agarose, bis sie den Boden der Bildplatten berührt.
HINWEIS: Die Größe der Agarosebrunnen kann beispielsweise durch Verwendung einer Spitze anderer Größe oder mit einem Stempel angepasst werden. Es ist wichtig, dass die Proben genügend Platz zum Bewegen haben. - Halte die Pipette gerade nach oben und bündig mit dem Boden der Bildgebungsplatte. Dann wackeln und drehen Sie die Spitze der Pipette, um die Agarose zu schneiden.
- Lösen Sie den Kolben der Pipette und entfernen Sie gleichzeitig langsam die Pipettenspitze aus der Agarose, indem Sie die Pipette gerade nach oben bewegen.
- Während Sie den Kolben gedrückt halten, drücken Sie die Spitze einer P1000-Pipette in die Agarose, bis sie den Boden der Bildplatten berührt.
- Wiederholen Sie den Brunnenbau, bis genügend Brunnen geschaffen wurden. Wenn die Pipette zu schnell entfernt wird oder die Agarose vor dem Entfernen nicht vollständig entfernt ist, bleibt etwas Agarose am Boden des Brunnens zurück. Vermeiden Sie die Verwendung dieser Bohrungen, da sie die Bildqualität beeinträchtigen.
- Bedecke die Agarose mit einer dünnen Schicht HM. Um das Verdunsten des Mediums zu verhindern, verwenden Sie eine Bildaufnahmeplatte mit Deckel.
- Lösen Sie alle Luftblasen, die sich in den Agarosebrunnen gebildet haben könnten, durch Berührung der Luftblasen mit einer P20-Pipettenspitze.
- Führen Sie die Hydra-Sphäroide einzeln in die Bildgebungsplatte. Wenn ein Sphäroid nicht sofort in einen Brunnen fällt, lenken Sie den Sphäroid in Richtung eines Brunnens, indem Sie ihn sanft mit der Pipette anstoßen.
HINWEIS: Zwei Sphäroide können im selben Brunnen landen. Entferne beide Sphäroide durch Aspiration und versuche erneut, sie anzubringen. Sei dir bewusst, dass das Wiederaspirieren der Sphäroiden zu Schäden an den Sphäroiden und/oder dem Agarose-Gut führen kann. Wenn das passiert, benutze weiterhin verschiedene Brunnen und neue Sphäroide. - Bild die Proben mit einem umgekehrten Mikroskop ab (Abbildung 4A).
- Bereiten Sie 1 % Agarose in HM vor, indem Sie die Mischung kochen, bis die Agarose vollständig aufgelöst ist.
- Montage in FEP-Brunnen (Abbildung 3B)
- Bereiten Sie maßgeschneiderte Glaspipetten vor, die zur Entfernung von Luftblasen aus den FEP-Brunnen verwendet werden (ergänzende Abbildung 1).
- Erhitze eine Glas-Pasteur-Pipette in einer Flamme an einer Stelle, an der das Ende der Spitze noch gehalten werden kann. Drehen Sie die Pipette weiter für gleichmäßige Erhitzung.
- Sobald das Glas weich zu werden beginnt, dehnen Sie die Pipettenspitze schnell und nehmen Sie die Pipette aus der Flamme.
- Trennen Sie die verdünnte Fläche, um eine neue Pipettenspitze von etwa 0,4–0,5 mm zu erzeugen. Schnell die Pipettenspitze in die Flamme drücken, um sie zu dämpfen; Achte darauf, dass dadurch die Pipette nicht geschlossen wird.
- Erhitze die Glas-Pasteur-Pipette an der Stelle, an der sich die Pipette weitet. Drehen Sie die Pipette nicht, sondern nehmen Sie sie aus der Flamme, wenn die Pipettespitze durchhängt. Halte die Pipette waagerecht, bis sie in L-Form ausgehärtet ist.
- Erstelle FEP-Kammern durch Vakuumthermoformung von FEP-Folie über maßgefertigte Aluminiumformen6. Die Abmessungen der Formen können an unterschiedliche Probengrößen oder Mikroskopkammern angepasst werden. Für Hydra-Sphäroide sind Brunnen mit einem Durchmesser von 0,5 mm am besten geeignet.
- Schneiden Sie die FEP-Folie in Blätter von 15 x 15 cm. Klemme die FEP-Folie in der Thermoformmaschine ein und erhitze sie 8 Minuten lang.
- Stelle die Aluminiumformen unter die Folie. Unter Vakuum formt man die Folie 30 Sekunden lang um die Formen.
- Schneiden Sie die Kammern manuell aus der thermogeformten FEP-Folie heraus.
- Machen Sie die FEP-Kammer staubfrei mit Druckluft. Fülle die FEP-Kammer mit HM.
HINWEIS: In der Regel haben FEP-Kammern keinen Deckel. Das bedeutet, dass ein Teil des Mediums während der Bildgebung verdampft. Wenn die Verdunstung des Mediums Probleme verursacht, entwerfen Sie eine Kammer, die geschlossen werden kann - Lassen Sie Luftblasen aus den Brunnen mit den zuvor vorbereiteten Glaspipetten frei. Benutze eine Schaufelbewegung, um die Luftblase mit der Spitze der Pipette aus dem Brunnen zu drücken.
- Sobald alle Brunnen frei von Blasen sind, werden die Hydra-Sphäroide einzeln in die FEP-Kammer gebracht. Wenn ein Sphäroid nicht in einen Brunnen fällt, stoßen Sie ihn mit einer Pipette hinein.
HINWEIS: Wenn zwei Sphäroide in denselben Brunnen fallen, entfernen Sie beide durch Pipettenaspiration und montieren Sie sie wieder. Das Design der FEP-Bohrungen bestimmt, welcher Mikroskoptyp für die Bildgebung verwendet werden soll. Im Allgemeinen sind Mikroskope mit einem oder mehreren horizontal positionierten Detektionsobjektiven geeignet (Abbildung 4B).
- Bereiten Sie maßgeschneiderte Glaspipetten vor, die zur Entfernung von Luftblasen aus den FEP-Brunnen verwendet werden (ergänzende Abbildung 1).
- Agarose-eingebettete Montage in Glaskapillaren (Abbildung 3C)
- Bereiten Sie 1 % Agarose mit niedrigem Schmelzpunkt in HM vor, indem Sie die Mischung kochen, bis die Agarose mit niedrigem Schmelzpunkt vollständig gelöst ist. Bringen Sie 1 ml flüssige Agarose in ein Mikrozentrifugenrohr.
HINWEIS: Ein Vorrat mit 1 % Agarose mit niedrigem Schmelzpunkt kann im Voraus vorbereitet und 1 Monat lang in einer fest verschlossenen Glasflasche gelagert werden. Bei Bedarf kann die Agarose flüssig gehalten werden, indem sie bei 37 °C gehalten wird. Erhitze die Agarose jedoch nicht aktiv, sobald die Proben hinzugefügt werden. Erwägen Sie, die Agarose in diesem Schritt mit einer Behandlung (siehe Protokollschritt 2.1.2) oder fluoreszierenden Perlen zu ergänzen. Die Perlen können für die Multiview-Rekonstruktion verwendet werden. - Ziehe 2-4 Sphäroide in die Agarose. Setzen Sie eine Kolbenstange vollständig in eine Glaskapillare ein; Die Kolbenstange sollte eng sitzen.
- Führen Sie das Ende der Kapillare in die Agarose ein und ziehen Sie durch langsames Anziehen der Kolbenstange Agarose in die Kapillare hinein. Beginnen Sie damit, etwas Agarose ohne Sphäroide zu aspirieren, und laden Sie dann ohne anzuhalten die mit Agarose eingebetteten Sphäroide in die Kapillare.
HINWEIS: Für die besten Bildaufnahmen sollten die einzelnen Sphäroide gut voneinander getrennt und am unteren Rand der Agarosesäule liegen (Abbildung 3C).
- Bereiten Sie 1 % Agarose mit niedrigem Schmelzpunkt in HM vor, indem Sie die Mischung kochen, bis die Agarose mit niedrigem Schmelzpunkt vollständig gelöst ist. Bringen Sie 1 ml flüssige Agarose in ein Mikrozentrifugenrohr.
- Entferne die Kapillare aus der Agarose und reinige die Außenseite mit Seidenpapier. Halten Sie die Kapillare horizontal und drehen Sie sie, bis die Agarose ausgehärtet ist; Das hilft, die Sphäroide in der Mitte der Agarose-Säule zu halten.
- Setzen Sie die mit Agarose gefüllten Kapillaren in HM, um die Proben hydratisiert zu halten. Proben, die in Glaskapillaren montiert sind, sollten mit einem Mikroskop mit einem oder mehreren horizontal positionierten Detektionsobjektiven fotografiert werden (Abbildung 4C).
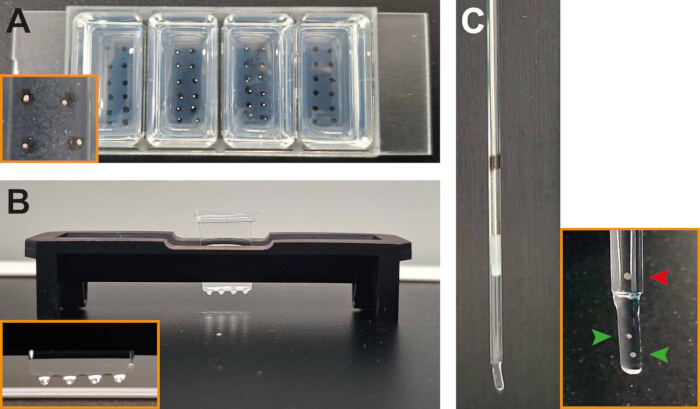
Abbildung 3: Montage von Hydra-Sphäroiden für Live-Bildgebung. (A) Agarosebrunnen mit (mittleren beiden Kammern) und ohne (äußere Kammern) Sphäroiden. (B) Sphäroide, die in FEP-Brunnen montiert sind. (C) Sphäroide, eingebettet in Agarose, die in einer Glaskapillare montiert sind. Für die Bildgebung wird die Agarose-Säule leicht aus der Glaskapillare herausgedrückt. Daher sollten Sphäroide nahe dem unteren Ende der Agarose-Säule (grüne Pfeilspitzen) positioniert und dabei gut voneinander getrennt bleiben. Sphäroide, die zu weit vom Boden entfernt liegen (rote Pfeilspitze), können nicht effektiv abgebildet werden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
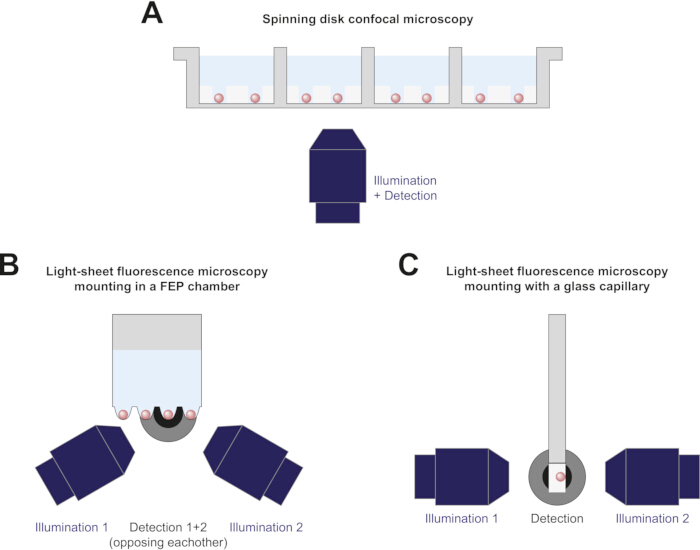
Abbildung 4: Schematische Diagramme von Bildaufnahmen, die für die beschriebenen Montagestrategien geeignet sind. (A) Sphäroide, die in Agarosenbrunnen montiert und auf einem invertierten rotierenden Scheibenkonfokalmikroskop abgebildet werden. (B) Sphäroide, die in einer FEP-Kammer montiert und mit einem Leuchtschicht-Fluoreszenzmikroskop abgebildet werden, das für Mehrfachwell-Bildgebunggeeignet ist 6. Zur Klarstellung: Das zweite Detektionsobjektiv, das gegenüber dem Detektionsobjektiv 1 positioniert ist, wird nicht angezeigt. (C) Ein Sphäroid, eingebettet in Agarose und in einer Glaskapillare für die Lichtblatt-Fluoreszenzmikroskopie mit einem Mikroskop mit einer alternativen Konfiguration zu (B) montiert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
3. Konfokalmikroskopie der rotierenden Scheibe
- Fotografieren Sie die Proben mit einem umgekehrten Mikroskop, das mit einer rotierenden Scheibeneinheit ausgestattet ist. Stellen Sie die Temperatur der Mikroskopkammer auf 18-21 °C ein. Wenn das Mikroskop nicht gekühlt werden kann, kühlen Sie stattdessen den Raum.
- Wählen Sie ein Objektiv mit einem Sichtfeld, das die gesamte Probe abdeckt. Für Proben, die in Agarosebrunnen montiert sind, sollte das Sichtfeld idealerweise den vollständigen Brunnen abdecken.
HINWEIS: Die Verwendung eines Trockenobjektivs ist bevorzugt, insbesondere bei Zeitrafferdatensätzen mit mehreren Proben. - Setzen Sie den Probenhalter in die Mikroskop-Bühne. Schalten Sie durchgelassenes Licht ein und stellen Sie die Belichtungszeit ein.
- Wählen Sie die Laserwellenlänge, Laserleistung und Belichtungszeit für die in der Probe vorhandenen Fluorophore aus. Wählen Sie eine Kombination aus Laserleistung und Belichtungszeit, die so kurz wie möglich ist, um das Risiko von Phototoxizität zu verringern, aber hoch genug, um ein gutes Signal-Rausch-Verhältnis zu erzielen.
HINWEIS: Live-Proben können sich während der Bildgebung erheblich bewegen. Wann immer möglich, führen Sie eine gleichzeitige Aufnahme von Fluoreszenz und durchgelassenem Licht oder Dual-Laser-Fluoreszenz mit zwei Kameras durch. Wenn mehr als zwei Kanäle abgebildet sind, sollten Sie die gleichzeitige Erfassung der Kanäle priorisieren, bei denen eine präzise Überlappung am wichtigsten ist. - Finde alle Proben und stelle sie als mehrere Bildpositionen ein. Für jede Probe wird ein Z-Stack erstellt, der in der Ebene beginnt, die dem Ziel am nächsten ist, und an der ersten unscharfen Ebene endet. Für Hydra-Sphäroide wird eine Schrittlänge von 2 μm empfohlen.
HINWEIS: Die Erstellung eines Z-Stacks ist nicht immer notwendig. Zum Beispiel reicht bei der Untersuchung des oszillatorischen Verhaltens regenerierender Hydra-Sphäroide eine einzelne Ebene aus, die sich auf die Äquatorebene der Proben konzentriert. Wenn Hydra-Proben ordnungsgemäß auf den Boden des Agarosebrunnens gesunken sind und ein geeignetes Ziel ausgewählt wurde, sollte diese Ebene innerhalb der Arbeitsdistanz zum Ziel sein. - Stellen Sie die Zeitrafferparameter ein. Eine 60-70 Stunden mit Bildaufnahme alle 10 Minuten ist geeignet, um die vollständige Regeneration von Hydra-Sphäroiden abzubilden. Beginnen Sie mit der Bildgebung.
4. Lichtblatt-Fluoreszenzmikroskopie
- Bild die Proben mit einem Lichtblattmikroskop mit horizontal positionierten Detektionsobjektiven ab.
- Vor Beginn richten Sie das Lichtblatt aus, das durch die Beleuchtungsobjekte erzeugt wird. Stellen Sie die Temperatur der Mikroskopkammer auf 18-21 °C ein. Wenn das Mikroskop nicht gekühlt werden kann, kühlen Sie stattdessen den Raum.
- Wählen Sie ein Detektionsobjektiv, das die gesamte Probe in ihrem Sichtfeld aufnehmen kann. Wenn die Proben Platz zum Bewegen haben, wählen Sie ein Detektionsobjektiv, das dies berücksichtigt.
- Setzen Sie den Probenhalter ins Mikroskop. Wenn die Proben in einer Glaskapillare montiert sind, drücken Sie den Kolben nach unten, bis die Proben aus dem Glas heraus sind, um nur durch die Agarose zu bilden (Abbildung 3C).
- Stellen Sie die Mikroskopeinstellungen für durchgebranntes Licht, Fluoreszenz, mehrere Positionen und Zeitraffer wie in Abschnitt 3 beschrieben (Spinnscheiben-konfokale Mikroskopie) ein.
- Wenn das Mikroskop nicht mit mehreren Detektionsobjektiven ausgestattet ist, richten Sie eine Multiview-Erkennung ein, um die Probe aus mehreren Winkeln zu erkennen. Wenn mehr als die Hälfte der Probe innerhalb eines Z-Stacks detektiert werden kann, reichen zwei Ansichten aus, die um einen 180°-Winkel getrennt sind. Alternativ kannst du drei bis fünf Ansichten verwenden.
- Richte z-Stacks mit einer passenden Schrittlänge ein, für Hydra-Sphäroide wird eine Schrittlänge von 2 μm empfohlen. Der Z-Stack sollte die Probe vollständig abdecken. Wenn Proben frei in FEP-Brunnen bewegt werden, wird ein Z-Stack erstellt, der das gesamte Bohrloch abdeckt. Beginnen Sie mit der Bildgebung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Wir haben erfolgreich Langzeit-Zeitraffer-Datensätze zur Regeneration von Hydra-Sphäroiden mithilfe sowohl der Spinning-Disc-Konfokalmikroskopie (SDCM) als auch der Light-Sheet-Fluoreszenzmikroskopie (LSFM) erstellt. Die Regeneration erfolgte normal in beiden bildgebenden Setups: Sphäroide brachen die Symmetrie, verlängerten sich und entwickelten innerhalb von 3 Tagen Tentakel und einen Fuß (Abbildung 5A, Abbildung 6A, ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Sowohl SDCM als auch LSFM eignen sich hervorragend für die Generierung von Langzeit-Zeitrafferdatensätzen regenerierender Hydra-Sphäroide. Die optischen Prinzipien, auf denen jede Technik basiert, sind unterschiedlich und bieten daher einzigartige Vorteile und Einschränkungen (Tabelle 2). SDCM wird bevorzugt, wenn keine vollständige, hochauflösende Ansicht der Probe erforderlich ist. Mehrere Proben können in einem einzigen Experiment abgebildet werden, was es b...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren erklären, dass sie keine Interessenkonflikte haben.
Danksagungen
Wir möchten Laure Plantard von der Einrichtung für fortgeschrittene Bildgebung und Mikroskopie am FMI für ihren wertvollen Beitrag danken. Diese Arbeit wurde von der Novartis Research Foundation unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 20×/0.8 Plan-Apochromat-Objektiv | Zeiss | 440640-9903-000 | Für Spinning-Disk-Konfokalmikroskopie |
| 20x/1.0 W Plan-Apochromat Wasser-Tauchobjektiv | Zeiss | 421452-9700-000 | Als Detektionsobjektiv im Zeiss Lightsheet 7 verwendet |
| 3D-gedruckter Halter für FEP-Kammermontage | kundenspezifisch hergestellt | ||
| 4-Well-Glasboden-Imaging-Platte (#1.5H) | Ibidi | 80427 | |
| Agarose | Carl Roth | 3810.4 | |
| Aluminiumform für FEP-Kammer | kundenspezifisch hergestellt | ||
| Calciumchlorid | Sigma-Aldrich | C4901 | |
| Dosenablage | Durable | POWERCLEAN STANDARD 400 | |
| Zellkulturplatte (6 cm) | Thermo Fisher Scientific | 150288 | |
| D-(+)-Glucose | Sigma-Aldrich | G8769 | |
| FEP-Folie (127 μm Dicke) | Adtech Polymer Engineering | ||
| FluoSpheres carboxylatmodifiziert (0,2 μm, dunkelrot) | Thermo Fisher Scientific | F8807 | |
| Glaskapillar | Brand | 701904 | |
| Glas-Pasteurpipette (150 mm) | VWR | 612-1701 | |
| Hydra vulgaris | |||
| Imaging-Software | Visitron | VisiView | Für Spinning-Disk-Konfokalmikroskopie |
| Invertiertes Lichtmikroskop | Zeiss | Axio observer 7 | Für Spinning-Disk-Konfokalmikroskopie |
| Lichtblattmikroskop | Leica | Viventis Deep LS2 | |
| Lichtblattmikroskop | Zeiss | Lightsheet 7 | |
| Agarose mit niedrigem Schmelzpunkt | Thermo Fisher Scientific | R0801 | |
| Magnesiumchlorid | Sigma-Aldrich | M8266 | |
| Magnesiumsulfat | Sigma-Aldrich | M2643 | |
| Mikroskalpell | pfm medical | 200300745 | |
| Pipettenköpfe | |||
| Kolbenstabstransferpette | Brand | 701932 | |
| Kaliumchlorid | Sigma-Aldrich | P9333 | |
| Sicherheits-Bunsenbrenner | INTEGRA Biosciences | FIREBOY plus | |
| sCMOS-Kameras | Photometrics | Prime 95B | Für Spinning-Disk-Konfokalmikroskopie |
| Natriumbicarbonat | Fluka Analytical, Sigma-Aldrich | 71630 | |
| Natriumcitratdihydrat | Sigma-Aldrich | W302600 | |
| Natriumpyruvat | Sigma-Aldrich | P2256 | |
| Spinning-Disk-Konfokal-Scanning-Einheit (50 μm Pinhole) | Yokogawa | CSU-W1 | Für Spinning-Disk-Konfokalmikroskopie |
| Stereoskop | Leica | M80 | |
| TES | Sigma-Aldrich | T1375 | |
| Thermoformer | Yuyao Jintai Machine Factory | Jintai JT-18 | |
| Gewebekulturschale (10 cm) | VWR | 734-2321 | |
| Tris-HCl-Puffer | Roche Diagnostics | 10812846001 |
Referenzen
- Bode, P. M., Bode, H. R. Formation of pattern in regenerating tissue pieces of hydra attenuata: I. Head-body proportion regulation. Dev Biol. 78 (2), 484-496 (1980).
- Fütterer, C., Colombo, C., Jülicher, F., Ott, A. Morphogenetic oscillations during symmetry breaking of regenerating hydra vulgaris cells. Europhys Lett. 64 (1), 137(2003).
- Weevers, S. L., et al. Mechanochemical patterning localizes the organizer of a luminal epithelium. Sci Adv. 11 (26), eadu2286(2025).
- Oreopoulos, J., Berman, R., Browne, M. Chapter 9 - Spinning-disk confocal microscopy: present technology and future trends. Meth Cell Biol. 123, 153-175 (2014).
- Stelzer, E. H. K., et al. Light sheet fluorescence microscopy. Nat Rev Meth Primers. 1 (1), 73(2021).
- Moos, F., et al. Open-top multisample dual-view light-sheet microscope for live imaging of large multicellular systems. Nat Meth. 21 (5), 798-803 (2024).
- Soriano, J., Colombo, C., Ott, A. Hydra molecular network reaches criticality at the symmetry-breaking axis-defining moment. Phys Rev Lett. 97 (25), 258102(2006).
- Livshits, A., Shani-Zerbib, L., Maroudas-Sacks, Y., Braun, E., Keren, K. Structural inheritance of the actin cytoskeletal organization determines the body axis in regenerating hydra. Cell Rep. 18 (6), 1410-1421 (2017).
- Hanson, A., et al. Automatic monitoring of neural activity with single-cell resolution in behaving hydra. Sc Rep. 14 (1), 5083(2024).
- Escobar, A., et al. Terminal differentiation precedes functional circuit integration in the peduncle neurons in regenerating hydra vulgaris. Neural Dev. 19 (1), 18(2024).
- Ferenc, J., Tsiairis, C. D. Studying Mechanical Oscillations During Whole-Body Regeneration in Hydra. Whole-Body Regenerat. 2450, 619-633 (2022).
- Bossert, P., Galliot, B. How to use hydra as a model system to teach biology in the classroom. Int J Dev Biol. 56 (6-8), 637-652 (2012).
- Jemielita, M., Taormina, M. J., Delaurier, A., Kimmel, C. B., Parthasarathy, R. Comparing phototoxicity during the development of a zebrafish craniofacial bone using confocal and light sheet fluorescence microscopy techniques. J Biophotonics. 6 (11-12), 920-928 (2013).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 39 (8), 1700003(2017).
- Ravichandran, Y., Vogg, M., Kruse, K., Pearce, D. J. G., Roux, A. Topology changes of hydra define actin orientation defects as organizers of morphogenesis. Sci Adv. 11 (3), eadr9855(2025).
- Maroudas-Sacks, Y., Garion, L., Suganthan, S., Popović, M., Keren, K. Confinement modulates axial patterning in regenerating hydra. PRX Life. 2 (4), 043007(2024).
- Bailles, A., et al. Anisotropic stretch biases the self-organization of actin fibers in multicellular hydra aggregates. Proc Natl Acad Sci. 122 (32), e2423437122(2025).
- Luu, P., Fraser, S. E., Schneider, F. More than double the fun with two-photon excitation microscopy. Comm Biol. 7 (1), 364(2024).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
