Dieses Protokoll beschreibt die wesentlichen Schritte zur Kultivierung primärer T-Zellen, einschließlich ihrer Isolierung, Aktivierung, Expansion und transienten Transfektion durch mRNA-Elektroporation. Zusätzlich werden ein Workflow und ein Antikörperpanel für die Durchflusszytometrie von Phänotyp, Aktivierungsmarkern, Viabilität und der Expression des chimerischen Antigenrezeptors (CAR) vorgeschlagen.
Methodenartikel
Isolierung, Kultivierung und vorübergehende Transfektion primärer menschlicher T-Zellen zur Bildung von chimerischen Antigenrezeptoren (CAR) T-Zellen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Um die Wirksamkeit und Wirksamkeit der chimerischen Antigenrezeptoren (CAR) T-Zellen zu bewerten, ist es unerlässlich, primäre menschliche T-Zellen zu isolieren, zu aktivieren, zu erweitern, zu charakterisieren und genetisch zu manipulieren. Im Vergleich zu gängigen T-Zelllinien können Primärzellen ein realistischeres Modellsystem bieten, da sie sehr variabel sind, T-Zell-vermittelte Tötung bewirken und differenzieren können. Hier bieten wir ein Schritt-für-Schritt-Protokoll für alle wesentlichen Schritte zur Kultivierung primärer T-Zellen, einschließlich ihrer Isolierung aus Blutprodukten, Aktivierung, In-vitro-Expansion und transienter Transfektion. Wir beschreiben Unterschiede in der Expansionskinetik und der Differenzierung primärer T-Zellen bei Aktivierung mit zwei verschiedenen Reagenzien und stellen ein Antikörperpanel für die Flowzytometrie der T-Zell-Phänotyp und des Aktivierungszustands bereit. Wir bieten detaillierte Anweisungen zur Elektroporation menschlicher T-Zellen mit mRNA, die für ein CAR codiert, sowie zur Bewertung der CAR-Expressionskinetik über die Zeit. Dieses Protokoll gibt Empfehlungen zu idealen Zeitpunkten für nachgelagerte Potenz- und Wirksamkeitstests von CAR-T-Zellen sowie zum Einfluss verschiedener mRNA-Mengen auf die Signalintensität. Aufgrund der vorübergehenden Natur dieser Methode bietet sie eine schnelle und leicht umzusetzende Möglichkeit, viele CAR-Konstrukte parallel zu testen und zu vergleichen.
Einleitung
Primäre menschliche T-Zellen stellen ein physiologisch relevantes und vielseitiges Modell zur Untersuchung der T-Zellbiologie sowie für die Entwicklung und Bewertung von Zelltherapien, einschließlich der CAR-Technik, dar. Im Gegensatz zu immortalisierten Zelllinien spiegeln T-Zellen, die von gesunden Spendern stammen, die funktionelle Vielfalt, Aktivierungszustände, phänotypische Vielfalt und Signaldynamik von T-Zellen in vivo eng wider und bieten so eine genauere Darstellung der Immunantworten und der therapeutischen Leistungsfähigkeit 1,2. Außerdem wurde berichtet, dass die am häufigsten verwendete Jurkat-T-Zelllinie, die aus einer lymphoblastischen Leukämie stammt, bei längerer Kultur genomische Instabilität zeigt, ein häufiges Phänomen bei Zelllinien. 3 Während T-Zelllinien, einschließlich Reporterzelllinien4, wertvolle Werkzeuge für die frühe Screening sein und eine schnelle Auslesung ermöglichen können, spiegelt die Verwendung primärer T-Zellen von Patienten die endgültige Anwendung besser wider. Die begrenzte Verfügbarkeit und die suboptimale Qualität von patientenabgeleiteten T-Zellen schränken jedoch oft ihre Anwendbarkeit ein, insbesondere in frühen Stadien der präklinischen Produktentwicklung 5,6,7. Die Verwendung von Zellen gesunder Spender minimiert zusätzlich die durch krankheitsbedingte Immunveränderungen und frühere Behandlungen verursachte Variabilität und ermöglicht eine reproduzierbare Bewertung der T-Zellfunktion, Aktivierung und Transgenexpression bei mehreren Spendern.
Da primäre T-Zellen verfügbar sind, sind Protokolle zur Isolierung, Aktivierung und Expansion primärer T-Zellen entscheidende Voraussetzungen für ihre genetische Manipulation und funktionellen Tests. Gängige Aktivierungsstrategien verwenden entweder magnetische Perlen, die mit Antikörpern beschichtet sind, polymere Reagenzien mit T-Zell-Agonisten oder lösliche Antikörperformulierungen. In der Regel ahmen Aktivierungsreagenzien die physiologische T-Zell-Rezeptor-(TCR)-Aktivierung über den CD3-Komplex und die kostimulatorische Signalübertragung über CD28 nach, was einer stärkeren Aktivierung ähnelt als allein über CD38. Die Aktivierung mit CD3/28-Perlen ermöglicht eine präzise Kontrolle der Aktivierungsstärke und des Verhältnisses von Perle zu Zelle. Nach einer anfänglichen Stimulationsphase können die Perlen entweder entfernt oder zur kontinuierlichen Aktivierung in der Kultur aufbewahrt werden. T-Zellen dehnen sich typischerweise drei bis vier Wochen lang schnell aus, bevor das Zellwachstum langsamer wird. Im Gegensatz dazu enthält TransAct eine kolloidale polymere Matrix, und überschüssiges Reagenz kann einfach durch Zentrifugation und Austausch des Supernatanten entfernt werden. Daher bietet es eine Alternative, die homogene Aktivierung in der Kultur ermöglicht und der Aktivierung von T-Zellen mit geringerem Reiz im Vergleich zu CD3/28-Perlen ähnelt. Die Proliferation wird jedoch etwa zwei Wochen lang induziert, und eine Restimulation ist für längere Expansionsperioden erforderlich. Nach der anfänglichen Aktivierung der T-Zellen mit einem Aktivierungsreagenz werden T-Zellen für ein bis vier Wochen in vitro kultiviert und expandiert, bevor sie für Experimente verwendet werden können. Bemerkenswert ist, dass die Art des Aktivierungsreagens, die Wahl der Zytokine9, 10, 11 und die Expansionsphase die absolute T-Zellanzahl, den Phänotyp und den Aktivierungszustand beeinflussen. Typischerweise sollten optimale Bedingungen wie Reagenzienkonzentration, Kulturdichte, Zytokin-Supplementierung und Expansionszeit zunächst getestet und empirisch bestimmt werden, um eine robuste Proliferation zu erreichen, ohne aktivierungsbedingten Zelltod oder T-Zell-Erschöpfung zu verursachen. Hier geben wir einen nebeneinander vergleichbaren Vergleich zweier verschiedener Aktivierungsprotokolle und deren Auswirkungen auf die Differenzierung und das Aktivierungsprofil primärer menschlicher T-Zellen, um die Entscheidungen über die Wahl des Aktivierungsreagens und den Zeitpunkt der Experimente zu unterstützen.
Zusätzlich empfehlen wir ein Flowzytometrie-Panel, das zur Analyse der phänotypischen Zusammensetzung und des Aktivierungsstatus von T-Zellen nützlich ist und die experimentelle Planung unterstützt. Für die genetische Modifikation primärer T-Zellen stellt die transiente Transfektion mittels Elektroporation von Bobonukleinsäure (mRNA) eine sichere, effiziente und flexible Alternative zur viralen Transduktion12 dar. Während lentivirale Vektoren eine stabile und langfristige Expression von Transgene ermöglichen, erfordern sie komplexe Biosicherheitsmaßnahmen, beinhalten die Integration in das Wirtsgenom und können je nach Integrationsstelle zu variabler Expression führen. Darüber hinaus ist die Produktion von lentiviralen Supernatanten, gefolgt von T-Zelltransduktion und Selektion transduzierter Zellen, zeitaufwendig. Im Gegensatz dazu ermöglicht die mRNA-Elektroporation eine schnelle und vorübergehende Expression von Zielgenen ohne genomische Integration oder virale Komponenten, wodurch die regulatorische Belastung reduziert und schnelle sowie iterative Tests von Konstrukten ermöglicht werden. Dies ist besonders vorteilhaft in frühen Entwicklungsphasen, in denen mehrere CAR-Kandidaten gescreent und bewertet werden. In neueren Veröffentlichungen wird Transfektion mit mRNA als therapeutische Plattform untersucht 13,14,15. Wir schlagen vor, dass die transiente Transfektion mit mRNA16 ein leicht umsetzbarer Ansatz ist, insbesondere für Labore ohne Möglichkeit, lentivirale Arbeit in einer Biosicherheits-Level-2-(BSL-2)-Umgebung durchzuführen. Ein Seiten-an-Seite-Vergleich verschiedener Aktivierungsregime vor der lentiviralen Transduktion ist an anderer Stelle verfügbar17.
Dieses Protokoll beschreibt die Isolation, Aktivierung, Kultivierung, Expansion und transiente Transfektion primärer menschlicher T-Zellen mit entweder Anti-CD3/28-Perlen oder TransAct zur Aktivierung und mRNA-Elektroporation für vorübergehende CAR-Expression. Der beschriebene Arbeitsablauf ermöglicht eine reproduzierbare Erzeugung funktioneller CAR-T-Zellen, die für nachgelagerte Anwendungen wie zytotoxische Assays, phänotypische Charakterisierung oder in-vitro-Modellierung adoptiver T-Zelltherapien geeignet sind.
Protokoll
Dieses Protokoll folgt den ethischen Richtlinien der Medizinischen Universität Wien. Die ethischen Vorschläge wurden vom Ethikausschuss der Medizinischen Universität Wien genehmigt (1087/2025 und 1198/2025).
1. Isolierung primärer T-Zellen aus Blutprodukten
HINWEIS: Das Ausgangsmaterial kann Vollblut-, Aphereseprodukt- oder Leukozytenreduktionskammern sein. Halten Sie die Probe bis zur Verarbeitung bei 4 °C und beginnen Sie die Isolierung so früh wie möglich, jedoch spätestens innerhalb von 24 Stunden nach der Probenentnahme. Für die T-Zell-Isolierung stehen verschiedene Isolationsstrategien zur Verfügung, darunter negative und positive Selektion. Die Abschnitte 1.1 und 1.2 führen zwei verschiedene Protokolle ein, um Optionen zur T-Zell-Isolation bereitzustellen. Die Handhabung von Blutprodukten sollte in einem biologischen Sicherheitsschrank erfolgen, wobei die Probe während der Verarbeitung bei Raumtemperatur (RT) aufbewahrt wird.
- Isolierung von T-Zellen durch negative Selektion mittels Dichtegradientenzentrifugation
- Gemäß der Kit-Anleitung geben Sie die erforderliche Menge des Antikörpercocktails pro mL Probe hinzu. Inkubiere für die gegebene Zeit bei RT. Für das vorgeschlagene humane T-Zell-Anreicherungskit: Verwenden Sie 50 μL Antikörpercocktail pro mL Probe und inkubieren Sie 20 Minuten bei RT (z. B. für 5 ml Probe 250 μL Antikörpercocktail hinzufügen).
HINWEIS: Für dieses spezielle Kit muss eine Mindestmenge an roten Blutkörperchen (RBCs) vorhanden sein, um eine erfolgreiche T-Zell-Isolierung zu gewährleisten (das empfohlene Mindestverhältnis beträgt 100 RBC pro nukleierter Zelle). Dies ist typischerweise der Fall, wenn Vollblut- oder Leukozytenreduktionskammern als Ausgangsmaterial verwendet werden. Für die Verwendung eines Aphereseprodukts ist diese Isolationsstrategie möglicherweise nicht erfolgreich, da das RBC-Verhältnis typischerweise zu niedrig ist. Daher wird eine vorherige Isolierung peripherer mononukleärer Blutzellen (PBMCs) gefolgt von einem T-Zell-Isolationsschritt wie in Abschnitt 1.2 beschrieben empfohlen. - Bereiten Sie Dichtemedium (Ficoll, Pancoll oder ähnliches) in einem geeigneten Rohr vor. Für Probenvolumina unter 3 mL verwenden Sie 3 mL Dichtemedium (in einem 15 mL Zentrifugationsrohr). Für Probenvolumina von 4 mL und mehr verwenden Sie 15 mL Dichtemedium (in einem 50 mL Zentrifugationsrohr).
- Am Ende der Inkubationszeit wird die Probe mit einem gleichen Volumen phosphatgepufferter Kochsalzlösung (PBS) mit 2 % fetalem Rinderserum (FBS) verdünnt und durch Pipettierung vermischt. Dies entspricht einer 1:2-Verdünnung (z. B. verdünnen Sie 3 ml Probe mit 3 ml PBS und 2 % FBS). Schichten Sie die verdünnte Probe sorgfältig mit einer serologischen Pipette und Pipetthilfe auf das Dichtemedium, wobei die Pipettierungsgeschwindigkeit auf ein Minimum eingestellt ist.
- Halten Sie das Rohr in einem Winkel von 45°, um die Oberfläche des Dichtemediums zu vergrößern und die Schichtung zu unterstützen.
- Zentrifugiere die Probe bei 1.200 x g, RT, für 20 Minuten. Schalten Sie die Bremse der Zentrifuge aus oder stellen Sie sie auf ein Minimum. Nach der Zentrifugation sollte eine weiße Schicht zwischen der Grenzfläche des Dichtemediums und des Plasmas sichtbar sein. Dieser weiße, trübe Ring enthält die gewünschten T-Zellen.
- Entnehmen Sie die T-Zellen, indem Sie die Schicht sorgfältig mit einer sterilen Transferpipette oder einer 2-ml-serologischen Pipette aufnehmen und in ein frisches Rohr übertragen. Stören Sie die Schichten so wenig wie möglich, um zu vermeiden, dass das Dichtemedium oder Plasma übertragen wird.
- Fahren Sie mit Abschnitt 1.3 fort.
- Gemäß der Kit-Anleitung geben Sie die erforderliche Menge des Antikörpercocktails pro mL Probe hinzu. Inkubiere für die gegebene Zeit bei RT. Für das vorgeschlagene humane T-Zell-Anreicherungskit: Verwenden Sie 50 μL Antikörpercocktail pro mL Probe und inkubieren Sie 20 Minuten bei RT (z. B. für 5 ml Probe 250 μL Antikörpercocktail hinzufügen).
- Isolierung von T-Zellen durch positive Selektion mit einem Gravitationsfluss-Kit
- Führen Sie einen Dichtegradienten-Isolationsschritt durch, um PBMCs aus der Probe zu extrahieren: Bereiten Sie das Dichtemedium gemäß Abschnitt 1.1.2 vor. Verdünnen Sie die Probe mit einem gleichen Volumen PBS und 2 % FBS. Dies entspricht einer 1:2-Verdünnung (z. B. 3 ml Probe mit 3 ml PBS + 2 % FBS verdünnen).
- Schichten Sie die verdünnte Probe sorgfältig mit einer serologischen Pipette und Pipetthilfe auf das Dichtemedium, wobei die Pipettierungsgeschwindigkeit auf ein Minimum eingestellt ist. Halten Sie das Rohr in einem Winkel von 45°, um die Oberfläche des Dichtemediums zu vergrößern und die Schichtung zu unterstützen.
- Zentrifugiere mit 400 x g, RT, für 30 Minuten mit ausgeschalteter Bremse oder auf Minimum eingestellt. Nach der Zentrifugation sollte eine weiße Schicht an der Grenzfläche zwischen Dichtemedium und Plasma sichtbar sein. Dieser weiße wolkige Ring enthält die PBMCs, da ihre Dichte niedriger ist als die der RBCs.
- Ernten Sie PBMCs, indem Sie die weiße, trübe Schicht sorgfältig aufsammeln und in ein frisches Rohr übertragen. Verwenden Sie für diesen Schritt eine sterile Transferpipette oder eine 2-mL serologische Pipette und stören Sie die Schichten so wenig wie möglich.
- Waschen Sie die gesammelten Zellen: Fügen Sie 20 ml PBS mit 2 % FBS hinzu. Zähle die Zellen und berechne die Gesamtzellenzahl. Zentrifugiere bei 300 x g, 4 °C, für 10 Minuten mit eingeschalteter Bremse. Ab jetzt sollten die Zellen auf Eis gehalten werden und mit gekühlten Reagenzien arbeiten.
- Pipette das Supernatant ab. Die folgenden Berechnungen werden für bis zu 1 x 10⁷ Zellen verwendet und können entsprechend skaliert werden. Resuspendieren Sie das Zellpellet in 80 μL PBS mit 0,5 % Rinderserumalbumin (BSA) und 2 mM Ethylendiaminetetraessigsäure (EDTA).
- Mischen Sie 10 μL CD4-Mikroperlen mit 10 μL CD8-Mikroperlen. Gib die Perlenmischung zu den neu suspendierten PBMCs dazu. Gut umrühren und 15 Minuten bei 4 °C inkubieren.
- In der Zwischenzeit werden die Gravitationsströmungssäule im Magnetfeld eines geeigneten Trenngeräts platziert. Bereiten Sie die Säule vor, indem Sie sie mit 3 ml PBS mit BSA und EDTA abspülen.
- Nach dem Inkubationsschritt werden die Zellen durch Zugabe von 2 ml PBS mit BSA und EDTA gewaschen. Zentrifugiere bei 300 x g, 4 °C, für 10 Minuten. Entsorge Supernatant und suspendiere bis zu 10⁸ Zellen in 500 μL PBS mit BSA und EDTA neu.
- Trage die Zellsuspension auf die Säule auf. Die beschrifteten Zellen werden von der magnetischen Trennvorrichtung in der Säule gehalten. Der Durchfluss enthält unmarkierte Zellen (CD4- und CD8-Doppelnegativ-PBMCs) und kann bei Bedarf gesammelt werden. Wasche die Säule dreimal, indem du sie mit 3 x 3 ml PBS mit BSA und EDTA abspülst. Füge einen neuen Puffer hinzu, sobald die Spalte leer ist.
- Um beschriftete Zellen zu elutieren, entferne die Gravitationsstromsäule vom magnetischen Separator und platziere ihren Ausgang über einem frischen Sammelrohr. Pipettieren Sie 5 ml PBS mit BSA und EDTA auf die Säule und drücken Sie dann den Kolben fest in die Säule, um die Zellen zu elutieren. Fahren Sie mit Abschnitt 1.3 fort.
HINWEIS: Magnetische Antikörper-Kits sind sowohl als Pan-T-Zell-Kits als auch für bestimmte T-Zell-Subsets erhältlich und können entweder positive oder negative Selektionskits sein. In jedem Fall werden beschriftete Zellen vom magnetischen Trenngerät zurückgehalten. Für die positive Selektion werden T-Zellen (oder deren Untermengen) mit magnetischen Perlen über ihren verwandten Antikörper markiert. Für negative Selektion werden alle Zellen, die nicht zur spezifizierten T-Zellpopulation gehören, mit magnetischen Perlen markiert. T-Zellen befinden sich daher im Durchfluss.
- Einfrieren isolierter T-Zellen
- Wasche T-Zellen mit 20 ml PBS und 2 % FBS. Zentrifugiere bei 300 x g, RT, für 10 Minuten. Die Bremse kann wieder eingeschaltet werden. Entsorge das Supernatant.
- Resuspendiere die Zellen in 5–10 ml PBS mit 2 % FBS. Um Zellen direkt für die Kultivierung zu verwenden, fahren Sie mit Abschnitt 2.4 fort. Um Zellen einzufrieren, fahren Sie mit dem folgenden Abschnitt fort.
HINWEIS: Das Einfrieren der Zellen ist nicht erforderlich, wenn die isolierten T-Zellen sofort zur Aktivierung und Kultivierung verwendet werden. - Zähle die resuspendierten Zellen und zentrifugiere sie bei 300 x g, 4 °C, für 10 Minuten. Berechnen Sie in der Zwischenzeit die Anzahl der zu einfrieren Zellen. Ein T-Zell-Aliquot sollte 5–20 x 106 Zellen enthalten . Bereiten Sie die erforderliche Anzahl beschrifteter Kryo-Fläschchen sowie das Gefriermedium vor (siehe Tabelle 1).
- Nach der Zentrifugation wird das Supernatant entsorgt und die verbleibende Flüssigkeit abgepipettiert. Arbeiten Sie ab jetzt schnell.
- Für jeden Aliquot wird das Zellpellet in 1 ml vorgekühltes Gefriermedium resuspendiert (z. B. wenn fünf Aliquots vorbereitet werden, wird das Pellet in 5 ml Gefriermedium aufgehängt). Aliquot 1 mL Zellsuspension in jedes Kryo-Fläschchen. Kühlen Sie die Kryophiolen sofort bei -80 °C ein.
HINWEIS: Ein kontrolliertes Einfrieren wird empfohlen. Um dies zu erreichen, verwenden Sie geeignete Gefrierbehälter. Die Zellen werden nach dem Einfrieren bei -80 °C (z. B. am nächsten Tag oder innerhalb von zwei Wochen) auf flüssigen Stickstoff übertragen.
| Komponente | Abschließende Schwerpunkte |
| Dimethylsulfoxid | 10 % (v/v) |
| Fetales Rinderserum | 45 % (v/v) |
| RPMI 1640 mit Phenolrot | 45 % (v/v) |
Tabelle 1: Zusammensetzung des Gefriermediums. Das Gefriermedium wird verwendet, um die Zellintegrität und Lebensfähigkeit während des Einfrierens und der Lagerung zu erhalten.
2. Auftauen, Aktivierung und Expansion der primären T-Zellen
- Führen Sie alle Schritte unter sterilen Arbeitsbedingungen mit einem biologischen Sicherheitsschrank durch.
- Vorwarme Roswell Park Memorial Institute (RPMI) 1640 Medium ohne Zusatzstoffe bei 37 °C und 20 mL in ein Zentrifugenrohr übertragen. Tauen Sie einen Aliquot gefrorener T-Zellen auf, indem Sie das Rohr schnell warmem Wasser aussetzen. Hören Sie auf zu tauen, wenn noch ein kleines Eispellet im Kryo-Fläschchen sichtbar ist.
- Fügen Sie sofort 1 ml vorgewärmte RPMI zur Zellsuspension hinzu und übertragen Sie es vorsichtig in das Zentrifugenrohr. Spülen Sie das Kryo-Fläschchen mit 1 ml RPMI. Vermeiden Sie zusätzliche Aufhängungsschritte, die die Zellen einer Scherspannung aussetzen würden.
- Zentrifugiere Zellen bei 300 x g, RT, für 5 Minuten. Entsorge das Supernatant. Das Zellpellet in einem vollen T-Zellmedium wieder suspendieren. Voll-T-Zell-Medium besteht aus RPMI 1640 mit 10 % FBS, 1 % Penicillin/Streptomycin, 5 ng/mL Interleukin 7 (IL-7) und 10 ng/mL Interleukin 15 (IL-15) (siehe Tabelle 2).
- Zähle die wiederaufhängenden Zellen. Samenzellen in vollem T-Zell-Medium mit einer Dichte von 1 x 10⁶ Zellen /ml in einer geeigneten Bohrlochplatte. Gib die erforderliche Menge an Aktivierungsreagenz hinzu, wie im jeweiligen Handbuch angegeben. Zum Beispiel, um 1 x 10⁶ Zellen zu aktivieren, Seedzellen in 1 ml vollständigem T-Zellmedium in einer 24-Well-Platte. Fügen Sie entweder 25 μL CD3/28-Perlen oder 10 μL TransAct-Reagenz hinzu.
HINWEIS: Wenn die Zellen nicht dicht genug sind (d. h. die Zellanzahl unter 1 x 10⁶ Zellen /mL liegt), zentrifugieren Sie erneut unter den gleichen Bedingungen wie zuvor. Pellet in der passenden Menge vollständigen T-Zellmediums wieder suspendieren, um eine Dichte von 1 x 10⁶ Zellen /ml zu erreichen. - Inkubieren Sie Zellen bei 37 °C in einem Inkubator mit einerCO2-Umgebung von 5 % bis zu drei Wochen lang. Zähle alle 2-3 Tage die Zellen und passe die Dichte auf 0,3-0,5 x 10⁶ Zellen /mL an, indem du frisches volles T-Zell-Medium hinzufügst. Die Zelldichte sollte 1,5 x 10⁶ Zellen /mL nicht überschreiten, da primäre T-Zellen möglicherweise nicht in die exponentielle Wachstumsphase zurückkehren, wenn sie mit hoher Dichte kultiviert werden.
HINWEIS: Besonders in den ersten Tagen nach der Aktivierung können makroskopische Zellcluster sichtbar sein (siehe Abbildung 2D). Dies ist zu erwarten, da sich Zellen beim Beginn der Proliferation um das Aktivierungsreagenz gruppieren. In der Regel sind die Zellen etwa eine Woche nach der Aktivierung einsatzbereit. Das Timing hängt jedoch vom experimentellen Aufbau und der erforderlichen Anzahl von Zellen ab. Es wird empfohlen, T-Zellen nach der Aktivierung immer im gleichen Bereich für biologische Replikate zu verwenden (d. h. 9–12 Tage nach der Aktivierung).
| Komponente | Abschließende Schwerpunkte |
| Fetales Rinderserum | 10 % (v/v) |
| Interleukin 15 (IL-15) | 10 ng/mL |
| Interleukin 7 (IL-7) | 5 ng/mL |
| Penicillin/Streptomycin 10.000 U/mL | 1 % (v/v) |
| RPMI 1640 mit Phenolrot | NA |
Tabelle 2: Zusammensetzung des vollständigen T-Zellmediums. Medium, das zur Kultivierung primärer menschlicher T-Zellen nach der Aktivierung verwendet wird.
3. Färbung für Phänotyp- und Aktivierungsmarker
- Zähle T-Zellen. Verwenden Sie 0,1 x 10⁶ Zellen pro Färbereaktion. Berechnen Sie das erforderliche Volumen der Zellsuspension und übertragen Sie es in ein geeignetes Polystyrolrohr mit rundem Boden.
HINWEIS: Die Anzahl der gefärbten Zellen kann bei Bedarf auf mindestens 50.000 reduziert werden. Mehr Zellen als die erforderliche Anzahl zu färben ist möglich, solange die Antikörper im molaren Überschuss vorhanden sind, wie zuvor beschrieben18,19. - Waschen Sie die Zellen einmal, indem Sie direkt 1 ml Färbepuffer hinzufügen, bestehend aus PBS mit 0,5 % FBS. Zentrifugiere bei 300 x g, 4 °C, für 5 Minuten. Von jetzt an sollten Zellen auf Eis gehalten und mit abgekühlten Reagenzien arbeiten.
- In der Zwischenzeit bereiten Sie für alle Röhren eine Antikörper-Mastermischung vor, wie in Tabelle 3 beschrieben. Verdünnen Sie die Antikörper auf die Endkonzentration im Färbepuffer. Die Färbung erfolgt in einem Volumen von 50 μL pro Rohr. Gut mischen, zum Beispiel durch Vortexen.
HINWEIS: Dieses Protokoll kann mit anderen Färbungsexperimenten kombiniert werden, wie etwa der Färbung für die CAR-Expression wie in Abschnitt 6 beschrieben. Ein lebender/toter Farbstoff kann hinzugefügt werden, um das Gating für lebende Zellen zu erleichtern. In diesem Fall müssen die Emissionsspektren entsprechend ausgewählt werden, um Überschneidungen mit den anderen verwendeten Fluorophoren zu vermeiden. - Nach der Zentrifugation wird das Supernatant entsorgt und die verbleibende Flüssigkeit abgepipettiert. Jedes Pellet in 50 μL des Antikörper-Master-Mixes wieder suspendieren.
- Inkubieren Sie die Röhren bei 4 °C im Dunkeln für mindestens 30 Minuten. Dieser Inkubationsschritt kann um mehrere Stunden verlängert werden.
- Waschen Sie die Zellen, indem Sie 1 ml Färbungspuffer direkt zur Färbungsreaktion hinzufügen. Zentrifugiere bei 300 x g, 4 °C, für 5 Minuten und entsorge den Überstandsmittel. Wiederhole diesen Abschnitt unter denselben Bedingungen. Nach dem zweiten Waschschritt entsorgt man das Überdachungsmittel und lässt eine kleine Menge Restpuffer in den Röhren, um das Trocknen der Zellen zu verhindern.
- Haltet die gefärbten Zellen pelletiert und auf Eis gelegt, bis zur Messung. Suspendieren Sie das Pellet kurz vor der Messung in 100 μL Färbepuffer erneut.
HINWEIS: Dieses Protokoll ist für die Färbung in 5-mL-Rundbodenröhren optimiert. Die Färbung in 96-Well-Platten ist ebenfalls mit einem leicht angepassten Protokoll möglich. Da die Platten ein geringeres Arbeitsvolumen haben, werden zwei Waschschritte von 200 μL vor dem Färben empfohlen. Wenn pro Bohrloch mehr als 50 μL Zellsuspension ausgesät wird, werden die Pelletzellen und das Supernatant entsorgt, bevor sie mit den Waschschritten übergehen. Die Färbung erfolgt ebenfalls in 50 μL pro Bohrloch. Nach dem Flecken führen Sie drei statt zwei Waschschritte mit 200 μL Fleckpuffer durch. Die Zentrifugation erfolgt mit den oben beschriebenen Einstellungen.
| Laserfarbe | Laser λ (nm) | Emissionsfilter | Filterbereich (nm) | Fluoreszierende Farbstoff | Antigen | Endgültige Verdünnung | Markiertyp |
| Violet | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Panleukozyt |
| Violet | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Aktivierung |
| Violet | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Phänotyp |
| Blau | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Phänotyp |
| Blau | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Aktivierung |
| Gelb/grün | 561 | 585/42 | 564–606 | PE | CD134 | 1:50 | Aktivierung |
| Gelb/grün | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Pan-T-Zelle |
| Gelb/grün | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Aktivierung |
| Rot | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Aktivierung |
| Rot | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Phänotyp |
| Rot | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Phänotyp |
Tabelle 3: Überblick über das Antikörperpanel und vorgeschlagene Fluorophore zur Analyse der primären T-Zell-Expression von Phänotyp- und Aktivierungsmarkern. Für dieses Experiment wird ein Durchflusszytometer mit mindestens 4 Lasern und der entsprechenden Filteranlage benötigt. Wenn sich die Geräteanordnung unterscheidet, müssen die Fluorophore entsprechend angepasst werden.
4. In-vitro-Transkription von CAR-codierender DNA zur Erzeugung von mRNA
- Entwerfen Sie eine geeignete DNA-Vorlage für die In-vitro-Transkription (IVT) in mRNA. Fügen Sie einen T7-Promotor für die T7-RNA-Polymerase, eine Kozak-Sequenz, ein Startcodon, eine Signalpeptidsequenz, die gewünschte CAR-Sequenz und ein Stoppcodon hinzu (Abbildung 1).
HINWEIS: Die Kozak-Sequenz ist ein Erkennungsmotiv, das für die Initiierung der Proteintranslation entscheidend ist, da sie die korrekte Zusammensetzung eines Startcodons durch das Ribosom unterstützt. Das Signalpeptid ist für die korrekte Verarbeitung des CAR im Golgi und die Einbindung in die Plasmamembran erforderlich. Um die CAR-Expression zu erkennen, ist es hilfreich, ein Tag auf dem extrazellulären Teil des CAR einzufügen (z. B. ein DYKDDDDK-Tag oder ein MAP-Tag). Einige CARs können auch mit ihrem löslichen, kognaten Antigen, das mit einem Fluorophor konjugiert ist, oder mit Antikörpern gegen andere gängige Strukturen, wie die scFv-Linker-Domäne (z. B. Anti-G4S-Linker-Antikörper oder Anti-Whitlow-Linker-Antikörper), nachgewiesen werden. - Amplifizieren Sie DNA durch Polymerase-Kettenreaktion (PCR) mit Primern, die das CAR-Konstrukt flankieren, einschließlich des T7-Promotors. Für die IVT wird 1 μg der CAR-DNA benötigt. Überprüfen Sie die korrekte Länge des PCR-Produkts durch eine analytische Agarosegelelektrophorese. Reinigen Sie das PCR-Produkt durch Säulenreinigung mit einem PCR- und DNA-Reinigungskit, bevor Sie mit der IVT beginnen. DNA kann bei -20 °C gespeichert werden.
HINWEIS: Es kann vorteilhaft sein, 5–10 zufällige Nukleotide in den Primerregionen vor und nach dem Transkript einzubringen, um eine bessere Bindung der Polymerase zu erreichen. Da für die IVT eine große Menge DNA benötigt wird, kann das Volumen der PCR-Reaktion entsprechend skaliert werden. - Verwenden Sie ein IVT-Kit mit einem Poly (A) Tailing-Schritt, um polyadenylierte mRNA zu erzeugen. Führen Sie IVT in einem biologischen Sicherheitsschrank durch und reinigen Sie Oberflächen gründlich mit Desinfektionsmittel. Folgen Sie den Anweisungen des Kits, um die IVT durchzuführen.
HINWEIS: Eine Verlängerung des Transkriptionsschritts auf mehrere Stunden kann die mRNA-Ausbeute erhöhen. Die Dauer des Polyadenylierungsprozesses sollte über die Proben hinweg konstant gehalten werden, da dies direkt die Länge des Poly (A)-Schwanzes beeinflusst. Dies kann wiederum die mRNA-Stabilität und -Expressionseffizienz in vivobeeinflussen. - Reinigen Sie mRNA mit einem säulenbasierten RNA-Reinigungskit und bestimmen Sie die Konzentration der gereinigten mRNA mit einem geeigneten Gerät.
HINWEIS: Es gibt mehrere Möglichkeiten, die Qualität transkribierter mRNA zu bewerten, darunter analytische Gelelektrophorese vor und nach dem Poly (A)-Tailing-Schritt sowie auf Absorptionsverhältnissen basierende Methoden zur Bestimmung der mRNA-Konzentration. Das empfohlene A260/230-Verhältnis liegt bei 2,0–2,2; Werte unter 1,8 deuten auf Kontamination und eine mögliche schlechte Leistung in Expressionstests hin. Die Bedeutung von mRNA-Modifikationen und -Reinigungen vor der Elektroporation wird an anderer Stelle beschrieben, 21,22,23. - Aliquot 3–5 μg gereinigte mRNA (die letzte Menge mRNA, die in Experimenten für eine Elektroporation verwendet wird) und Speichere Aliquots bei -80 °C. Vermeiden Sie wiederholte Gefrier-Tau-Zyklen.

Abbildung 1: Schematische Darstellung der DNA-Template-Komponenten, die für die Erzeugung einer mRNA für die T-Zell-Transfektion benötigt werden. Die Template-DNA für IVT sollte einen T7-Promotor, die Kozak-Sequenz, ein Startcodon gefolgt von einem Signalpeptid enthalten, das die Sekretion des Proteins in den extrazellulären Raum ermöglicht, die gewünschte CAR-Sequenz und ein Stopcodon. Abkürzungen; mRNA = Boboten-Ribonukleinsäure; DNA = Desoxyribonukleinsäure; CAR = chimerischer Antigenrezeptor; IVT = in-vitro-Transkription . Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
5. Transiente Transfektion primärer T-Zellen durch mRNA-Elektroporation
- Einen Tag vor der Transfektion werden T-Zellen auf eine Dichte von 0,3 x 10⁶ Zellen/mL im vollen T-Zellmedium verdünnt (siehe Tabelle 2). Die Zellen sollten sich am Tag der Transfektion in der exponentiellen Wachstumsphase befinden (d. h. mit einer Dichte unter 1 x 10⁶ Zellen /mL) für eine effiziente CAR-Expression.
- Am Tag der Transfektion werden alle benötigten Medien bei 37 °C vorgewärmt.
- Zähle die T-Zellen und berechne das benötigte Volumen. Verwenden Sie 1-5 x 10 à6 Zellen pro CAR-mRNA.
HINWEIS: Es wird empfohlen, immer eine "MOCK"-Transfektion einzufügen (d. h. T-Zellen, die das Transfektionsverfahren durchlaufen, aber ohne mRNA hinzuzufügen). Diese Zellen können auch als Negativkontrolle für Färbungen und Experimente verwendet werden. Halten Sie die Zellenzahl innerhalb eines Experiments konstant. - Übertragen Sie das benötigte Volumen der T-Zell-Suspension in ein konisches Zentrifugenrohr. Zentrifugiere mit 300 x g, RT, für 5 Minuten. Entsorge das Supernatant. Alle Zentrifugationsschritte in den folgenden Abschnitten werden unter diesen Bedingungen wiederholt.
HINWEIS: Wenn das erforderliche Volumen die Kapazität eines einzelnen konischen Zentrifugenrohrs übersteigt, kann es in gleichmäßige Teile über zwei oder mehr Röhren aufgeteilt werden. In diesem Fall werden alle Pellets in einem Gesamtvolumen von 20 mL U/min neu suspendiert und beim ersten Waschschritt gesammelt (Abschnitt 5.6). - Bereiten Sie vollständiges T-Zell-Medium in einer geeigneten Wellplatte vor, um die T-Zellen nach der Elektroporation zu gewinnen.
HINWEIS: Verwenden Sie diese Überlegungen für die Berechnung: Die Zellen sollten nach der Elektroporation mit einer Dichte von etwa 0,5–1,0 x 10⁶ Zellen/mL ausgesät werden. Ungefähr ein Drittel bis die Hälfte der Zellen sterben während oder nach der Elektroporation. Wenn beispielsweise pro Elektroporation 2 x 10⁶ Zellen verwendet werden, wird erwartet, dass mindestens 1 x 10⁶ Zellen verbleiben. Um die erforderliche Zelldichte zu erreichen, verwenden Sie 2,0 ml volles T-Zellmedium (in einer 12-Well-Platte). Vorerwärmen Sie die Platte mit dem T-Zell-Medium bei 37 °C, bis die Elektroporation durchgeführt wird. - Führen Sie den ersten Waschschritt mit 20 ml RPMI mit rotem Phenol und ohne Nahrungsergänzungsmittel durch. Pipettiere RPMI oben auf den Zellen, zentrifugiere mit 300 x g, RT für 5 Minuten und entsorge Supernatant.
- Führen Sie den zweiten Waschschritt mit 20 ml RPMI ohne Phenolrot und ohne Nahrungsergänzungsmittel wie oben beschrieben durch.
HINWEIS: Wenn T-Zellen von mehreren Spendern für die Elektroporation verwendet werden, können die Zellen parallel bis Abschnitt 5.8 vorbereitet werden. Verwenden Sie nur eine T-Zell-Charge für den letzten Waschschritt (Abschnitt 5.8). Lassen Sie die anderen Zellen pelletiert, ohne das Überdachungsmittel zu entsorgen, und fahren Sie mit dem letzten Waschschritt fort, wenn die erste Elektroporationsrunde abgeschlossen ist. - Führen Sie den dritten Waschschritt mit 20 ml reduziertem Serummedium wie oben beschrieben durch.
- Im letzten Zentrifugationsschritt werden alle benötigten mRNA-Aliquoten aus dem Gefrierschrank gesammelt und auf Eis gelegt. Beschrifte die Elektroporationscuvetten und die Platte mit dem vorgewärmten Medium.
- Richte die Bedingungen am Elektroporationsgerät ein. Hier wird ein Gene Pulser Xcell Gesamtsystem verwendet. Die Protokolleinstellungen für primäre T-Zellen sollten folgendermaßen sein:
Rechteckwellenprotokoll: Spannung: 500 V, Anzahl der Impulse: 1, Pulslänge: 5 ms, Pulsintervall: 0, Kuvettedurchmesser: 4 mm
HINWEIS: Dieses Protokoll ist für primäre T-Zellen optimiert. Andere Zelltypen erfordern möglicherweise eine Anpassung der Einstellungen, insbesondere der Pulslänge. - Entsorge Supernatant gründlich, indem du die verbleibende Flüssigkeit ablehnst, ohne die Kugel zu stören. Suspendieren Sie das Zellpellet bei einer Elektroporation in 100 μL reduziertem Serummedium (z. B. bei fünf Elektroporationen wird das Pellet in einem Gesamtvolumen von 500 μL neu suspendiert).
- Verwenden Sie 100 μL der T-Zell-Suspension und 3–5 μg mRNA pro Elektroporation. Bereite jeweils nur eine Elektroporation vor. Gib die T-Zell-Suspension in das mRNA-haltige Rohr und vermische vorsichtig. Vermeiden Sie das Pipettern auf und ab. Arbeiten Sie ab jetzt schnell.
HINWEIS: Das Volumen der hinzugefügten mRNA darf 10 μL nicht überschreiten. Die Menge an mRNA kann bei Bedarf angepasst werden. Beim Vergleich von CARs oder Experimenten wird für jede Elektroporation immer die gleiche Anzahl von Zellen und mRNA verwendet. Dies ist wichtig, da die mRNA-Menge direkt mit den CAR-Expressionsniveaus verknüpft ist (siehe Abbildung 5). - Übertragen Sie die mRNA/T-Zellmischung auf eine Elektroporationscuvette. Stellen Sie sicher, dass die Federung den unteren Teil der Cuvette bedeckt. Pipette nicht auf und ab.
- Übertragen Sie die Cuvette mit der mRNA/T-Zellmischung schnell auf das Elektroporationsgerät und führen Sie die Elektroporation mit den in Abschnitt 5.11 vorbereiteten Einstellungen durch.
- Nach der Elektroporation werden die T-Zellen vorsichtig in einem vorgewärmten vollen T-Zell-Medium zurückgewonnen, indem 100 μL Medium von der Bohrlochplatte zur Cuvette hinzugefügt werden und die Zellen dann zurück auf die Platte übertragen werden. Spüle die Cuvette mit 100 μL Medium.
HINWEIS: Zellen sind nach der Elektroporation empfindlich gegenüber Scherspannung. Vermeiden Sie wiederholte Aufhängungsschritte. - Wiederholen Sie die Abschnitte 5.12 bis 5.15 für alle mRNA-Konstrukte.
- Inkubieren Sie transfektierte T-Zellen bei 37 °C mit 5 %CO2. Wenn eine weitere T-Zell-Charge vorbereitet wird, fahren Sie jetzt mit Abschnitt 5.8 mit dieser Charge fort.
- Führen Sie das entsprechende Experiment innerhalb von 24 Stunden durch.
HINWEIS: Die CAR-Expression ist bereits 3-6 Stunden nach der Elektroporation nachweisbar. Peak-Expressionsniveaus und kinetische Werte können vom mRNA-Konstrukt abhängen und sollten in vorläufigen Experimenten getestet werden. Detaillierte Protokolle, die mögliche nachgelagerte Potenztests beschreiben, wie die Analyse der CAR-T-Zell-Zytotoxizität oder der Zytokinsekretionswerte bei Kokultur mit Tumorzielzellen, sind an anderer Stelle verfügbar: 23,24,25,26,27.
6. Analyse der CAR-Expression nach der Elektroporation
- 6–24 Stunden nach der Elektroporation resuspendieren und T-Zellen zählen. Verwenden Sie pro Färbereaktion 50.000 bis 100.000 Zellen. Übertragen Sie das benötigte Volumen Zellsuspension in ein geeignetes Polystyrolrohr mit rundem Boden. Die folgenden Abschnitte können außerhalb eines biologischen Sicherheitsschranks durchgeführt werden.
- Waschen Sie die Zellen, indem Sie 1 ml Färbepuffer hinzufügen, bestehend aus PBS mit 0,5 % FBS. Zentrifugiere bei 300 x g, 4 °C, für 5 Minuten. Von jetzt an sollten Zellen auf Eis gehalten und mit abgekühlten Reagenzien arbeiten.
- Bereiten Sie eine Hauptmischung mit allen im Färbepanel verwendeten Antikörpern vor. Fügen Sie einen Antikörper hinzu, der die CAR-Detektion ermöglicht (zum Beispiel durch ein integriertes Peptid-Tag wie ein DYKDDDDK-Tag). Verdünnen Sie die Antikörper wie empfohlen in einem finalen Färbungsvolumen von 50 μL (z. B. wird für eine Verdünnung von 1:50 1 μL Antikörper zu 49 μL Puffer pro Röhre hinzugefügt).
HINWEIS: Die Färbung der CAR-Expression kann ausschließlich mit einem CAR-Erkennungsantikörper durchgeführt werden oder in Kombination mit phänotypischer und aktiverungsmarkeriger Färbung kombiniert werden. Der Antikörper sowie das konjugierte Fluorophor können angepasst werden. Beim Austausch von Antikörpern und/oder Fluorophoren sollten die jeweiligen Anregungs- und Emissionsspektren berücksichtigt werden. APC ist kompatibel mit dem vorgeschlagenen 7-Aminoactinomycin-D (7-AAD)-Farbstoff für die gleichzeitige Viabilitätsfärbung. - Nach der Zentrifugation wird das Überstandsmittel gründlich entsorgt, indem man die Restflüssigkeit ableitet, ohne das Zellpellet zu stören. Jedes Pellet wird in 50 μL der vorbereiteten Antikörpermischung neu suspendiert.
- Inkubieren Sie die Röhren bei 4 °C im Dunkeln für mindestens 30 Minuten. Dieser Inkubationsschritt kann um mehrere Stunden verlängert werden.
- Waschen Sie die Zellen, indem Sie 1 ml Färbepuffer direkt auf das Rohr geben. Zentrifugiere bei 300 x g, 4 °C, für 5 Minuten und entsorge das Überstandsmittel gründlich durch Pipettieren der Restflüssigkeit. Die Zellpellets in 100 μL Farbpuffer pro Röhre wieder suspendieren.
- Vor Beginn der Messung geben Sie 2 μL 7-AAD-Lösung in die Röhren und mischen Sie gut. Inkubiere 10 Minuten im RT im Dunkeln. Gehen Sie sofort mit der Messung über.
HINWEIS: Inkubieren Sie Zellen nicht länger als 15 Minuten mit 7-AAD, da dies die Ergebnisse verzerren kann. Um homogene Inkubationszeiten zu erreichen, sollten Sie 7-AAD entweder sequentiell oder in Chargen hinzufügen. Dieses Protokoll ist für die Färbung in 5-mL-Rundbodenröhren optimiert. Die Färbung in 96-Well-Platten kann ebenfalls mit einem leicht modifizierten Protokoll durchgeführt werden. Da die Platten ein geringeres Arbeitsvolumen haben (maximal 250 μL), werden zwei Waschschritte mit 200 μL Puffer vor der Färbung empfohlen. Wenn pro Brunnen mehr als 50 μL Zellen ausgesat werden, pelletieren Sie die Zellen und entsorgen Sie das Supernatant, bevor Sie mit den Waschschritten fortfahren. Die Färbung erfolgt ebenfalls in 50 μL pro Bohrloch. Nach der Inkubation werden zwei Waschen mit 200 μL Färbepuffer durchgeführt. Die Zentrifugation erfolgt mit den oben beschriebenen Einstellungen.
Ergebnisse
Aktivierung und Expansion primärer menschlicher T-Zellen
Primäre T-Zellen wurden am Tag 0 aufgetaut und aktiviert, entweder mit CD3/28-Perlen oder TransAct, für 23 Tage erweitert und alle 2–3 Tage gezählt (Abbildung 2A). An Zähltagen wurden die Zelldichten auf 0,3–0,5 x 10⁶ Zellen/ml angepasst. An den Tagen 0/2/5/9/14/20 wurden T-Zellen für die Flowzytometrie verwendet, um den Phänotyp und die Expression der Aktivierungsmarker zu bewerten. Innerhalb der ersten Woche nach der Aktivierung proliferierten und expandierten T-Zellen schnell mit beiden Aktivierungsreagenzien (Abbildung 2B), mit einer etwas geringeren Faltenausdehnung in den folgenden Tagen für T-Zellen, die durch TransAct aktiviert wurden (Abbildung 2C). Bemerkenswert ist, dass die Aktivierung von T-Zellen auch durch mikroskopische Analyse sichtbar war, wobei sich T-Cell-Cluster um die Aktivierungsreagenzien bildeten (Abbildung 2D).
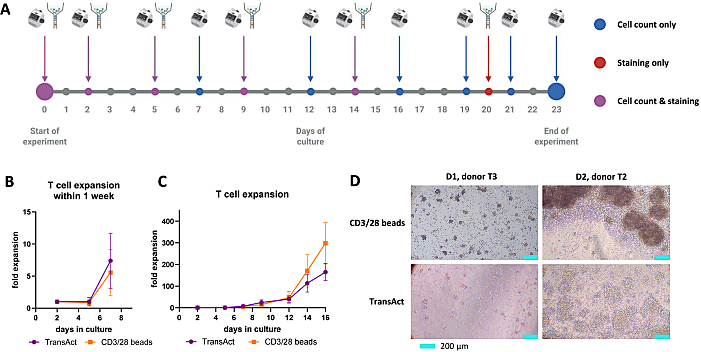
Abbildung 2: Aktivierung und Expansion primärer T-Zellen mit zwei verschiedenen Aktivierungsreagenzien. (A) Schematische Darstellung der experimentellen Zeitlinie. Die Zellen wurden entweder mit CD3/28-Perlen oder TransAct am Tag 0 aktiviert und 23 Tage lang kultiviert. Blaue Punkte zeigen die Tage, an denen die Zellen gezählt wurden, rote Punkte zeigen Tage, an denen die Zellen durch Flusszytometrie analysiert wurden, und violette Punkte Tage an, an denen beide Analysen durchgeführt wurden. (B) und (C) Expansion der primären T-Zellen während (B) der ersten Woche oder (C) innerhalb von 16 Tagen nach der Kultur. Die Werte zeigen den Mittelwert ± Standardabweichung von 4 (CD3/28-Perlen) oder 3 (TransAct) verschiedenen gesunden T-Zellspendern. (D) Repräsentative mikroskopische Bilder aktivierter T-Zellen mit sichtbarer Zellclusterbildung an den Tagen 1 und 2 nach der Aktivierung. Die Bilder wurden mit einem umgekehrten Mikroskop aufgenommen. Das Lineal entspricht 200 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
Färbung des T-Zell-Phänotyps und der Aktivierungsmarker
Für die Durchflusszytometrie wurde folgende Gating-Strategie angewandt (Abbildung 3): Ein erstes Gate (FSC-Höhe vs. SSC-Höhe) wurde angewendet, um Zellreste und -perlen zu entfernen, gefolgt von Gating für einzelne Zellen (FSC-Breite vs. SSC-Fläche). Der Anteil der CD3+- Zellen sollte im Bereich von 98-100 % liegen. Das weitere Subgating ergab den Prozentsatz der CD4+ (Helfer-)T-Zellen und CD8+ (zytotoxische) T-Zellen, die für verschiedene phänotypische T-Zell-Subsets unter Verwendung der Marker CD45RA und CD62L weiter gegat wurden. CD3+ T-Zellen wurden zusätzlich auf die Expression von Aktivierungsmarkern analysiert (CD25/CD69/CD134/CD137/CD154).
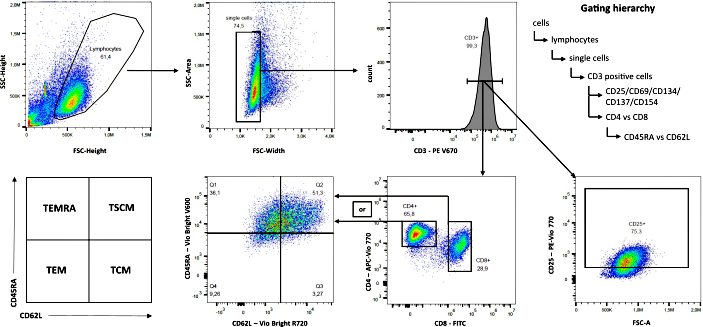
Abbildung 3: Gating-Strategie für die Durchflusszytometrie. Repräsentative Punktdiagramme eines T-Zellspenders, der mit CD3/28-Perlen am Tag 5 aktiviert wurde, sind dargestellt (n = 4). Abkürzungen; TEMRA = T-Effektor-Speicherzellen, die CD45RA neu ausdrücken; TSCM = stammzellähnliche Gedächtnis-T-Zellen; TEM = Effektorspeicher-T-Zellen; TCM = zentrale Speicher-T-Zellen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Nach der Aktivierung mit CD3/28-Perlen nahm der Anteil der CD4+ -T-Zellen im Vergleich zu CD8+ -T-Zellen im Laufe der Zeit ab, mit 74,3 % (± 7,4 %) der CD4+- T-Zellen am Tag 5, die auf 14,6 % (± 3,4 %) am Tag 20 nach der Aktivierung sanken. Die CD8+ T-Zellen stiegen von 20,7 % (± 6,4 %) am Tag 5 auf 82,4 % (± 3,1 %) am Tag 20 (Abbildung 4A). Ähnliche Trends wurden nach der Aktivierung mit TransAct festgestellt, mit leicht niedrigeren Anteilen an CD8+ T-Zellen am Tag 20 (72,5 % ± 0,7 %). Daher entsprach die etwas langsamere T-Zell-Expansion, die nach der Aktivierung mit TransAct beobachtet wurde, einem geringeren Anteil an CD8+ und einem höheren Anteil an CD4+- Zellen während der Expansionsphase. Die Unterschiede in der phänotypischen Zusammensetzung der T-Zellen waren bei beiden Aktivierungsreagenzien ähnlich (Abbildung 4B). Allerdings waren die Frequenzen von T-Effektor-Gedächtniszellen, die CD45RA (TEMRA) reexprimieren, insgesamt höher bei CD8+- Zellen als bei CD4+- Zellen. Gleichzeitig zeigten CD4+ T-Zellen höhere Anteile an zentralen Gedächtnis-T-Zellen (TCM) und stammzellähnlichen Gedächtnis-T-Zellen (TSCM) (Abbildung 4B).
CD134 war der einzige Aktivierungsmarker, der nach dem Auftauen der T-Zellen bereits hochreguliert war, mit 37,6 % (± 4,1 %) CD134+ T-Zellen, die mit CD3/28-Perlen aktiviert wurden, und 36,1 % (±4,4 %) CD134+ T-Zellen für TransAct-aktivierte T-Zellen (Abbildung 4C). In beiden Aktivierungsstrategien waren CD25, CD69 und CD134 bis Tag 2 stark hochreguliert. Bei CD3/28-Perlen erreichte die Expression von CD69 und CD134 ihren Höhepunkt am Tag 2, während CD25 am Tag 5 ihren Höhepunkt erreichte. Ähnliche Ergebnisse wurden für TransAct-aktivierte T-Zellen beobachtet. CD134 und CD154 wurden nur am Tag 14 für CD3/28-Perlen und TransAct-aktivierte Zellen hochreguliert. Insgesamt waren die beobachteten Trends zwischen den beiden Aktivierungsreagenzien sehr ähnlich. Die CD69-Expression am Tag 14 war jedoch in CD3/28-aktivierten T-Zellen etwas höher als bei den TransAct-Pendants (97,1 % ± 0,9 % gegenüber 86,5 % ± 5,1 %). Dies entspricht der anhaltend hohen Expansionsrate, die bei CD3/28-perlenaktivierten Zellen beobachtet wird. Zusammenfassend umfasst das vorgeschlagene Aktivierungsmarker-Panel Marker, die sowohl zu frühen als auch zu späteren Zeitpunkten nach der Aktivierung hochreguliert werden, mit unterschiedlicher Sensitivität zwischen den verschiedenen Aktivierungsmarkern, insgesamt aber ähnlichen Trends für beide Aktivierungsreagenzien.
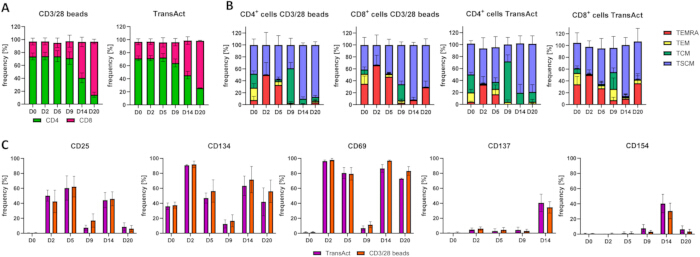
Abbildung 4: Analyse des T-Zell-Phänotyps und der Aktivierungsmarkerexpression mit verschiedenen Aktivierungsreagenzien während einer Kultivierungsphase von 20 Tagen. (A) Prozentsätze der CD4+/CD8+ T-Zellen während der Kultivierung nach Aktivierung mit CD3/28-Perlen (links) oder TransAct (rechts). (B) T-Zell-Differenzierung nach Aktivierung mit CD3/28-Perlen (zwei linke Panels) oder TransAct (zwei rechte Panels), jeweils für CD4+- oder CD8+-Zellen. Der Phänotyp wurde mit den Markern CD45RA und CD62L bewertet. TEMRA: CD45RA+ CD62L-, TEM: CD45RA-CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) Expression von Aktivierungsmarkern nach der Aktivierung mit CD3/28-Perlen oder TransAct und während der Ausdehnungsphase. Häufigkeiten [%] der CD3+ T-Zellen der Elternpopulation werden gezeigt (Mittelwert ± Standardabweichung von 4 [CD3/28-Perlen] oder 3 [TransAct] verschiedenen gesunden T-Zellspendern). Abkürzungen; TEMRA = T-Effektor-Speicherzellen, die CD45RA neu ausdrücken; TSCM = stammzellähnliche Gedächtnis-T-Zellen; TEM = Effektorspeicher-T-Zellen; TCM = zentrale Speicher-T-Zellen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Transiente Transfektion primärer T-Zellen und Analyse der CAR-Expression
Primäre T-Zellen wurden am 7. Tag nach der Aktivierung mit entweder CD3/28-Perlen oder TransAct durch Elektroporation mit mRNA transfektiert. Als Vorlage wurde eine mRNA verwendet, die für eine zweite Generation CAR codiert, die auf Chondroitinsulfat-Proteoglycan 4 (CSPG4) mit einem CD28-Costimulatorium und einer CD3ζ-Signaldomäne abzielt. Ein DYKDDDDK-Tag (Flag-Tag) wurde eingebaut, um eine durchflusszytometrische Detektion zu ermöglichen. Die T-Zell-Viabilität und die CAR-Expression wurden 3, 6, 24 und 48 Stunden nach der Elektroporation bewertet. Die Färbung wurde wie in Protokollabschnitt 6 beschrieben durchgeführt.
Obwohl die Lebensfähigkeit sowohl der CD3/28-Perlen- als auch der TransAct-aktivierten T-Zellen 3 Stunden nach der Elektroporation niedrig war, lag die Lebensfähigkeit der transfektierten CAR-T-Zellen insgesamt zwischen 51 und 85 % und unterschied sich zwischen den beiden Aktivierungsstrategien nicht signifikant (Abbildung 5A). Das CAR war zu diesem frühen Zeitpunkt nach der Elektroporation bereits nachweisbar. Obwohl der Anteil der CAR+- Zellen im Laufe der Zeit allmählich abnahm, war die höchste Frequenz von CAR+- Zellen innerhalb von 24 Stunden nach der Elektroporation nachweisbar (Abbildung 5B, linkes Panel). Bemerkenswert ist, dass die Signalintensität innerhalb der ersten 6 Stunden nach der Elektroporation stabil war und danach allmählich abnahm (Abbildung 5B, rechtes Panel). Die CAR-Expression war nach 48 Stunden fast nicht mehr vorhanden, was die vorübergehende Natur der Zellmanipulation und die Bedeutung der Wahl eines frühen Zeitfensters für nachgelagerte Assays zeigt. Repräsentative Punktdiagramme für die CAR-Expression eines Spenders sind in Abbildung 5C dargestellt. Für beide Aktivierungsreagenzien unterschied sich das CD4/CD8-Verhältnis nicht zwischen CAR- und MOCK-transfektierten Zellen (Abbildung 5D). Im Einklang mit unseren bisherigen Ergebnissen zeigten aktivierte T-Zellen mit CD3/28-Perlen eine etwas höhere Häufigkeit von CD8+- T-Zellen als Zellen, die mit TransAct aktiviert wurden. Für die phänotypische Analyse wird aufgrund großer spenderabhängiger Variationen ein repräsentativer Spender gezeigt (Abbildung 5E). Während sowohl das Aktivierungsreagenz als auch der CD4/CD8-Zustand den T-Zell-Phänotyp beeinflussen, verursacht die CAR-Expression im Vergleich zu MOCK-transfektierten Zellen keine Veränderung des Phänotyps.
Um den Einfluss der mRNA-Konzentration auf das Expressionsniveau zu bewerten, wurden primäre T-Zellen mit mRNA transfektiert, die für eine mutierte GFP-Version (muGFP) kodiert, wobei 0,1, 0,3, 1, 3 oder 6 μg mRNA verwendet wurden. Das GFP-Signal wurde 24 Stunden nach der Elektroporation mittels Durchflusszytometrie gemessen. Wie erwartet führten bereits so geringe Mengen mRNA wie 0,1 μg zu einem nachweisbaren GFP-Signal, mit einer allmählichen Erhöhung der Signalintensität und zunehmender mRNA-Mengen. In unseren Experimenten war bereits 1 μg mRNA gesättigt, und größere Mengen (3 und 6 μg mRNA) führten nicht zu einem erhöhten GFP-Signal (Abbildung 5F). Dies unterstreicht die Möglichkeit, unterschiedliche Mengen mRNA zur Titrierung der Expressionsniveaus zu verwenden, was vorteilhaft sein kann, um den Einfluss verschiedener CAR- oder sogar Zielantigenexpressionsniveaus28 zu testen.
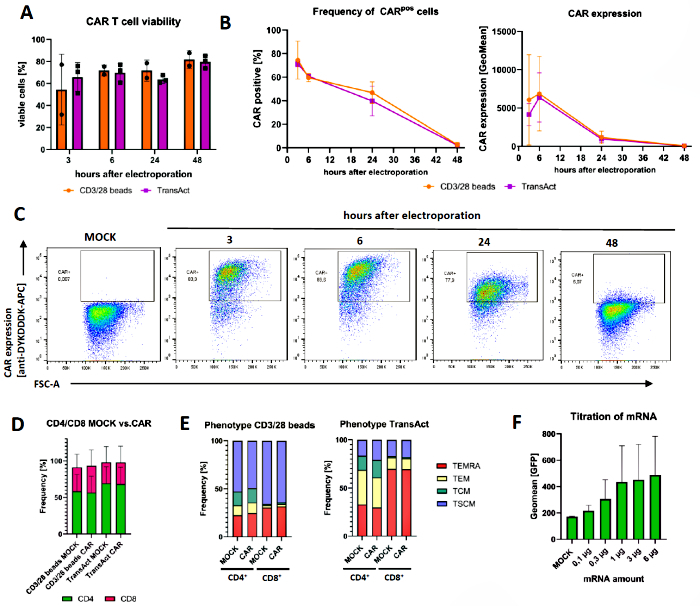
Abbildung 5: Expressionskinetik von CARs und Phänotypanalyse transfizierter CAR-T-Zellen. (A) Lebensfähigkeit von CAR-T-Zellen nach Elektroporation mit CAR-codierender mRNA. 2 μL 7-AAD in 100 μL Färbepuffer wurden verwendet, um die Viabilität nach 10 Minuten Inkubation zu beurteilen. n = 2-3 einzelne Spender (B) Färbung für CAR-Expression mit einem Anti-DYKDDDDK-Antikörper (konjugiert mit APC, 1:50 Endverdünnung). Nach dem Gateing auf lebensfähigen Zellen wurde entweder der Prozentsatz der CAR-positiven Zellen im Verhältnis zu MOCK-transfektierten Kontrollen (linkes Panel) oder die geometrische mediane Fluoreszenzintensität (GeoMean, rechtes Panel) der gesamten Population analysiert. Dargestellt werden Durchschnitte von n = 3 einzelnen Spendern ± S.D. (C) Repräsentative Punktdiagramme eines Spenders aus (B), die die Kinetik der CAR-Expression über die Zeit zeigen. (D) Analyse von CD4+/CD8+ T-Zellen und Vergleich von MOCK-transfektierten mit CAR-transfektierten T-Zellen und zwei verschiedenen Aktivierungsstrategien 24 Stunden nach der Elektroporation. Dargestellt sind Durchschnittswerte von n = 3 einzelnen Spendern ± S.D. (E) Phänotypische Analyse von MOCK-transfektierten und CAR-transfektierten T-Zellen, gezeigt in (B) 24 Stunden nach der Elektroporation. Dargestellt ist ein repräsentativer Spender von n = 3. (F) Analyse der muGFP-Expression 24 Stunden nach Elektroporation mit unterschiedlichen Mengen mRNA. Gating für lebende Zellen wurde durchgeführt, bevor der GeoMean für GFP quantifiziert wurde. Dargestellt sind Durchschnitte von n = 3 Spendern ± S.D. Abkürzungen; CAR = chimerischer Antigenrezeptor; mRNA = Boboten-Ribonukleinsäure; 7-AAD = 7-Aminoactinomycin; RT = Raumtemperatur; muGFP = mutiertes grünes fluoreszierendes Protein; S.D. = Standardabweichung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Die Isolierung und Kultivierung primärer menschlicher T-Zellen bilden die Grundlage für In-vitro- und in vivo-Studien. Es ist gut belegt, dass T-Zellen bei Aktivierung und In-vitro-Expansion zu einem effektorähnlichen Phänotyp differenzieren und dass die Wahl der Zytokinpräparate diese Differenzierungsschicksalestark beeinflusst 9. CAR-T-Zellen, die mit IL-7 und IL-15 kultiviert wurden, zeigten eine verbesserte Persistenz und eine bessere Antitumoraktivität in Mausmodellen im Vergleich zu T-Zellen, die mit IL-229 expandiert wurden. Daher ist die Wahl sowohl von Aktivierungsreagenzien als auch von Zytokinpräparaten wichtig, um T-Zellen mit dem gewünschten Phänotyp zu erhalten. Wir verglichen zwei Aktivierungsreagenzien (CD3/28-Perlen und TransAct), die die T-Zell-Expansionskinetik, den Ertrag und das CD4/CD8-Verhältnis unterschiedlich beeinflussen, über einen Expansionszeitraum von drei Wochen. Im Allgemeinen zeigten T-Zellen nach der Aktivierung der CD3/28-Perle einen höheren Anteil an CD8+ und niedrigere Frequenzen von CD4+-Zellen als nach der Aktivierung von TransAct. Da CD8⁺ T-Zellen bevorzugt zu einem effektorähnlichen TEMRA-Phänotyp differenzieren, ist die Auswahl der Reagenz eine Schlüsselvariable, die den Zielen des Experiments entsprechen sollte. Neben phänotypischen Oberflächenmarkern liefert die Hochregulation der Aktivierungsmarker Informationen über den Zustand der T-Zellen und die Funktionen der Effektor. Sowohl CD25 als auch CD69 sind empfindliche Aktivierungsmarker und werden typischerweise zu frühen Zeitpunkten nach der Aktivierung hochreguliert. Sie werden häufig zur Beurteilung der Aktivierung von T-Zellen verwendet, aber auch anderer Zelltypen, wie den natürlichen Killerzellen (NK) 30,31,32. Im Gegensatz dazu zeigten die Aktivierungsmarker CD137 und CD154 eine geringere Expression in expandierten T-Zellen, was ihr Potenzial unterstreicht, eine spezifische Hochregulation in CAR-T-Zellen nach Kokultivierung mit Zielzellen zu bewerten. Bemerkenswert ist, dass bei der Anwendung des Aktivierungsmarkerpanels zur Bewertung der CAR-T-Zellaktivität bei Kokultur mit Zielzellen (d. h. Tumorzellen) eine sorgfältige Auswahl der Aktivierungsmarker erforderlich ist, um eine hohe Hintergrundexpression dieser Marker auf T-Zellen selbst ohne Zielzellen zu vermeiden.
Bei der Arbeit mit primären T-Zellen sollte man sich bewusst sein, dass deren Expansions- und Differenzierungsprofile stark vom Spender abhängen. Die Lagerung der ersten Probe bei 4 °C vor der T-Zell-Isolierung und eine insgesamt kurze Handhabungszeit verbessern jedoch den Ertrag und die Qualität der isolierten Zellen. Die Lebensfähigkeit der Zellen wird von der Dauer der Einfrier- und Auftauschritte beeinflusst, da das Gefriermedium Kryoprotektionen wie Dimethylsulfoxidid (DMSO) enthält. Obwohl DMSO entscheidend ist, um Zellstrukturen beim Einfrieren zu erhalten, ist es bei Raumtemperatur für Zellen giftig. Daher ist eine schnelle Handhabung und Verdünnung von DMSO nach dem Auftauen erforderlich. Beim Elektroporieren von T-Zellen sind die Zellen nach dem elektrischen Impuls am empfindlichsten, was darauf abzielt, die Zellwand für mRNA durchlässig zu machen. Die sorgfältige Handhabung der Zellen, indem zusätzlicher Scherstress verzichtet und vorgewärmte Lösungen verwendet werden, kann die Zellerholung und Lebensfähigkeit erheblich verbessern. Es kann vorteilhaft sein, beim Testen eines neuen CAR-Konstrukts eine positive Kontroll-mRNA hinzuzufügen, wie etwa eine CAR mit bekannter Expression oder ein Reporterprotein wie GFP. Es wird außerdem empfohlen, mindestens MOCK-transfizierte Zellen (d. h. Zellen, die ohne mRNA elektroporiert wurden) als Negativkontrolle einzubeziehen. Für funktionelle Assays kann mRNA, die für ein CAR codiert, gegen ein anderes Ziel gerichtet sein, zur Bewertung der CAR-spezifischen Aktivierung eingesetzt werden.
Da die Expressionskinetik von der mRNA-Sequenz abhängen kann, ist die individuelle Bewertung der Kinetik ein wertvolles Werkzeug zur Wahl des idealen Zeitpunkts für die Durchführung von nachgelagerten Assays. Diese Transfektionsmethode ist in erster Linie als schnelle, einfache Möglichkeit gedacht, mehrere CAR-Konstrukte parallel zu screenen. Aufgrund des kurzen Zeitrahmens, in dem das CAR auf der T-Zelloberfläche exprimiert wird, können Langzeittests nicht durchgeführt werden. Aus vorläufigen Transfektionsexperimenten kann jedoch das beste CAR-Design für die virale Transduktion bestimmen, wenn gewünscht.
Schließlich können Antikörper oder ihre konjugierten Fluorophore ausgetauscht werden, um in das experimentelle Setup zu passen. Es ist jedoch entscheidend, die jeweiligen Anregungs- und Emissionsspektren der Fluorophore zu berücksichtigen, um die Ergebnisse zuverlässig interpretieren zu können. Darüber hinaus kann eine Einzelfärbung mit jeweils einem Antikörper in Vorversuchen durchgeführt werden, um eine korrekte Kompensation eines mehrfarbigen Panels sicherzustellen. Obwohl wir keine spektrale Kompensation für das vorgeschlagene Antikörperpanel verlangt haben, könnte es notwendig sein, eine Kompensationsmatrix einzurichten, wenn das Panel gewechselt wird.
Das vorgestellte IVT- und Elektroporationsprotokoll bietet eine einfache und flexible Alternative zur viralen Transduktion, um CAR-Konstrukte in primäre menschliche T-Zellen einzuführen. Da sie vollständig auf RNA-basierter Abgabe angewiesen ist, kann sie in Laboren ohne Zugang zur BSL-2-Infrastruktur durchgeführt werden, was die Hürde für die CAR-T-Zellforschung erheblich senkt. Obwohl die virale Transduktion sehr effizient ist und überwiegend im CAR-Bereich eingesetzt wird, gehen sie mit Sicherheitsbedenken im Zusammenhang mit der genomischen Integration einher, einer möglichen Ursache sekundärer Malignitäten, sowie arbeits- und kostenintensiver Produktion33,34. Darüber hinaus macht die transiente Natur der CAR-Expression diesen Ansatz besonders geeignet für das schnelle, parallele Screening mehrerer CAR-Designs35, was es Forschern ermöglicht, die Konstruktleistung auf Hochdurchsatzweise zu vergleichen. Der Nachteil dieser Methode ist die begrenzte Zeit der CAR-Expression, die typischerweise etwa 6–12 Stunden nach der Elektroporation 22,24,35,36 ihren Höhepunkt erreicht. Bei vorübergehender Transfektion können Langzeitkulturen, wie wiederholte Stimulationstests, aufgrund der CAR-Downregulation nicht durchgeführt werden. Wir empfehlen jedoch, die vielversprechendsten CAR-Konstrukte mit mRNA-Elektroporation zu identifizieren, bevor wir auf stabile Expressionssysteme mit einer begrenzten Anzahl von Kandidaten umsteigen.
Die Elektroporation von mRNA in primäre Zellen ist eine vielseitige Technologie, um Proteine wie Antigene in verschiedenen Zelltypen zu exprimieren, darunter PBMCs, T-Zellen, B-Zellen, NK-Zellen und dendritische Zellen37. Eine weitere Möglichkeit für vorübergehende CAR-Abgabe sind Lipid-Nanopartikel (LNPs)36,38, die die Abgabe von CAR-kodierender mRNA oder DNA in T-Zellen ohne virale Vektoren ermöglichen und eine integrationsfreie CAR-Expression ermöglichen. Im Gegensatz dazu erreicht das Sleeping Beauty Transposon-System 39,40,41 eine stabile Integration ohne die Anforderungen viraler Komponenten. Die am besten geeignete Wahl von T-Zell-Transfektion oder Transduktion hängt von der beabsichtigten Anwendung sowie den Überlegungen hinsichtlich Skalierbarkeit und Herstellung ab. mRNA-basierte CAR-T-Zellen wurden erfolgreich in präklinischen und klinischen Studien gegen verschiedene Organismen eingesetzt, darunter hämatologische und solide Malignitäten sowie Autoimmunerkrankungen 42,43,44. Vorübergehend exprimierte CARs bieten Vorteile gegenüber stabil exprimierten CARs, da die begrenzte Oberflächenexpression Nebenwirkungen verhindern oder reduzierenkann 25.
Zusammenfassend bietet dieser Workflow ein einfaches, schrittweises Protokoll für die Isolierung, Aktivierung, Kultivierung, Analyse und Transfektion primärer T-Zellen zur Erzeugung von CAR-T-Zellen. Sie ist einfach umzusetzen, benötigt keine BSL-2-Laboreinrichtungen und lässt sich problemlos in Labore integrieren, die mit standardisierten molekularbiologischen und zellkulturellen Einrichtungen ausgestattet sind.
Offenlegungen
Die Autoren erklären keinen Interessenkonflikt.
Danksagungen
Diese Arbeit wurde vom Österreichischen Wissenschaftsfonds (FWF-Projekt ESP 465-B) unterstützt. Wir erkennen die Kerneinrichtungen der medizinischen Universität, die Flowzytometrie-Einheit an. Wir danken allen freiwilligen gesunden Spendern für ihre Teilnahme und Probenspende sowie dem Pflegeteam für ihre Unterstützung.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1.5 mL Microcentrifuge Tubes, High Performance | VWR | 525-1164 | |
| 12-well plates, flat bottom, TC-treated | VWR | 734-2324 | |
| 24-well plates, flat bottom, TC-treated | VWR | 734-2325 | |
| 6-well plates, flat bottom, TC-treated | VWR | 734-2323 | |
| 7-AAD staining solution | Miltenyi Biotec | 130-111-568 | |
| Anti-Flag DYKDDDDK Antibody, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| BD FACSCanto II Clinical Flow Cytometry System | BD Biosciences | FACSCanto II | |
| Bovine Serum Albumin | Merck | A4503-10G | Für die Isolation durch Schwerkraft |
| CD134 (OX40) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-126-048 | Konjugat: PE |
| CD137 (4-1BB) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-764 | Konjugat: APC |
| CD154 (CD40L) Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-142 | Konjugat: PerCP-VIO 700 |
| CD25 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-114-541 | Konjugat: PE-Vio 770 |
| CD3 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-352 | Konjugat: PE-Vio 670 |
| CD4 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-113-223 | Konjugat: APC-Vio 770 |
| CD4 MicroBeads, human | Miltenyi Biotec | 130-045-101 | Für die Isolation durch Schwerkraft |
| CD45 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-775 | Konjugat: VioBlue |
| CD45RA Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-132-270 | Konjugat: Vio Bright V600 |
| CD62L Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-127-499 | Konjugat: Vio Bright R720 |
| CD69 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-112-800 | Konjugat: VioGreen |
| CD8 Antibody, anti-human, REAfinity | Miltenyi Biotec | 130-110-677 | Konjugat: FITC |
| CD8 MicroBeads, human | Miltenyi Biotec | 130-045-201 | Für die Isolation durch Schwerkraft |
| Cellstar 96 Well Suspension Culture Plate, U-bottom | Greiner Bio-one | 650 185 | |
| Centrifuge 5810 R | Eppendorf | 5811000015 | |
| CO2 incubator ICO150 | Memmert | ICO150 | |
| CoolNat Ice Machine | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Corning CoolCell Freezer Container | Corning | CLS432000 | |
| Counting chamber, Bürker-Türk pattern, BLAUBRAND | Brand | 719520 | |
| CryoPure tubes, 2 mL, QuickSeal screw cap | Sarstedt | 72.380 | |
| CytoFLEX LX Flow Cytometer | Beckmann Coulter | C11185 | |
| Deoxynucleotide (dNTP) Solution Mix | New England Biolabs | N0447S | |
| Dimethyl sulfoxide (DMSO) Cell culture grade | AppliChem | A3672 | |
| DPBS, no calcium, no magnesium | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Electroporation Cuvettes with 4 mm gap size, yellow cap | VWR | 732-1137 | |
| Eppendorf Research plus pipette, 0.1–2.5 µL | Eppendorf | 3123000012 | |
| Eppendorf Research plus pipette, 100–1000 µL | Eppendorf | 3123000063 | |
| Eppendorf Research plus pipette, 2–20 µL | Eppendorf | 3123000039 | |
| Eppendorf Research plus pipette, 20–200 µL | Eppendorf | 3123000055 | |
| Ethylenediaminetetraacetic acid (EDTA) | Merck | E6758-100G | Für die Isolation durch Schwerkraft |
| Falcon 15 mL PP Centrifuge Tube, Conical Bottom | Corning | 352196 | |
| Falcon 5 mL Round Bottom Polystyrene Test Tube | Corning | 352008 | |
| Falcon 50 mL PP Centrifuge Tube, Conical Bottom | Corning | 325098 | |
| Fetal Bovine Serum, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10G | Für die Isolation durch Dichtegradienten |
| Fisherbrand Sterile Graduated Transfer Pipets | Fisher Scientific | 13469108 | |
| Gene Pulser Xcell Total System | BioRad | 1652660 | mit PC Module und CE Module |
| HiScribe T7 ARCA mRNA Kit (with tailing) | New England Biolabs | E2060S | |
| Human IL-15, research grade | Miltenyi Biotec | 130-093-955 | |
| Human IL-7, research grade | Miltenyi Biotec | 130-095-367 | |
| Integra Biosciences Corp PIPETBOY acu 2 pipet aid | Fisher Scientific | NC0085685 | |
| LE Agarose | Biozym | 840004 | |
| LS Columns | Miltenyi Biotec | 130-042-401 | Für die Isolation durch Schwerkraft |
| Microplate, 96 well, PS, V-bottom, clear, non-binding | Greiner Bio-one | 651901 | |
| Monarch RNA Cleanup Kit (50 μg) | New England Biolabs | T2040S | |
| Monarch Spin PCR & DNA Cleanup Kit | New England Biolabs |
Referenzen
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Nachdrucke und Genehmigungen
