Dieses Protokoll beschreibt eine Methode zur Herstellung und Bewertung der antimikrobiellen Aktivität und Zytotoxizität des kationischen Peptides Mel4 und des Peptidmimiks RK758. Durch die Integration chemischer Synthese, rekombinanter Expression und standardisierter funktioneller Assays bietet es einen reibungslosen Arbeitsablauf für die Herstellung und Prüfung von Peptiden und Kleinmolekül-Mimiken.
Methodenartikel
Herstellung und Prüfung antimikrobieller Peptide und ihrer Nachahmungen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Antimikrobielle Peptide (AMPs) und ihre synthetischen Nachahmer treten als vielversprechende Alternativen zu herkömmlichen Antibiotika hervor, insbesondere als Reaktion auf die wachsende Bedrohung durch antimikrobielle Resistenz. Natürlich vorkommende AMPs sind wesentliche Bestandteile des angeborenen Immunsystems und zeigen eine breit gefächerte Aktivität gegen verschiedene mikrobielle Krankheitserreger, während ihre synthetischen Nachahmer, darunter Peptidomimetika und polymerbasierte Analoga, darauf ausgelegt sind, die Stabilität zu verbessern, die Toxizität zu verringern und die Pharmakokinetik zu verbessern. Diese Studie zielt darauf ab, die Produktion, Charakterisierung und biologische Bewertung von AMPs und Peptidimitatoren mit kleinen Molekülen zu demonstrieren. AMPs werden mithilfe rekombinanter Expressionssysteme oder der Festphasen-Peptidsynthese erzeugt, was eine präzise Kontrolle der Aminosäuresequenz und der strukturellen Eigenschaften ermöglicht. Kleinmolekül-Peptid-Mimike werden mittels chemischer Strategien synthetisiert, darunter ein anthranilsäurehaltiges (2-Aminobenzoesäure-)Gerüst, um die strukturelle Stabilität und pharmakologische Leistungsfähigkeit zu verbessern. Nach der Synthese werden die Verbindungen vor biologischen Tests gereinigt und chemisch charakterisiert. Die antimikrobielle Aktivität wird mittels in vitro Tests mit minimaler inhibitorischer Konzentration (MIC) bewertet, und die Zytotoxizität wird an Säugetierzelllinien untersucht, um die Selektivität zu bestimmen. Repräsentative Ergebnisse zeigen, dass sowohl AMPs als auch ihre Mimiker eine starke Aktivität gegen Klebsiella pneumoniae und Escherichia coli zeigen, was ihr breites antibakterielles Potenzial unterstreicht. Insgesamt bietet dieses Protokoll einen umfassenden und reproduzierbaren Rahmen für die Entwicklung und systematische Bewertung antimikrobieller Peptide und ihrer Nachahmer als Antiinfektiva der nächsten Generation.
Einleitung
Antimikrobielle Resistenz (AMR) hat sich als große globaleGesundheitsbedrohung etabliert. Laut der Weltgesundheitsorganisation (WHO) war AMR im Jahr 2019 direkt für etwa 1,27 Millionen Todesfälle verantwortlich und trug weltweit zu schätzungsweise 4,95 Millionen Todesfällenbei 2. Der Übereinsatz und Missbrauch bestehender Antibiotika hat das Auftreten multiresistenter Krankheitserreger hervorgehoben, sodass nur begrenzte Behandlungsmöglichkeiten gegen Mikroben wie Bakterien, Pilze, Viren und Protozoen 2,3 bleiben. Diese AMR-Krise hat die Suche nach alternativen antimikrobiellen Strategien ausgelöst, die wirksam, stabil und weniger anfällig für Resistenzentwicklung sind. Zu den vielversprechendsten Kandidaten zählen AMPs und ihre synthetischen Mimics4.
AMPs sind natürlich vorkommende Moleküle, die eine entscheidende Rolle im angeborenen Immunsystem von Menschen, Tierenund Pflanzen spielen. Sie zeigen typischerweise eine breitspektrige antimikrobielle Aktivität durch Mechanismen wie Membranstörung, Störung des mikrobiellen Stoffwechsels und Modulation der Immunantworten6. Zum Beispiel hat das humane Cathelicidin-Peptid LL-37 eine starke Aktivität gegen Bakterien, Pilze und Viren7 gezeigt. Trotz ihres vielversprechenden Potenzials4 ist der großflächige therapeutische Einsatz natürlicher AMPs jedoch oft durch ihre geringe natürliche Häufigkeit eingeschränkt. Darüber hinaus kann es schwierig sein, ihre aktiven Formen aus natürlichen Quellen zu gewinnen, da viele Peptide spezifische posttranslationale Modifikationen benötigen, um funktional aktivzu werden.
Um die Einschränkungen natürlicher AMPs zu adressieren, haben Forscher synthetische Analoga und Peptid-Mimike entwickelt. Die Mimics können kleine, rational designte Moleküle sein, die die antimikrobielle Wirksamkeit natürlicher AMPs erhalten und gleichzeitig verbesserte Stabilität, Selektivität und pharmakokinetische Leistungbieten.
Jüngste Fortschritte in der Peptidchemie und Molekularbiologie haben die effiziente Produktion von AMPs durch Methoden wie Festphasenpeptidsynthese (SPPS), Flüssigkeitsphasenpeptidsynthese (LPPS) und rekombinante Expressionssysteme ermöglicht, wodurch eine präzise Kontrolle über wichtige strukturelle Parameter wie Sequenzzusammensetzung, Ladungsverteilung und Amphipathizitätermöglicht wird. Rekombinante Expressionssysteme eignen sich für großflächige Produktion sowie für längere oder komplexere Polypeptide. Einmal optimiert, bieten rekombinante Methoden – typischerweise mit Fermentations- oder Bioreaktorsystemen – einen kosteneffizienten und skalierbaren Ansatz für die industrielle Herstellung therapeutischer Peptide11.
Dieser Artikel demonstriert komplementäre Ansätze zur Herstellung und Bewertung von AMPs und ihren Mimiks. Während die chemische Festphasensynthese weit verbreitet zur Peptiderzeugung verwendet wird, kann sie aufgrund von Aggregation, niedrigen Erträgen undReinigungsproblemen ineffizient und kostspielig werden. Im Gegensatz dazu bleibt die chemische Synthese äußerst vorteilhaft, um kurze Peptid-Mimiken mit präzisen strukturellen Modifikationen und nicht-natürlichen Restenzu erzeugen 13. Rekombinante Expressionssysteme hingegen ermöglichen kosteneffiziente und skalierbare biosynthetische Produktion längerer oder strukturell komplexer Peptide in mikrobiellen Wirten und überwinden so Längen- und Ertragsbeschränkungen, die mit rein synthetischen Ansätzenverbunden sind. Durch die Integration chemischer und biologischer Produktionsstrategien bietet dieses kombinierte Rahmenwerk größere Flexibilität, Skalierbarkeit und translationales Potenzial als beide Methoden allein, was es besonders geeignet für mechanistische Forschung und therapeutische Entwicklung macht.
Nach der Herstellung erfolgt die biologische Bewertung dieser Verbindungen durch zwei Schlüsselanalysen. Der antimikrobielle Aktivitätsassay misst das inhibitorische Potenzial jedes Peptids oder Mimiks gegenüber repräsentativen Mikroorganismen und liefert Einblicke in ihr Spektrum und ihre Wirksamkeit. Der Toxizitätstest bewertet die Zytokompatibilität mit Säugetierzelllinien, um Sicherheit und Selektivität zu gewährleisten. Durch die Integration dieser experimentellen Stufendesign-, Synthese- und Funktionstests bietet dieses Protokoll einen umfassenden Rahmen zur Charakterisierung der Wirksamkeit und Sicherheit von AMPs und ihren synthetischen Analoga. Gemeinsam schaffen diese Methoden einen systematischen Ansatz zur Entwicklung und Validierung neuartiger antimikrobieller Wirkstoffe, um die wachsende globale Herausforderung der AMR zu bewältigen.
Protokoll
1. Synthese des Anthanilamid-Peptid-Mimiks RK758
- RK758 wird intern aus den wichtigsten organischen Bausteinen N-benzylcarbamat-geschütztem L-Tryptophan und 5-Brom-isatoenanhydrid synthetisiert. Mehrere synthetische Ansätze wurden berichtet; Der unten berichtete Ansatz hat jedoch eine gute Skalierbarkeit und Gesamterträge gezeigt, was eine Verbesserung gegenüber den zuvor veröffentlichten synthetischen Protokollen darstellt14,15.
- Methode 1: Synthese von Benzyl (S)-(1-((2-(((tert-butoxycarbonyl)amino)ethyl)amino)-3-(1H-indol-3-yl)-1-oxopropan-2-yl) Carbamat (2):
- In einem 250 ml Einhalskolben mit einem magnetischen Rührstab wird Cbz-L-Tryptophan (10,0 g, 29,6 mmol) gewiegen und in 30 mL DMF und 80 mL DCM aufgelöst.
VORSICHT: DMF wird verdächtigt, Geburtsfehler zu verursachen; Vermeiden Sie die Handhabung, wenn Sie schwanger sind, und führen Sie sie nur in einer Abzughaube. - Fügen Sie HOBt (4,08 g, 29,6 mmol), N-Boc-Ethylendiamin (4,66 mL, 29,6 mmol) und Diisopropylethylamin (8,31 mL, 59,0 mmol) hinzu und rühren Sie 15 Minuten lang.
- Fügen Sie EDC-Hydrochloridsalz (11,3 g, 59 mmol) hinzu. 20 Stunden bei Raumtemperatur umrühren.
VORSICHT: Carbodiimide, wie EDC, sind dafür bekannt, bei wiederholter Exposition auf anaphylaktische Reaktionen zu reagieren; Stellen Sie sicher, dass geeignete Handschuhe getragen werden. - Überprüfe TLC mit 1:1 (v/v) DCM/Ethylacetat, um zu sehen, ob das gesamte Cbz-L-Trp verbraucht wurde.
- Nach Abschluss der Reaktion verwenden Sie einen Rotationsverdampfer, um die Reaktion zu konzentrieren und Dichloromethan aus dem Gemisch zu entfernen.
- Solvieren Sie den Slurry in etwa 300–400 ml Ethylacetat
HINWEIS: Schritt 1.1.1.6 ergibt einen Slurry aus Dimethylformamid. Verwenden Sie genug Ethylacetat, um die Suspension aufzulösen. - Gießen Sie die Lösung zusammen mit 500 ml Wasser in einen 500-mL-Trenntrichter. Schüttle den Trenntrichter.
VORSICHT: Da hier ein großes Volumen flüchtiges Lösungsmittel verwendet wird, ist es unerlässlich, den Trenntrichter intermittierend zu entlüften. - Lassen Sie die wässrige Schicht ab, wobei die organische Ethylacetatschicht erhalten bleibt.
- Wiederholen Sie Schritt 1.1.1.7-1.1.1.8 mit 50 ml Wasser, 50 ml gesättigtem wässrigem Natriumbicarbonat und 50 ml gesättigtem wässrigem Natriumchlorid.
- Übertragen Sie die verbliebene organische Schicht in eine 1-Liter-Kegelkolbe. Trockne die organischen Stoffe, indem du wasserfreies Natriumsulfat hinzufügst und den Kolben wirbelst, bis sich ein frei fließendes Pulver bildet.
- Filtern Sie die Mischung in eine 1-Liter-Flasche mit rundem Boden und konzentrieren Sie sie dann auf einem Rotationsverdampfer (40 °C Wasserbad mit 180 mbar Vakuum) bis zur Trockenheit.
- Fügen Sie 50 ml Diethylether und eine magnetische Rührstange hinzu und rühren Sie die Suspension 45–60 Minuten lang.
HINWEIS: Es kann effektiv sein, Feststoffe mit einem Metallspatel von der Kolbenwand abzukratzen. - Filtern Sie den Slurry, um die ausgefällten Feststoffe zu sammeln. Waschen Sie den Filterkuchen noch zweimal mit 50 ml Portionen Diethyläther. Trocknen Sie die Feststoffe unter Absaugung, um Verbindung 2 als beigefarbenes Pulver mit 87 % Erträge zu erhalten.
- In einem 250 ml Einhalskolben mit einem magnetischen Rührstab wird Cbz-L-Tryptophan (10,0 g, 29,6 mmol) gewiegen und in 30 mL DMF und 80 mL DCM aufgelöst.
- Methode 2: Synthese von tert-butyl (S)-(2-(2-amino-3-(1H-indol-3-yl) Propanamido-)Ethyl)-Carbamat (3)
- In einem 250-mL Zweihals-Rundbodenkolben mit Gummiseptum und Glasverschluss lösen Sie Produkt 2 (10,8 g, 22,3 mmol) in 100 mL Methanol mittels magnetischer Rührung auf
HINWEIS: Fetten Sie den Glasverschluss nicht, da dies zu Verunreinigungen führen kann. - Beim Rühren geben Sie 10 % Palladium auf Kohlenstoff (1,07 g) durch die Öffnung mit dem Glasstopfen. Mit einem Schlenk-Ansaugkrümmer lassen Sie Stickstoffgas mindestens 30 Minuten durch das Gemisch blasen.
HINWEIS: Es darf jegliches Inertgas verwendet werden, wie zum Beispiel Argon; in diesem Fall reicht jedoch Haus N2 aus. - Ersetzen Sie den Glasstopfen durch einen zweiweggeschliffenen Glasverbindungsadapter, wobei eine Leitung an einen Wasserstoffballon und die andere an ein Vakuum angeschlossen ist. Befestigen Sie PTFE-Klebeband um die Verbindung, um eine luftdichte Abdichtung zu gewährleisten.
- Öffne den Kolben zum Vakuum, bis das Methanol gerade zu kochen beginnt, und öffne dann schnell den Kolben zum Wasserstoffballon. Wiederhole das noch zweimal.
- Überwachen Sie die Reaktion mittels Dünnschichtchromatographie (unter Verwendung von 1:1 Ethylacetat/Dichloromethan als Eluent), indem kleine Aliquoten der Reaktionsmischung durch das Gummiseptum mit einer Spritze extrahiert und durch einen 40 μm PTFE-Membranfilter gefiltert werden.
- Beim Schlenk-Krümmer wird das Vakuum auf Stickstoff umgestellt. Entferne das Gummiseptum aus dem Kolben und lasse den Stickstoff etwa 5 Minuten lang den verbleibenden Wasserstoff entfernen.
VORSICHT: Palladium auf Kohlenstoff kann sich spontan in der Luft entzünden, wenn Wasserstoff darauf adsorbiert wird. Es ist wichtig, die Reaktion unter einer Inertgasdecke zu behandeln. - Bereiten Sie ein Bett aus Kieselgur vor, indem Sie eine Schlamm aus Kieselgur aus Kieselgur in Ethylacetat formen, die Schlamm in einen mittelporösen Glasfiltertrichter übergeben, der an einen 500-ml-Rundbodenkolben angeschlossen ist, und ein leichtes Vakuum ziehen, bis das Lösungsmittel knapp über dem Niveau von Kieselgur liegt,
HINWEIS: Die Kieselgursäule sollte mindestens 2–4 cm hoch sein, wenn sie im Trichter geladen ist.
VORSICHT: Kieselgur/kristallines Siliziumdioxid ist hochgradig krebserregend und ist dafür bekannt, durch Atemwereinigung Mesotheliom zu verursachen. Es sollte immer mit einer Abzugshaube oder mit einem passenden Atemschutzgerät behandelt werden. - Mit oder anderem Pipette überträgt man den Reaktionsschlamm auf die Oberseite der Celitsäule, wobei man darauf achtet, die oberste Schicht des Cellit nicht zu stören. Wiederhole das, bis nur noch eine kleine Menge Reaktionsschlamm (<2 mL) im Kolben übrig ist
HINWEIS: Nach genügend Lösungsmittelkopf über dem Bett kann der Inhalt des Kolbens in den Filtertrichter gegossen werden. - Ziehen Sie zwischendurch ein leichtes Vakuum auf den Trichter/Kolben, bis der Lösungsmittelkopf knapp über dem Bett liegt, waschen Sie den Inhalt der Flasche mit kleinen Mengen Ethylacetat und wiederholen Sie dies 3–4 Mal
HINWEIS: Die Schicht aus Palladium/Kohlenstoff auf dem Celit sollte niemals der Luft ausgesetzt sein. - Waschen Sie die Binde weiter, bis alle Produkte durchgefiltert sind; dies kann überprüft werden, indem man etwas vom gefilterten Lösungsmittel auf ein kleines Stück TLC-Platte tropft und unter UV-Licht visualisiert.
- Entferne das gesamte Lösungsmittel an einem Rotationsverdampfer. Fügen Sie dem Rückstand eine minimale Menge Dichloromethan (5 ml) hinzu und fällen Sie das Produkt durch Zugabe von Diethylether (50 ml) aus.
- Filtern Sie die Mischung und behalten Sie den Niederschlag, der quantitativen Zwischenprodukt 3 liefert.
- In einem 250-mL Zweihals-Rundbodenkolben mit Gummiseptum und Glasverschluss lösen Sie Produkt 2 (10,8 g, 22,3 mmol) in 100 mL Methanol mittels magnetischer Rührung auf
- Methode 3: Synthese von tert-butyl(S)-(2-(2-(2-(2-amino-5-bromobenzamido)-3-(1H-indol-3-yl)propanamido)ethyl) Carbamat (4)
- In einer 250 ml im Ofen getrockneten einhalsigen Rundbodenkolben wiegt man Produkt 3 (5,00 g, 14,5 mmol) und 5-Bromoisatoenanhydrid (5) (3,50 g, 14,5 mmol). Fügen Sie 50 ml wasserfreies Acetonitril hinzu.
HINWEIS: Wasserfreies Acetonitril wurde aus einem Lösungsmittel-Reinigungssystem gewonnen, indem das Lösungsmittel durch eine Säule aus aktiviertem Aluminiumoxid perkoliert wurde. - Statten Sie den Kolben mit einem wassergekühlten Refluxkondensator und einem Trocknungsrohr mit wasserfreiem Calciumchlorid aus und schließen Sie die Verbindungen mit PTFE-Tape ab.
- Erhitze das Gemisch auf Reflux (b.p. Acetonitril = 82 °C), Ölbadtemperatur = 100 °C. Rühren Sie 18 Stunden bei Reflux oder bis die TLC den Verbrauch von drei Stunden zeigt. Nach Abschluss konzentriert man die Reaktionsmischung auf Trockenheit unter Vakuum.
- Zu den Festkörpern werden 30 ml Acetonitril und 50 ml Diethylether hinzugefügt und das Gemisch gefiltert, wobei das Feststoffprodukt erhalten bleibt. Sammeln Sie das feste Produkt, um dem Titel eine Verbindung von 4 zu 78 % zu geben.
- In einer 250 ml im Ofen getrockneten einhalsigen Rundbodenkolben wiegt man Produkt 3 (5,00 g, 14,5 mmol) und 5-Bromoisatoenanhydrid (5) (3,50 g, 14,5 mmol). Fügen Sie 50 ml wasserfreies Acetonitril hinzu.
- Methode 4: Synthese von Tert-Butyl(S)-(2-(2-(2-(2-(2-Naphthamido)-5-Brombenzamido)-3-(1H-Indol-3-yl)Propanamido)Ethyl) Carbamat (6)
- In einem 50 ml ofengetrockneten, einhalsigen Rundbodenkolben wird 2-Naphthoylchlorid (572 mg, 3,0 mmol) in 10 ml Dichlormethan aufgelöst. Statte die Flasche mit einem Gummiseptum aus. Diese Flasche wird im Folgenden als "Flasche A" bezeichnet.
HINWEIS: Naphthoylchlorid von einem kommerziellen Anbieter wurde in der Studie verwendet, erzielte jedoch ähnliche Ergebnisse bei der Erzeugung aus 2-Naphthosäure unter Verwendung von Oxalylchlorid, wiein 14 angegeben. - In einer separaten, ofengetrockneten 100-ml-Einhals-Rundbodenflasche wird Produkt 4 (544 mg, 1,0 mmol) abgewogen. Diese Flasche wird im Folgenden als "Flask B" bezeichnet.
- Packen Sie Flask B mit einem Gummiseptum aus und verbinden Sie ihn mit einer Spritzennadel und einem Luer-Adapter an einen Schlenk-Ansaugkrümmer. Kolbenkolbe B unter Vakuum reinigen und mit Stickstoff nachfüllen, zweimal wiederholen.
- Geben Sie 20 ml wasserfreies Dichlormethan per Spritze in Kolbe B. Geben Sie Triethylamin (455 μL, 3,24 mmol) per Spritze in Kolbe B. Kühlen Sie es 10 Minuten über einem Eisbad ab.
- Fülle den Inhalt von Kolbe A in eine passend große Spritze. Gib die Lösung aus der Spritze tropfweise mit Rühren tropfweise in den Kolben B.
HINWEIS: Die Produktion von Triethylaminhydrochlorid kann als weiße Dämpfe oberhalb des Lösungsmittels wahrgenommen werden. Nehmen Sie sie aus dem Eisbad, nachdem Sie die säurehaltige Chloridlösung hinzugefügt haben. - Rühren Sie die Mischung, bis die gesamte Verbindung 4 verzehrt ist, basierend auf der TLC-Analyse. Konzentrieren Sie das Gemisch auf einem Rotationsverdampfer nahezu auf Trockenheit (600 mbar, 40 °C).
- Die Mischung zwischen Wasser (30 ml) und Ethylacetat (70 ml) aufteilen. Schichten einbauen, indem Sie in einem separaten Trichter schütteln und die wässrige Schicht abwerfen.
- Waschen Sie die organische Mischung mit gesättigten wässrigen Lösungen aus NaHCO3 (30 mL) und NaCl. Trocknen Sie die organische Schicht, indem Sie wasserfreies Na2SO4 hinzufügen, bis beim Mischen ein frei fließendes Pulver sichtbar ist.
- Konzentration auf Trockenheit an einem Rotationsverdampfer (170 mbar, 40 °C). Triturieren Sie die rohen Feststoffe mit Acetonitril (15 ml) und Diethylether (15 ml), um die Titelverbindung als Off-White-Feststoff mit 70 % Erträge zu erhalten.
- In einem 50 ml ofengetrockneten, einhalsigen Rundbodenkolben wird 2-Naphthoylchlorid (572 mg, 3,0 mmol) in 10 ml Dichlormethan aufgelöst. Statte die Flasche mit einem Gummiseptum aus. Diese Flasche wird im Folgenden als "Flasche A" bezeichnet.
- Methode 5: Synthese von (S)-N-(2-((1-((2-(2-Aminoethyl)-3-(1H-Indol-3-yl)-1-Oxopropan-2-yl)Carbamoyl)-4-Bromophenyl)-2-Naphthamid (7)
- Behandeln Sie eine Suspension aus Zwischenstufe 6 (1,5 g, 2,15 mmol) in Dichloromethan (0,2 m Endkonzentration) mit 1,2-Ethanedithiol (20 % Volumen relativ zum DCM-Volumen).
VORSICHT: 1,2-Ethanedithiol hat einen unangenehmen Geruch, der selbst bei niedrigen Konzentrationen Übelkeit verursachen kann. Handle in einer Abzugshaube. - Kühlen Sie die Mischung in einem Eisbad ab und behandeln Sie dann mit Fluoressigsäure (das gleiche Volumen wie DCM). Rühren Sie die Mischung 2 Stunden bei 0 °C um.
- Nach Abschluss konzentriert man das Reaktionsgemisch durch Spülung mit Stickstoffgas
HINWEIS: Abgase können durch einen Bleichfilter geblasen werden, um die Geruchsfreisetzung zu begrenzen. - Triturieren Sie die rohen Feststoffe mit Diethylether (10 ml) und filtern Sie, um die Feststoffe zu sammeln. Waschen Sie den Filterkuchen zweimal mit Diethylether (je 10 ml) und lassen Sie die Feststoffe unter Absaugung trocknen.
- Behandeln Sie eine Suspension aus Zwischenstufe 6 (1,5 g, 2,15 mmol) in Dichloromethan (0,2 m Endkonzentration) mit 1,2-Ethanedithiol (20 % Volumen relativ zum DCM-Volumen).
- Methode 6: Synthese von Tert-Butyl (S,Z)-(3-((1H-Indol-3-yl)methyl)-1-(2-(2-(2-Naphthamido)-5-Bromophenyl)-1,4-Dioxo-9-(Phenylimino)-2,5,8,10-tetraazadodekan-12-yl) Carbamat (9)
- Laden Sie einen einhalsigen runden Kolben mit Intermediate 7 (1,0 g, 1,4 mmol), Thiourea-Derivat 8 (415 mg, 1,4 mmol) und Triethylamin (1,01 mL, 4,2 mmol) in N, N-Dimethylformamid (5 mL) auf.
- Kühlen Sie die Reaktion auf -5 °C in einem Salzeisbad ab und fügen Sie Quecksilberchlorid (760 mg, 2,8 mmol) hinzu und rühren Sie 16 Stunden lang.
VORSICHT: Quecksilberchlorid (II) ist durch orale, dermale und respiratorische Exposition tödlich. Es ist außerdem hochgiftig für aquatisches Leben. Tragen Sie chemikalienresistente Handschuhe, Augenschutz und Körperschutz. Vermeiden Sie außerdem das Aerosolisieren von Lösungen mit Quecksilber(II)-Chlorid und führen Sie diese in einer Abzugshaube. Stellen Sie sicher, dass Abfälle aus diesem Prozess von anderen organischen Abfallströmen getrennt werden und dass kein Quecksilberabfall in Abflüsse gelangt. - Nach Abschluss wird die Mischung mit 2-Propanol verdünnt und durch ein Bett aus Celite gefiltert, wobei das Filtrat gesammelt wird.
- Konzentration des Filtrats bis zur Trocknung auf einem Rotationsverdampfer und unterziehe den Rückstand einer Flash-Säulenchromatographie auf Siliziumdioxid mit 3:97 methanol/Dichloromethan als Eluent.
- Analysieren Sie die gesammelten Fraktionen mit TLC und sammeln Sie dann die reinen Fraktionen, um die Eigentumszusammensetzung zu erhalten.
- Methode 7: Synthese von RK758
- Die Methode, um Zwischenstufe 8 zu Boc zu entschützen, um RK758 zu bilden, ist identisch mit Schritt 1.1.5.
- Lösen Sie das resultierende Produkt in 5 ml 1:1 (v/v) Acetonitril/ultrareinem Wasser auf und übergeben Sie es in ein Schraubverschlussglas aus Borosilikatglas. Die Lösung in einem Bad mit flüssigem Stickstoff einfrieren und dann gefriertrocknen, um das Produkt zu erhalten.
HINWEIS: Es ist wichtig sicherzustellen, dass das verwendete Fläschchen aus Borosilikat besteht, um Risse beim Einfrieren zu verhindern.
VORSICHT: Die Exposition von flüssigem Stickstoff kann Erfrierungen oder Hautschäden verursachen. Stellen Sie sicher, dass geeignete Handschuhe und Augenschutz getragen werden.
- Methode 1: Synthese von Benzyl (S)-(1-((2-(((tert-butoxycarbonyl)amino)ethyl)amino)-3-(1H-indol-3-yl)-1-oxopropan-2-yl) Carbamat (2):
2. Rekombinante Produktion und Reinigung des hochkationischen antimikrobiellen Peptids Mel4 (KNKRKRKRRRRRRGGRR)
- Optimiertes Protokoll für die Produktion
- Gensynthese
- Entwerfen und synthetisieren Sie die Genkassette mit folgenden Komponenten: HIS (6x/7x Hitidin-Tag zur rekombinanten Peptid-Isolation), Ketosteroid-Isomerase-(KSI)-Tag für die Bildung des Inklusionskörpers (IB), und Tobacco Etch Virus (TEV) Cleavage Site (ENLYFQ↓G, S, A, M, C, H) für eine nachhaltige, chemikalienfreie Exzision des KSI- und His-Tag aus dem Proteinmotiv.
- Wählen Sie die Aminosäure direkt nach dem Schnitt (G, S, A, M, C, H) so aus, dass sie die Aktivität des AMP nicht beeinflusst.
HINWEIS: Glycin bietet die höchste Effizienz bei der TEV-Spaltung. Eine einzelne Aminosäure, die entweder am N- oder C-Terminal positioniert ist, kann die physikalisch-chemischen Eigenschaften der AMPs beeinflussen, daher deren Wirkung. - Synthetisieren Sie die synthetische Gensequenz, einschließlich flankierender Regionen, mit 5' XbaI- und 3' XhoI-Restriktionsstellen. Die Aminosäuresequenz ist in Tabelle 1 und schematisch in Abbildung 1 dargestellt.
- Klonen
- Verdauen Sie den pET-Vektor mit kompatiblen Restriktionsenzymen.
HINWEIS: In diesem Fall wurde das p15TVL-Plasmid (ein pET15b-Derivat, Ampr, T7-Promotor) mit XbaI, XhoI und ScaI (um das unerwünschte Fragment zu spalten) verdaut. - Um ein erneutes Ligieren verdauter Fragmente zu verhindern, behandeln Sie mit alkalischer Phosphatase aus dem Kalb-Darm für 10 Minuten bei 37 °C. Das synthetische His-KSI-Mel4-Gen mit XbaI und XhoI in einer 20-μL-Reaktion verdaut.
- Reinigen Sie die Fragmente von allen Restriktionsenzymen mit dem QIAquick PCR Purification Kit. Alternativ führen Sie eine Gel-Elektrophorese durch und schneiden Sie das mit dem gewünschten Vektorfragment verbundene Band heraus und extrahieren Sie das Fragment dann mit einem Gelextraktionsset aus dem Gel.
HINWEIS: Stellen Sie sicher, dass gereinigte Fragmente mittels einer spektrophotometrischen Methode (NanoDrop) quantifiziert werden, um die Ligation zu optimieren.
- Verdauen Sie den pET-Vektor mit kompatiblen Restriktionsenzymen.
- Ligation und Transformation
- Ligate das verdaute synthetische Gen, das in den pET-Vektor eingefügt wird. Stellen Sie sicher, dass das Verhältnis von Insert und Vektor äquimolar ist.
- Die Mischung über Nacht mit T4 Ligase bei 16 °C inkubieren. Werden Sie chemisch oder elektrokompetent DH5α mit Wärmeschock- bzw. Elektroporationsmethoden umgewandelt.
- Mischen Sie chemisch kompetenteDH5-α-Zellen vorsichtig mit Plasmid-DNA und inkubieren Sie auf Eis, um DNA-Anhaftung zu ermöglichen. Dann werden die Zellen 30 Sekunden lang bei 42 °C mit einem Hitzeschock durchgeführt, um die DNA-Aufnahme zu erleichtern, und kühlen dann schnell auf Eis ab.
- Nach der Erholung in antibiotikafreiem 450 μL LB-Brühemedium bei 37 °C für eine Stunde wird die Zellen auf selektiven Agar mit dem entsprechenden Antibiotikum verplattet.
HINWEIS: Verwandelte Kolonien erscheinen typischerweise nach der Übernachtung. Für elektrokompetente DH5α-Zellen mischen Sie ein kleines Volumen gereinigter, salzfreier Plasmid-DNA (typischerweise 1–2 μL von 10–100 ng in ~50 μL Zellen) mit Zellen in einer gekühlten Elektroporationscuvette. - Nach einer kurzen Kühlung geben Sie einen einzelnen Impuls ab (gängige Einstellungen: 1,8 kV für eine 0,2 cm große Cuvette mit einer Zeitkonstante von ~5 ms; passen Sie sich an Ihr Gerät/Ihre Cuvette ein), wobei Sie darauf achten, Lichtbogen zu vermeiden, indem Sie entsalzte DNA und eiskalten Reagenzien verwenden.
- Fügen Sie sofort ~450 μL vorgewärmtes LB hinzu, erholen Sie sich bei 37 °C mit einem einstündigen Schütteln und legen Sie dann selektives Agar auf.
- Kulturtransformanten über Nacht in LB-Brühe zur Plasmidisolierung mit einem Plasmid-Reinigungskit. Verifizieren Sie das endgültige Plasmidkonstrukt mittels PCR mit den Primern in Tabelle 1 und bestätigen Sie die Sequenz durch Sanger-Sequenzierung.
- Transformieren Sie das verifizierte Plasmid in den Expressionswirt (chemisch oder elektrokompetent), E. coli BL21(DE3), wie oben.
- Gensynthese
- Optimierte Expression and Inclusion Body (IB)-Produktion
- Inokulieren Sie 10 ml LB-Brühe (100 μg/mL Ampicillin) und wachsen Sie über Nacht bei 37 °C. Verwenden Sie dies, um 100 ml zu impfen, und anschließend eine 1-Liter-Produktionskultur.
- Verdünne in LB auf die optische Dichte (OD600) der Kultur zum Zeitpunkt 0 = 0,1. Verwenden Sie LB-Medium, ergänzt mit 1 % Glukose und 100 μg/mL Ampicillin.
- Inkubieren Sie bei 37 °C und überwachen Sie den OD, um die Logaritamphase (OD600 0,5–0,6) zu erreichen. Induziere mit einer niedrigen Konzentration von Isopropyl β-D-1-thiogalactopyranosid IPTG, typischerweise 0,1 mM.
Halten Sie die Temperatur bei 37 °C für 16–24 Stunden, um die Bildung der Einschlusskörper zu verbessern. - Die Brutzeit wird 16 bis 24 Stunden fortgesetzt. Cellen werden durch Zentrifugation (5.000 g, 4 °C) für 10 Minuten entnommen und Pellets bei -80 °C gelagert.
- Zelllyse und Proteinfraktionierung
- Taue Zellpellets auf Eis auf und suspendiere sie in Bugbuster-Reagenz, um eine chemische Lyse einzuleiten. Zentrifugieren Sie das Lysat bei 4.000 x g für 20 Minuten bei 4 °C. Sammeln Sie das Supernatant als lösliche Proteinfraktion.
- Wasche das restliche Pellet und suspendiere es in 10% (v/v) Bugbuster in MilliQ-Wasser. Unterziehen Sie die Suspension einer Sonikation, um die unlösliche Proteinfraktion (Inklusionskörper) vollständig zurückzugewinnen.
- Proben werden mit 100 μL SDS-PAGE-Probenpuffer behandelt, der 5 % β-Mercapttoethanol enthält. Inkubieren Sie die Mischung bei 95 °C für 5 Minuten, um eine vollständige Denaturierung des Proteins sicherzustellen.
- SDS-PAGE-Elektrophorese
- Laden Sie die denaturierten Lysate auf doppelte 15%ige SDS-PAGE-Gele für eine standardmäßige elektrophoretische Trennung.
- Wasche ein Gel 1 Stunde lang mit Wasser. Über Nacht mit GelCode Blue Stain Reagens beizieren. Am folgenden Tag mit Wasser abfärben, bis die Bänder klar sichtbar sind.
- Visualisieren und dokumentieren Sie (Abbildung 2A) das gefärbte Gel, um die Gesamtproteinprofile (TCP) und die Fraktionsverteilung mit dem Biorad Gel Doc-Instrument mit Image Lab zu bewerten.
- Western-Blotting (Immundetektion)
- Equilibrieren Sie das unverfärbte Gel, eine Nitrocellulosemembran, Filterpapiere und Schwämme im Transferpuffer (20 mM Tris-HCl pH 7,4, 150 mM NaCl, 0,1 % Tween 20). Setzen Sie das Transfersandwich zusammen und führen Sie die Übertragung bei 100 V für 1 Stunde bei Umgebungstemperatur durch.
- Inkubieren Sie die Membran 1 Stunde lang in einem Blockpuffer (5 % Magermilch in TBST) bei Zimmertemperatur, um eine unspezifische Bindung zu verhindern.
- Inkubieren Sie die Membran über Nacht mit dem Mouse Anti-HisTag Primärantikörper (verdünnt 1:1.000 im Blockpuffer) bei 4 °C und sanfter Bewegung.
- Wasche die Membran dreimal mit TBST für jeweils 5 Minuten. Inkubieren Sie die Membran mit HRP-konjugiertem Anti-Maus-IgG (verdünnt um 1:5.000 im Blockpuffer) für 1 Stunde bei Raumtemperatur.
- Führe eine letzte Runde von drei TBST-Waschen durch. Tragen Sie 1 Minute lang Enhanced Chemiluminescence (ECL)-Substrat auf die Membran auf und visualisieren Sie dies mit einem Chemilumineszenz-Imager oder durch Belichtung mit Röntgenfilm. Dokumentiere das Bild (wie in Abbildung 2B zu sehen).
- IB-Isolierung und Affinitätsreinigung
- Setzen Sie das Zellpellet in einen Lysispuffer (100 mM Tris· Cl, pH 7,0, 5 mM EDTA, 5 mM DTT (770 mg/Liter), 5 mM Benzamidin· HCl (780 mg/Liter)) und führen mechanische Lyse durch (z. B. French Press/Sonication). Zentrifuge (20.000 x g, 4 °C für 20 Minuten) zur Isolierung des unlöslichen KSI-Mel4 IB-Pellets.
- Waschen Sie das Pellet gründlich mit einem Waschpuffer (100 mM Tris· Cl, pH 7, 5 mM EDTA, 5 mM DTT, 2 m Harnstoff, 2 % (mit /v) Triton X-100). Löse das Pellet in nicht mehr als 2 M Harnstoff.
HINWEIS: Die zur Löslichkeit von IB verwendete Harnstoffkonzentration sollte im Arbeitsbereich der TEV-Protease liegen. - Quantifizieren Sie das isolierte IB mit dem BCA-Kit gemäß den Anweisungen des Herstellers.
- Mische Pierce-Reagenz B und Reagenz A im Volumen-Verhältnis von 1:50. Berechnen Sie das benötigte Gesamtvolumen basierend auf der Anzahl der Standards und Proben, die in dreifacher Ausführung ausgeführt werden.
- Unter Verwendung von Bovin Serum Albumin (BSA) als Referenz bereiten Sie eine Reihe von Verdünnungen vor, um eine Standardkurve von 3.000 μg/mL bis 200 μg/mL zu erstellen.
- Mit einer 96-Bohrloch-Platte wird 25 μL jedes BSA-Standards und eine Probe (einschließlich gereinigtem Supernatant und resuspendiertem Niederschlag) in die Bohrungen gepipettiert.
- Fügen Sie jedem Bohrloch, das einen Standard oder eine Probe enthält, 200 μL des vorbereiteten BCA-Arbeitsreagenzes hinzu. Mischen Sie die Platte kurz und inkubieren Sie 1 bis 2 Stunden bei 37 °C, um die Farbentwicklung zu ermöglichen.
- Nach der Inkubation misst man die Absorption der Platte bei 562 nm mit einem Spektrophotometer. Plotte die Absorption der BSA-Standards mit ihren bekannten Konzentrationen, um eine lineare oder quadratische Standardkurve zu erzeugen.
- Bestimmen Sie die Proteinkonzentration der His-KSI-Mel4- oder rekombinanten Mel4-Proben durch Vergleich ihrer Absorptionswerte mit der erzeugten Standardkurve. Die Konzentrationen vor und nach der TEV-Spaltung sind in Abbildung 3 dargestellt.
- Enzymatische Spaltung und Tag-Entfernung
- Spaltreaktion: His-Tag TEV Protease (empfohlenes Molarverhältnis 1:50 bis 1:100 Protease: Fusion Protein). Inkubieren Sie 16 Stunden bei 4 °C für maximale Effizienz.
- Tag-Entfernung und immobilisierte Metallaffinitätschromatographie (IMAC) Reinigung:
- Führen Sie die Spaltungsmischung über eine frische Nickel-Nitrilotriazetsäure (Ni-NTA)-Säule. Ni-NTA-Harz mit dem Bindungspuffer (Lysis-Puffer) ausgleichen.
- Laden Sie die Spaltreaktionsmischung. Die His-markierten Komponenten (KSI-Fragment und TEV-Protease) binden an das Harz.
- Sammeln Sie den Durchfluss, der das nicht markierte rekombinante Mel4-Peptid mit den Restaminosäuren G, S, A, M, C und H aus der TEV-Spaltstelle enthält.
- Stellen Sie sicher, dass diese zusätzliche Aminosäure die Aktivität von AMP nicht beeinflusst, indem Sie den MIC-Test mit chemisch synthetisiertem Mel4 als Kontrollmethode durchführen.
- Elutieren Sie das gebundene KSI-Fragment und die TEV-Protease mithilfe eines Elutionspuffergradienten (500 mM Imidazol, 500 mM NaCl, 20 mM Natriumphosphatpuffer, pH 8).
- Führen Sie den BCA-Test wie in Schritt 2.6.3 beschrieben durch.
3. Antimikrobielle Aktivität
- Medienvorbereitung
- Bereiten Sie das Medium [Mueller Hinton Broth, kationenadjustierte (CAMHB), Trypticase Sojabrühe (TSB), D/E neutralisierende Brühe und Trypticase Sojaagar (TSA)] gemäß den Anweisungen des Herstellers vor. Bereiten Sie außerdem 1 × phosphatgepufferte Kochsalzlösung (PBS) aus 10 × konzentriertem PBS her. Dann autoklavieren Sie diese bei 121 °C bei 15 lbs/in2.
- Peptidstockpräparation
- Lösen Sie AMP und imitieren Sie in sterilem Wasser bei hoher Konzentration, z. B. 20 mM oder mindestens 2 mg/mL. Wenn das Peptid unlöslich ist, verwenden Sie steriles Wasser mit einer Endkonzentration von 0,01 % Essigsäure16. Wenn eine Adsorption auf Kunststoffoberflächen zu erwarten ist, wird die Standardlösung mit 0,2 % (w/v) BSA ergänzt, da sie als Blockmittel17 wirkt.
HINWEIS: Dimethylsulfoxid (DMSO) wird ebenfalls für die Lösung von Peptiden oder Mimiken empfohlen, die in Wasser unlöslich sind. Bereiten Sie eine konzentrierte Brühlösung vor, zum Beispiel 20 mM oder 2 mg/mL. - Filtersterilisieren Sie den Peptidstock mit einem 0,22-μm-Spritzenfilter unter aseptischen Bedingungen.
- Bereite Aliquoten des AMP-Materials vor und lagere bei -20 °C (entsprechend der Stabilität des AMP). Bereiten Sie eine identische Lösungsmittelkontrolle vor.
- Lösen Sie AMP und imitieren Sie in sterilem Wasser bei hoher Konzentration, z. B. 20 mM oder mindestens 2 mg/mL. Wenn das Peptid unlöslich ist, verwenden Sie steriles Wasser mit einer Endkonzentration von 0,01 % Essigsäure16. Wenn eine Adsorption auf Kunststoffoberflächen zu erwarten ist, wird die Standardlösung mit 0,2 % (w/v) BSA ergänzt, da sie als Blockmittel17 wirkt.
- Bakterielle Inokulumpräparation
- Strebe das bakterielle Isolat zum Testen auf ein nährstoffreiches Medium wie TSA, um reine, gut isolierte Kolonien zu erhalten.
- Inkubieren Sie die Platte aerob bei 36 ± 1 °C für 18–24 Stunden.
- Wählen Sie drei bis fünf morphologisch ähnliche, gut isolierte Kolonien von der Kulturplatte mit Hilfe einer sterilen Inokulationsschleife aus. Übertragen Sie sie in ein steriles Rohr mit 5–10 ml TSB oder CAMHB. Um eine gleichmäßige Suspension zu erreichen, reiben Sie die Schlaufe vorsichtig mit Bakterienkolonien an der Innenwand des geneigten Rohrs, um eine homogene Suspension zu erhalten.
- Brühe die Brühe-Kultur bei 36 ± 1 °C und schüttle sie bei 180 U/min 18 bis 24 Stunden.
- Zentrifugieren Sie die Kultur über Nacht bei 3.000 x g für 10 Minuten bei 25 °C und waschen Sie das bakterielle Pellet dreimal mit sterilem 1 × PBS.
- In einem sterilen Behälter geben Sie 2 ml 1 × PBS ab, geben Sie dann 50–100 μL gewaschene bakterielle Suspension hinzu und wirbeln 5–10 Sekunden lang, um Gleichmäßigkeit zu erreichen.
- Messen Sie die optische Dichte bei 600 nm (OD600) mit einem Spektrophotometer. Kurz gesagt: Fügen Sie 200 μL der bakteriellen Suspension zu einer 96-Well-Platte hinzu, zusammen mit dem gleichen Volumen von 1× PBS wie einem Blank, und messen Sie den OD600 , um ein Äquivalent von 0,1 zu erhalten, was etwa 1–2 × 10⁸CFU /mL entspricht (verifiziert anhand der lebensfähigen Plattenanzahl auf TSA).
- Verdünnen Sie die eingestellte Federung um 1:100 in CAMHB, um ein endgültiges Inokulum von 106 CFU/mL zu erhalten.
- Plattenaufbau
- Beschriften Sie eine sterile, flachbodenige 96-Well-Platte mit dem Bakterienstamm, dem AMP-Namen, dem Datum und den Initialen des Wissenschaftlers. Markiere auf der Platte die Stellen für Test-, Roh- und Kontrollmulden am Deckel.
- Gib 200 μL AMP-Lösung (höchste Konzentration) in die erste Spalte der Platte. Zu den verbleibenden Brunnen, von Säule 2 bis 12, fügen Sie 100 μL CAMHB hinzu.
- Mit einer Mehrkanalpipette werden zweifache serielle Verdünnungen des AMP von Spalte 1 bis Spalte 10 durchgeführt, wobei 100 μL aus der zehnten Spalte entfernt werden.
- Fügen Sie 100 μL des vorbereiteten bakteriellen Inokulums (106 CFU/mL) zu jedem Brunnen außer der Sterilitätskontrolle (Blank) hinzu. Dies führt zu einer endgültigen Bakterienkonzentration von etwa 5 × 10⁵ CFU/mL in den Testbrunnen. Fügen Sie 100 μL CAMHB zu den Blankwellen hinzu, um das Endvolumen auf 200 μL zu bringen. Bereiten Sie für jede Konzentration dreifache Bohrungen vor.
HINWEIS: Bei AMPs, die beim Verdünnen in CAMHB ausfällen, kann die Zugabe von Essigsäure mit 0,1–0,2 % BSA das Problem lösen; Optimierung kann empirische Tests erfordern16. In solchen Fällen sollten Lösungsmittelkontrollbrunnen (mit CAMHB plus Essigsäure und/oder BSA) eingebaut werden. - Ebenso führen Sie MIC für AMP-Mimik (RK758) und Vergleichsantibiotikum (z. B. Colistin) durch.
- Den Teller mit dem Deckel abdecken, mit Frischhaltefolie abschließen, um Verdunstung zu verhindern, und bei 36 ± 1 °C für 18–24 Stunden inkubieren.
- Fügen Sie einen Referenzstamm von E. coli (z. B. mcr-1-beherbergende E. coli NCTC 13846) parallel ein und verarbeiten Sie ähnlich wie das Peptid- oder Peptid-Mimik.
- Nach der Inkubation nehmen Sie das MIC auf.
- Bestimmung des MIC
- Missen Sie den OD600 jedes Bohrlochs mit einem Mikroplattenleser. Berechnen Sie die prozentuale Wachstumsreduktion im Vergleich zur unbehandelten Wachstumskontrolle. Das MIC ist definiert als die niedrigste Konzentration des AMP, die zu einer mindestens 90%igen Reduktion des OD600 im Vergleich zur Wachstumskontroll-18 führt.
- Bestimmen Sie MIC-Werte aus mindestens drei unabhängigen Experimenten, die in Triplex durchgeführt wurden. Berichte die Ergebnisse als Mittelwert ± Standardabweichung, um die Reproduzierbarkeit sicherzustellen.
HINWEIS: Das MIC für den Kontrollstamm, E. coli NCTC 13846, sollte innerhalb einer Zweifachverdünnung des erwarteten MIC von Colistin liegen. Bestätigen Sie, dass Lösungsmittelkontrollen, die DMSO, Essigsäure und BSA enthalten, keine hemmende Aktivität für sich genommen hatten.
- Bestimmung der minimalen bakteriziden Konzentration (MBC)
- Aus den Brunnen an und oberhalb des MIC sowie einer Konzentration darunter werden 100 μL der bakteriellen Suspension in 900 μL D/E-Brühe übertragen, um serielle Verdünnungen herzustellen.
- Platte 20 μL jeder verdünnten Suspension auf TSA in dreifachem Teil, um lebensfähige Bakterienzahlen zu bestimmen.
- Nach einer Übernachtung bei 36 ± 1 °C für 24 Stunden zählen Sie die Kolonien, multiplizieren Sie mit dem jeweiligen Verdünnungsfaktor und vergleichen die lebensfähigen Zählungen mit denen aus dem Wachstumskontrollbrunnen, der auf dieselbe Weise verarbeitet wird.
- Das MBC ist definiert als die niedrigste Konzentration des antimikrobiellen Wirkstoffs, die zu einer 99,9%igen (≥ 3 log10) Reduktion der lebensfähigen Bakterienanzahl im Vergleich zum anfänglichen Inokulum nach 24 Stunden Inkubation (Wachstumskontrolle) unter Standardbedingungenführt.
- Berichterstattung
- Melde MIC und MBC in μg/mL und μM.
- Umrechnen Sie μg/mL in μM mit μM = μg/mL × 1.000 / Molmolekülgewicht (g/mol)
- Entsorgung infektiöser Abfälle
- Entsorgen Sie alle Materialien, die mit lebenden Bakterienkulturen in Kontakt waren, einschließlich 96-Well-Mikrotiterplatten, Pipettenspitzen und Falcon-Röhren, in ausgewiesene Biohazard-Abfallbeutel.
- Autoklavieren Sie den gesammelten Biohazard-Abfall bei 121 °C für 15–20 Minuten unter 15 psi-Druck, um eine vollständige Sterilisation vor der Entsorgung gemäß den institutionellen Biosicherheitsrichtlinien sicherzustellen.
4. Zytotoxizität
- Zellzählung und Aussaat für den Toxizitätstest
- Halten Sie Zellen wie Maus-Fibroblasten L929 in einem 75 cm2 großen Kolben im Dulbeccos minimalessentiellen Medium (DMEM), das 10 % fetales Rinderserum (FBS) und 1 % Antibiotika (Streptomycinsulfat und Penicillin G) enthält, bei 37 °C mit 5 %CO2.
- Wasche die Zellen mit 1x PBS und trypsinisiere mit 0,25 % Trypsin-EDTA. Zählen Sie die Zellen, indem Sie 50 μL Zellsuspension mit 50 μL 0,4 % Trypan Blue mischen und 10 μL in ein Hämozytometer einladen.
- Zähle lebensfähige (ungefärbte) und tote (blaue) Zellen in vier Eckquadraten und berechne die Gesamtzellanzahl mit: Gesamtzellen = (durchschnittliche lebende Zellanzahl × 104 × 2 [Verdünnungsfaktor]).
- Berechnen Sie die Lebensfähigkeit (%) = (lebend / [lebend + tot]) × 100.
- Stellen Sie die Endzellkonzentration auf 5 × 10⁴ Zellen/mL an (entsprechend 5.000 Zellen/Brunnen in 100 μL mit dem DMEM-Medium).
- Säe 100 μL Zellsuspension in jede Mulde einer sterilen 96-Well-Platte. Inkubieren Sie 24 Stunden bei 37 °C mit 5 % CO2, um die Haftung zu gewährleisten.
- Herstellung von Mel4- und RK758-Testlösungen
- Bereite Arbeitslösungen von Mel4/RK758 in einfachem DMEM (ohne FBS und Antibiotika) bei den Endzielkonzentrationen (1.000, 500, 250, 125, 62,5, 31,25, 15,6, 7,8 und 3,9 μM) mit der in Schritt 3.2 beschriebenen Lagerlösung vor.
- Entferne das Kulturmedium aus jedem Brunnen. Fügen Sie 100 μL der entsprechenden 1× Mel4/RK758 Arbeitslösung direkt zu den Bohrlöchern hinzu.
- Fügen Sie 100 μL DMEM zu den vorgesehenen Negativkontrollbrunnen (NC) hinzu.
- Fügen Sie 100 μL DMSO in Positivkontroll-(PC) Bohrlöchern hinzu (neben DMSO wird ein zytotoxisches Mittel wie Triton X-100 als positive Kontrolle empfohlen).
- Füge 100 μL 1 x PBS als leere Steuerung hinzu.
HINWEIS: Führen Sie alle Behandlungen und Kontrollen dreifach durch. Behandle DMSO mit Handschuhen und Augenschutz; Vermeiden Sie Hautkontakt und entsorgen Sie Lösungsmittelabfälle gemäß institutionellen Vorschriften.
- 3-(4,5-Dimethylthiazol-2-yl)-2,5-Diphenyltetrazoliumbromid (MTT)-Test
- Nach 24 Stunden Mel4/RK758-Exposition wird das Testmedium vorsichtig abgesaugt, ohne die Zellen zu stören.
HINWEIS: Die Behandlungsdauer mit antimikrobiellen Verbindungen kann je nach spezifischem experimentellen Design variieren. - Bereiten Sie eine MTT-Arbeitslösung vor, indem Sie die 5 mg/mL Lagerlösung 1:9 mit einfachem DMEM (Endkonzentration 0,5 mg/mL) verdünnen.
- Fügen Sie jedem Bohrloch 100 μL der MTT-Arbeitslösung hinzu. Decken Sie die Platte mit Alufolie ab, um vor Licht zu schützen, und inkubieren Sie 2 Stunden bei 37 °C, bis sich violette Formazankristalle bilden.
HINWEIS: MTT ist lichtempfindlich und giftig. Handschuhe zu handhaben und Abfall gemäß den institutionellen Biosicherheitsvorschriften zu entsorgen. Schalte das Licht immer aus, während du mit dem MTT-Reagenz prozessierst.
- Nach 24 Stunden Mel4/RK758-Exposition wird das Testmedium vorsichtig abgesaugt, ohne die Zellen zu stören.
- Messung der Formazan-Auflösung und Absorption
- Entferne die MTT-Lösung vorsichtig aus jedem Brunnen. Geben Sie jedem Bohrloch 100 μL DMSO hinzu, um die Formazankristalle aufzulösen.
- Legen Sie den Teller für 5 Minuten auf einen Shaker, um eine vollständige Auflösung zu gewährleisten. Missen Sie die Absorption bei 570 nm mit einem Mikroplattenleser.
- Datenanalyse und Bestimmung der 50%igen zytotoxischen Konzentration (IC50 oder CC50)
- Subtrahieren Sie die Blank-Absorptionswerte (PBS) von allen Messwerten und verwenden Sie das Blank korrigiert für die Berechnung.
- Berechnen Sie die Zelllebensfähigkeit (%) mit der Gleichung: Lebensfähigkeit (%) = (Abehandelt/ ANC (Zelle)) × 100.
- Berechnen Sie den IC50 oder CC50 mit der GraphPad Prism-Software.
HINWEIS: Wiederholen Sie Experimente in dreifacher Ausführung und melden Sie Daten als Mittelwert ± Standardabweichung.
Ergebnisse
Synthese von RK758
Analytische Daten bis zu Intermediate 7 wurden zuvor14 veröffentlicht. Die analytischen Daten für RK758 und die Zwischenstufen 8–9 sind wie folgt:
Tert-Butyl (2-(3-Phenylthioureido)Ethyl)Carbamat (8):
Das Produkt 8 wurde als cremefarbener Feststoff gewonnen (1,89 g, 87 %); m.p. 167,4–168,3 °C; 1H NMR (300 MHz, DMSO-d 6) δ 9,58 (s, 1H), 7,71 (s, 1H), 7,44–7,29 (m, 4H), 7,11 (t, J = 12,0 Hz, 1H), 6,88 (br s, 1H), 3,55–3,53 (m, 2H), 3,13 (q, J = 4,0 Hz, 2H), 1,59 (s, 9H); 13°C NMR (75 MHz, DMSO-d6) δ 180,9, 156,3, 139,5, 129,1, 124,7, 123,7, 78,2, 44,3, 28,7; HRMS (ESI+): m/z berechnet für C14H21N3O2SNa+ [M + Na]+: 318,1247, gefunden: 318,1252.
tert-butyl (S,Z)-(3-((1H-indol-3-yl)methyl)-1-(2-(2-(2-Naphthamido)-5-Bromophenyl)- 1,4-Dioxo-9-(Phenylimino)-2,5,8,10-tetraazadodekan-12-yl)Carbamat (9):
Das Produkt 9 wurde als weißer Feststoff gewonnen (0,253 g, 62 %); m.p. 173,4–174,9 °C; 1H NMR (400 MHz, DMSO-d 6) δ 12,23 (s, 1H), 10,86 (s, 1H), 9,61 (s, 1H), 9,27 (d, J = 8,0 Hz, 1H), 8,57-8,54 (m, 2H), 8,44 (s, 1H), 8,11 (d, J = 4,0 Hz, 1H), 8,06-8,03 (m, 3H), 7,84 (dd, J = 4,0, 12,0 Hz, 1H), 7,78 (d, J = 12,0 Hz, 2H), 7,69–7,60 (m, 2H), 7,36 (t, J = 8,0 Hz, 2H), 7,27–7,23 (m, 5H), 7,01–6,97 (m, 3H), 4,82–4,78 (m, 1H), 3,14–3,13 (m, 10H), 1,32 (s, 9H); 13C NMR (100 MHz, DMSO-d 6) δ 172,3, 167,8, 165,1, 156,3, 154,4, 138,9, 136,5, 135,4, 134,9, 132,6, 131,7, 129,9, 129,1, 128,7, 128,4, 128,2, 127,6, 127,6, 126,4, 124,8, 124,1, 123,6, 122,8, 121,4, 118,9, 118,7, 115,1, 111,8, 110,9, 78,4, 55,2, 42,3, 41,9, 39,4, 38,3, 29,5, 28,6, 27,9; HRMS (ESI+): m/z berechnet für C45H47BrN8O5 [M + H]+: 859,2926, gefunden: 859,2925.
(S,E)-N-(2-((1-((2-(3-(2-Aminoethyl)-2-Phenylguanidino)Ethyl)-3-(1H-Indol-3-yl)-1-Oxopropan-2-yl)Carbamoyl)-4-Bromophenyl)-2-Naphthamid (RK758) (10):
RK758 wurde als cremefarbener Feststoff gewonnen (0,039 g, 75 %); m.p. 240,0–240,9 °C; 1H NMR (400 MHz, MeOD-d 4): δ 8,39 (s, 1H), 8,27 (d, J = 12,0 Hz, 1H), 7,98–7,95 (m, 3H), 7,88 (d, J = 8,0 Hz, 1H), 7,79 (d, J = 4,0 Hz, 1H), 7,71-7,60 (m, 4H), 7,40 (t, J = 8,0 Hz, 1H), 7,30-7,20 (m, 4H), 7,16 (s, 1H), 7,05-6,97 (m, 2H), 4,88-4,86 (m, 1H), 3,33-3,32 (m, 3H), 3,27–3,24 (m, 5H); 13C NMR (100 MHz, MeOD-d 4): δ 174,3, 168,5, 166,4, 154,6, 137,1, 136,7, 135,1, 134,7, 131,4, 132,6, 131,3, 130,8, 129,8, 128,9, 127,97, 127,8, 127,9, 127,6, 127,5, 127,2, 126,8, 125,6, 123,5, 123,24, 123,2, 118,6, 117,8, 116,1, 111,1, 109,6; HRMS (ESI+): m/z berechnet für C40H39BrN8O3 [M + H]+: 759,2401, gefunden: 759,2407.
Die Synthese von RK758 erfolgte mit einer Gesamtausbeute von 17 % aus Cbz-L-Tryptophan in 7 Schritten (Abbildung 4). Die Gesamtrendite dieses Prozesses lag bei 44 % für Key Intermediate 7 und 19 % für RK758. Die 1H-NMR-Daten zeigen eine hohe Reinheit der Endverbindung ohne größere nachweisbare Verunreinigungen.
Das PCR-Screening der Kolonie bestätigte die erfolgreiche Einschleusung der Mel4- und His-KSI-Mel4-Kassetten in ausgewählte Transformanten (Abbildung 5A). Die PCR-Analyse von Miniprep-isolierten Plasmiden bestätigte die erwartete Amplikongröße weiter und unterstützte die korrekte Konstruktassemblage vor der Transformation in BL21(DE3) zur Expression (Abbildung 5B).
Rekombinante Produktion und Reinigung des hochkationischen antimikrobiellen Peptids Mel4
Obwohl Mel4 kommerziell von der AusPep Peptide Company mit einer Mindestreinheit von 90 % gewonnen wurde, wurde es durch SPPS synthetisiert, und es wurde auch ein rekombinanter Ansatz zur biologischen Herstellung von Mel4 angewandt. Am Ende des Protokolls bestätigte die Western-Blot-Analyse des Total Cell Protein (TCP) aus dem lysierten Zellpellet die Expression des rekombinanten HIS-KSI-Mel4-Fusionsproteins. Die Proteinproben wurden durch SDS-PAGE getrennt und mithilfe einer Proteinleiter als Molekulargewichtsreferenz visualisiert. Ein deutliches Band, das dem erwarteten Molekulargewicht des HIS-KSI-Mel4-Fusionsproteins entspricht, wurde beobachtet und bestätigt die erfolgreiche Expression des Zielproteins in den Wirtszellen (Abbildung 5B).
Aus der Proteinsequenz des ausgewählten Motivs wurde die theoretische Aminosäurezusammensetzung berechnet und mit den experimentellen Aminosäureanalyseergebnissen des gereinigten HIS-KSI-TEV-Mel4 IB-Peptids verglichen. Der Vergleich zeigte eine gute Korrelation zwischen den vorhergesagten und experimentell bestimmten Aminosäureverhältnissen und bestätigte die Genauigkeit der exprimierten Peptidsequenz sowie deren erfolgreiche Isolierung im Inklusionskörperanteil (Tabelle 2).
Asparagin wird zu Spartinsäure und Glutamin zu Glutaminsäure umgewandelt. Die Aminosäureanalysemethode ist unempfindlich gegenüber Cystein und Tryptophan und wird mit dieser Methode nicht analysiert. Diese Berücksichtigung muss bei der Analyse der Ergebnisse berücksichtigt werden.
Antibakterielle Wirkung von Mel4 und RK758
Die minimalen inhibitorischen Konzentrationen (MICs) von RK758, Mel4 und Colistin wurden gegen zwei gramnegative Bakterienstämme getestet, K. pneumoniae JIE 2709 und E. coli NCTC 13846 (Tabelle 3). RK758 zeigte eine MIC von 16 μg/mL (21 μM) sowohl gegen K. pneumoniae als auch gegen E. coli. Im Vergleich dazu zeigte Mel4 MIC-Werte von 62,5 μg/mL (26,6 μM) für K. pneumoniae und 125 μg/mL (53,2 μM) für E. coli, was auf eine geringere Potenz als RK758 hinweist. Colistin wurde als Vergleichsantibiotikum verwendet und zeigte den niedrigsten MIC von 1 μg/mL (0,87 μM) für K. pneumoniae, während der colistinresistente E. coli-Referenzstamm eine MIC von 8 μg/mL (6,9 μM) aufwies.
Zytotoxizitätseffekt von Mel4 und RK758
Das zytotoxische Potenzial von Mel4 und RK758 wurde in L929-Mausfibroblastenzellen (ATCC CCL-1) mittels MTT-Assay nach 24-Stunden-Exposition gegenüber seriellen Konzentrationen bewertet. Beide Verbindungen zeigten typische sigmoidale Dosis-Antwort-Kurven, die durch nichtlineare Regression mit dem Modell "Inhibitor vs. normalisierte Antwort – variable Steigung" in GraphPad Prism (Version 9.5.1) analysiert wurden, was die konzentrationsabhängige Hemmung der Zelllebensfähigkeit bestätigte. RK758 zeigte einenCC-50-Wert von 172,6 μM, während Mel4 mit einem CC50 von 147,5 μM eine leicht höhere zytotoxische Potenz aufwies, was eine etwa 1,17-fache höhere Zytotoxizität als RK758 entspricht (Abbildung 6 und Abbildung 7).
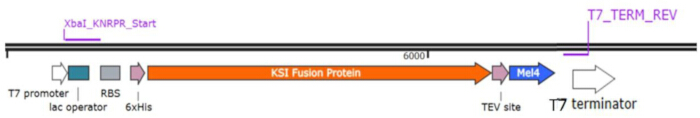
Abbildung 1: Eine schematische Darstellung der Ausdruckskassette von p15TV-L-His-KSI-Mel4. Schematische Karte des p15TV-L-Expressionskonstrukts zeigt den T7-Promotor, die Ribosomenbindungsstelle (RBS), 6×Sein Reinigungstag, den Ketosteroid-Isomerase-(KSI)-Fusionspartner, die TEV-Protease-Spaltstelle und die Mel4-Peptidsequenz gefolgt vom T7-Transkriptionsterminator. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
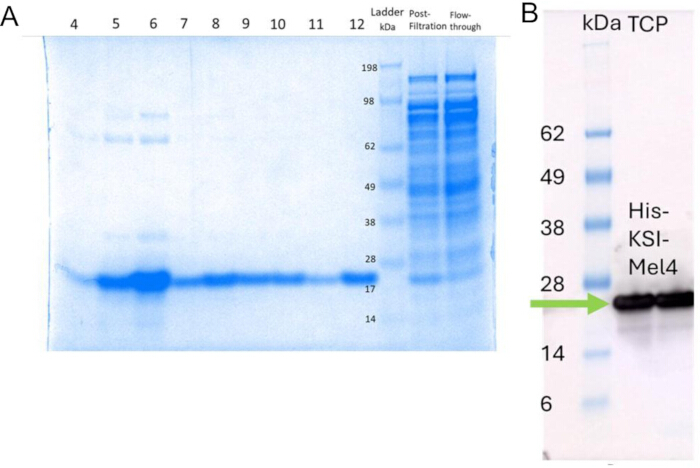
Abbildung 2: SDS-PAGE- und West-Blot-Analyse der rekombinanten Proteinexpression. (A) SDS-PAGE von Inklusionskörpern und Gesamtzellproteinen nach Filtration und Durchfluss von rohem Zelllysat. (B) Westlicher Blot des Gesamtzellproteins. Der grüne Pfeil zeigt die Position des interessierten Proteins beim erwarteten Molekulargewicht an. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
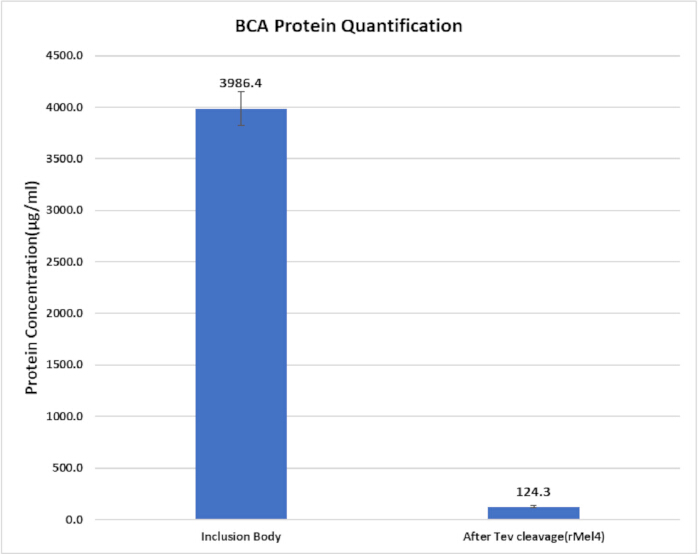
Abbildung 3: Quantifizierung des rekombinanten Proteins vor und nach der TEV-Spaltung. Balkendiagramm, das Proteinkonzentrationen zeigt, die durch den BCA-Test für die isolierte Inklusions-Körperfraktion und den gespaltenen rekombinanten Mel4 nach der TEV-Protease-Behandlung bestimmt wurden. Fehlerbalken stellen experimentelle Unterschiede zwischen den Messungen dar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
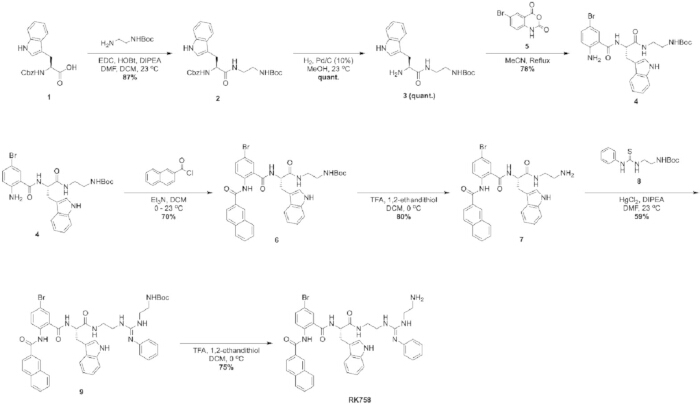
Abbildung 4: Gesamt synthetischer Ansatz zur Gewinnung von RK758. Reaktionsschema, das die siebenstufige chemische Synthese von RK758 beschreibt, ausgehend von Cbz-L-Tryptophan, einschließlich Zwischenformierung, funktioneller Gruppentransformationen und endgültiger Deprotektion zur Gewinnung des Peptid-Mimiks. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
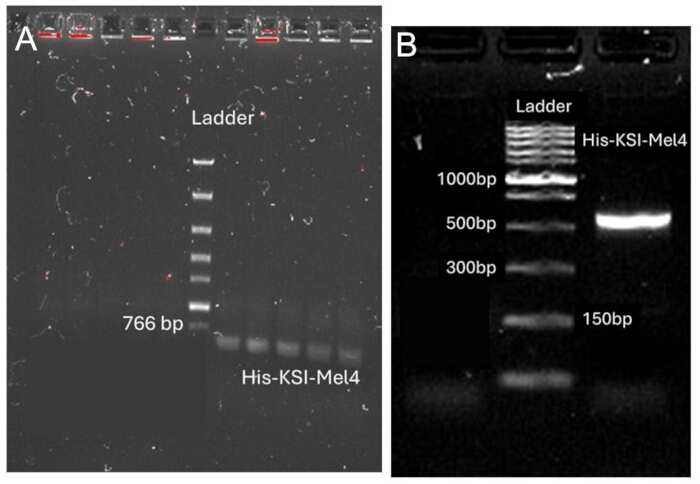
Abbildung 5: Agarosegel-Elektrophorese rekombinanter Plasmide. (A) Kolonie-PCR von Transformanten für His-Mel4 und His-KSI-Mel4. (B) PCR-Bestätigung von Plasmiden nach Miniprep. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
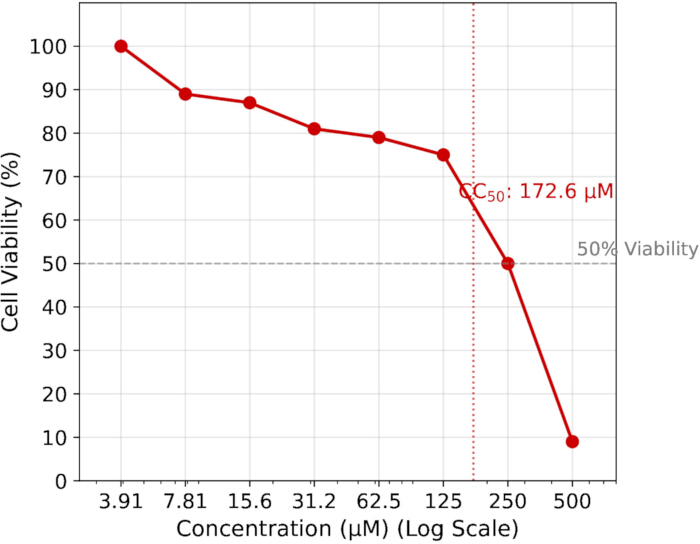
Abbildung 6. Zytotoxizität von RK758 gegenüber L929-Fibroblastenzellen. Dosis-Antwort-Kurve zeigt die Wirkung von RK758 auf die Zelllebensfähigkeit bei steigenden Konzentrationen. DieCC-50-Werte wurden durch nichtlineare Regression mit dem Modell "Inhibitor vs. normalisierte Antwort – variable Steigung" im GraphPad Prism berechnet, was die konzentrationsabhängige Hemmung der Zelllebensfähigkeit bestätigte. Die Daten stellen den Mittelwert ± SD von drei unabhängigen biologischen Replikaten dar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
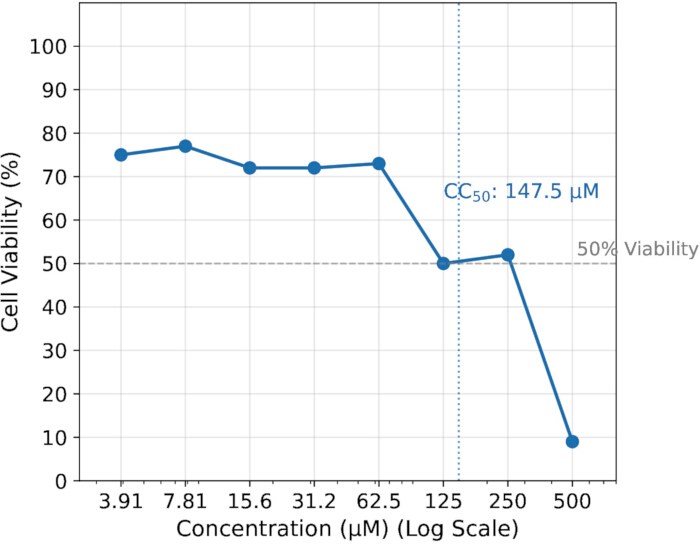
Abbildung 7: Zytotoxizität von Mel4 gegenüber L929-Zellen. Dosis-Antwort-Kurve, die den konzentrationsabhängigen Effekt von Mel4 auf die Zelllebensfähigkeit zeigt. DieCC-50-Werte wurden durch nichtlineare Regression mit dem Modell "Inhibitor vs. normalisierte Antwort – variable Steigung" im GraphPad Prism berechnet, was die konzentrationsabhängige Hemmung der Zelllebensfähigkeit bestätigte. Die Daten stellen den Mittelwert ± SD von drei unabhängigen biologischen Replikaten dar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
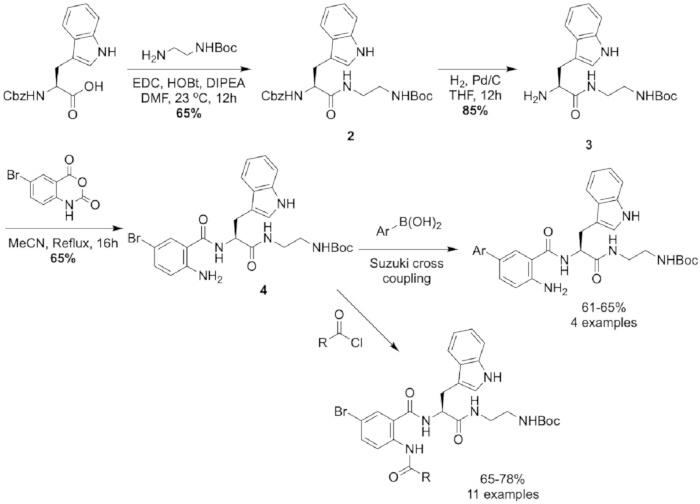
Abbildung 8: Modifizierte synthetische Strategie beginnend mit Cbz-L-Tryptophan. Alternativer synthetischer Weg, der die Herstellung von Anthraniamid-Zwischenprodukten mit Cbz-L-Tryptophan und nachfolgenden Funktionalisierungsschritten zur Ermöglichung einer strukturellen Diversifizierung veranschaulicht. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
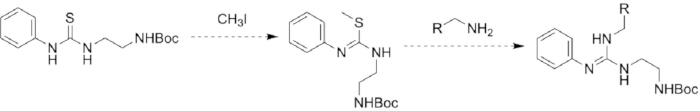
Abbildung 9: Alkylierung von Thiourea, gefolgt von nukleophiler Substitution mit einem Aminsubstrat. Vorgeschlagener Reaktionsweg mit Alkylierung des Thiourea-Schwefels, gefolgt von nukleophiler Substitution mit einem Aminsubstrat, um guanidinhaltige Produkte zu erzeugen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Abschnitt | Name/Merkmal | Abfolge | |||
| Grundbücher | XbaI_KNRPR_Start | 5'-TAGGGGAATTGTGAGCGGATAACAATTCCCCTCTAGAAATAATT-3' | |||
| T7_TERM_REV | 5'-CCAAGGGGTTATGCTAGTTTTATTGCTCA-3' | ||||
| Gen-Kassette | His-KSI-Mel4 Aminosäuresequenz | MDHHHHHHMIDETQRKATVLEYFERVNAKDLDGVVKLF ATDAVVADPVGAPPVAGEEALRAYFQRVLHEFDTHDVPGV PSGAQDGQSVALPLKATINNPQDPTGGVRLDVNLVSVFTIG EDGLISEMRAYWGLTDIAPAGASSGRENLYFQGKNKRKRRR RRRGGRRRR | |||
| DNA-Sequenz | 5'-TAACAATTCCCCTCTAGAAATAATTTTGTTTAACTTTAAGAAGGA GATATACCATGGATCACCACCACCATCACCACATGATTGACGAGAC GCAACGTAAAAGCGACGGTCTTAGAGTATTTTGAACGCGTGAATGCAA AAGACTTGGATGGCGTGGTTAAACTCTTTGCGGACGGACGCCGTTGT AGCCGACCCTGTTGGTGCACCACCAGTGGCTGGTGAGGAGGACACTC CGTGCCTACTTCCAGCGCGTCTTGCATGAATTTGACACCCATGATGTCC CGGGCGTTCCATCTGGTGCTCAGGATGGCCAATCAGTCGCACTCCCAC TTAAAAGCAACCATCAACAATCCTCAAGATCCAACAACAGGCGGGGGTCCGCC TTGATGTGAACTTAGTGAGCGTATTCACGATTGGCGAAGACGGGTTAAT CTCCGAGATGCGTGCGTACTGGGGGTTGACTGATGATGATGATGCTCCGGCAGGT GCAAGCAGTGGTCGGGAGAACTTGTACTTCCAAGGTAAAGAACAAGCGTA AGAGACGCCGGGGCGCCGGGGGGGGAGGAGAGGTACGTCGCTAATCGAAC TCGAGATCCGGCT-3' | ||||
Tabelle 1: Primer-Sequenzen für PCR-Verifikation und vollständige Genkassettensequenz des finalen Plasmidkonstrukts.
| Aminosäure | Berechnend | Getestet |
| Histidin | 4.70% | 4.70% |
| Serine | 3.60% | 3.40% |
| Arginin | 10.70% | 9.20% |
| Glycin | 9.50% | 11% |
| Asparaginsäure | 11.30% | 11.50% |
| Glutaminsäure | 8.90% | 8.90% |
| Threonin | 4.70% | 4.60% |
| Alanin | 9.50% | 9.70% |
| Prolin | 5.30% | 5.30% |
| Lysin | 4.10% | 4.50% |
| Tyrosin | 2.40% | 2.20% |
| Methionin | 1.80% | 1.90% |
| Isoleucin | 3.00% | 3.20% |
| Leucin | 7.10% | 7.40% |
| Phenyalanin | 3.60% | 3.60% |
| Valine | 9.50% | 8.90% |
| Tryptophan | 0.60% | - |
Tabelle 2: Analyse der Aminosäurezusammensetzungen.
| Bakterienstämme | MIC μg/mL (μM) | ||
| RK758 | Mel4 | Colistin | |
| K. pneumoniae JIE 2709 | 16 (21) | 62.5 (26.6) | 1 (0.87) |
| E. coli NCTC 13846 | 16 (21) | 125 (53.2) | 8 (6.9) |
Tabelle 3: MIC von RK758, Mel4 und Colistin gegen gramnegative Bakterien.
Diskussion
Das hier beschriebene Protokoll bietet einen umfassenden Rahmen für die Produktion und funktionelle Bewertung des kationischen AMP Mel4 (das für die Verwendung mit anderen AMPs verändert werden kann) und des Peptid-Mimiks RK758. Dieser Workflow kombiniert mehrstufige chemische Synthese oder rekombinante Expression in E. coli mit antimikrobiellen und zytotoxischen Tests. Die Integration dieser Ansätze bietet eine vielseitige Plattform für systematische AMP-Forschung und ermöglicht direkte Vergleiche zwischen chemisch synthetisierten und biologisch hergestellten Peptiden. Mehrere Schritte in diesem Protokoll sind besonders entscheidend für eine erfolgreiche Peptidproduktion und -aktivitätsbewertung.
RK758 ist ein synthetisches Peptid-Nachahmer, das auf einem Anthraniamid-Gerüst basiert. Während der Compound-Screening-Phase zur Entdeckung neuartiger AMP-Mimics ist es schwierig, im Silico-Screening eine Verbindungsbibliothek zu planen. Daher ist es wichtig, diese Mimiks auf einem Gerüst zu stützen, das eine Vielfalt in der Bibliothek der Verbindungen ermöglicht. Aus diesem Grund wurde das Anthranilamid-Gerüst ausgewählt. Ein zusätzlicher Vorteil eines anthranilamidbasierten Gerüsts ist, dass das RK758-Metabolit, 5-Bromoanthranilsäure, antimikrobielle Eigenschaften besitzt.
Frühere Arbeiten zur Optimierung der Struktur und antibakteriellen Wirkung von RK758 und Analoga verwendeten verschiedene synthetische Verfahren. Die ursprüngliche Strukturoptimierungsstudie untersuchte den Einfluss verschiedener kationischer Gruppen und Substituenten auf die anthranilische Phenylgruppe. Daher begann die Synthese mit der Ringöffnung isatoischer Anhydridderivate mit L-Tryptophan-Methylester. Das Produkt könnte dann modifiziert werden, wie von Kuppusamy et al.15 gezeigt. Eine Folgestudie untersuchte die Struktur und Lage der hydrophoben Gruppe. Die Folgestudie zeigte, dass das bromo-substituierte Gerüst eine Vielzahl hydrophober Gruppen an der Naphthylposition tolerierte und dass Intermediate 4 an der Bromo-Position für Suzuki-Kreuzkopplung geeignet war, wie in Abbildung 8 gezeigt.
Die aktuelle Arbeit hat einige der Probleme der früheren Ansätze angegangen. Im in Abbildung 4 dargestellten Ansatz haben trotz der Synthese von Zwischenstufe 11, die Reinigung durch Trituration mit Diethylether meldet, Versuche, dieses Ergebnis zu replizieren, seitdem zu klebrigen unreinen Mischungen geführt, die chromatographische Reinigung erfordern. Zusätzlich erforderte auch Intermediate 6 eine chromatographische Reinigung mit diesem Ansatz. Insgesamt erzielte die ursprüngliche Arbeit einen intermediären 7-in-21%-Ertrag in sechs Schritten aus L-Tryptophan-Methylesterhydrochlorid. Der zweite Ansatz15, obwohl mit geringerem Ertrag (14 % durch Cbz-L-Tryptophan), erzeugte Zwischenprodukte, die in weniger Schritten leichter handhabbar waren.
Diese Studie stellte fest, dass die Kopplung von Cbz-L-Trp mit N-Boc-Ethylendiamin eine Optimierung erforderte, um sicherzustellen, dass kein Rest-DMF im Produkt verbleibt, wie bei den ersten Studien zur Skalierung dieser Reaktion beobachtet wurde. Die Verwendung eines gemischten Lösungsmittelsystems mit einem Verhältnis von 3:8 (v/v) zwischen DMF und DCM reduzierte die Menge an DMF und erleichterte die Entnahme während der Verarbeitung; Allerdings könnte der Einsatz chlorierter Lösungsmittel Bedenken hinsichtlich der Umweltauswirkungen aufwerfen. Diese Modifikation verbesserte zudem die Ausbeute auf 87 %, was wahrscheinlich auf das Harnstoffnebenprodukt aus EDC zurückgeführt wird, das im DCM-Gemisch ausfällt und als treibende Kraft für die Reaktion wirkt. Die Hydrierung wurde ebenfalls als Engpass identifiziert, da diese Reaktionen typischerweise >90 % ergeben. Diese Studie ergab, dass die Substitution von THF anstelle von Methanol eine quantitative Erträge von 3 % ergab, verglichen mit 85 % in früheren Arbeiten, und die Reaktionszeit auf 4 Stunden reduzierte. Dies könnte auch auf die Verwendung eines reineren Ausgangsmaterials zurückzuführen sein, da die ursprüngliche Studie wahrscheinlich Rest-DMF enthielt, das den Palladiumkatalysator vergiftet haben könnte. Insgesamt hat sich im Vergleich zu früheren Ansätzen die Ausbeute auf Intermediate 7 in 5 Schritten von Cbz-L-Tryptophan auf 48 % verbessert. In früheren Experimenten (oben besprochen) lag die Gesamtausbeute bei 21 %, bei Folgereaktionen 14 %, während in dieser Studie für Verbindung 7 eine Gesamtausbeute von 48 % erreicht wurde, was die Vielfalt der Analoge zeigt, die aus angemessen substituierten isatoischen Anhydridderivaten synthetisiert werden können.
Das stark deaktivierte Amin in Anthranilamid 4 (siehe Abbildung 8) benötigt drei Äquivalente Säurechlorid für eine effiziente Reaktion. Wenn nur stöchiometrische Mengen verwendet werden, tritt eine unvollständige Umwandlung von 4 zu 6 auf, was die Reinigung aufgrund der ähnlichen chromatografischen und löslichen Eigenschaften der Zwischenstufen 4 und 6 erschwert. Die Autoren erkennen an, dass dies eine Einschränkung des Gerüsts ist, und arbeiten an der Entwicklung einer neuen Methodik, um den überschüssigen Säurechlorid zu reduzieren.
Die vorletzte Reaktion zur Bindung von Thiourea 8 an Amin 7 erfordert Quecksilber(II)chlorid, das hochgiftig und äußerst schädlich für die Umwelt ist und diese Methode für eine großflächige Synthese möglicherweise ausschließt. Dieser Ansatz wurde in der aktuellen Arbeit verwendet, da die quecksilberbedingte (II)-vermittelte Anhaftung von Thiourea bei Raumtemperatur stattfindet. Eine alternative Methode mit Thiourea 8 besteht darin, das Schwefelatom zu alkylieren, gefolgt von nukleophiler Substitution mit einem Aminsubstrat, wie in Abbildung 9 dargestellt. Diese Art von Reaktion wurde berichtet, erfordert jedoch in vielen Fällen erhöhte Temperaturen und basische Bedingungen, die zur Bildung von Nebenprodukten mit denSubstraten 20,21 führen können. Alternativ wurde unter Verwendung eines ähnlichen methylierten Thiourea-Substrats ein photokatalytischer Ansatz von Saetan et al.20 berichtet. Sie berichten, dass diese Reaktion bei Umgebungstemperatur unter Bestrahlung mit Licht einer weißen LED stattfindet. Es wurde berichtet, dass diese Reaktion mit verschiedenen primären und sekundären Aminen auftritt und Produkte von über 80 % liefert. Für die Endreaktion ergibt die Trituration mit Diethylether gefolgt von Gefriertrocknung ein Produkt, das typischerweise keine weitere Reinigung benötigt (>95 % rein durch 1H NMR in MeOD-d4). Die primäre Verunreinigung ist der Residual, mit hohem Siedepunkt 1,2-Ethanedithiol, der durch seinen charakteristischen, kohlartigen Geruch leicht nachweisbar ist. Die rekombinante Expression von Mel4 erfordert eine Induktion bei optimaler optischer Dichte (OD600, 0,5–0,6) und eine sorgfältige Aufrechterhaltung der Induktionstemperatur, um die Körperbildung der Inklusion zu maximieren und gleichzeitig die bakterielle Lebensfähigkeitzu erhalten 22.
Antimikrobielle und zytotoxische Assays umfassen ebenfalls notwendige Schritte, um genaue, reproduzierbare Ergebnisse zu erzielen. Eine präzise Inokulumpräparation und serielle Verdünnung von Peptiden sind erforderlich, da kleine Schwankungen in der bakteriellen Dichte oder Peptidlöslichkeit die gemessenen MIC- und MBC-Werte16 signifikant verändern können. Bei MTT-Zytotoxizitätstests sind genaue Zellzählung, gleichmäßige Aussaatung und vollständige Formazan-Auflösung entscheidend, um zuverlässige Stoffwechselwertezu erhalten.
Mehrere Änderungen des Protokolls können häufige Herausforderungen beheben. Peptide mit begrenzter wässriger Löslichkeit können in 0,01 % Essigsäure16 gelöst werden, während Peptide oder Mimics ebenfalls in DMSO24 gelöst oder mit 0,1–0,2 % BSA17 ergänzt werden können, um eine Adsorption an plastischen Oberflächen während der MIC-Bestimmung zu verhindern. Rekombinante Inklusionskörper können durch Anpassung der Guanidiniumchlorid- oder Harnstoffkonzentrationen, gefolgt von einer schrittweisen Dialyse, gelöst und wieder gefaltet werden. Bei MTT-Assays können sanftes Schütteln und vollständige DMSO-Auflösung die Variabilität der Absorptionswerte verringern.
Die Bedeutung dieses Protokolls liegt in seiner Integration komplementärer Produktions- und Bewertungsstrategien, die Vorteile gegenüber Standard-Einmethoden-Ansätzen bieten. Viele Studien konzentrieren sich auf eine einzige Methode zur Herstellung von Peptiden oder Mimiken, aber kein einzelner Ansatz ist für alle Verbindungen ideal; Die Auswahl der geeigneten Methode basierend auf den Peptideigenschaften gewährleistet optimale Ausbeute und Funktionalität. Beispielsweise ermöglicht die chemische Synthese eine präzise Einbindung nicht-natürlicher Aminosäuren und Peptidmimike4, was in rekombinanten Systemen eine Herausforderung darstellen kann. Umgekehrt ermöglicht die rekombinante Expression eine kosteneffiziente Produktion hochkationischer Peptide25 , die sich während der chemischen Synthese aggregieren können. Durch die Kombination beider Methoden mit standardisierten funktionellen Assays ermöglicht das Protokoll eine rigorose Charakterisierung der AMP-Aktivität und der Zytotoxizität und übertrifft damit den Anwendungsbereich der Standard-MIC-Assaysallein 26.
Im Vergleich zu traditionellen eigenständigen Ansätzen ist dieses Protokoll breit anwendbar für die Forschung und Entwicklung von antimikrobiellen Peptiden und Therapien. Es kann angepasst werden, um Struktur-Aktivitäts-Beziehungen zu untersuchen, die Peptidpotenz zu optimieren und die Toxizität zu bewerten. Darüber hinaus können die Methoden Hochdurchsatz-Screening von Peptidbibliotheken, die Untersuchung bakterieller Resistenzmechanismen und die Bewertung von Kombinationstherapien mit herkömmlichen Antibiotika unterstützen. Über antibakterielle Anwendungen hinaus kann dieser Workflow auch für antivirale oder antimykotische Peptidtests, Oberflächenbeschichtungen zur Infektionskontrolle und biomedizinische Anwendungen wie Biofilmstörung oder Immunmodulation angewendet werden.
Zusammenfassend bietet dieses Protokoll einen vielseitigen und reproduzierbaren Arbeitsablauf für die Produktion, Reinigung und funktionelle Bewertung von AMPs und Peptidmimiken. Indem kritische methodische Überlegungen berücksichtigt, Strategien zur Fehlerbehebung angeboten und vielfältige Anwendungen ermöglicht werden, schafft es eine solide Grundlage für antimikrobielle und biomedizinische Forschung.
Offenlegungen
Die Autoren haben keine Interessenkonflikte zu erklären.
Danksagungen
Die Autoren möchten das Mark Wainwright Analytical Centre and Recombinant Product Facility (RPF) an der University of New South Wales würdigen. Insbesondere die Bioanalytische Massenspektrometrieeinrichtung für HRMS-Analyse und die NMR-Einrichtung für den Zugang zu NMR-Instrumenten.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1,2-Ethanedithiol | Oakwood | M03555 | |
| 100-fache Antibiotika | Sigma Aldrich | A5955-20ML | |
| 1-Ethyl-3-(3-Dimethylaminopropyl)Carbodiimid Hydrochlorid | Combi-Blöcke | SS-7536 | Im Folgenden als EDC bezeichnet |
| 2-Naphthoylchlorid | Combi-Blöcke | OR-0173 | |
| Essigsäure | Ajax Finechem | R18401O | |
| Acetonitril | VWR | 20060.35 | |
| Alkalische Phosphatase | New England Biolabs | M0525S | |
| Rinderserumalbumin (BSA) | Sigma Aldrich | A1933 | |
| Kation-adjustierte Mueller-Hinton-Brühe (CAMHB) | Becton, Dickinson und Co. | 212322 | |
| Cbz-L-Trp | Combi-Blöcke | QB-6691 | |
| Colistin | Sigma Aldrich | C4461 | |
| Dey-Engley (D/E) Neutralisierungsbrühe | Oxoid | R453042 | |
| Kieselgur (Celit 545) | Sigma Aldrich | 102693 | 0,02–0,1 mm Partikelgröße |
| Dichloromethan (DCM) | VWR | 23366.327 | |
| Diethylether | Chem-Supply | EA036 | |
| Dimethylsulfoxid (DMSO) | Chem-Supply Pty Ltd | LCS-CHEM-0098 | |
| Dithiothreitol (DTT) | Thermowissenschaftlich | J15397.03 | |
| DMEM-Kulturmedium | Thermo Fisher Scientific | UCS-BIO-0058 | |
| E. coli BL21(DE3) Wirt | Sigma Aldrich | 70235-M | |
| Elektroporator | Thermowissenschaftlich | NEON1SK | |
| Ethylacetat | Chem-Supply | EA011-2.5L-P | |
| Ethylendiamintetraessigsäure (EDTA) | Thermowissenschaftlich | 118432500 | |
| Fetales Rinderserum (FBS) | Sigma Aldrich | 12003C-500ML | |
| His-tagged TEV Protease | Sigma Aldrich | T4455 | |
| Hydroxybenzotriazolhydrat | Chem-Implex | 24755 | |
| Imidazol | Thermowissenschaftlich | 288-32-4 | |
| Isopropyl β-D-1-thiogalactopyranosid (IPTG) | Sigma Aldrich | I6758 | |
| Luria-Bertani Brühe (LB), | Thermowissenschaftlich | 12795027 | |
| Lysis Buffer | Thermowissenschaftlich | 89822 | |
| Quecksilberchlorid (II) | Sigma Aldrich | 215465 | |
| Methanol (HPLC Grage) | VWR | A452-4K | |
| MTT-Reagenz | Sigma Aldrich | M2128-100MG | |
| N,N-Diisopropylethylamin (DIPEA) | Sigma Aldrich | 3440 | |
| N,N-Dimethylformamid (DMF) | Chem-Supply | RP1051 | |
| NanoDrop | Thermowissenschaftlich | ND-ONE | |
| N-Boc-Ethylendiamin | Kombiblöcke | AM-1613 | |
| NTA-Affinitätsharz-Spalte | Sigma Aldrich | 70666 | |
| Palladium auf Kohlenstoff | Sigma Aldrich | 205699 | 10 % mit P/W PD |
| Plasmid-Reinigungskit | QIAGEN | 27104 | |
| Polypropylen-Mikrotiterröhren | SARSTEDT | 72.690.008 | |
| Siliziumgel für Blitzsäulenchromatographie | Silicycle | R12030B | Silikagel 60, 230-400 Mesh |
| Silikagel Dünnschichtchromatographieplatte | Merk | 1055540001 | 0,2 mm Schichtdicke auf Aluminiumunterlagen mit 254 nm Leuchtstoffleuchtanzeige |
| Natriumphosphat, 0,2M Puffersoln | Thermowissenschaftlich | J63816. AP | |
| Sterile flachbodenige 96-Well-Polypropylen-Mikrotiterplatte mit Deckel | Corning | 3599 | |
| T4-DNA-Ligase | New England Biolabs | M0202S | |
| Triethylamin (Et3N) | Chem-Supply | TR02151000 | |
| Trifluoressigsäure (TFA) | Sigma Aldrich | T6508 | |
| Tris-HCL | Thermowissenschaftlich | J62848. AK | |
| Triton X-100 | Thermowissenschaftlich | A16046.AE | |
| Trypan blau | MP BIOMEDICALS AUSTRALIA PTY LTD | ||
| Trypsin-EDTA (0,25 %) | Sigma Aldrich | T4049-500ML | |
| Trypticase soya agar | Becton, Dickinson und Co. | 211043 | |
| Harnstoff | Thermowissenschaftlich | 29700 | |
| Vector (T7-Promotor) | - | Plasmid mit hoher Kopienzahl der Wahl |
Referenzen
- Naghavi, M., et al. Global burden of bacterial antimicrobial resistance 1990–2021: a systematic analysis with forecasts to 2050. Lancet. 404 (10459), 1199-1226 (2024).
- Antimicrobial resistance. , World Health Organization. Available at: https://www.who.int/news-room/fact-sheets/detail/antimicrobial-resistance (2023).
- Puri, B., Vaishya, R., Vaish, A. Antimicrobial resistance: Current challenges and future directions. Med. J. Armed Forces India. 81 (3), 247-258 (2025).
- Zhang, T., Jin, Q., Ji, J. Antimicrobial peptides and their mimetics: promising candidates of next-generation therapeutic agents combating multidrug-resistant bacteria. Adv. Biol. 9 (4), 2400461(2025).
- Pasupuleti, M., Schmidtchen, A., Malmsten, M. Antimicrobial peptides: key components of the innate immune system. Crit. Rev. Biotechnol. 32 (2), 143-171 (2012).
- Oliveira Júnior, N. G., et al. Antimicrobial peptides: structure, functions and translational applications. Nat. Rev. Microbiol. , (2025).
- Keshri, A. K., et al. LL-37, the master antimicrobial peptide, its multifaceted role from combating infections to cancer immunity. Int. J. Antimicrob. Agents. 65 (1), 107398(2025).
- Alzain, M., et al. Antimicrobial peptides: mechanisms, applications, and therapeutic potential. Infect. Drug Resist. , 4385-4426 (2025).
- Kuppusamy, R., Willcox, M., Black, D. S., Kumar, N. Short cationic peptidomimetic antimicrobials. Antibiotics. 8 (2), (2019).
- Xu, J. Peptides chemistry, manufacturing, and controls. Peptide Science: Chemical Ligation, Lead Generation, and Therapeutic Advances. , 471-508 (2025).
- Wang, Q., et al. Expression and purification of antimicrobial peptide buforin IIb in Escherichia coli. Biotechnol. Lett. 33 (11), 2121-2126 (2011).
- Cai, Z., et al. Peptide synthesis: a review of classical and emerging methods. Biofabrication. 18 (1), 012001(2026).
- Gentilucci, L., De Marco, R., Cerisoli, L. Chemical modifications designed to improve peptide stability: incorporation of non-natural amino acids, pseudo-peptide bonds, and cyclization. Curr. Pharm pseudo-peptide. Des. 16 (28), 3185-3203 (2010).
- Kuppusamy, R., et al. Tuning the anthranilamide peptidomimetic design to selectively target planktonic bacteria and biofilm. Antibiotics. 12 (3), 585(2023).
- Kuppusamy, R., et al. Guanidine functionalized anthranilamides as effective antibacterials with biofilm disruption activity. Org. Biomol. Chem. 16 (32), 5871-5888 (2018).
- Wiegand, I., Hilpert, K., Hancock, R. E. Agar and broth dilution methods to determine the minimal inhibitory concentration (MIC) of antimicrobial substances. Nat. Protoc. 3 (2), 163-175 (2008).
- Ji, S., et al. Adsorption and morphology analysis of bovine serum albumin on a micropillar-enhanced quartz crystal microbalance. J. Phys. Chem. B. 128 (41), 10247-10257 (2024).
- Yasir, M., Dutta, D., Willcox, M. D. Activity of antimicrobial peptides and ciprofloxacin against Pseudomonas aeruginosa biofilms. Molecules. 25 (17), (2020).
- Methods for the determination of susceptibility of bacteria to antimicrobial agents. terminology. Clin. Microbiol. Infect. 4 (5), 291-296 (1998).
- Saetan, T., Sukwattanasinitt, M., Wacharasindhu, S. A mild photocatalytic synthesis of guanidine from thiourea under visible light. Org. Lett. 22 (20), 7864-7869 (2020).
- Woodring, J. L., et al. Disrupting the conserved salt bridge in the trimerization of influenza A nucleoprotein. J. Med. Chem. 63 (1), 205-215 (2019).
- Terpe, K. Overview of bacterial expression systems for heterologous protein production: from molecular and biochemical fundamentals to commercial systems. Appl. Microbiol. Biotechnol. 72 (2), 211-222 (2006).
- Berridge, M. V., Herst, P. M., Tan, A. S. Tetrazolium dyes as tools in cell biology: new insights into their cellular reduction. Biotechnol. Annu. Rev. 11, 127-152 (2005).
- Deni, W. H., Gao, T., Wu, J. Protocol for reconstituting peptides/peptidomimetics from DMSO to aqueous buffers for circular dichroism analyses. STAR Protoc. 5 (1), 102850(2024).
- Lou, M., et al. Microbial production systems and optimization strategies of antimicrobial peptides: a review. World J. Microbiol. Biotechnol. 41 (2), 66(2025).
- Hancock, R. E., Sahl, H. G. Antimicrobial and host-defense peptides as new anti-infective therapeutic strategies. Nat. Biotechnol. 24 (12), 1551-1557 (2006).
Nachdrucke und Genehmigungen
