Dieses Protokoll bietet eine standardisierte Methode zur Isolierung und Anreicherung primärer Myoblasten aus adulten und neonatalen Mausskelettmuskeln durch Gewebedissoziation, sequentielle Filtration, Präplattierung und definierte Kulturbedingungen, wodurch die Etablierung und Pflege von satellitenzellbasierten Myoblastkulturen für nachgelagerte experimentelle Anwendungen ermöglicht wird.
Methodenartikel
Isolierung von Skelettmuskel-Satellitenzellen für In-vitro-Myogenese-Studien
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Regeneration und das Wachstum der Skelettmuskulatur hängen von Satellitenzellen ab, den ansässigen Stammzellen des Muskelgewebes. Derzeit dienen diese Zellen als das In-vitro-Modell , das natürliche myogene Prozesse am genauesten repräsentiert. Dennoch ist die Isolierung von Satellitenzellen technisch herausfordernd, da sie nur in geringen Mengen innerhalb der Skelettmuskulatur existieren und die isolierte Zellpopulationen typischerweise heterogen sind. In dieser Studie beschreiben wir eine standardisierte Methode zur Isolierung und Anreicherung primärer Myoblasten aus Skelettmuskeln sowohl erwachsener als auch neonataler Mäuse. Das Verfahren beschreibt Muskeldissektion, enzymatische Dissoziation, sequentielle Filtration, Vorplattierungsschritte zur Begrenzung nicht-myogener Zellen und definierte Kulturbedingungen zur Etablierung satellitenzellbasierter Myoblastkulturen. Das Protokoll bietet praktische Anleitungen zu Zeitpunkt, Handhabung und kritischen Schritten zur Etablierung einer erfolgreichen Kultur. Primäre Myoblasten, die mit diesem Protokoll erzeugt werden, können für verschiedene nachgelagerte Anwendungen eingesetzt werden, darunter Studien zur Myogenese, funktionelle Analyse, genetische Manipulation, Lebendzellbildgebung oder Arzneimitteltests. Die Zellen verschmelzen zuverlässig und reifen, was sie gut geeignet macht, Myoblastenfusion, Muskelentwicklung, regenerative Mechanismen zur Wiederherstellung der Skelettmuskulatur sowie deren Stoffwechsel zu untersuchen.
Einleitung
Die Fähigkeit der Skelettmuskulatur, sich nach einer Verletzung seiner Integrität zu regenerieren, hängt grundlegend von einer spezialisierten Population myogener Vorläuferzellen ab, den sogenannten Satellitenzellen (SCs), die nach ihrer Satellitenposition entlang der Myofaser benannt sind. Sie lokalisieren sich unter der Muskelfaserlamina und sind an den multinukleären Muskelfasern 1,2,3 befestigt. SCs zeichnen sich durch die Expression des gepaarten Box-Proteins Pax7 aus, das über mehrere Arten hinweg konserviert ist, darunter Mensch, Maus, Affe und Schwein. Pax7, das als erster nachweisbarer Marker für SCs sowohl im Ruhezustand als auch in aktivierten Zuständen identifiziert wurde, ist für die Entwicklung und das Überleben von SCs4 unerlässlich. Unter normalen Bedingungen bleiben SCs in einem Ruhezustand (G0-Phase des Zellzyklus), gekennzeichnet durch geringe Stoffwechselaktivität und transkriptionell inaktiveAktivität 5,6. Bei Muskelverletzungen oder mechanischer Belastung werden sie aktiviert, nehmen den Zellzyklus wieder auf, vergrößern sich und differenzieren sich, um zu neuen Myofasern beizutragen oder beschädigte zu reparieren 7,8,9. Während dieses Prozesses muss eine Teilmenge der SCs sich selbst erneuern und in einen Ruhezustand (Pax7⁺) zurückkehren, um die langfristige Integrität des Stammzellpools zu erhalten. Selbsterneuerung erfolgt entweder durch asymmetrische Teilung, bei der eine Tochterzelle stammartige Eigenschaften behält, während die andere ein engagierter myogener Vorläufer wird, oder durch symmetrische Teilung, bei der beide Tochterzellen entweder eine stammartige Identität bewahren oder differenzieren, je nach physiologischem und nischenkontext 10,11,12.
SCs spielen eine entscheidende Rolle bei der Muskelregeneration und sind daher ein zentraler Schwerpunkt in der Skelettmuskulaturbiologie, der regenerativen Medizin und der Muskeldystrophieforschung. Das Verständnis, wie sich diese Zellen verhalten und funktionieren, beleuchtet nicht nur die grundlegenden Prozesse der Muskelregeneration, sondern ebnet auch den Weg für die Entwicklung von Therapien zur Behandlung von Muskelschwunderkrankungen und zur Förderung der Regeneration.
Die Isolierung von SCs aus Muskelgewebe ist ein entscheidender Schritt in In-vitro-Studien , der die Untersuchung ihrer molekularen Eigenschaften, ihres Proliferationspotenzials, ihrer Differenzierungswege und ihrer Reaktionen auf verschiedene Reize ermöglicht. Dieser Prozess bringt jedoch mehrere technische Herausforderungen mit sich, da die komplexe Struktur des Muskels, die relativ geringe Anzahl von Satellitenzellen im Vergleich zu anderen Zelltypen und die Notwendigkeit besteht, ihre Lebensfähigkeit und Stammzucht während der Isolation zu erhalten.
Derzeit werden drei Haupttechniken zur Isolierung von SCs eingesetzt: die Preplating-Methode, fluoreszenzaktivierte Zellsortierung (FACS) und magnetisch aktivierte Zellsortierung (MACS). Jede Methode bietet unterschiedliche Vorteile und Einschränkungen hinsichtlich Reinheit, Ertrag, Zellviabilität und Sicherung von SCs.
Die Vorbeschichtungsmethode nutzt die unterschiedlichen adhäsiven Eigenschaften muskelabgeleiteter Zellen, wobei SCs zu den am wenigsten haftenden gehören. Nach der enzymatischen Verdauung der Skelettmuskulatur wird die resultierende heterogene Zellsuspension auf Kulturplatten aufgetragen, die typischerweise mit Kollagen Typ I beschichtet sind. Nach 1–24 Stunden (je nach Protokoll) Inkubation bei 37°C werden nicht haftende Zellen gesammelt und auf eine matrigelbeschichtete Platte für weitere Kultur 13,14,15,16 gebracht. Die resultierende Population umfasst üblicherweise sowohl SCs als auch Fibroblasten sowie eine kleine Anzahl von Adipozyten und Endothelzellen 17,18. Das Wiederholen des Vorplattenprozesses alle 24–48 Stunden für bis zu eine Woche für SCs, die aus erwachsenen Mäusen isoliert wurden, und bis zu 2 Wochen für Neugeborene kann die Reinheit der Zellpopulation verbessern. Obwohl diese Methode kosteneffizient und technisch unkompliziert ist, ist sie arbeitsintensiv und liefert oft Kulturen mit variabler Zusammensetzung. Die Vorbeschichtungsmethode eignet sich für Labore ohne FACS oder MACS und bietet eine einfache Möglichkeit, Satellitenzellen zu bereichern und gleichzeitig Lebensfähigkeit und stammartige Eigenschaften zu erhalten. Daher wird allgemein empfohlen, diesen Ansatz mit weiteren Reinigungsmethoden zu kombinieren, um die Gesamtreinheit der Zellpopulation zu verbessern. Im aktuellen Protokoll haben wir den Vorplattierungsschritt optimiert, indem wir kollagenbeschichtete Platten verwendet und das Timing je nach Modell angepasst haben. Diese differenzierte Adhäsion beschleunigt die Entfernung von Fibroblasten, verkürzt die Vorbeschichtungsphase, nutzt Wachstumsfaktoren und reduziert sowohl die Handhabungszeit als auch den zellulären Stress während der Isolation.
FACS ist eine weit verbreitete Methode zur Isolierung von Satellitenzellen basierend auf der Expression spezifischer Oberflächenmarker (α7-Integrin, CD34, CD29, β1-Integrin, CXCR4), was eine hohe Reinheit und Spezifitätvon 19,20 ermöglicht. Allerdings ist es oft eine Herausforderung aufgrund technischer Komplexität, hoher Antikörperkosten und des Bedarf an spezieller Ausrüstung. Darüber hinaus kann der mechanische und biochemische Stress während der Sortierung die Lebensfähigkeit der Zellen beeinträchtigen. Die Notwendigkeit, eine Einzelzellsuspension zu erzeugen, kann zu erheblichem Zellverlust führen, während die Abhängigkeit von spezifischen fluoreszierenden Markern zu einer unvollständigen Darstellung der Heterogenität der Satellitenzellen führen kann. Zusätzlich hat die enzymatische Verdauung, die zur Dissoziation von Zellen eingesetzt wird, das Potenzial, kritische Oberflächenantigene abzubauen, was ebenfalls die genaue Identifikation und Isolierung beeinträchtigt und die Myoblastenfunktionbeeinträchtigen kann 21,22. FACS eignet sich für die Isolierung hochreiner Populationen innerhalb kurzer Zeit, insbesondere wenn eine präzise phänotypische Auflösung erforderlich ist. Diese Methode ist jedoch weniger geeignet, wenn die Erhaltung intakter, lebensfähiger Zellen aufgrund der mechanischen und biochemischen Belastungen während der Sortierung oder für Labore ohne spezialisierte Ausrüstung entscheidend ist.
MACS hingegen ist eine Technik, die verwendet wird, um Satellitenzellen zu isolieren, indem magnetische Perlen, die an Antikörper konjugiert sind, gegen spezifische Oberflächenmarker von Fibroblasten und allgemeinen Immunzellen an deren Oberflächen gebunden und sie dann mittels eines Magnetfeldes von unerwünschten Zellpopulationen getrennt werden. Die Elution der negativen Selektion aus der stationären Phase ist die interessierende Satellitenzellpopulation. MACS ermöglicht eine effiziente Anreicherung von Satellitenzellen mit relativ hoher Reinheit und Skalierbarkeit, wobei im Vergleich zu FACS weniger spezialisierte Ausrüstung und technisches Fachwissen erforderlich ist. Darüber hinaus bewahrt sein sanfter magnetischer Trennprozess die Zellintegrität, was es für nachgelagerte Anwendungen wie Zellkultur, Genexpressionsanalyse und Transplantationsstudien geeignet macht. MACS ist jedoch durch eine geringere Reinheit begrenzt, wenn mehrere Marker benötigt werden, mögliche unspezifische Bindungen oder Perlenübertragungen sowie fehlende quantitative Daten zur Markerexpression 23,24,25.
Trotz der Verfügbarkeit von Protokollen zur Isolierung von Skelettmuskelzellen bleibt es eine Herausforderung, reproduzierbare und kompositorisch einheitliche Primärkulturen zu erhalten, insbesondere aufgrund der entwicklungsbedingten und gewebespezifischen Variabilität. Die Isolierung von SCs von neonatalen Muskeln wurde weniger umfassend charakterisiert als die der erwachsenen Muskeln, mit relativ wenigen veröffentlichten Protokollen, von denen viele je nach technischen Bedingungen und experimentellen Zwecken weiter optimiert werden müssen 26,27,28. Die Anpassung von Parametern, einschließlich Enzymkonzentration, Verdauungsdauer und Kulturbedingungen, ist oft für verschiedene Entwicklungsstadien – insbesondere bei Neugeborenen – erforderlich, um maximale Ausbeute, Lebensfähigkeit und Reinheit isolierter Satellitenzellen zu erreichen. In diesem Artikel demonstrieren wir ein optimiertes Protokoll zur Isolierung von Satellitenzellen aus den Skelettmuskeln erwachsener und neonataler Mäuse (postnatale Tage 6-14, P6-P14), das Preplating und MACS-Sortierung mit Anpassungen am Preplating-Zeitpunkt und der Mediumszusammensetzung kombiniert. Dieses Protokoll bietet eine reproduzierbare Zellpopulation über Entwicklungsstadien hinweg, wobei isolierte Zellen hohe Reinheit und Lebensfähigkeit zeigen. Immunfärbung zeigt, dass der Anteil der Pax7+-Zellen typischerweise über 97 % liegt. Darüber hinaus zeigen diese Myoblasten ein robustes Differenzierungspotenzial und bilden effizient multinukleierte Myoröhren, wenn das Wachstumsmedium durch das Differenzierungsmedium ersetzt wird. Differenzierte Myoröhren können mittels Phasenkontrastmikroskopie beobachtet oder durch Immunfärbung auf Myosin-Schwerkette (MHC) bestätigt werden, ein Marker, der auf ausgewachsene Muskelfasern hinweist.
Protokoll
Erwachsene männliche Mäuse (3 Monate alt) des C57BL/6J × STOCK Tyrcch Bmp5se+/+ Myo6sv/J Genotyps sowie männliche und weibliche neugeborene Mäuse (postnatale Tage 6-14, P6-P14) des C57BL/6J x flox/MK5/flox-Genotyps wurden in dieser Studie verwendet. Mäuse wurden unter krankheitserregerfreien Bedingungen in der Tieranlage des Nencki Institute of Experimental Biology, PAS, gehalten und gezüchtet. Während der gesamten Experimente erhielten die Mäuse eine konventionelle Nagetiernahrung. Tierpflege und Euthanasie wurden gemäß den in Polen verabschiedeten Richtlinien des Europäischen Gemeinschaftsrats durchgeführt (Gesetz vom 15. Januar 2015 bezüglich der Nutzung von Tieren in der Forschung). Da alle Studien Gewebe von Tieren verwendeten, ohne Leiden zu verursachen, war die Zustimmung eines Ethikausschusses nicht erforderlich. Die Verfahren wurden unter Aufsicht und Genehmigung des Direktors des Nencki-Instituts für Experimentelle Biologie durchgeführt. Folgende interne Genehmigungen wurden erteilt: 410P/2021/IBD und 487W/2022/IBD. Für die Experimente wurden folgende Hintergliedmaßenmuskeln bei erwachsenen Tieren analysiert: Gastrocnemius, Soleus, extensor digitorum longus und tibialis anterior. Beim Neugeborenen wurden die gesamte Trizepsmuskulatur Hinter- und Vordergliedmaße untersucht.
Ein schematischer Überblick über das Verfahren zur Isolierung und Reinigung primärer Myoblasten aus den Hintergliedmaßenmuskeln von Mäusen ist in Abbildung 1 dargestellt.
Informationen zu den in dieser Studie verwendeten Reagenzien und Geräten sind in der Materialtabelle enthalten.
1. Muskeldissektion
- Euthanasiere die Maus gemäß den von der IACUC genehmigten Richtlinien der Institution.
- Seziere die Hintergliedmaßenmuskeln außerhalb des Biosicherheitsschranks. Besprühen Sie die Hintergliedmaßen mit 70 % Ethanol und positionieren Sie die Maus in Rückenlage.
HINWEIS: Für diesen Schritt ist keine sterile Technik erforderlich, abgesehen vom Einsatz autoklavierter Sektionsinstrumente und 70 % Ethanol zur Oberflächendekontamination. - Muskelsammlung
- Entfernen Sie vorsichtig die Haut von beiden Hintergliedmaßen mit einer autoklavierten Schere, um die darunterliegende Muskulatur freizulegen. Mit steriler Schere und Pinzette machen Sie einen Schnitt in die Rückenhaut und ziehen Sie ihn vorsichtig zurück, um die Hinterbeinmuskulatur vollständig freizulegen. Entfernen Sie sichtbares Fettgewebe und Sehnengewebe, um eine saubere Vorbereitung zu gewährleisten.
- Ziehen Sie vorsichtig die Faszie um den Bauch des Muskels ab, um eine homogenere Isolierung und weniger Kontamination zu gewährleisten. Isolieren Sie weiterhin das Gewebe und sammeln Sie Muskeln von einem Hintergliedmaß. Sofort werden die Muskeln auf eine Kulturplatte übertragen, die 1x phosphatgepufferte Kochsalzlösung mit 1 % Penicillin und Streptomycin (PBS + P/S) enthält. Wiederholen Sie die Dissektion für das gegenüberliegende Hintergliedmaß und legen Sie die Muskeln in eine zweite Kulturplatte mit PBS + P/S.
HINWEIS: Die optimale Altersspanne für neugeborene Mäuse ist postnataler Tag 6 (P6) bis postnataler Tag 14 (P14). Unterhalb von P6 ist die Muskelisolation weniger präzise und kann zu Kontaminationen aus dem umliegenden Gewebe führen, wodurch die Kulturhomogenität reduziert wird. Ab P6 wird die Isolierung der Muskelbäuche – vom Ursprung bis zur Einführungssehne – sauberer und verbessert somit die Gesamtqualität der Expflanzen. Bei neugeborenen Mäusen können Muskeln mehrerer Tiere auf einer einzigen Platte zusammengelegt werden. Ab diesem Punkt sollten alle Verfahren unter sterilen Bedingungen in einem Biosicherheitsschrank durchgeführt werden, um Kontaminationen zu vermeiden, und bei Raumtemperatur (RT), sofern nicht anders angegeben.
- Besprühen Sie die Außenseite der Platte mit 70 % Ethanol, bevor Sie sie in einen sterilen Biosicherheitsschrank überführen. Mit einem zweiten Paar autoklavierter Pinzette werden die Muskeln von der Kulturplatte auf die erste Welle einer 6-Wellen-Platte mit PBS + P/S übertragen und dann 2–3 Tropfen Betadin (100 mg/mL) hinzugefügt, um das Gewebe zu dekontaminieren. Nach sanftem Schütteln von weniger als 10 Sekunden sollten die Muskeln schnell durch die zweite und dritte Welle mit frischem PBS + P/S geleitet werden, um Betadin gründlich abzuspülen und restliche Haare, Bindegewebe oder andere Ablagerungen zu entfernen.
HINWEIS: Muskeln sollten nicht über einen längeren Zeitraum Betadin ausgesetzt sein, da es für Zellen giftig sein kann.
2. Muskelverdauung
- Mit einem zweiten Paar autoklavierter Pinzetten werden die gewaschenen Muskeln in zwei 1,5-ml-Röhren übertragen (ein Schlauch pro Hintergliedmaßenmuskelgruppe). Schneiden Sie das Gewebe fein mit autoklavierten Scheren, bis der Muskel auf kleine, gleichmäßige Fragmente von etwa 1–2 mm Größe reduziert ist, um eine gleichmäßige Exposition während der anschließenden enzymatischen Verdauung sicherzustellen.
- Kollagenase-Verdauung
- Übertragen Sie die zerkleinerten Muskeln in Gewebedissoziationsröhren, die 0,2 % Kollagenase in Dulbeccos Modified Eagle Medium (DMEM) enthalten, gefiltert mit einem 0,2 μm Porenfilter. Verwenden Sie für jede Hintergliedmuskelgruppe einen Dissoziationsschlauch und halten Sie ein Verhältnis von 500 mg Gewebe pro 3 ml Kollagenase-Lösung aufrecht.
HINWEIS: Kollagenase ist ein proteolytisches Enzym, das Haut- und Augenreizungen sowie Atemwegssensibilisierung verursachen kann, wenn es eingeatmet wird. Behandle das Pulver in einer chemischen Abzugshaube und trage geeignete persönliche Schutzausrüstung.
Eine gründliche Zerkleinerung des Muskelgewebes in diesem Stadium ist entscheidend, um eine optimale Myoblast-Ausbeute zu erzielen. Wenn jedoch die Gesamtmasse des Gewebes 500 mg übersteigt, erhöht man die Kollagenmenge proportional, da überschüssiges Gewebe die enzymatische Verdauungseffizienz bei der unten beschriebenen Enzymkonzentration beeinträchtigen kann. - Inkubieren Sie die Proben 30 Minuten bei 37 °C, um die enzymatische Verdauung einzuleiten.
- Übertragen Sie die zerkleinerten Muskeln in Gewebedissoziationsröhren, die 0,2 % Kollagenase in Dulbeccos Modified Eagle Medium (DMEM) enthalten, gefiltert mit einem 0,2 μm Porenfilter. Verwenden Sie für jede Hintergliedmuskelgruppe einen Dissoziationsschlauch und halten Sie ein Verhältnis von 500 mg Gewebe pro 3 ml Kollagenase-Lösung aufrecht.
- Führen Sie die Gewebedissoziation mit einem mechanischen Gewebedissoziator mit dem m_muscle_01-Programm durch (bezeichnet ein spezifisches, vordefiniertes und optimiertes Programm auf dem Dissoziator, das aus kontrollierter mechanischer Bewegung besteht), das darauf ausgelegt ist, die enzymatische Verdauung zu erleichtern und gleichzeitig die Lebensfähigkeit der Zelle zu erhalten. Wenden Sie das Programm zweimal an, um die mechanische Störung des Gewebes zu verbessern.
- Wenn kein Gewebedissoziator vorhanden ist, führen Sie die gehackten Muskeln mehrmals durch eine 20-G-Spritzennadel, bis eine homogene Suspension ohne große Gewebefragmente entsteht.
Alternativ kann man den zerkleinerten Muskel in ein 15 ml konisches Rohr mit 0,2 % Kollagenase übertragen.
- Wenn kein Gewebedissoziator vorhanden ist, führen Sie die gehackten Muskeln mehrmals durch eine 20-G-Spritzennadel, bis eine homogene Suspension ohne große Gewebefragmente entsteht.
- Die Proben erneut für weitere 30 Minuten bei 37 °C inkubieren, um den Verdauungsprozess abzuschließen.
- Wiederhole Schritt 2.3 noch einmal, um eine gründliche mechanische Dissoziation des verbleibenden Gewebes sicherzustellen.
HINWEIS: Beobachten Sie die Muskelverdauung in diesem Stadium sorgfältig. Das Gewebe sollte fast vollständig dissoziiert sein, mit minimalen sichtbaren Fragmenten, und das Verdauungsmedium sollte trüb erscheinen. Übermäßige Inkubation schädigt die Zellen.
3. Zellfiltration
- Setzen Sie ein 100 μm Zellsieb auf ein 50 mL konisches Rohr. Vornässen Sie das Sieb mit 1 ml vorgewärmtem (bis 37 °C) neutralisierendem Medium (NM) mit hohem Glukose-DMEM, 10 % fetalem Rinderserum (FBS) und 1 % P/S.
- Gieße die verdaute Muskelsuspension über das vorbenetzte 100-μm-Sieb. Spülen Sie das Sieb mit zusätzlichem 1 ml NM, um Gewebereste zu entfernen.
- In ein neues 50-mL-konisches Rohr wird ein 70 μm Zellsieb eingesetzt und mit 1 ml NM-Medium vornässt. Leiten Sie das Filtrat vom 100-μm-Sieb durch ein vorbenetztes 70-μm-Sieb, um größere infiltrierende Zellen, einschließlich Makrophagen, weiter zu entfernen. Spülen Sie das 70-μm-Sieb mit 1 ml NM, um eventuelle verbleibende Zellen zurückzugewinnen.
- In einem neuen 50-mL konischen Rohr wird ein 40 μm Zellsieb eingesetzt und die Zellmischung durch das vorbenetzte 40 μm Sieb geleitet. Spülen Sie das 40-μm-Sieb mit 1 ml NM ab, um eventuelle verbleibende Zellen zurückzugewinnen.
- Bereiten Sie ein 30 μm großes Zellsieb auf einem 15 mL konischen Rohr vor und benetzen Sie es mit 1 ml NM vor. Leiten Sie das Filtrat vom 40-μm-Sieb durch das vorbenetzte 30-μm-Sieb, um die Zellsuspension weiter zu verfeinern. Waschen Sie das 30-μm-Sieb mit 1 ml NM, um die Zellrückgewinnung zu maximieren.
- Zentrifugieren Sie die gesammelte Zellsuspension bei 300 × g für 15 Minuten bei RT. Bestätigen Sie, dass am Boden des Röhrchens ein weiße Zellpellet sichtbar ist. Arbeiten Sie unter einem sterilen Biosicherheitsschrank und entfernen Sie vorsichtig den Überstandsstoff (Verdauungsmedium).
HINWEIS: Nach der Zentrifugation kann das Zellpellet im Myoblast-Proliferationsmedium (MPM) resuspendiert werden und entweder direkt in Abschnitt 5 zur Myoblastanreicherung übergehen oder optional einer magnetisch aktivierten Zellsortierung (MACS, unten beschrieben) unterzogen werden, um die Reinheit der Myoblastpopulation weiter zu erhöhen.
4. (Optional) Magnetisch aktivierte Zellsortierung
- Suspendieren Sie das in Schritt 3.6 gewonnene Zellpellet in einem frisch vorbereiteten MACS-Sortierpuffer, der aus 1x PBS (pH 7,2), 0,5% FBS und 2 mM EDTA besteht. Verwenden Sie 80 μL Puffer pro Gramm Originalgewebe.
HINWEIS: Halten Sie den MACS-Sortierpuffer während des gesamten Verfahrens bei 2-8 °C. - Fügen Sie bis zu 1 g Gewebe 20 μL magnetisches Markierungsreagenz für die Satellitenzellenisolierung hinzu.
HINWEIS: Für Proben kleiner als 1 g verwenden Sie die gleichen Reagenzvolumina, die für 1 g angegeben sind. Für Proben größer als 1 g skalieren Sie alle Reagenzvolumina proportional (z. B. verwenden Sie für 2 g Gewebe das 2-fache des Reagenzvolumens). - Die Probe vorsichtig mischen, um eine homogene Beschriftung zu gewährleisten, und 15 Minuten bei 2–8 °C auf Eis inkubieren.
- Nach der Inkubation wird das Gesamtvolumen auf 500 μL mit MACS-Sortierpuffer für Proben aus bis zu 5 g Gewebe angepasst. Für größere Gewebemengen wird die Suspension gleichmäßig in mehrere Röhren aufgeteilt, um eine optimale Trennungseffizienz zu gewährleisten.
- Magnetische Trennung und Sammlung von Satellitenzellen
HINWEIS: Führen Sie eine magnetische Trennung mit einem magnetischen Zelltrennsystem gemäß den Anweisungen des Herstellers durch.- Platziere eine Trennsäule im Magnetfeld des magnetischen Abscheiders. Waschen Sie die Trennsäule mit 3 ml Sortierpuffer, um sie vor der Probeanwendung auszugleichen.
- Tragen Sie die beschriftete Zellsuspension auf die Säule auf und sammeln Sie die Eluent-Fraktion, die die satellitenanreicherte Population enthält.
- Waschen Sie die Spalte mit zwei aufeinanderfolgenden 1-mL-Portionen des Sortierpuffers. Fügen Sie jeden Aliquot erst hinzu, nachdem das Säulenreservoir entleert ist. Sammeln Sie die Zellen, die hindurchgehen, und kombinieren Sie sie mit dem Eluent aus Schritt 4.5.3.
- Zentrifugieren Sie die kombinierte Zellensuspension bei 300 × g bei RT für 10 Minuten, um die isolierten Satellitenzellen in MPM zu pelletieren.
5. Myoblast-Reinigung (Vorplattierungsschritt)
- Bereite kollagenbeschichtete Platten vor.
- Verdünne Typ-I-Rattenkollagen in 20 mM Essigsäure (gelöst in sterilem destilliertem Wasser) auf eine Arbeitskonzentration von 50 μg/mL und gib es dem Kulturgefäß zu. Inkubiere 1 Stunde bei RT.
HINWEIS: Etwa 5 ml 50 μg/mL Kollagen sind erforderlich, um eine 100 mm große Platte mit einer Oberfläche von ≈80 cm2 zu beschichten. - Sauge vorsichtig die Lösung von den Platten ab.
- Spülen Sie die Platten dreimal gründlich mit sterilem 1x PBS in gleichen Mengen, um eventuelle verbleibende Säure zu entfernen.
HINWEIS: Teller sind für den sofortigen Gebrauch geeignet oder können an der Luft getrocknet und bei 2–8 °C aufbewahrt werden, bis sie benötigt werden.
- Verdünne Typ-I-Rattenkollagen in 20 mM Essigsäure (gelöst in sterilem destilliertem Wasser) auf eine Arbeitskonzentration von 50 μg/mL und gib es dem Kulturgefäß zu. Inkubiere 1 Stunde bei RT.
- Resuspendiertes Zellpellet, das in Schritt 3.6 oder Schritt 4.5.4 in 10 mL Myoblast-Proliferierendes Medium (MPM) gewonnen wurde, das auf 37 °C vorgewärmt wurde.
- Bereite MPM für adulte Mausmyoblasten vor, die einen hohen Glukose-DMEM, 20 % FBS, 10 % Pferdeserum (HS), 0,5 % Hühnerembryo-Extrakt (CEE), 20 ng/mL basischen Fibroblastenwachstumsfaktor (bFGF) gelöst in sterilem destilliertem H2-Ound1 % P/S oder MPM für neonatale Mausmyoblasten mit F10-Medium enthalten (unterstützt ein kontrollierteres und selektiveres Wachstum für neonatale Kultur), die einen höheren Anteil an Fibroblasten enthält), 20 % FBS, 10 % HS, 0,5 % CEE, 20 ng/mL bFGF und 1 % P/S.
HINWEIS: Geben Sie bFGF direkt in das Kulturmedium zu einer Endkonzentration von 20 ng/mL. bFGF ist unerlässlich, um den undifferenzierten Zustand der Myoblasten zu erhalten und deren Vermehrungzu fördern 29.
CEE fördert außerdem das Auswachsen und die Vermehrung von Myoblasten und spielt eine wichtige Rolle bei der Erhaltung gesunder Myoblastkulturen, indem es eine spontane Myoblastfusionverhindert. - Sobald die Kultur eine größere myogene Reinheit erreicht hat (typischerweise nach drei Durchgängen), kann das Medium in neonatalen Myoblasten zu MPM übergehen, das aus einer 1:1-Mischung aus hochglukosehaltigem DMEM und F10 besteht, und anschließend zur Standard-MPM-Formulierung, die für adulte Mausmyoblasten verwendet wird.
HINWEIS: Es ist wichtig, die anfängliche Reinheit im Voraus zu überprüfen, da Veränderungen des Mediums den Selektionswachstumsvorteil von Myoblasten gegenüber Fibroblasten eliminieren. - Vorplattenzellen.
- Erste Vorbeschichtung
- Erwachsene Myoblasten: Samenzellen auf kollagenbeschichteten Platten. Bewahren Sie die Platte 24 Stunden in einem 37 °C-Inkubator mit CO2 auf.
- Neonatale Myoblasten: Die Zellen auf kollagenüberzogen Schalen plattieren und 24 Stunden inkubieren. Bewahren Sie Kulturen in MPM auf, die mit F10-Medium ergänzt werden (siehe Abschnitt 5.4), sofern nicht anders angegeben.
HINWEIS: In diesem Stadium zeigt die mikroskopische Untersuchung eine heterogene Mischung aus Muskelfragmenten und Zellen (Abbildung 2A).
Neonatale Fibroblasten zeigen eine hohe Proliferationskapazität, eine erhöhte Zytoskelettflexibilität (gekennzeichnet durch ein weniger starres Aktin-Myosin-Netzwerk und einen dynamischeren fokalen Adhäsionswechsel) und zeigen im Vergleich zu adultenFibroblasten (32,33) charakteristische Integrinexpressionsprofile. Diese Eigenschaften ermöglichen eine effiziente Haftung an Kulturoberflächen, auch ohne exogene extrazelluläre Matrixbeschichtungen wie Kollagen. Daher könnten für neonatale Myoblasten kollagenbeschichtete Platten anstelle von standardisiertem unbeschichtetem Gewebekulturplastik verwendet werden, wobei dies die Anzahl der erforderlichen Pre-Platten erhöhen kann.
- Zweite Vorbeschichtung
- Erwachsene Myoblasten: Mit einer 10-mL serologischen Pipette werden die noch in MPM suspendierten Zellen vorsichtig auf eine kollagenbeschichtete Platte übertragen, die auf 37 °C vorgewärmt ist. Spülen Sie die ursprüngliche Platte mit 1–2 ml warmem MPM, um alle verbliebenen, nicht angeschlossenen Zellen zu retten. Stellen Sie die Platte 6-8 Stunden in einem 37 °C CO2-Brutkasten auf.
HINWEIS: Der Prozess muss sorgfältig mittels Phasenkontrastmikroskopie überwacht werden, um sicherzustellen, dass alle nicht haftenden Zellen, die das gesamte Spektrum myogener Zellen repräsentieren, gesammelt und auf neue Kulturplatten übertragen werden. - Neonatale Myoblasten: Wiederholen Sie eine zweite Vorbeschichtung auf kollagenbeschichteten Platten für weitere 16 Stunden, wobei die ursprüngliche Platte mit 1–2 ml warmem MPM F10 gespült wird, um alle verbliebenen, nicht angehefteten Zellen wiederzugewinnen.
HINWEIS: Große Zellen, überwiegend Fibroblasten, bleiben am Boden der kollagenbeschichteten Platte angebracht (Abbildung 2B und Abbildung 3).
- Erwachsene Myoblasten: Mit einer 10-mL serologischen Pipette werden die noch in MPM suspendierten Zellen vorsichtig auf eine kollagenbeschichtete Platte übertragen, die auf 37 °C vorgewärmt ist. Spülen Sie die ursprüngliche Platte mit 1–2 ml warmem MPM, um alle verbliebenen, nicht angeschlossenen Zellen zu retten. Stellen Sie die Platte 6-8 Stunden in einem 37 °C CO2-Brutkasten auf.
- Erste Vorbeschichtung
- Beschichtungszellen auf matrigelbeschichteten Platten
- Bereite eine 10%ige Matrigel-Lösung vor, indem du Matrigel mit kaltem DMEM verdünnst. Mit einer Spenderspitze beschichten Sie die Platte gleichmäßig, bis sie vollständig bedeckt ist. Lass das Matrigel 15 Minuten bei 37 °C polymerisieren.
HINWEIS: Die Matrigelbeschichtung sollte auf Eis durchgeführt werden, da sie sich bei RT schnell polymerisiert. - Übertragen nicht haftende Zellen von einer kollagenbeschichteten Platte auf eine matrigelbeschichtete Platte. Spülen Sie die mit Kollagen beschichtete Platte mit 1–2 ml warmem MPM, um eventuelle verbleibende Zellen zurückzugewinnen. Halten Sie die Platte 72 Stunden im CO-2-Inkubator bei 37 °C.
- Bei adulten Myoblasten sollte nach 72 Stunden überwiegend haftende, kleine, abgerundete Myoblasten enthalten (Abbildung 2C). Einige große, dreieckige Fibroblasten können ebenfalls vorhanden sein, jedoch in sehr geringer Häufigkeit. Wenn nach der Aussaat auf Matrigel noch eine große Anzahl von Fibroblasten vorhanden ist, wiederholen Sie die Vorplattierungsschritte von 2–6 Stunden, abhängig von der Fibroblastenmenge.
- Bei neonatalen Myoblasten werden zusätzliche Durchgänge kombiniert mit einem Preplating-Schritt durchgeführt, um Fibroblasten zu entfernen und die Myoblastpopulation aus der ursprünglich heterogenen Kultur schrittweise anzureichern.
- Bereite eine 10%ige Matrigel-Lösung vor, indem du Matrigel mit kaltem DMEM verdünnst. Mit einer Spenderspitze beschichten Sie die Platte gleichmäßig, bis sie vollständig bedeckt ist. Lass das Matrigel 15 Minuten bei 37 °C polymerisieren.
6. Erhaltung und Ausweitung der Myoblasten
- Erhalte gereinigte Myoblasten in der Kultur, indem du sie in MPM brütet und das Medium alle zwei Tage ersetzt.
HINWEIS: Vermeiden Sie, dass die Zellen die Konfluenz von 60–70 % überschreiten, da eine höhere Dichte eine spontane Myoblast-Verschmelzung auslösen und eine Differenzierung einleiten kann. - Falls nötig, erweitern Sie die Kultur, indem Sie die Zellen auf mehrere Platten aufteilen, die mit 10 % Matrigel beschichtet sind.
HINWEIS: Erwachsene Myoblasten: 2–3 Durchgänge werden in der Regel empfohlen, da zusätzliche Durchgänge die Zellverlängerung und die spontane Verschmelzung erhöhen. Neonatale Myoblasten können typischerweise 5–6 Passagen ohne nennenswerte spontane Verschmelzung durchlaufen.- Um die Myoblastenpopulation zu erweitern, verwenden Sie ab Passage 3 eine 1:1-Mischung aus hochglukosehaltigem DMEM und F10 in MPM, sobald die Fibroblastenkontamination deutlich zurückgegangen ist. Nach Abschnitt 4 besteht die Kultur typischerweise aus einer nahezu reinen Myoblastenpopulation; Wechsel zu MPM für neonatale Maus-Myoblasten.
7. Myoblast-Differenzierung
- Visualisieren Sie die Zellen unter dem Mikroskop. Bestätigen Sie, dass die Zellen relativ gleichmäßig, klein und rund oder spindelförmig sind, aktiv vermehren und nicht überfüllt sind. Dies stellt sicher, dass die Kultur bereit für Differenzierung ist.
- Beschichten Sie die für das experimentelle Design geeignete Gewebekulturfläche mit 10 % Matrigel, wie in Abschnitt 5.6.1 beschrieben.
HINWEIS: Obwohl die Bildgebungsqualität auf Glasoberflächen überlegen ist, zeigten myogene Zellen eine verminderte Haftung und Lebensfähigkeit in Glaskammern, vermutlich aufgrund einer geringeren Matrigel-Proteinadhäsion im Vergleich zu Gewebekultur-Kunststoff34. - Trennen Sie die Zellen durch Zugabe von 2 ml 0,25 % Trypsin-EDTA und inkubieren Sie bei 37 °C in einem CO₂-Inkubator für 2-5 Minuten.
- Untersuchen Sie die Kultur unter dem Mikroskop, um sicherzustellen, dass sich alle Zellen abgelöst haben. Nach Abschluss der Ablösung werden 2 ml neutralisierendes Medium hinzugefügt (siehe Abschnitt 3.1).
- Zentrifugiere die Zellsuspension bei 300 × g bei RT für 10 Minuten, um die Zellen zu pelletieren.
- Primärmyoblasten werden auf matrigelbeschichtete Kulturplatten wieder suspendiert und ausgesät und bei 37 °C in einem CO₂-Inkubator 24 Stunden inkubiert.
- Am nächsten Tag ersetzen Sie MPM durch Myoblast-Differenzierungsmedium (MDM), das ein hochglukosehaltiges DMEM, 5 % HS und 1 % P/S enthält.
HINWEIS: Um eine hochwertige Myotubenbildung zu erreichen, sollten Myoblasten vor dem Wechsel zum Differenzierungsmedium eine 80–90%ige Konfluenz erreichen. Wenn die gewünschte Konfluenz am folgenden Tag nicht erreicht wird, wird die Inkubation fortgesetzt, bis die optimale Dichte erreicht ist.
8. Immunfärbung von Myoblasten und Myotuben
- Wasche die Zellen zweimal mit 1x PBS, um Rückstände zu entfernen.
- Fixiere die Zellen in 4 % Paraformaldehyd (PFA) in 1x PBS für 15 Minuten bei RT. Weitere Schritte werden bei RT durchgeführt, sofern nicht anders angegeben.
HINWEIS: PFA ist giftig. Behandle PFA-Lösungen immer in einer chemischen Abzugshaube, während du Handschuhe, Kittel und Augenschutz trägst. Vermeiden Sie direkten Kontakt mit Haut oder Augen. Entsorgen Sie PFA-haltige Abfälle gemäß institutionellen chemischen und biologischen Gefahrenvorschriften. - Inkubieren Sie die fixierten Zellen mit 50 mM Ammoniumchlorid (NH₄Cl) für 30 Minuten bei RT (vorzugsweise auf einem Shaker, 50–100 U/min), um freie Aldehydgruppen abzuschrecken und die unspezifische Bindung bei nachfolgenden Färbeschritten zu reduzieren.
- Wasche die Zellen 3 x 5 Minuten bei RT mit 1x PBS (auf einem Shaker, 50-100 U/min).
- Führen Sie eine Permeabilisierung der Zellen mit 0,2 % Triton X-100 in 1x PBS für 10 Minuten (auf einem Shaker) durch.
- Wasche die Zellen 2-3 x 5 Minuten mit 1x PBS (auf einem Shaker).
- Blockieren Sie die unspezifische Antikörperbindung, indem Sie die Zellen in Blocklösung (2 % Pferdeserum in 1x PBS mit 0,02 % Triton X-100) für 1,5 Stunden bei RT (bei einem Shaker 50–100 U/min) inkubieren.
- Inkubieren Sie die Zellen über Nacht bei 4 °C mit verdünnten primären Antikörpern (Pax7 - 1:100; MHC - 1:50) in Blocklösung (bei einem Shaker, 50–100 U/min).
- Wasche die Zellen 3 x 10–15 Minuten mit 1x PBS mit 0,02 % Triton X-100 (auf einem Shaker 50–100 U/min).
- Inkubieren Sie die Zellen mit geeigneten sekundären Antikörpern, die 1:250 in Blocklösung verdünnt sind, für 1–1,5 Stunden bei RT (auf einem Shaker und vor Licht geschützt).
- Waschen Sie die Zellen 3 x 10–15 Minuten mit 1x PBS, das 0,02 % Triton X-100 enthält (auf einem Shaker, 50–100 U/min).
- Montieren Sie die Proben mit einem geeigneten Montagemedium und einem Deckdeckel, wie im experimentellen Design vorgeschrieben.
- Für die Langzeitlagerung werden die montierten Proben bei 4 °C aufbewahrt, geschützt vor Licht.
Ergebnisse
Die erfolgreiche Durchführung dieses Protokolls führt zu hoch lebensfähigen, morphologisch unterschiedlichen primären Myoblastkulturen, die aus den Hintergliedmaßenmuskeln sowohl adulter als auch neonataler Mäuse stammen. Durch die Kombination sequenzieller Filtration durch Zellsiebe mit abnehmender Porengröße und optionaler magnetisch aktivierter Zellsortierung (MACS) ermöglicht dieses Protokoll die Isolierung einer hochgereinigten Myoblastenpopulation. Um die Reinheit der isolierten Pax7+-Zellen weiter zu verbessern, wurde ein optimierter Vorbeschichtungsschritt eingeführt. Nach diesem Schritt (Protokollabschnitt 5) bleiben die meisten Fibroblasten und andere nicht-myogenen Zellen an der ursprünglich kollagenbeschichteten Oberfläche haftend (Abbildung 3), während die Myoblasten in Suspension bleiben und anschließend an den matrigelbeschichteten Platten anheften (Abbildung 2B). Aufbauend auf der zuvor nachgewiesenen Wirksamkeit spezifischer Komponenten des Myoblast-Proliferationsmediums (MPM), einschließlich hoher Serumkonzentration, Supplementierung mit bFGF und Hühnerembryo-Extrakt (CEE) sowie der Verwendung von Matrigelbeschichtung – bietet diese von uns optimierte Formulierung Myoblasten einen deutlichen proliferativen Vorteil gegenüber nicht-myogenen Zellen 14,30,31,35. Daher sollten innerhalb von 72 Stunden Kultur in MPM kleine, runde bis spindelförmige Myoblasten mit einem hohen Kern-zu-Zytoplasma-Verhältnis dominieren (Abbildung 2C). Eine kleine Population großer, plattgedrückter fibroblastähnlicher Zellen kann erhalten bleiben, die typischerweise weniger als 3 % der Kultur ausmacht.
Die Zellausbeute nach 72 Stunden nach der Isolierung bei diesem Protokoll hängt vom Alter der Spendertiere ab. Bei Myoblasten, die von einer erwachsenen Maus isoliert wurden und vier Hintergliedmaßenmuskeln (Gastrocnemius, Soleus, Tibialis anterior und Extensor digitorum longus) an beiden Beinen verwenden, beträgt die typische Ausbeute etwa 2–4 × 10⁶ Zellen pro Tier. Mehr als 97 % der von adulten (**p < 0,01) und neonatalen Mäusen (***p < 0,0001) isolierten Zellen waren myogene Vorläufer, wie die Pax7+- Expression (Abbildung 4A,B) zeigt, was die hohe Anreicherung myogener Vorläufer bestätigt. Diese auf Pax7 basierende Reinheitsbewertung wurde nach Abschluss des vollständigen Anreicherungs-Workflows durchgeführt, einschließlich Vorbeschichtung, gefolgt von MACS und/oder Expansion, und nicht an den frühen adhärenten Vorplattenfraktionen.
Neonatale Myoblasten erreichten eine hohe Reinheit mit oder ohne MACS (Abbildung 4A, B), was dieses Protokoll für Labore mit unterschiedlichem technischem Unterstützungsniveau geeignet macht. Wenn MACS jedoch weggelassen wird, sind zusätzliche Vorbeschichtungsschritte erforderlich, um eine vergleichbare Reinheit zu erreichen.
Für adulte Myoblasten wurde kein direkter statistischer Vergleich von MACS-sortierten versus unsortierten Populationen durchgeführt. Angesichts der geringeren Proliferationskapazität und des größeren Engagements für Differenzierung wird jedoch erwartet, dass MACS die Anreicherung im Vergleich zur reinen Vorbeschichtung verbessert.
Beim Wechsel zum Differenzierungsmedium (MDM) nach Erreichen der 80–90%igen Konfluenz fusionieren Myoblasten effizient und bilden innerhalb von 48–72 Stunden verlängerte, multinukleierte Myotuben. Diese Myoröhren lassen sich leicht mit einer Phasenkontrastmikroskopie (Abbildung 2D) sehen und können durch Immunfärbung für Myosin-Schwerkette (MHC) weiter bestätigt werden (Abbildung 5A,B). Das Vorhandensein organisierter sarkomerischer Strukturen in differenzierten Myoröhren (Abbildung 5B) weist auf eine strukturelle Reifung hin, die mit myogener Differenzierung unter diesen Kulturbedingungen übereinstimmt.
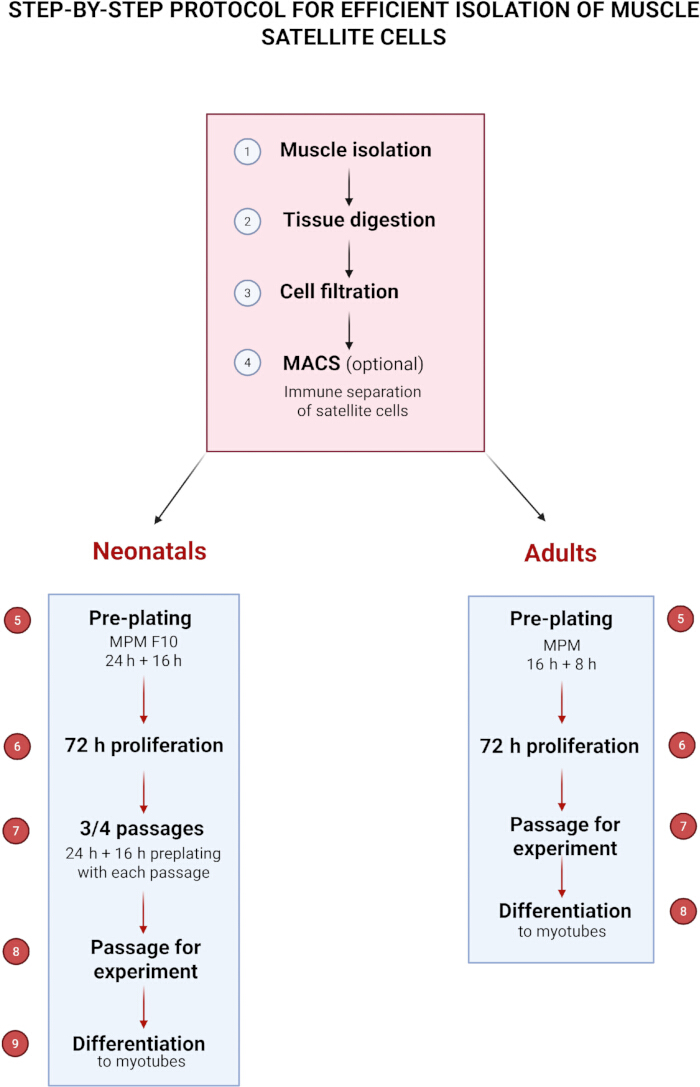
Abbildung 1: Schritt-für-Schritt-Protokoll zur effizienten Isolierung von Muskelsatellitenzellen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
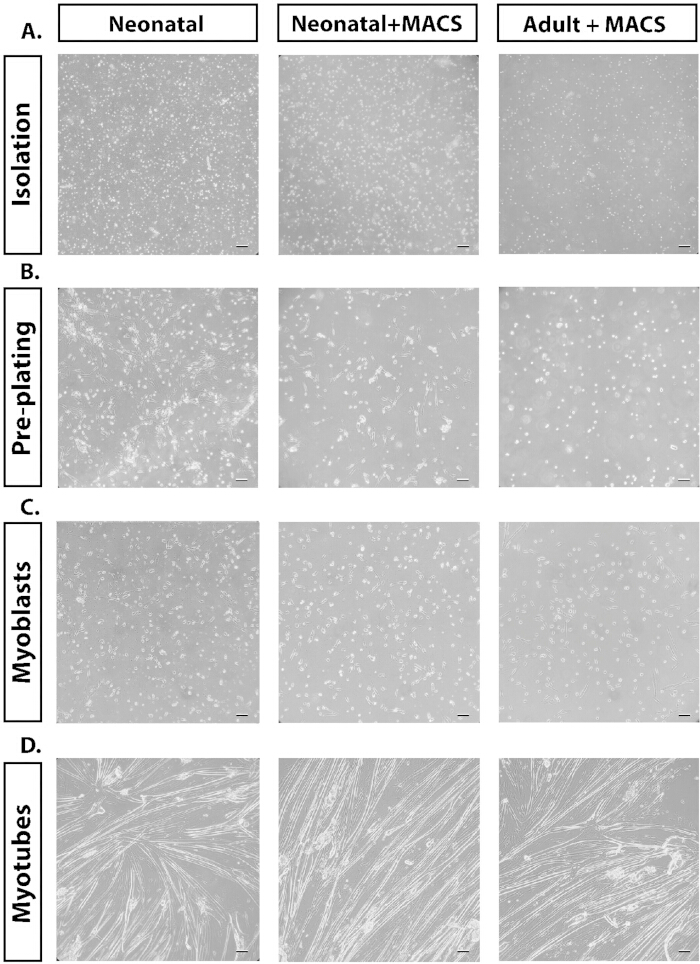
Abbildung 2: Repräsentative Phasenkontrastmikroskopie-Bilder der verschiedenen im Text diskutierten Methoden. (A) Phasenkontrastbilder (20x) der Isolierung der Zellen nach der Verdauung. (B) Phasenkontrast (20x) der Vorbeschichtung der Kulturen mit angehängtem Fibroblast zusammen mit ungebundenen Myoblasten. (C) Phasenkontrast (20x) der proliferierenden Myoblasten, sobald sie angeheftet sind. (D) Phasenkontrast (20x) differenzierter Myotube. Maßstabsleiste = 50 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
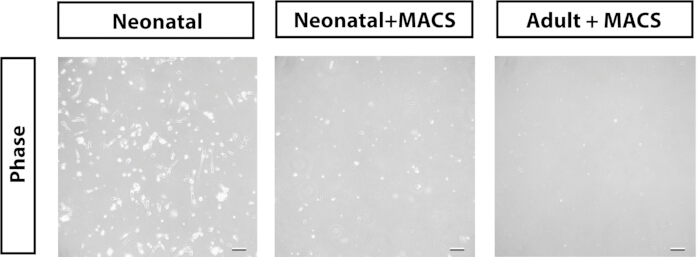
Abbildung 3: Repräsentative Phasenkontrastmikroskopie-Bilder (20×) der nach dem ersten Vorplattenschritt anhaftenden Zellen. Maßstabsleiste = 50 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
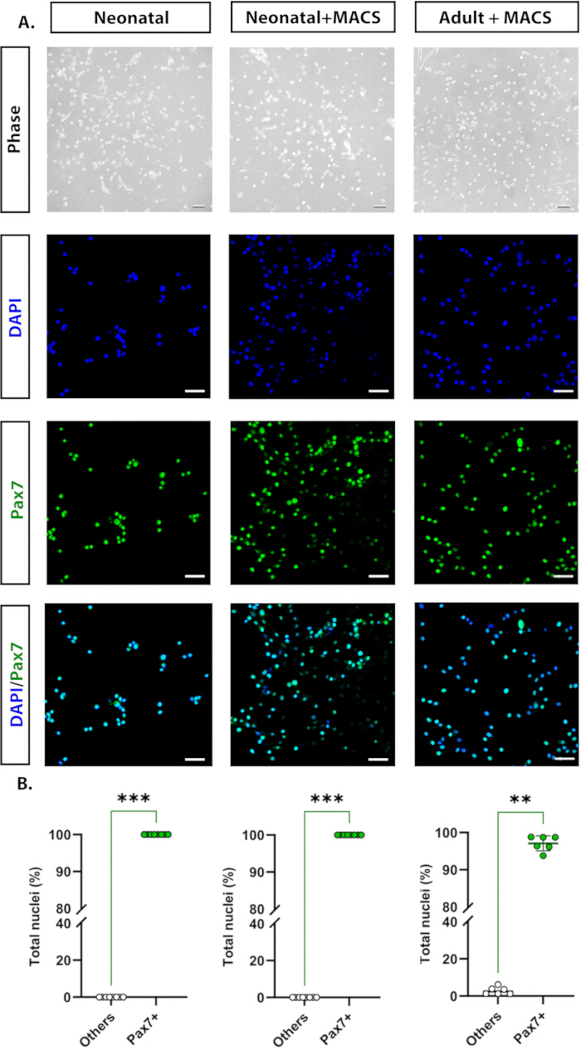
Abbildung 4: Repräsentative Bilder, aufgenommen unter Phasenkontrastmikroskop (20x) und Immunzytochemie (40x). (A) Pax7+ (grün) und mit DAPI (hellblau) gefärbte Kerne, sowie ihre Kolokalisierung in den verschmolzenen Kanälen. (B) Analyse der Reinheit der Myoblastkultur, wobei der Prozentsatz der auf Kerne normalisierten Pax7+ -Zellen pro erworbenem Feld (ein Feld pro Bohrloch, in mindestens sechs Bohrlöchern) quantifiziert wird. Die Immunfärbung wurde mindestens dreimal wiederholt, mit zwei bis drei technischen Replikationen pro Experiment. **p < 0,01, ***p < 0,0001 (Die statistische Signifikanz wurde mit dem Mann Whitney U-Test analysiert). Maßstabsleiste = 50 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
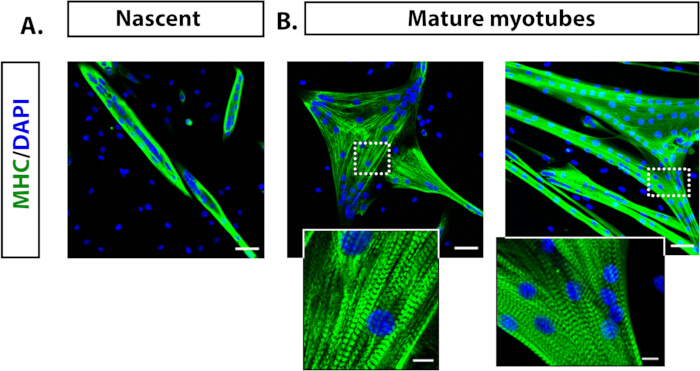
Abbildung 5: Repräsentative Immunfluoreszenzbilder, die Myoröhren zeigen, die sich von adulten Mausmyoblasten unterscheiden. (A) Entjungierende Myoröhren (3 Tage in Kultur), abgebildet mit 20x MHC (grün) und Kernen, die mit DAPI (hellblau) gefärbt sind. (B) Ausgewachsene Myoröhren (6 Tage in Kultur), abgebildet bei 20x und Details der Struktur des sarkomerischen Musters, definiert durch die Myosin-Färbung. Die Immunfärbung wurde mindestens dreimal wiederholt, mit zwei bis drei technischen Replikationen pro Experiment. Skala = 50 μm; Vergrößerte Skala = 10 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Satellitenzellen (SCs) bilden die wichtigste myogene Stamm- und Vorläuferpopulation, die für das Wachstum, die Reparatur und Regeneration der Skelettmuskulatur verantwortlich ist36,37. Ihre Fähigkeit, wieder in den Zellzyklus einzutreten und sich in reife Myofasern zu differenzieren, macht sie unentbehrlich für die Untersuchung der Skelettmuskulaturbiologie. Wenn sie isoliert und unter definierten in-vitro-Bedingungen kultiviert werden, vermehren sich SCs als Myoblasten, die zur Differenzierung und Fusion zu multinukleären Myotuben induziert werden können, wodurch zentrale Aspekte der Myogenese in vivo wiederholt werden.
Unsere Methode ermöglicht die Wiederherstellung hoch lebensfähiger, homogener Zellpopulationen durch sorgfältige Anpassung wichtiger Parameter, darunter Enzymkonzentration, Verdauungsdauer und Kulturbedingungen, die speziell auf neonatale Gewebe zugeschnitten sind. Die Kombination aus enzymatischer und mechanischer Dissoziation, gefolgt von mehrstufiger Filtration und optionaler magnetisch aktivierter Zellsortierung (MACS) zusammen mit Preplating, gewährleistet eine hohe Zellausbeute und Reinheit. Wichtig ist, dass dieses Protokoll die Erzeugung von Kulturen ermöglicht, die typischerweise 97 % von Pax7+ myogenen Vorläufern exedieren, was sie für nachgelagerte Differenzierungstests und molekulare Studien geeignet macht.
Die Vorbeschichtungstechnik basiert auf den unterschiedlichen Adhäsionseigenschaften von Fibroblasten und SCs 16,38,39. Dieser Schritt ist besonders entscheidend für die Bestimmung der Kulturreinheit, und geringfügige Abweichungen im Zeitpunkt oder beim Waschen können zu einer Fibroblastenkontamination oder einer verminderten Myoblastenerholung führen. Die Einbeziehung eines präzise getimten Vorplattierungsschritts ist besonders vorteilhaft, da er myogene Zellen effizient von Fibroblasten und anderen nicht-myogenen Populationen trennt. Dieser Ansatz kann ohne magnetische Trenngeräte angewendet werden oder als zusätzliche Maßnahme zur weiteren Erhöhung der Reinheit von Myoblastkulturen. In unserem Protokoll haben wir diesen Schritt optimiert, indem wir kollagenbeschichtete Platten und eine präzise getimte Preplateing-Phase verwendet haben, die myogene Zellen effizient von Fibroblasten und anderen nicht-myogenen Populationen trennt.
Ein weiterer methodischer Fortschritt des aktuellen Protokolls ist die Verwendung eines definierten Myoblastenproliferationsmediums (MPM), das sowohl für adulte als auch für neonatale Zellen optimiert ist. Die Kombination aus hoher Serumkonzentration, Hühnerembryo-Extrakt (CEE) und basischem Fibroblastenwachstumsfaktor (bFGF) unterstützt eine nachhaltige Proliferation und Aufrechterhaltung eines undifferenzierten Phänotyps. CEE trägt insbesondere wachstumsfördernde Faktoren bei, die die Myoblastenlebensfähigkeit verbessern und die spontane Fusion verzögern, während bFGF die Identität von SC durch die Aktivierung kanonischer Signalwege bewahrt29,31. Der Einsatz von matrigelbeschichteten Oberflächen verbessert zudem die Zelladhäsion und die Proliferationseffizienz und trägt zur hohen Lebensfähigkeit und morphologischen Homogenität bei, die innerhalb von 72 Stunden nach der Isolierung beobachtet wird.
Beim Übergang zum Differenzierungsmedium verschmelzen die gereinigten Myoblasten leicht zu mehrkernigen, kontraktilen Myoröhren, die Myosin-Schwerkette (MHC) exprimieren, was ein erhaltenes myogenes Potenzial und strukturelle Reifung demonstriert. Die daraus resultierenden Kulturen eignen sich sehr gut für Studien zur Regeneration von Skelettmuskeln, Zellsignalgebung, transkriptioneller Regulation und Krankheitsmodellierung. Die Konfluenz ist ein entscheidender Faktor, da Kulturen mit sehr niedriger Konfluenz nicht voranschreiten, während eine übermäßig hohe Konfluenz die Myoblast-Verschmelzung und -Differenzierung induziert. Myoblasten sollten nicht länger als 5 Tage in derselben Kulturschale aufbewahrt werden, unabhängig von der Zusammenfluss, da eine längere Brutzeit ebenfalls die Differenzierung fördern kann.
Trotz dieser Vorteile bleiben bestimmte Schritte fehlersensitiv. Die enzymatische Verdauung muss sorgfältig kalibriert werden, um die Gewebedissoziation mit der Lebensfähigkeit der Zellen auszugleichen. Der Zeitpunkt des Vorplattens, die Zelldichte vor der Differenzierung und die sanfte Behandlung während der Dissoziation beeinflussen stark den Ertrag, die Reinheit und das Fusionspotenzial. Häufige Probleme wie anhaltende Fibroblastenkontamination, geringe Erträge, vorzeitige Differenzierung, schlechte Befestigung oder schwache Myotubenbildung können oft durch geringfügige Anpassungen bei der Vorplattierung, der Mittelsupplementierung oder der Panzerungstechnik behoben werden.
Fehlerbehebung und praktische Überlegungen:
Die Reinheit der Isolation und die enzymatische Verdauung erfordern sorgfältige Aufmerksamkeit, da Unterschiede in Enzymtyp, Konzentration, Inkubationszeit oder Gewebezerkleinerung sowohl den Zellertrag als auch die Kulturreinheit stark beeinflussen können. Eine Unterverdauung kann das Gewebe teilweise intakt lassen, wodurch die Freisetzung von SCs reduziert und das Sieb im nächsten Schritt verstopft wird, während eine Überverdauung optisch einem Biofilm ähneln und die Lebensfähigkeit der Zellen beeinträchtigen kann. Sorgfältige Optimierung ist daher für reproduzierbare Ergebnisse unerlässlich.
Auch die Filtration und der Einsatz von Sieben sind entscheidend, da eine unvollständige oder ineffiziente Filtration Gewebereste oder -aggregate in der Zellsuspension hinterlassen kann, was die Zellanhaftung beeinträchtigen und die Kulturreinheit verringern kann. Die Verwendung von passend dimensionierten Sieben, das vorsichtige Durchführen der Federung und das Vorbenetzen der Filter können die Schmutzentfernung verbessern und gleichzeitig die mechanische Belastung der Zellen minimieren. Wenn größere Gewebefragmente den Filter verstopfen, sollte er durch ein neues Sieb ersetzt werden, anstatt die Suspension hindurchzupressen, da Zellen auf der Filteroberfläche eingeschlossen werden können und so zu weniger Ausbeute führt. Die Wiederholung der Filtration mit einem frischen Filter, wenn nötig, kann die Wiederherstellung lebensfähiger Myoblasten weiter verbessern.
Eine vorzeitige oder fehlgeschlagene Differenzierung kann auftreten, wenn Kulturen zu dicht werden, da dies spontane Differenzierung oder vorzeitige Fusion auslösen und damit den experimentellen Zeitpunkt beeinträchtigen kann. Daher ist es entscheidend, die Zelldichte zu überwachen und die Saatdichte oder das mittlere Volumen vor der Differenzierung anzupassen. Bei übermäßiger Zusammenflussnahme kann partielles Spalten oder sanftes Nachsäen helfen, die Vermehrung aufrechtzuerhalten, ohne eine unbeabsichtigte Myotubebildung zu verursachen. Umgekehrt sollte, wenn die gewünschte Konfluenz vor Beginn der Differenzierung nicht erreicht ist, die Inkubation fortgesetzt werden, bis eine optimale Dichte erreicht ist, um eine effektive Differenzierung sicherzustellen. Das Aufrechterhalten der Myoblasten über den empfohlenen Zeitraum hinaus (>5 Tage) erhöht das Risiko einer spontanen Differenzierung und verringert die proliferative Kapazität, unabhängig von der anfänglichen Konfluenz. Eine regelmäßige Bewertung der Zellmorphologie, die Einhaltung von Kulturzeitplänen und zeitnahe Medienwechsel sind unerlässlich, um sowohl die Lebensfähigkeit als auch das Differenzierungspotenzial zu erhalten.
Anhaltende Fibroblastenkontamination kann durch sorgfältige Gewebeverarbeitung, einschließlich sorgfältiger Entfernung von Binde- und Fettgewebe während der Muskeldissektion, minimiert werden. Die Optimierung des Vorbeschichtungsschritts ist besonders wichtig, da schnell haftende Fibroblasten an unbeschichteten Oberflächen haften, während SCs in Suspension bleiben. Die Verwendung von kollagenbeschichteten Kulturplatten in Kombination mit einem definierten Myoblastproliferationsmedium, ergänzt mit bFGF, fördert die selektive Myoblast-Expansion und begrenzt das Wachstum von Fibroblasten. Zusätzliche Reinigung kann durch Negativselektionsstrategien wie MACS erreicht werden, um Fibroblastenpopulationen zu deplezieren. Eine regelmäßige mikroskopische Überwachung ist unerlässlich, um frühzeitiges Überwuchern von Fibroblasten zu erkennen und ein rechtzeitiges Eingreifen zu ermöglichen.
Zusammenfassend verbessert dieses Protokoll die Reproduzierbarkeit und Effizienz der primären Myoblast-Isolierung, indem es sequentielle Reinigung, optimierte Kulturbedingungen und anpassungsfähige Reinigungsoptionen integriert. Wichtig ist, dass sie zuverlässig stark angereicherte Pax7+- Zellen liefert, die weiter für kontrollierte Studien zur Biologie von SCs, myogener Verpflichtung und Differenzierungsdynamik genutzt werden können.
Im Gegensatz zu Protokollen, die für eine längere serielle Expansion optimiert sind und das Zellverhalten verändern und myogenes Potenzial sowie Fusionsfähigkeit verringern können, ist unsere Methode bewusst darauf ausgelegt, Zellen mit einer robusten myogenen Identität und hoher Fusionskompetenz zu erhalten. Dieser Fokus ist vorteilhaft für Anwendungen, die physiologische Relevanz, effiziente myogene Differenzierung und die Beibehaltung definierender SC-Eigenschaften erfordern, insbesondere in Experimenten, die sich auf myogene Differenzierung und Regeneration konzentrieren.
Offenlegungen
Die Autoren haben keine Interessenkonflikte zu erklären.
Danksagungen
Die konfokale Bildgebung wurde im Labor für bildgebende Gewebestruktur und -funktion durchgeführt, das als bildgebende Kernanlage am Nencki-Institut für experimentelle Biologie dient und Teil der Infrastruktur des polnischen Euro-BioImaging-Knotens ist.
Diese Arbeit wurde durch das Nationale Wissenschaftszentrum, Polen (Sonata-Stipendium 2022/47/D/NZ3/02737 an Lilya Lehka und Sonata bis Stipendium 2020/38/E/NZ4/00314 an Grzegorz Sumara) sowie durch gesetzliche Mittel des Ministeriums für Wissenschaft und Hochschulbildung an das Nencki-Institut unterstützt. Diese Arbeit wurde durch ein vom Bildungs- und Wissenschaftsministerium finanziertes Projekt auf Grundlage des Vertrags Nr. 2022/WK/05 (Polnischer Euro-BioImaging Knoten "Fortgeschrittener Lichtmikroskopieknoten Polen").
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,25 % Trypsin-EDTA | Gibco | 25200-056 | |
| 100 & Mikro; M-Zell-Siebe&NBSP; | VWR | 732-2759 | |
| 30 & Mikro; M Strainer&NBSP; | Miltenyi Biotec | 130-041-407 | |
| 40 & Mikro; M-Zell-Siebe&NBSP; | VWR | 732-2757 | |
| 70 & Mikro; M-Zell-Siebe&NBSP; | VWR | 130-095-823 | |
| Essigsäure | POCH | 568760114 | Gelöst in dH2O bis zu einer Endkonzentration von 20 mM und sterilisiert durch 0,2 & Mikro; M-Filter |
| Alexa Fluor 488, Esel-Anti-Kaninchen | Invitrogen | A21206 | In Blocklösung gelöst (siehe Abschnitt 8.7) bei einer Verdünnung von 1:250 |
| Alexa Fluor 488, Ziegen-Anti-Maus | Abcam | ab150113 | In Blocklösung gelöst (siehe Abschnitt 8.7) bei einer Verdünnung von 1:250 |
| Ammoniumchlorid (NH4Cl) | BioShop | AMC303.500 | In Wasser auf eine Endkonzentration von 50 mM lösen |
| Antifade-Montagemedien | Vectashield | H-2000-10 | |
| Anti-PAX7-Antikörper | Abcam | ab187339 | Gelöst in Blocklösung (siehe Abschnitt 8.7) bei einer Verdünnung von 1:100 |
| Basischer Fibroblastenwachstumsfaktor | Corning | 354060 | Gelöst in sterilem dH2O bis zu einer Lagerkonzentration von 10 & Mikro; g/mL |
| Betadine, 100 mg/mL | EGIS Pharmaceuticals | ||
| Zellkulturplatte, 6-Brunnen, Zelle+ | SARSTEDT | 83.3902.300 | |
| Hühnerembryo-Extrakt | MP Biomedizin | 2850145 | |
| Kollagen I, Rattenschwanz | Gibco | A10483-01 | Gelöst in 20 mM Essigsäure |
| Kollagenase, Typ I | Sigma | C0130-500MG | In DMEM gelöst und durch eine 0,2 & Mikro-Methode sterilisiert; M-Filter |
| Dissoziationsröhre (GentleMACS C-Röhren) | Miltenyi Biotec | 130-093-237 | |
| Dulbeccos modifizierter Eagle Medium, hoher Blutzucker | Gibco | 31966-021 | |
| EDTA | Invitrogen | AM9260G | |
| Falcon Conical Zentrifuge Röhren, 15 mL | Corning | 352096 | |
| Falcon Conical Zentrifugenröhren, 50 mL | Corning | 352070 | |
| Fetales Rinderserum | Gibco | 10082147 | |
| Pferdeserum | Gibco | 26050088 | |
| Magnetisches Markierungsreagenz (Satellite Cell Isolation Kit) | Miltenyi Biotec | 130-104-268 | |
| Magnetischer Separator (MidiMACS-Separator) | Miltenyi Biotec | 130-042-302 | |
| Matrigel | Corning | CLS356234 | In DMEM auf 10 % Konzentration gelöst & nbsp; |
| Paraformaldehyd, 4 % in PBS | Thermo Fisher Scientific | J61899. AK | |
| Penicillin-Streptomycin | Gibco | 15140122 | |
| Phosphatgepufferte Kochsalzlösung | VWR | 392-0334 | |
| Trennspalte (LS-Spalten) | Miltenyi Biotec | 130-042-401 | |
| Skelettmuskel-Myosin-Antikörper, MHC | Santa Cruz | SC-32732 | Gelöst in Blocklösung (siehe Abschnitt 8.7) bei einer Verdünnung von 1:50 |
| TC-Schüssel, 100 x 20 mm | SARSTEDT | 83.3902 | |
| Gewebedissoziator (GentleMACS-Dissoziator) | Miltenyi Biotec | 130-093-235 | |
| Triton X-100 | Sigma-Aldrich | X100-1L |
Referenzen
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
Nachdrucke und Genehmigungen
