Ziel dieses Protokolls ist es, die quantitative Fluoreszenzlebensdauermessung von Riboglow-Sonden für reproduzierbare RNA-Bildgebungsworkflows in vitro, in lebenden Säugetierzellen und in dreidimensionalen zellulären Modellen zu ermöglichen. Wir skizzieren Probenvorbereitung, Sondenabgabe, Datenerfassung und quantitative Analyse-Workflows zur Extraktion unverzerrter Fluoreszenzlebensdauermessungen.
Methodenartikel
Charakterisierung von Riboglow-Sonden in vitro als Grundlage für fluoreszenzlebenslange Bildgebung in lebenden Säugetierzellen und dreidimensionalen zellulären Modellen
* These authors contributed equally
† These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Fast 80 % des menschlichen Genoms werden in RNA transkribiert, während weniger als 2 % für Proteine kodieren, was darauf hindeutet, dass die Mehrheit der Säugetiertranskripte nicht kodiert ist und an verschiedenen regulatorischen Prozessen beteiligt ist. Daher ist das quantitative Erkennen und Visualisieren von RNA-Molekülen in lebenden Säugetierzellsystemen entscheidend für das Verständnis der RNA-Dynamik und -Interaktionen, bleibt jedoch technisch herausfordernd, insbesondere in komplexen zellulären Umgebungen. Riboglow ist ein genetisch codierter RNA-Biosensor, bei dem ein kurzer RNA-Aptämer an eine kleine Molekülsonde bindet und so einen quantifizierbaren Fluoreszenz-Lebenszeit-Turn-on erzeugt, der mit der Fluoreszenz-Lebenszeitbildmikroskopie (FLIM) nachweisbar ist. Hier präsentieren wir einen detaillierten Workflow für Riboglow-FLIM, einschließlich Probenvorbereitung, Bildaufnahme und quantitativer Analyse von FLIM-Datensätzen. Ziel dieses Protokolls ist es, quantitative fluoreszenzbasierte RNA-Detektion mit Riboglow in kontrollierten und lebenden Zellumgebungen zu ermöglichen. Das Protokoll wird in vitro demonstriert, wo RNA-abhängige Lebensdaueränderungen gemessen werden, und in lebenden Säugetierzellen, wo FLIM-Aufnahme, Auswahl von Interessenregionen und subzelluläre Analyse durchgeführt werden. Eine erfolgreiche Implementierung erfordert eine sorgfältige Kontrolle der experimentellen und Erfassungsparameter. Wichtige Überlegungen für die reproduzierbare Implementierung werden hervorgehoben. Zusammen dient dieses Protokoll als praktische Referenz zur Implementierung von Riboglow-FLIM und zur quantitativen Bewertung der RNA-Visualisierung in lebenden Zellen.
Einleitung
In den letzten Jahren haben Fortschritte im Verständnis der Rolle von RNAs in der zellulären Funktion einen wachsenden Bedarf geschaffen, RNAs in lebenden Zellen, insbesondere in Krankheitszuständen, sichtbar zu machen. Das Fehlen natürlich fluoreszierender RNAs erfordert jedoch entwickelte Markierungssysteme, die oft mit exogenen fluorogenen Sonden kombiniert werden. Infolgedessen wurden eine Vielzahl von RNA-Bildgebungsmethoden entwickelt, um die Visualisierung der RNA-Lokalisierung, Dynamik und Interaktionen in lebenden Systemen zu ermöglichen.
Eine wichtige Klasse von RNA-Bildgebungsmethoden basiert auf genetisch codierten Tags. Fluorophor-Aptamer-Systeme und proteinbasierte Tagging-Strategien, wie das MS2-Bakteriophage-Mantelproteinsystem (MCP), werden weiterhin weit verbreitet verwendet 1,2. Im MS2-System sind RNA-Stammschleifen durch Bakteriophagenhüllenproteine gebunden, die mit fluoreszierenden Proteinen verschmolzen sind, um Transkripte in lebenden Zellen zu verfolgen. Obwohl nützlich, erfordert dieser Ansatz relativ große RNA-Tags und die Produktion zusätzlicher Proteinkomponenten, was das Verhalten der nativen RNAbeeinträchtigen kann 1,2,3. Fluorophor-Aptamersysteme, darunter Spinat4 und nachfolgende Varianten wie Brokkoli5, Mais6, Mango7 und Pfeffer8, ermöglichen eine direkte Fluoreszenzaktivierung bei Ligandbindung und bieten eine geringere Tag-Größe. Diese Systeme können jedoch unter begrenzter Signalintensität, Hintergrundfluoreszenz und Herausforderungen beim Multiplexing in komplexen zellulären Umgebungenleiden.
Alternative Strategien umfassen Fluorophor-Quencher-Systeme und hybridisierungsbasierte Ansätze. Fluorophor-Quencher-Systeme, einschließlich RhoBAST, erzeugen Fluoreszenz bei Unterbrechung des Abschreckens nach RNA-Bindung, können jedoch Hintergrundsignale und Empfindlichkeit gegenüber Sondenkonzentration 3,9 zeigen. Hybridisierungsbasierte RNA-Bildgebungsmethoden wie smFISH und molekulare Beacons bieten eine hohe Spezifität, erfordern jedoch eine Probe-Abgabe und sind aufgrund der Bindungskinetik und Off-Target-Interaktionen oft in der Langzeitbildgebung von lebenden Zellen begrenzt 10,11,12. Zusammen heben diese Ansätze zentrale Herausforderungen in der Live-Cell-RNA-Bildgebunghervor 3,13,14. Trotz dieser Fortschritte fehlt es an standardisierten Arbeitsabläufen für quantitative fluoreszenzbasierte RNA-Bildgebung in komplexen biologischen Systemen.
Riboglow versucht, viele dieser Einschränkungen zu überwinden. Riboglow ist ein genetisch kodiertes RNA-Tagging-System, das ein kurzes, von Riboswitch abgeleitetes RNA-Aptamer-"Tag" mit einer synthetischen kleinmolekülartigen Cobalamin (Cbl)-Fluorophor-"Sonde" kombiniert und so die Visualisierung von lebenden Zell-RNAs15 ermöglicht. Cbl, ein natürlicher Quencher, wird bei der Tagbindung räumlich vom Fluorophor getrennt und erzeugt einen quantifizierbaren Fluoreszenz-"Turn-on" mit Intensität15. Die Erweiterung von Riboglow in die Fluoreszenz-Lebenszeitbildgebende Mikroskopie (FLIM) zeigte eine Anzeige, die weitgehend unabhängig von der Fluorophorkonzentration und Anregungsintensität ist und gegen Variabilität der Probe-Lieferung und Unterschiede zwischen den Benutzern puffert16,17. Wichtiger ist, dass die Variation des RNA-Aptamers zu einzigartigen Fluoreszenzlebensdauern führt, wie mit FLIM16 visualisiert. Diese orthogonalen Lebensdauern ermöglichen multiplexierte RNA-Bildgebung, sodass zwei RNAs mit einem einzelnen Fluorophor16 visualisiert werden können. Die Plattform wurde über verschiedene Säugetiermodelle hinweg, darunter U-2 OS, HeLa, MDA-MB-231 und HOS-Zellen, validiert und mit gleichzeitiger Visualisierung von ACTB mRNA und NORAD lncRNA 15,16,17. In jüngerer Zeit wurde Riboglow verwendet, um RNAs in lebenden Tierembryonen zu visualisieren18. Zusammen etabliert diese Studien Riboglow als kompaktes und vielseitiges System für quantitative multiplexierte RNA-Bildgebung.
In biologischen Systemen wurde FLIM weit verbreitet zur Untersuchung molekularer Wechselwirkungen, Stoffwechsel und zellulärer Dynamik in lebenden Systemen eingesetzt, aufgrund seiner Empfindlichkeit gegenüber der lokalen molekularen Umgebung und seiner relativen Robustheit gegenüber experimenteller Variabilität19. FLIM misst die Zerfallsrate des angeregten Zustands einer fluoreszenten Probe, typischerweise mittels zeitkorrelierter Einzelphotonenzählung (TCSPC). TCSPC misst die Zeit zwischen der Laseranregung einer Probe und dem Eintreffen des emittierten Photons am Detektor und fasst die aufgenommenen Lebensdauern des Photons in eine Verteilung der Photonenankunftszeit für jede Messung zusammen. Die lebenslang-basierte Bildgebung bietet einen wichtigen Vorteil, da sie die Abhängigkeit von Konzentrationen für fluorogene Teile des Systems verringert, einschließlich der in Zellen geladenen Sonde, RNA-Expressionsniveau und optischen Wegvariationen. FLIM-Experimente sind jedoch konzeptionell und technisch anspruchsvoll und erfordern eine sorgfältige Kontrolle der Photonenaufnahme, des Anpassens von Modellen und Analyseabläufen.
Hier wird ein detailliertes Protokoll für Riboglow-FLIM vorgestellt, das Arbeitsabläufe für die Probenvorbereitung, Bildaufnahme und quantitative Analyse von Datensätzen mit Fluoreszenzlebensdauer beschreibt. Ziel dieser Studie ist es, einen reproduzierbaren Workflow für quantitative Riboglow-FLIM-Bildgebung in biologischen Systemen zu etablieren. Riboglow-FLIM eignet sich am besten für quantitative Vergleiche und erfordert spezialisierte FLIM-Hardware und Analysekenntnisse. Das Protokoll wird in vitro demonstriert, wo RNA-abhängige Lebenszeitänderungen gemessen werden, sowie in lebenden Säugetierzellen und 3D-zellulären Systemen, wo FLIM-Aufnahme, Auswahl der Interessenregion und quantitative lebenslange Extraktion mittels Riboglow-Sonden etabliert werden. Dieses Protokoll legt die wichtige Grundlage für die Etablierung von FLIM-Erfassungsworkflows und Prinzipien für quantitative und unparteiische FLIM-Datenanalyse und ermöglicht zukünftige Anwendungen für Riboglow-FLIM oder andere FLIM-basierte Systeme. Der Schwerpunkt liegt auf experimentellen Designentscheidungen, unvoreingenommener Datenerhebung und häufigen Herausforderungen bei der FLIM-Erfassung und -Analyse. Obwohl bereits zuvor eine Demonstration der RNA-Detektion in Zellen mit transfifektierten Riboglow-markierten Konstrukten berichtet wurde, bietet keine einen schrittweisen Erfassungs- und Analyse-Workflow, insbesondere nicht zwischen 2D- und 3D-Systemen. Zusammen bietet diese Arbeit eine Ressource zur Implementierung von Riboglow-FLIM als Werkzeug für die RNA-Bildgebung von lebenden Zellen.
Protokoll
1. RNA-Vorbereitung und -Reinigung
- Assembleren Sie die Komponenten der In-vitro-Transkriptionsreaktion in einem sterilen 1,6-ml-Mikrozentrifugenrohr, wie in den Herstelleranweisungen für das In-vitro-RNA-Synthesekit angegeben.
HINWEIS: Die für diese Experimente verwendete RNA wurde mit dem TranscriptAid T7 High Yield Transcription Kit (Thermo Fisher Scientific) synthetisiert. Die RNA-Synthese kann mit jedem etablierten Protokoll durchgeführt werden, einschließlich anderer kommerziell verfügbarer Kits, wie zuvor gezeigtwurde 17,20,21.- Kurz gesagt: Kombinieren Sie Transkriptionsreaktionspuffer, NTPs, Enzymmischung, Template-DNA und nukleasefreies Wasser zu einem Gesamtvolumen von 20 μL.
- Geben Sie das Rohr und den Inhalt für mindestens 4 Stunden in einen 37 °C Inkubator und bis zur Nacht. Reinigen Sie die synthetisierte RNA mit einer RNA-Reinigungssäule, wie sie in den Anweisungen des Herstellers für das RNA-Reinigungskit angegeben ist.
HINWEIS: Das RNA-Reinigungsprotokoll, das für diese Experimente verwendet wurde, war Monarch RNA Cleanup Kit (New England Biolabs). Die RNA-Reinigung kann mit jedem etablierten Protokoll durchgeführt werden, das zu gereinigter RNA führt (hier definiert durch A260/A230 und A260/A280-Werte über 2,0), einschließlich anderer kommerziell verfügbarer Kits, wie zuvor gezeigt 17,20,21. Alle Zentrifugenschritte für die RNA-Säulenreinigung dauern 1 Minute bei 16.000 x g, sofern nicht anders angegeben.- Kurz gesagt: Bringen Sie das Gesamtvolumen der synthetisierten RNA mit nukleasefreiem Wasser auf 50 μL an, fügen Sie dann 100 μL Bindungspuffer hinzu, gefolgt von 150 μL 100 % Ethanol.
- Fülle alle 300 μL in die Säule und führe sie in ein Sammelrohr ein. Zentrifugiere die Säule und entsorge den Durchfluss.
- Fügen Sie 500 μL Waschpuffer in die Säule und Zentrifuge ein. Verwerfen Sie den Durchfluss.
- Wiederhole Schritt 1.2.3 noch einmal.
- Entfernen Sie das Sammelrohr aus der Säule und schließen Sie ein steriles 1,6-ml-Mikrozentrifugenrohr an.
- Gib 15 μL nukleasefreies Wasser zur Säule und lasse sie 1 Minute bei Raumtemperatur stehen.
- Elutieren Sie durch Zentrifugation in das Mikrozentrifugenrohr und entsorgen Sie die Säule.
- Messen Sie die Konzentration und Reinheit der gereinigten RNA mit einem Mikrovolumenspektrophotometer.
- Blenden Sie das Spektrophotometer mit 1 μL nukleasefreiem Wasser.
- Laden Sie 1 μL der gereinigten RNA-Probe auf den Probensockel und messen Sie.
- Nehmen Sie die Probenkonzentration und -reinheit auf, angezeigt durch A260/A230 und A260/A280.
- Lagern Sie die gereinigte RNA bei -80 °C.
2. Riboglow-Sonden
HINWEIS: Das Syntheseverfahren für alle in dieser Methode enthaltenen Riboglow-Sonden findet sich in der zuvor veröffentlichten Literatur21.
- Bewahren Sie Sondenlagern (95 μM) in RNase-freien, lichtgeschützten Mikroröhren bei -20 °C auf, wenn sie nicht verwendet werden.
- Unmittelbar vor der Anwendung tauen und auf 4,5 μM im RNA-Puffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl₂, 40 mM HEPES, pH 8,0) für Bildgebungsexperimente verdünnen.
3. In-vitro-Probenvorbereitung
HINWEIS: Alle Schritte mit gereinigter RNA sollten in einer RNase-freien Umgebung durchgeführt werden, wie z. B. in einem regelmäßig mit RNase-Denaturator behandelten Dampfhauben.
- Bereite die in-vitro-Lösung aus RNA und Riboglow-Sonde vor.
- In einer RNase-freien Mikrozentrifugen-Röhre wird die gereinigte RNA-Probe mit einer Riboglow-Sonde (Cbl-3xGly-ATTO590 oder Cbl-5xGly-ATTO590) zu einer Endkonzentration von 5,0 μM RNA und 4,5 μM Riboglow-Sonde im RNA-Puffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0) kombiniert. Sanft Pipettenmischung zum Homogenisieren.
HINWEIS: Es ist wichtig, dass eine höhere RNA-Konzentration als die Riboglow-Sonde in Lösung vorhanden ist, um sicherzustellen, dass die Sonde mit RNA gesättigt ist. Wenn die Konzentrationen der RNA oder Sonde zweifelhaft sind, kann die RNA-Konzentration erhöht oder reduziert werden, um eineSättigung von 21 sicherzustellen.
- In einer RNase-freien Mikrozentrifugen-Röhre wird die gereinigte RNA-Probe mit einer Riboglow-Sonde (Cbl-3xGly-ATTO590 oder Cbl-5xGly-ATTO590) zu einer Endkonzentration von 5,0 μM RNA und 4,5 μM Riboglow-Sonde im RNA-Puffer (100 mM KCl, 10 mM NaCl, 1 mM MgCl2, 40 mM HEPES pH 8,0) kombiniert. Sanft Pipettenmischung zum Homogenisieren.
- Wickle das Rohr oder das Rohrgestell in Alufolie und inkubiere die Lösung mindestens 20 Minuten bei Raumtemperatur. Unmittelbar nach der Inkubation wird die FLIM-Bildgebung (Schritt 6) durchgeführt.
4. Zellkultur
HINWEIS: In diesen Experimenten werden sowohl HeLa- als auch U-2-OS-Zelllinien verwendet. Ihre Kulturierungs- und Sondenladeprotokolle sind identisch. Zellkulturarbeiten sollten in einem Biosicherheitsschrank (BSC) mit standardisierten aseptischen Techniken durchgeführt werden, die durch Standards und Verfahren eines BSL-2-Labors definiert sind.
- Schnelles Auftauen von gefrorenen Zellaliquoten in einem Kryorohr bei 37 °C und Zellkulturmedien in ein 37 °C Wasserbad.
- Dem Kryoröhrchen ein gleiches Volumen erwärmtes Zellkulturmedium hinzufügen. Pipette vorsichtig auf und ab, um die Zellen zu suspendieren.
- Gib die Zellsuspension in eine 90 mm Gewebekulturschüssel und bring das Gesamtvolumen des Zellkulturmediums auf 10 ml. Inkubieren Sie die Zellen mindestens über Nacht in einem befeuchteten Inkubator bei 37 °C und 5 %CO2 , damit die Zellen anheften.
- Visualisieren Sie die Zellen unter einem Lichtmikroskop, um Treue und Konfluenz zu bestimmen.
- Wenn die Konfluenz 80–90 % erreicht, werden Passagezellen verwendet.
- Aspirieren Sie das Zellkulturmedium von der 90-mm-Platte. Waschen Sie die Zellen, indem Sie 4 ml phosphatgepufferte Kochsalzlösung (1 x PBS) hinzufügen und sie über die Zellen verteilen, indem Sie die Schüssel sanft von Seite zu Seite wiegen.
- Aspiriere das PBS und gib 2 ml dissoziierendes Reagenz hinzu. Stellen Sie die Platte zurück in den befeuchteten Inkubator und lassen Sie die Zellen 5–10 Minuten abtrennen.
- Während die Zellen inkubieren, bereiten Sie mindestens eine neue Platte für die Zellen vor, indem Sie 8 ml Zellkulturmedium hinzufügen. Beschriften Sie das Kennzeichen mit Datum, Zelllinie und Durchgangsnummer.
- Nach 5–10 Minuten visualisieren Sie die Ablösung unter einem Lichtmikroskop. Abgetrennte Zellen sollten sich im Medium bewegen.
- Entfernen Sie die Platte der abgetrennten Zellen und übertragen Sie ungefähr ein gleiches Volumen frischen Zellkulturmediums auf die Platte(n). Je nach zukünftigen Experimentationszielen werden zwischen 1–3 ml der suspendierten Zellen in die neuen Schalen übertragen.
HINWEIS: Verschiedene Zelllinien haben unterschiedliche Wachstumsperioden und Empfindlichkeiten. Bei HeLa- und U-2-OS-Zellen dauert es etwa 4 Tage, bis ~1 ml Zellsuspension von einer vollständig konfluenten Platte in eine neue Platte übertragen wird.
- Für die Zellbildgebung werden Zellen auf 35-mm-Bildplatten geführt und wie oben beschrieben gewaschen/durchgeführt.
5. Riboglow-Probe-Perlenladung
- Wenn die Zellen eine angemessene Bildgemeinden-Konfluenz erreicht haben, entnehmen Sie die 35-mm-Bildungsschüssel aus dem Inkubator und aspirieren Sie das Medien. Waschen Sie die Zellen mit 1 ml 1x PBS wie oben beschrieben mit T-Bewegungen und aspirieren Sie das PBS.
- Fügen Sie 3 μL der 30 μM Riboglow-Sonde als drei gleichmäßig verteilte Tröpfchen auf die Zellen hinzu. Kippen Sie die Platte rotativ, um die Sondenlösung gleichmäßig über die Zelloberfläche zu verteilen.
HINWEIS: Die Konzentration der Riboglow-Sonde kann zwischen 5 und 30 μM liegen. Für die hier beschriebenen Experimente wurde 30 μM Material verwendet. Für transfizierte Zellproben wird jedoch häufig 5 μM verwendet. - Geben Sie mit einem Perlenspender eine dünne Schicht Glasperlen auf die Platte.
HINWEIS: Stellen Sie sicher, dass die Perlen eine Monoschicht über den Zellen bilden, und vermeiden Sie es, zu viele hinzuzufügen, da sie schwer zu entfernen sein können. - Klopfen Sie den Boden der Schüssel 8–10 Mal fest gegen die Werkbankfläche, um das Perlenladenzu erleichtern.
- Decken Sie die Platte schnell ab und fügen Sie frisches Zellkulturmedium hinzu. Bringen Sie die Platte für 10 Minuten zurück in den befeuchteten Inkubator, damit die Sonde in die Zellen eindringen kann.
- Nach 10 Minuten entferne die Platte und aspiriere das Zellkulturmedium, wobei du versuchst, so viele Glasperlen wie möglich zu entfernen.
- Waschen Sie den Teller wiederholt mit PBS, um die restlichen Glasperlen zu entfernen.
- Halte die Schüssel schräg, gib eine kleine Menge PBS oben auf und lass es herunterfließen, wobei dabei Perlen gesammelt werden. Saugen Sie das PBS mit Perlen am Boden der Schale an. Wiederholen Sie dies 3–5 Mal bei Bedarf, um die meisten verbleibenden Perlen zu entfernen.
HINWEIS: Seien Sie während dieses Schrittes nicht zu energisch mit den PBS-Jets, da sich die anhaftenden Zellen ablösen können. Wenn nach mehreren Waschen einige Perlen noch vorhanden sind, ist es besser, mit ihnen eine Bildgebung zu versuchen, als versehentlich zu viele Zellen abzuwaschen.
- Halte die Schüssel schräg, gib eine kleine Menge PBS oben auf und lass es herunterfließen, wobei dabei Perlen gesammelt werden. Saugen Sie das PBS mit Perlen am Boden der Schale an. Wiederholen Sie dies 3–5 Mal bei Bedarf, um die meisten verbleibenden Perlen zu entfernen.
- Gib 1 ml klares Bildmaterial mit 10 % FBS in die Bildgebungsschale und inkubiere 10 Minuten. Fahren Sie zur FLIM-Bildgebung (Schritt 6) über. Die Bildgebung sollte innerhalb von 3 Stunden nach dem Perlenladen abgeschlossen sein.
HINWEIS: Das Bead-Loading-Verfahren zur Einführung fluoreszierender Moleküle in adhärente Säugetierzellen wurde aus einem an Ort und Stell beschriebenenProtokoll angepasst (22).
6. FLIM-Bildgebung
HINWEIS: Dieses Protokoll ist für die Verwendung mit einem Nikon Ti2 Eclipse AX Konfokalmikroskop angepasst, das mit FLIM/FCS-Hardware und NIS-Elements-Software ausgestattet ist (siehe Details in der Materialtabelle).
- Schalten Sie das Mikroskop in folgender Reihenfolge ein: Konfokales Laserscanning-Mikroskop, Mikroskopsteuerung, dann das zeitkorrelierte Einzelphotonenzählsystem (TCSPC)-basiertes FLIM-System, das die Laser-Kombinationseinheit, den Photomultiplikatordetektor und den Ereignistimer umfasst.
- Nach dem Hochfahren des Mikroskops schalten Sie den Desktop-Computer ein und öffnen Sie die Bildaufnahme- und Analysesoftware.
- Wähle in den Startoptionen "AX mit PicoQuant". Warte, bis die Bildaufnahme- und Analysesoftware startet.
- Nach dem Hochfahren wähle "AX FLIM and FCS" aus.
- Stellen Sie ein Mikroskop für die Datenerfassung der Fluoreszenzlebenszeit ein.
- Zum AX-Pad-Bereich:
- Stelle sicher, dass Galvano ausgewählt wird.
- Setze den Durchschnitt auf 1.
- Stelle die Verweilzeit auf 2.
- Zum Laser-Leistungsabschnitt:
- Drehen Sie die einzelnen Laserschieber auf 3–4 % herunter.
- Stelle den All Lasers-Regler auf null.
- Auf dem TI2 Pad:
- Stelle sicher, dass das 20-fache Ziel ausgewählt ist.
- Wählen Sie im Scan-Bereich 512 x 512 aus.
- Stelle sicher, dass die richtigen Detektoren eingeschaltet sind. Beispiel für ein 2-Laser-System:
- Detektor 1 für den 560-nm-Laser.
- Detektor 2 für den 640-nm-Laser.
HINWEIS: Je nach Experiment können ein oder mehrere Laser verwendet werden. Rechtsklicke auf die Detektoren, um sie ein- und auszuschalten.
- Definiere den Datendateipfad.
- Gehe unten im Controller-Bereich und klicke auf "Konfigurieren".
- Gehe zum PicoQuant/FLIM FCS-Reiter .
- Unter "Arbeitsbereichspfad" klicken Sie auf das Ordnersymbol rechts.
- Wähle einen Ort aus und erstelle einen neuen Ordner für die Experimente des Tages.
- Schließen Sie den Abschnitt "Konfigurieren".
- Zum AX-Pad-Bereich:
- Wählen Sie "Live", bis das Bildaufnahmefenster erscheint, und wählen Sie dann erneut "Live", um die Photonensammlung zu pausieren.
- Beginnen Sie mit der Einrichtung von FLIM-Datenerfassungsfenstern.
- Rechtsklick auf das Live-Image-Fenster und klicke auf "PicoQuant Plugin".
- Aktivieren:
- Zerfallskurve zeigen
- Show Time Trace
- FLIM-Statistiken anzeigen
HINWEIS: Es ist notwendig, jedes Mal mit Rechtsklick auf das Live-Bild für alle drei Fenster zu klicken.
- Je nach abgebildetem Sample-Typ werden Sie zum entsprechenden Protokoll-Unterabschnitt fortgeführt.
7. In-vitro-Datenerhebung
- Lade die In-vitro-FLIM-Probe ein.
- Besorge dir ein schwarzes Rutschpad und einen Deckzettel. Legen Sie einen Deckel auf das Rutschpad.
- Setzen Sie einen 5–20 μL Tropfen der In-vitro-Probe auf den Deckmantel.
- Laden Sie das Schlittenpad auf die Mikroskopbühne.
HINWEIS: Größere Tröpfchen ~20 μL sind kleinen Tropfen vorzuziehen, da sie länger zum Verdampfen benötigen. Die Verdunstung kann weiter verlangsamt werden, indem der Tropfen mit einer kleinen Kappe oder einem ähnlich geformten Objekt bedeckt wird. - Mit dem Joystick manövrieren Sie das Ziel visuell in die Mitte des Tropfens.
- Wähle "Live" und schau dir das Zeit-Trace-Pad an. Es zeigt die Anzahl der Photonen an, die zu einem bestimmten Zeitpunkt von den Detektoren empfangen werden.
- Finde die korrekte Z-Höhe des Probentropfens.
- Stellen Sie die Z-Höhe weiter ein, bis das Zeitspursignal ein Maximum erreicht.
- Erhöhe die Laserleistung, während du die Zählrate unter dem Detektorschieber beobachtest. Die Zielzählungen pro Sekunde (CPS) variieren, aber es ist vorzuziehen, 1.000 bis 10.000 Photonen pro Bild zu erfassen.
- Beginne, die Z-Höhe nach unten und dann wieder nach oben zu bewegen, um die maximale Zeitspur erneut zu sehen. Dies stellt die Schiebe-Tröpfchen-Schnittstelle dar.
- Schau dir die absolute Z-Höhe unten rechts an und erhöhe sie um ~20 μm, um den Fokus auf das Zentrum des Drops zu verschieben. Das Zeitspursignal sollte leicht abnehmen und dann stagnieren.
HINWEIS: Bei der korrekten Z-Höhe verändert eine geringfügige Erhöhung oder Abnahme der Z-Höhe weder die Zeitspur noch die durchschnittliche Farbe des Live-Bildes. Zusätzlich kann der Rand des Tropfens gefunden werden, indem man die Schaltfläche "Maus XY" oben im Live-Fenster auswählt und das Bild bewegt.
- Bestimme die Erwerbseinstellungen.
- Schauen Sie sich die Zerfallskurve an und sehen Sie, bei welchen Photonenzahlen sie ihren Höhepunkt erreicht. Dies stellt die Gesamtzahl der in drei Frames erfassten Photonen dar. Mit dieser Zahl bestimmen Sie, wie viele Bilder pro Aufnahme benötigt werden. Für die in-vitro-FLIM-Analyse sind insgesamt 10 bis5 Photonen gewünscht. 10–15 Bilder pro Aufnahme sollten ausreichen.
- Basierend auf der festgelegten Anzahl der Frames wird der Wert "Capture" festgelegt.
- Für jede Aufnahme pausieren Sie das Live-Bild, wählen Sie "Aufnahme", lassen die Daten gesammelt werden, drücken Sie dann erneut auf "Live" und verwenden Sie die Schaltfläche "Maus XY", um zu einem neuen Ort zu navigieren.
- Wiederholen Sie Schritt 7.5 für technische Replikationen, bis genügend Daten gesammelt wurden.
HINWEIS: Jede einzelne Aufnahme führt schließlich zu einem Fluoreszenzlebenszeitwert für diese Probe. Um fünfzehn Lebenszeit-Datenpunkte zu sammeln, schließen Sie Schritt 7,5 insgesamt fünfzehnmal durch. - Nachdem alle Daten gesammelt wurden, werden Bildaufnahme- und Analysesoftware durchgeführt und Fluoreszenz-Lebensdauer-Bildmikroskopiedaten (FLIM) exportiert.
- Öffnen Sie den Datei-Explorer und navigieren Sie zum zuvor definierten Speicherort für die Daten.
HINWEIS: Jede FLIM-Datensammlungssitzung ergibt einen einzelnen .sptw-Ordner, in dem alle Daten dieser Sitzung gefunden werden können. NIS Elements benennt den Ordner automatisch mit dem Datum des Experiments, und einzelne Erwerbungen werden nach dem Zeitpunkt der Erwerbung benannt. - Exportiere den .sptw-Ordner und fahre mit der FLIM-Verarbeitung fort.
- Öffnen Sie den Datei-Explorer und navigieren Sie zum zuvor definierten Speicherort für die Daten.
8. 2D-Zelldatenerhebung
- Falls dies noch nicht gemacht ist, richten Sie die richtige Laseranordnung für das zelluläre Experiment ein.
- Gehe oben rechts auf der Seite zu "Experiment Settings" neben den Lasern.
- Klicken Sie neben dem Multikanal-Farbfeld auf "Hinzufügen".
- Fügen Sie die gewünschten Farbstoffe hinzu.
HINWEIS: Die Mehrheit der Riboglow-Sonden verwendet das ATTO 590 Fluorophor, daher sollte dieser Farbstoff für die meisten Riblow-Experimente hinzugefügt werden. - Klicke auf den Expertenmodus.
- Hier wird angepasst, welcher Detektor welche Emissionsspektren empfängt. Idealerweise sollten Emissionsspektren mit überlappender Anregung/Emission an verschiedene Detektoren geleitet werden. GaAsP-Detektoren werden gegenüber MA-Detektoren bevorzugt, da die MA-Detektoren nicht abstimmbar sind.
- Links ändere die Pass-Reihenfolge, um Übersprechen zwischen Farbstoffen mit überlappender Anregung/Emission zu minimieren.
- Speichere die Einstellungen und nenne die neue Laserkonfiguration. Wähle es für das Experiment aus.
HINWEIS: Dieser Schritt darf nur einmal pro Profil abgeschlossen werden, er sollte für zukünftige Experimente im Benutzerprofil gespeichert werden.
- Öffnen Sie das XYZ-Übersichtsfenster, indem Sie zu View > Acquisition Controls > XYZ Overview navigieren. Diese Ansicht zeigt, wo auf der Bühne jedes Bild aufgenommen wird, und hilft, versehentliche Duplikate zu vermeiden.
- Fahren Sie mit dem Laden der Proben fort.
- Bevor Sie die Bildgeberschale einladen, stellen Sie sicher, dass eine lebende Zell-Nuklearfarbe hinzugefügt wurde. Der Farbstoff benötigt ~30 Sekunden, um in die Zellen einzudringen, und ermöglicht es, die Kerne sichtbar zu machen.
- Stellen Sie die Bildaufnahmeschüssel auf das Mikroskop. Schiebe die Schale so weit wie möglich nach unten links auf der Mikroskopstufe. Tape das Sample an die Bühne, wenn man Nicht-Luftobjektive verwendet, um xy-Drift zu verhindern.
HINWEIS: Das Ankleben der Probe an die Mikroskopstufe ist notwendig, um zu verhindern, dass sich die Schale bei Verwendung von Nicht-Luftobjektiven bewegt. - Wechsle auf den DAPI-Kanal und beginn, die Z-Höhe mit dem Regler an der Seite des Controllers anzuheben. Fahren Sie langsam vor, bis die Zellkerne scharf werden.
- Stellen Sie die "Karotten" am Mikroskopcontroller ein, um die Empfindlichkeit des Z-Höhen-Knopfs anzupassen.
- Wenn Zellen nicht sichtbar werden, kann es notwendig sein, die XY-Koordinaten an einen Bereich der Platte mit Kerne anzupassen.
- Stellen Sie den automatischen PFS-Fokus auf "Ein" auf dem Kontrollpanel des Mikroskops.
- Auf der rechten Seite des AX-Panels wählen Sie die Lupe neben dem PFS-Knopf. Das Mikroskop beginnt, sich anzupassen, um die Z-Höhe zu normalisieren. Nach Abschluss sollte der PFS-Knopf aufleuchten und "im Fokus" anzeigen, um anzuzeigen, dass der PFS aktiviert ist.
HINWEIS: Das Perfect Focus System (PFS) minimiert Z-Drift, die durch Bewegung der XY-Stufe oder längere Experimente verursacht wird. Wenn PFS ausgewählt ist, verwenden Sie 2 Gänge für jede Z-Höheneinstellung, da der PFS kleinere Einstellungen automatisch ausgleicht.
- Auf der rechten Seite des AX-Panels wählen Sie die Lupe neben dem PFS-Knopf. Das Mikroskop beginnt, sich anzupassen, um die Z-Höhe zu normalisieren. Nach Abschluss sollte der PFS-Knopf aufleuchten und "im Fokus" anzeigen, um anzuzeigen, dass der PFS aktiviert ist.
- Bevor Sie mit der Zelldatenerhebung beginnen, stellen Sie sicher, dass der AX-Detektor zur Suche nach Zellen verwendet wird und nicht die FLIM/FCS-Detektoren.
- Bei der Suche nach Zellen verwenden Sie den DAPI-Kanal, um Zellbereiche zu finden, und wechseln Sie dann zum ATTO 590-Kanal, um Zellen zu finden, die effektiv perlengeladen wurden.
HINWEIS: Die Perlenbelastungseffizienz ist deutlich niedriger (in unseren Händen sind ~30 % der Zellen perlenbelastet) als die Kernfärbungseffizienz, daher enthalten nicht alle Zellen mit fluoreszierenden Kernen ATTO 590. - Sobald eine Zelle identifiziert ist, doppelklicken Sie darauf, um sie im Bild zu zentrieren. Alternativ klicken Sie mit der rechten Maustaste auf das Erwerbsfenster und klicken Sie auf "diesen Punkt in die Mitte verschieben".
- Sobald die Zelle zentriert ist, schalten Sie auf "AX FLIM and FCS" um.
- Unten rechts auf dem Bildschirm stellen Sie sicher, dass "512 x 512" ausgewählt ist.
- Im kleinen Fenster unten rechts justiere den Rahmen an die Zelle, indem du die Ecken klickst und ziehst. Lass den neu bemessenen Rahmen rot werden. Rechtsklicke im Frame oder wähle "Live", bis der Frame grün wird, was anzeigt, dass die Anpassung durchgeführt wurde.
- Passen Sie die Anzahl der Aufnahmen auf den gewünschten Wert an.
HINWEIS: Mindestens 10 bis4 Gesamtphotonen sind ideal für zelluläre Experimente. Für subzelluläre Experimente sind 10,5 oder mehr Gesamtphotonen ideal, da ein großer Prozentsatz der Photonen ausgeschlossen wird, wenn die Interessenregion (ROI) definiert ist. Für ein 512 x 512 x 512 Frames reichen normalerweise ~30 Bilder für eine zelluläre Erfassung aus. Das Aufnehmen von mehr oder weniger Aufnahmen erhöht die Auflösung bzw. die Aufnahmegeschwindigkeit. - Wählen Sie "Capture" aus. Mit der Aufnahme sollte ein neues Fenster erscheinen. Das Aufnahmefortschrittsfeld auf der rechten Seite des Bildschirms sollte in der Nähe des Aufnahme-Eingabefelds erscheinen.
- In der Zwischenzeit öffnen Sie die Fluoreszenz-Lifetime Imaging Microscopy (FLIM)-Analysesoftware und navigieren Sie zum richtigen Dateipfad. Die FLIM-Erwerbungen werden automatisch im FLIM-Analysefenster angezeigt und können beim Erwerb umbenannt werden.
- Nach Abschluss der Aufnahme wechseln Sie zurück zum AX-Detektor und wählen Sie "Live", um nach einer neuen Zelle zu suchen. Die Größe des AX FLIM/FCS-Fensters kann jederzeit angepasst werden, um größere/kleinere Zellen zu berücksichtigen.
- Nehmen Sie weiterhin neue Zellen innerhalb der 3-Stunden-Bildgebungsphase auf.
- Wenn Sie fertig sind, exportieren Sie die erstellte .sptw-Datei durch Schritt 7 in "In Vitro Data Collection".
- Fahren Sie nach Abschluss mit der FLIM-Bearbeitung fort.
9. 3D Z-Stack zelluläre FLIM-Datenerfassung
- Vollständige Lasereinstellung, Z-Höhenanpassung und Zellsuche, wie beschrieben in 2D Cell Data Collection, Schritte 8.1 - 8.12.
- Oben im Einstellungsbereich wechseln Sie zum Reiter "ND Acquisition".
- Klicken Sie auf das Kästchen "XY", eine Tabelle sollte erscheinen.
- Wenn es Koordinaten in der Tabelle gibt, klicken Sie oben rechts in der Tabelle auf "Werte freisetzen".
- Klicken Sie oben in der Tabelle auf "Hinzufügen", um die Zelle zur Tabelle hinzuzufügen.
- Dies sollte die aktuellen XY-Koordinaten der Stufe sowie den Z-Wert/PFS-Wert befüllen.
- Klicken Sie auf das "Z"-Häkstchen über der Tabelle.
- Mit dem Live-Capture- und Mikroskopcontroller scrollen Sie bis ganz unten in die Zelle nahe der Platte. Sobald der untere Teil der Zelle gefunden ist, klicke du auf den gelben "Bottom"-Button neben dem Würfel, um diese Z-Höhe als unteren Teil der Zelle zu verwenden.
- Wiederholen Sie diesen Vorgang mit der Oberseite der Zelle, indem Sie nach der Navigation zum oberen Teil der Zelle mit dem Mikroskopcontroller auf die Schaltfläche "Top" klicken.
- Unter dem Würfel klickst du auf den Button neben dem Feld "Schritt". Dadurch wird die Stufenbox mit der empfohlenen Anzahl von Schritten für die definierte Z-Höhe gefüllt.
HINWEIS: Eine Erhöhung der Anzahl der Schritte erhöht sowohl die Endauflösung auf der Z-Achse als auch die Aufnahmezeit. Jeder Zellschnitt muss zudem einzeln analysiert werden, um die Lebensdauerlandschaft der gesamten Zelle zu bestimmen, daher sollte auch diese Bildanalysezeit bei der Festlegung der Anzahl der Schritte pro Zelle berücksichtigt werden. Siehe "Unterabschnitt: Zelluläre FLIM-Verarbeitung" für vollständige Details zum FLIM-Fitting-Prozess, bevor die Anzahl der Schritte für das Z-Stack-Experiment festgelegt wird. - Zurück im Tab "Erwerbung" ändere die Anzahl der Frames auf etwa die Hälfte der normalen Anzahl.
HINWEIS: Dies dient hauptsächlich der Zeitersparnis, da die Qualität eines einzelnen Z-Stack-Schnitts weniger von Bedeutung für die Qualität des Endbildes ist. Um eine strenge Bildqualität zu gewährleisten, wählen Sie eine normale oder sogar höhere Anzahl von Aufnahmen pro Schnitt. Das verlängert die Erwerbszeit. - Zurück in der Tabelle "ND Acquisition" wählen Sie "Jetzt ausführen".
- Lassen Sie das Mikroskop alle Schnitte der Zelle aufnehmen; Die Erwerbszeit variiert je nach ausgewählter Anzahl der Schnitte und Gefangennahmen pro Schnitt.
- Sobald das Bild gesammelt wurde, speichern Sie es als .nd2-Datei und visualisieren Sie es in 3D mit dem Button "Lautstärkeansicht anzeigen" oben im Erfassungsfenster.
- Wenn es notwendig ist, konfokale Bilder für den zellulären Z-Stack zu erstellen, wird mit den AX-Detektoren ein identisches Bild der Zelle gemacht.
- Schalten Sie auf die AX-Detektoren um, indem Sie oben am Bedienfeld "AX" auswählen.
- Zurück in der Tabelle "ND Acquisition" wählen Sie "Jetzt ausführen" aus. Das konfokale Bild benötigt im Vergleich zum FLIM-Bild nur sehr wenig Zeit.
- Wenn Sie fertig sind, exportieren Sie die erstellten .sptw-Dateien, indem Sie Schritt 7 im Abschnitt "In Vitro FLIM Data Collection" befolgen.
- Das konfokale Bild kann als .nd2-Datei exportiert und an einem bekannten Ort auf dem Computer gespeichert werden.
- Fahren Sie nach Abschluss mit "FLIM Processing" fort.
10. FLIM-Verarbeitung
- Allgemeine/In vitro FLIM-Verarbeitung
HINWEIS: Für Protokollmodifikationen, die spezifisch für zelluläre FLIM-Daten sind, wie die Auswahl von ROIs, siehe Zelluläre FLIM-Verarbeitung (siehe Schritt 10.2).- Starte FLIM-Analysesoftware.
HINWEIS: Wenn der FLIM-Analyse-Softwareschlüssel mit demselben Computer wie das Mikroskop verbunden ist, muss das Mikroskop vollständig eingeschaltet sein, damit die Software starten kann. Wenn sich der Softwareschlüssel auf einem anderen Computer befindet, kann die Software die Fehlermeldung "Gerätestart fehlgeschlagen" anzeigen. TCSPC kann nicht verbinden", was gefahrlos abgelehnt werden kann. - Öffnen Sie die FLIM-.sptw-Datei in der FLIM-Analysesoftware mit einer der folgenden Methoden:
- Oben auf dem Bildschirm navigieren Sie zu Datei > Arbeitsbereich öffnen > [.sptw-Dateistandort auswählen].
- Klicken und ziehen Sie die .sptw-Datei aus ihrem gespeicherten Speicherort und fügen Sie sie in das FLIM-Analysefenster im großen weißen Feld links ab.
HINWEIS: Damit FLIM-Analyse-Software FLIM-Ordner erkennt, müssen sie mit ".sptw" enden und eine WSLogfile enthalten. Stellen Sie sicher, dass diese Identifikatoren beim Umbenennen oder Verschieben von Datenordnern nicht entfernt werden. Nach erfolgreichem Laden befinden sich kleine grüne Quadrate im Fenster links, die einzelne Datenerhebungen darstellen.
- Klick auf eine der grünen Übernahmen.
- Navigieren Sie zu Analysis > Imaging > FLIM und wählen Sie "Start". Die FLIM-Datei beginnt zu laden.
- Nach dem Laden kann die automatisch generierte Skalenleiste entfernt werden, indem man mit Rechtsklick auf das Beispielfenster klickt und die Option "Skalenleiste anzeigen" deaktiviert.
- Wählen Sie die folgenden Dropdown-Optionen im Tab Decay Fitting aus:
- Fitting-Modell: N-Exponentielle Rekonvolution
- Zerfall: Gesamtverfall
- IRF: Berechnete IRF
HINWEIS: In-vitro-FLIM-Bilder sind in der Regel homogen und erfordern keinen ROI. Allerdings kann es unerwünschte Bildmerkmale geben, die weggelassen werden müssen. Wenn ja, definieren Sie einen ROI, indem Sie mit der rechten Maustaste auf das Musterfenster klicken und eine der verschiedenen ROI-Zeichnungsoptionen auswählen. Klicken und halten, um einen Bereich zu definieren. Die ausgeschlossenen Werte sollten monochrom werden, während die ausgewählten Werte farbig bleiben sollten. Ein berechneter IRF wird zur Konsistenz verwendet; jedoch kann gemessenes IRF für bestimmte experimentelle Bedingungen eine verbesserte Genauigkeit bieten und sollte berücksichtigt werden, wo es möglichist. 17.
- Unten wählen Sie den orangefarbenen Button "Initial Fit". Die Software berechnet eine Linie mit der besten Passung und zeichnet sie schwarz neben den Daten der grünen Zerfallskurve.
- Analysieren Sie die Passung und die daraus resultierenden Residuen und bestimmen Sie die Qualität der Passung.
- Unter der Zerfallskurve betrachten Sie die erzeugten Residuen und bestimmen Sie die Qualität der Passung. Zufällige, rauschähnliche Residuen zeigen eine gute Passung an, während deutliche Linienmerkmale und glatte Neigungen auf eine schlechte Passung hinweisen.
- Derχ-2-Wert zur Beurteilung der Qualität der Passung befindet sich unten rechts auf der Fitting-Tabelle. Das χ2 nähert sich 1, wenn sich die Passung verbessert.
HINWEIS: Das Residualdiagramm ist lediglich eine lineare Darstellung der Überlappung zwischen der berechneten Zerfallskurve (schwarze Linie) und der gemessenen Zerfallskurve (grün). Das bedeutet, dass die Qualität der Passform anhand beurteilt werden kann, wie gut die beiden Kurven übereinstimmen. Weitere Details zur Anpassung von FLIM-Daten finden sich in einer aktuellen Veröffentlichung23.
- Passen Sie die Anzahl der Parameter entsprechend an, um die Qualität der Passung zu erhöhen.
- Erhöhe neben "Model Parameters den Wert von n um 1 und wähle "Initial Fit". Die neue Kurve wird berechnet, und die neuen Residuen sowie derχ-2-Wert werden angezeigt.
- Beurteile die Qualität dieser neuen Passung und entscheide, ob zusätzliche Parameter benötigt werden.
- Wiederhole die Schritte 10.1.9.1. zu 10.1.9.2. bis der modellierte Zerfall eine optimale Qualität erreicht hat.
HINWEIS: Die Anzahl der Parameter sollte minimiert werden, während die bestmögliche Passqualität erreicht wird. Wenn zwei Parameter nahezu identische Anpassungsqualitäten erzeugen, sollte die geringere Anzahl von Parametern verwendet werden. Theoretisch entspricht die Anzahl der Modellparameter der Anzahl der lebenslang produzierenden Arten in der Probe. In der Praxis steigt die ideale Anzahl der Parameter mit zunehmender Komplexität des zu visualisierenden Systems. - Nachdem die endgültige Anzahl der Parameter bestimmt wurde, kann die τAvAmp-gewichtete Lebensdauer (τ AvAmp [ns]) aus der Decay Fitting-Tabelle aufgezeichnet werden.
HINWEIS: Die durchschnittliche Tau-Amplitude (τAvAmp) und die Tau-Durchschnittsintensität (τAvInt) sind beides Maße für die durchschnittliche Fluoreszenzlebensdauer einer Probe. Die Berechnungen zur Bestimmung jedes Wertes sind jedoch unterschiedlich, und die beiden sind nicht austauschbar. Im Allgemeinen ist τAvAmp eine genauere Metrik für biologische Systeme23. - Um das angepasste FLIM-Bild der Probe zu erhalten, führen Sie eine Hintergrundsubtraktion mit den angepassten Daten durch und führen Sie eine FLIM-Anpassung durch.
- Für die weißen Kontrollkästchen im Decay Fitting-Tisch werden alle Kästchen außer den τn[ns]-Kästchen entfernt. Die Anzahl der τn[ns]-Boxen entspricht der Anzahl der festgelegten Fitting-Parameter.
- Ändere den Wert der BkgrDec[Cnts] auf null.
- Direkt links im Beispielfenster wählen Sie "FLIM Fit". Die Software beginnt, die Probe anzupassen.
- Nach der Anpassung können die Falschfarb-Skala und die Intensitätsanzeige durch Änderung der Legenden rechts vom Musterfenster angepasst werden.
- Das Beispielbild kann als Bitmap für weitere Bildverarbeitung exportiert werden, indem man rechtsklickt > Bitmap > Bitmap oder Bitmap mit Farbskala exportiert.
- Starte FLIM-Analysesoftware.
- Zelluläre FLIM-Verarbeitung
- Abschließen Sie die Schritte 10.1.1 - 10.1.5 in Allgemeiner/In vitro FLIM-Verarbeitung.
- Definieren Sie einen zellulären ROI, indem Sie mit der rechten Maustaste im Beispiel-Anzeigefenster klicken und eine der ROI-Zeichenoptionen auswählen.
HINWEIS: Aufgrund ihrer unregelmäßigen Formen ist die Option Free ROI oft am besten, um Zellen zu definieren. Ein Bereich aus einem ROI kann ausgeschlossen werden, indem man STRG gedrückt hält, während ein Bereich definiert wird. Zusätzlicher Bereich kann zu einem bereits ausgewählten ROI hinzugefügt werden, indem man SHIFT gedrückt hält. Bei der Analyse subzellulärer Kompartimente sind fluoreszierende Färbungen, die in konfokalen Bildern sichtbar sind, im folgenden FLIM-Bild möglicherweise nicht sichtbar. In solchen Situationen ist es ratsam, das konfokale Bild als Referenz zum Zeichnen von ROIs im FLIM-Bild zu verwenden. - Wählen Sie die folgenden Dropdown-Optionen im Tab Decay Fitting aus:
- Fitting-Modell: N-Exponentielle Rekonvolution
- Verfall: ROI
- IRF: Berechnete IRF
- Schließen Sie den Rest des Verfahrens in Allgemeiner/In vitro FLIM Processing, Schritte 7 bis 13, ab.
Ergebnisse
Eine vollständige grafische Übersicht des experimentellen Workflows findet sich in Abbildung 1. Um experimentelle Verzerrungen zu minimieren, können Datensätze blind analysiert werden. Als Beispiel für diesen Zweck wurden alle Probenidentitäten während der Datenerhebung und -verarbeitung vor den Forschern geheim gehalten. Daher werden experimentelle Gruppen nach ihrer zugewiesenen Kennung (Gruppe A, Gruppe B usw.) bezeichnet, und ihre wahren Identitäten werden in Text- und Abbildungsunterschriften definiert.
Nach der Reinigung des RNA-A-Tags wurde die In-vitro-Fluoreszenzlebensdauer von zwei Riboglow-Sonden, Cbl-3xGly-ATTO590 (3xGly) und Cbl-5xGly-ATTO590 (5xGly), in Anwesenheit und Abwesenheit des RNA-A-Tags gemessen. Sonden 3xGly und 5xGly sind identisch, abgesehen von der Anzahl der Glycin-monomeren Wiederholungen in ihren Verbindungssegmenten, drei für 3xGly und fünf für 5xGly (Abbildung 2D). Die Fluoreszenzlebensdauer in vitro wurde erfasst und mit oben beschriebenen Methoden analysiert, und der Gesamtzerfall wurde ohne ROI-Auswahl analysiert (Abbildung 2E-2G). Nach der n-exponentiellen Rekonvolution wurden τAvAmp-Werte extrahiert und von einer experimentellen Gruppe dargestellt (Abbildung 3B). Für jede Gruppe wurden repräsentative FLIM-Erfassungsfenster mit normalisierten Falschfarbskalen erstellt und zeigen, dass sie mit den gesammelten τAvAmp-Werten übereinstimmen, die ihrem spezifischen Stichprobentyp entsprechen (Abbildung 3A und 3B). Wie erwartet, hatten lebenslange In-vitro-Proben mit dem RNA-A-Tag (Gruppen B und C) signifikant höhere Fluoreszenzlebenswerte als solche ohne RNA-A-Tag (Gruppen A und D). Repräsentative Zerfallskurven jeder experimentellen Gruppe zeigen zudem, dass das Vorhandensein des RNA-A-Tags die extrahierte Lebensdauer in vitro erhöht (Abbildung 3C). Bei Proben ohne RNA-A-Tag sind ihre Zerfallskurven nach links verschoben, was auf kürzere durchschnittliche Lebensdauerwerte im Vergleich zu Proben mit RNA-A-Tag hinweist.
Um die Fluoreszenzlebensdauer in lebenden Zellen zu untersuchen, wurde die Bead-Loading der adhärenten HeLa-Zellen wie oben beschrieben mit Riboglow-Sonden 3xGly und 5xGly durchgeführt (Abbildung 4A). Die FLIM-Analyse wurde verwendet, um zu bestimmen, ob die verschiedenen Riboglow-Sonden einzigartige lebenslange Signale in lebenden Zellen erzeugten. Die Zellen wurden für die FLIM-Messung ausgewählt, basierend auf dem Vorhandensein einer geladenen Riboglow-Sonde und dem allgemeinen Zustand der Zelle. Die Zellen wurden basierend auf bestätigter Sondenbelastung und normaler Morphologie vor der lebenslangen Analyse ausgewählt, unabhängig vom Fluoreszenzergebnis im Lebenszeitalter. Die gesammelten FLIM-Daten wurden mit ROIs analysiert, um Off-Target-Fluoreszenzsignale zu begrenzen (Abbildung 2H, Abbildung 4B). Die Ergebnisse zeigten, dass die zelluläre Fluoreszenzlebensdauer von Zellen, die mit 3xGly (Gruppe E) beladen waren, signifikant niedriger waren als die mit 5xGly belasteten Zellen (Gruppe F, Abbildung 4D). Dieser Trend lässt sich weiter durch repräsentative Zerfallskurven der beiden Stichprobengruppen visualisieren, wobei eine mit 3xGly geladene Zelle eine linksverschobene Zerfallskurve im Vergleich zur mit 5xGly belasteten Zelle hat, was auf eine geringere durchschnittliche Fluoreszenzlebensdauer hinweist (Abbildung 4C). Diese Ergebnisse zeigen den Nutzen der beschriebenen Protokolle zur Gewinnung der zellulären Lebensdauer von Riboglow-Sonden aus 2D-Zellbildern.
Anschließend wollten wir Riboglow-FLIM in subzellulären Kompartimenten auflösen. Als Beispiel haben wir nukleare versus zytosolische FLIM-Signale gewählt. Die Lebensdauer der Zellkerne wurde erfasst und mit der zytosolischen Lebensdauer verglichen zur Untersuchung von Lebenszeitvariationen zwischen zellulären Kompartimenten (Abbildung 5). Konfokale Bilder von Zellen mit blauen Kernfärbungen wurden zusammen mit FLIM-Bildern gesammelt und zur Bestimmung der nukleären und zytosolischen ROIs verwendet (Abbildung 2J, Abbildung 5C). Die FLIM-Analyse von Zellkernen und Zytosolen, die mit 3xGly und 5xGly geladen sind, zeigte einen signifikanten Lebenszeitunterschied zwischen den subzellulären Kompartimenten beider Gruppen (Abbildung 5F). Im Einklang mit früheren Beobachtungen haben der Zellkern, der mit Riboglow-Sonde beladen ist, konstant eine höhere Fluoreszenzlebensdauer als das Zytosol derselben Zelle. Die nukleare Lebensdauer betrug im Durchschnitt 0,18 ns bzw. 0,13 ns mehr als der Cytosol für 3xGly bzw. 5xGly. Wichtig ist, dass das Erwerbsfenster der Falschfarbskala, die Zerfallkurven und die extrahierten τAvAmp-Werte alle denselben Trend der Fluoreszenzlebensdauer zeigen (Abbildung 5C–Abbildung 5F). Diese Unterschiede zwischen nuklearen und zytosolischen Lebensdauern waren klein, wurden aber durch unseren robusten Datenanalyse-Workflow konsequent erkannt.
Um die FLIM-Nützlichkeit in zunehmend komplexeren Systemen zu demonstrieren, wurden 3D-zelluläre Z-Stacks gesammelt und analysiert. Insgesamt wurden vier Zellen in drei Dimensionen mit Z-Stack-Schnitten abbildet, wobei die Anzahl der Schnitte pro Zelle zwischen 10 und 15 lag. Für jede zelluläre Scheibe wurden ROIs des Zellkerns und des Cytosols erfasst, und die extrahierten τAvAmp-Werte für alle Schnitte wurden mit einem gepaarten t-Test (Abbildung 5A und 5B, 5G) dargestellt und analysiert. Die Ergebnisse aller Experimente zeigten, dass es keinen signifikanten Unterschied zwischen der Lebensdauer des Zellkerns und des Cytosols in diesen Zellen gab. Dies könnte auf reduzierte Photonenzählungen pro Z-Schnitt und eine begrenzte Stichprobengröße zurückzuführen sein, was die statistische Leistung und Lebenszeitauflösung in der 3D-Analyse verringern kann. Diese Daten unterstreichen die Bedeutung von Stichprobengröße und Photonenzählungen bei der FLIM-Datenerhebung, bei der mehrere Zellanalysen mit höheren Photonenzahlen pro Aufnahme Lebenszeitunterschiede zeigen, die in Einzelzellen-Experimenten mit niedrigerem Photon nicht sichtbar sind (Abbildung 5F und 5G).
Zusammen zeigen diese Ergebnisse den Nutzen des beschriebenen Protokolls bei der Sammlung und Analyse von FLIM-Daten, die vom Riboglow-System in mehreren relevanten biomolekularen Kontexten erzeugt werden.
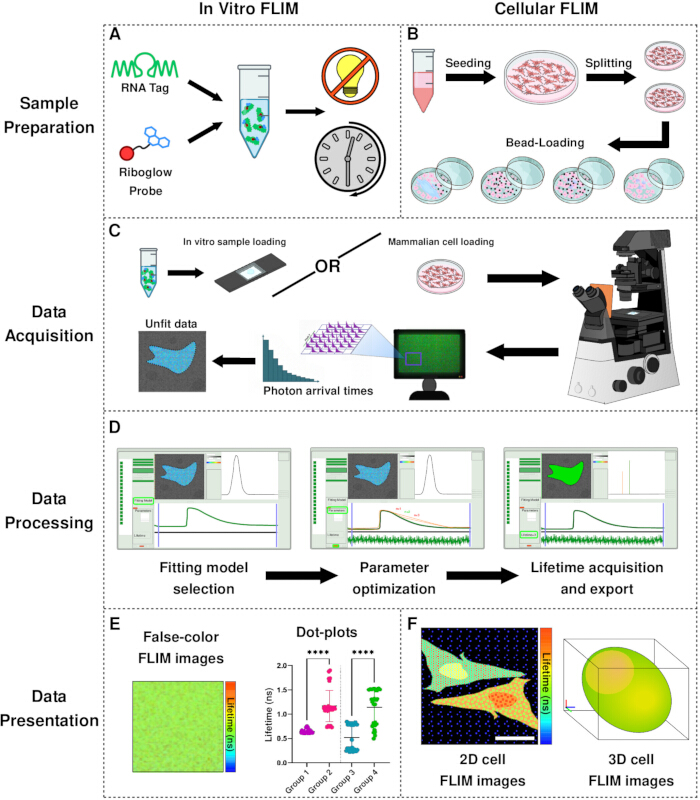
Abbildung 1: Überblick über den experimentellen Workflow. A-B) Ablauf der Probenvorbereitung für In-vitro- (A) und Säugetierzellproben (B). C) FLIM-Datenerfassungs-Workflow. D) FLIM-Datenverarbeitungs-Workflow. Die gesammelten Daten werden mittels n-exponentieller Rekonvolution angepasst, die Anzahl der Anpassungsparameter wird für jede Erfassung bestimmt, und der endgültige Lebenszeitwert wird bestimmt und exportiert. E-F) FLIM-Datenanzeige. In-vitro-Daten (E) werden als falschfarbige FLIM-Bilder oder Lebensdauer-Dot-Plots präsentiert, und zelluläre Daten (F) als 2D- oder 3D-Zell-FLIM-Bilder. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
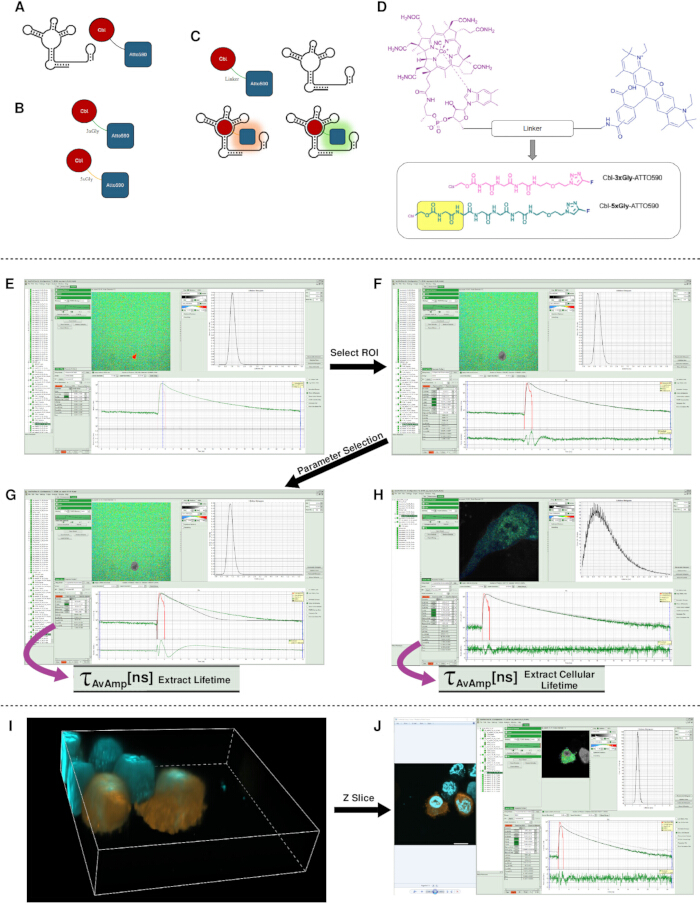
Abbildung 2: Riboglow-Plattform, Linker-Serie und FLIM-Fitting-Workflow. A-B) Cartoon von Riboglow-Sonden und RNA A-Tag. C) Illustration der Bindung der Riboglow-Sonde an das RNA-Aptämer-Tag (A-Tag), was zu einer erhöhten Fluoreszenzintensität und -lebensdauer bei der Komplexbildung führt. D) Riboglow-Linkerreihe für diese Studie. Cbl (Pflaume) ist kovalent über einen variablen chemischen Linker mit einem Fluorophor (blau) gekoppelt. 5xGly enthält zwei zusätzliche Glycin-Reste, die gelb hervorgehoben sind. E-J) FLIM-Datenverarbeitung über SymPhoTime 64. E-G) FLIM-Daten werden in SymPhoTime 64 (E) importiert. Ein sauberes Interessengebiet (ROI) wird ausgewählt (F), und Zerfallskurven werden anschließend mit einem n-exponentiellen Rekonvolutionsmodell (G) angepasst. Die optimale Anpassung wird genutzt, um die amplitudengewichtete durchschnittliche Lebensdauer (τAvAmp) zu ermitteln. H) 2D-zelluläre FLIM-Analyse des abgeschreckten 3xGly in U-2-OS-Zellen, die eine Anpassung für n = 3 zeigt. I) 3D-Volumenrendering von HeLa-Zellen, beschriftet mit abgeschrecktem 5xGly und DAPI. J) Z-Stack-Workflow für die FLIM-Analyse von Kern versus Zytosol, die zeigt, wie entsprechende konfokale Z-Schnitte eine präzise ROI-Platzierung für kompartimentspezifische lebenslange Anpassung steuern. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
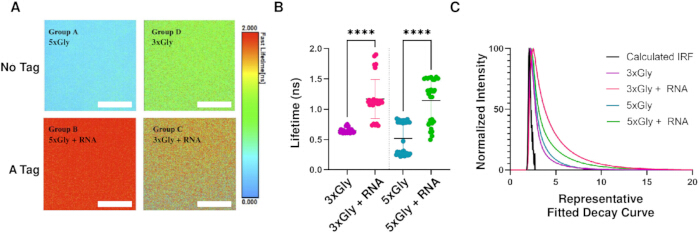
Abbildung 3: Bewertung der Fluoreszenzlebensdauern zweier Probe-Varianten in vitro +/- RNA. A) Quantitative Visualisierung von Riboglow-Sonden mittels Fluoreszenz-Lebenszeitbildmikroskopie (FLIM) in vitro in Anwesenheit oder Abwesenheit des RNA-A-Tags. Skalenleiste = 50 μm. B) Plottete τ AvAmp-Werte für 3xGly- und 5xGly-In-vitro-Proben, mit und ohne RNA-A-Tag. Jeder Punkt repräsentiert einen FLIM-Erwerb. Fehlerbalken repräsentieren Mittelwert und SD. Einweg-ANOVA mit post-hoc-Tukey-HSD zeigt signifikante Unterschiede in den Lebensdauern (****p < 0,0001). C) Repräsentative in-vitro-Zerfallskurven für 5xGly- und 3xGly-Sonden mit und ohne RNA-A. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
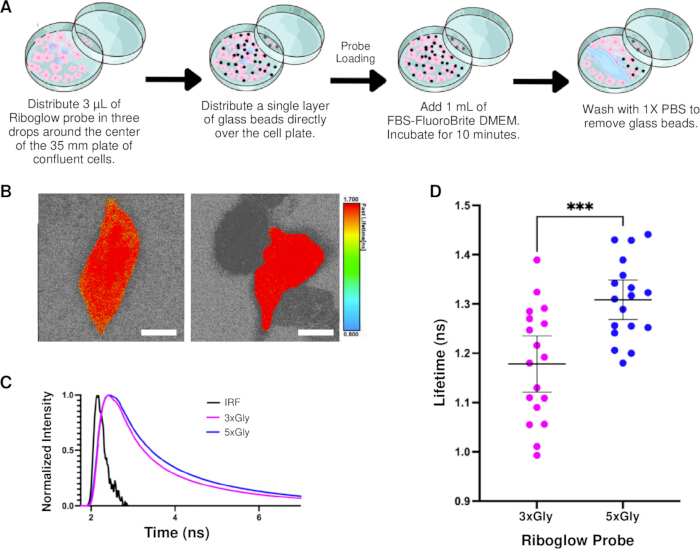
Abbildung 4: Fluoreszenzlebenslange Bildgebung von HeLa-Zellen mit 3xGly (Gruppe E) und 5xGly (Gruppe F) Riboglow-Sonden. (A) Überblick über den Ladeprozess der Sonde. (B) Zellaufnahmeaufnahmen von Gruppe E (links) und F (rechts). Skala = 10 μm. (C) Angepasste Lebensdauer-Zerfallkurven, extrahiert aus den Gruppen E und F und mit dem IRF dargestellt. (D) Fluoreszenzlebensdauer für Gruppe E (n=18 Zellen) und Gruppe F (n=18 Zellen) in HeLa-Zellen mit Mittelwert- und 95%-KI-Fehlerbalken. Der ungepaarte t-Test zeigt einen signifikanten Unterschied in der Lebensdauer zwischen Zellen mit 3xGly und 5xGly,*** p < 0,0005. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
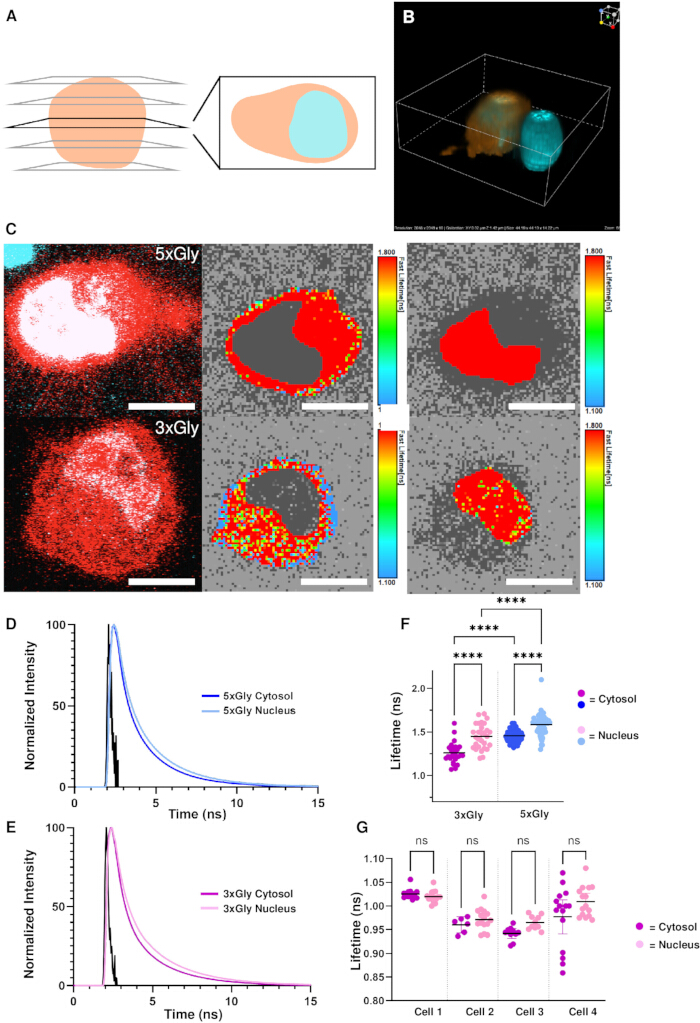
Abbildung 5: FLIM-Analyse subzellulärer Kompartimente mit 3xGly (Gruppe L) und 5xGly (Gruppe M) Riboglow-Sonden. (A) Schematische Darstellung der Z-Stack-Bildgebung. (B) 3D-gerendertes Bild einer HeLa-Zelle, aufgenommen durch konfokale Z-Stack-Bilder. HeLa-Zellen enthielten eine blaue Nuklearfarbe (Cyan) und wurden mit einer Riboglow-Sonde (orange) geladen. (C) FLIM-Analyse von perlengeladenen HeLa-Zellen. Konfokale Bilder (linke Spalte) wurden als Referenzen für die ROI-Auswahl verwendet (mittlere, rechte Spalten). Skalenbalken = 10 μm. (D-E) Repräsentative Fluoreszenzzerfallskurven, extrahiert aus nukleären und zytosolischen ROIs von HeLa-Zellen, die entweder mit (D) 3xGly oder (E) 5xGly geladen sind. Kurven zeigen normalisierte Photonenzählungen im Vergleich zur Zerfallzeit, und jeder Zerfall wird mit seiner Instrumentenantwortfunktion (IRF, schwarz) überlagert. (F) Punktdiagramm zur Quantifizierung der Fluoreszenzlebensdauer von nuklearen versus zytosolischen ROIs über die beiden Versuchsgruppen. Jeder Punkt repräsentiert eine einzelne zelluläre ROI. Einweg-ANOVA mit post-hoc Tukey HSD zeigt signifikante Unterschiede in der Lebensdauer zwischen Zellkern und Cytosol innerhalb beider Gruppen (****p < 0,0001). (G) Punktdiagramm der Fluoreszenzlebenszeit Z-Stacks von vier Zellen. Jeder Punkt repräsentiert einen einzelnen ROI, der von einem Schnitt eines zellulären Z-Stacks entnommen wird. Mehrere von derselben Zelle abgeleitete ROIs wurden mit Vorsicht behandelt, da sie keine vollständig unabhängigen biologischen Replikate sind. Alle ROIs wurden mit dem konfokalen Bild als Referenz definiert. Gepaarte T-Tests zeigen keine signifikanten Unterschiede in der Lebensdauer zwischen Kern und Cytosol innerhalb aller zellulären Z-Stacks (ns p > 0,05). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diskussion
Riboglow-FLIM bietet ein Rahmenwerk für quantitative RNA-Bildgebung, indem es Fluoreszenzlebensdauer-Messungen nutzt. Die erfolgreiche Anwendung dieses Protokolls hängt von einer sorgfältigen Kontrolle der Photonenaufnahme, des Zerfalls und der unvoreingenommenen Probenahme ab. Die Photonenzählungen müssen ausgeglichen sein, um ausreichende Statistiken für eine zuverlässige n-exponentielle Rekonvolution sicherzustellen, wobei Detektorsättigung, Pileup-Effekte und Photobleaching, die die extrahierten Lebensdauern künstlich verkürzt, vermieden werden. In der Praxis führen unzureichende Photonenzahlen meist zu fehlgeschlagenen Anpassungen, insbesondere bei Verwendung kleiner ROIs in der Zellbildgebung, wie etwa beim Versuch, kleine zelluläre Kompartimente aufzulösen, während übermäßiger Photonenfluss aufgrund von Binning-Einschränkungen bei TCSPC-Detektion die Zerfallkurven komprimiert. Daher ist es unerlässlich, geeignete Verweilzeiten, Framezahlen und Laserleistung basierend auf experimentellen Zielen auszuwählen. Verweilzeit und Bildanzahl zusammen bestimmen das gesamte Photonenbudget, indem sie steuern, wie lang jedes Pixel abgetastet wird und wie oft das Sichtfeld erneut besucht wird, während die Laserleistung die Anregungsrate und damit die Photonenausbeute pro Verweilperiode festlegt, mit direkten Folgen für Signal-Rausch-, Photobleaching und Pileups. Ebenso wichtig ist es, Überanpassungen von Zerfallskurven zu vermeiden, indem Modellparameter minimiert und zufällige Residuen bestätigt werden, da Überparametrisierung systematisch die Lebenszeitwerte nach unten verzerrt. Die Wahl der Lebensdauermetrik ist eine wichtige analytische Überlegung, da amplitudengewichtete (τAvAmp) und intensitätsgewichtete (τAvInt) Durchschnitte unterschiedliche Aspekte des multiexponentiellen Zerfalls widerspiegeln und nicht austauschbar sind. Im Einklang mit den bisherigen Richtlinien wird τAvAmp hier verwendet, da es direkter die Bruchteile der Lebensdauerkomponenten repräsentiert und besser zur Auflösung heterogener biologischer Umgebungen geeignet ist23. Eine genaue Bestimmung der Instrumentenantwortfunktion (IRF) ist für eine zuverlässige Rekonklusionsanpassung erforderlich, insbesondere bei der Auflösung von Komponenten mit kurzer Lebensdauer. Eine berechnete IRF wird verwendet, um die experimentelle Anpassungskonsistenz über die Zeit aufrechtzuerhalten, kann jedoch systematischen Fehler verursachen, wenn sie von der tatsächlichen Instrumentenantwort abweicht. Eine periodische Messung des IRF mit einem Kaliumiodidstandard sollte durchgeführt werden, um die Übereinstimmung zwischen gemessenen und berechneten IRFs zu überprüfen. Für zelluläre Experimente erfordert die unvoreingenommene Stichprobe die Bewertung der Zellgesundheit und der Sondenbelastung vor der lebenslangen Extraktion, da ein post-hoc-Ausschluss basierend auf lebenslangen Ergebnissen Selektionsverzerrung einführt. Bead-Loading bringt zusätzliche Variabilität der Zelllebensfähigkeit mit sich, und nur Zellen mit normaler Morphologie und stabilem Fluoreszenzsignal, wie sie durch Hellfeld- oder Konfokalbildgebung bestimmt werden, sollten in die Analyse einbezogen werden. Unregelmäßige Strukturen wie runde, blebbing oder dunkle Zellen solltenausgeschlossen werden. Nach unserer Erfahrung wird die Bildgebung am besten innerhalb von etwa 3 Stunden nach der Perlenbelastung durchgeführt, um Zellstress zu minimieren, was die Fluoreszenzlebensdauermessungen im Laufe der Zeit verändern kann.
Die Decay Curve Fitting stellt die häufigste Problemlösungsherausforderung in Riboglow-FLIM-Experimenten dar. Fehlgeschlagene Anpassungen können durch nichtphysikalische Parameter wie negative Passamplituden (einn < 0 bei FLIM-Analyseanpassungen), schlechte Überschneidungen zwischen angepassten und gemessenen Zerfällen oder strukturierte Residuen identifiziert werden. In vielen Fällen kann die Fitting-Qualität verbessert werden, indem die temporalen Anpassungsgrenzen angepasst werden, um Schwachsignal- oder Spätzeitrauschen auszuschließen, während der lineare Bereich des Zerfalls auf einer logarithmischen Skala erhalten bleibt. Obwohl dieser Ansatz die Lebenszeitauflösung leicht verringert, beeinflusst er die extrahierten durchschnittlichen Lebensdauern nur minimal und ermöglicht es, ansonsten nutzbare Datensätze zu behalten. Wenn Anpassungsfehler trotz ausreichender Photonenzählungen und Randoptimierung bestehen, ist der Ausschluss der Erfassung gerechtfertigt. Für groß angelegte zelluläre Studien können Protokollmodifikationen wie die Vorselektion von Zellen durch konfokale Bildgebung und Automatisierung von Multipunkt-FLIM-Aufnahmen den Durchsatz erheblich erhöhen, wobei diese Ansätze jedoch eine stabile Fokussteuerung mit dem perfekten Fokussystem des Mikroskops erfordern, um Z-Drift während längerer Bildgebungssitzungen zu minimieren. Dieses Protokoll wird auf einem Nikon Ti2 Eclipse AX-System mit PicoQuant TCSPC-Hardware demonstriert, aber allgemeine Erfassungs- und Analyseprinzipien sind auf andere FLIM-Plattformen wie Leica SP8 oder Abberior STEDYCON-Systeme übertragbar, sofern die gleichwertige Kontrolle über Photonenzählen, Zeitauflösung und Detektorkonfiguration beibehalten bleibt. Während SymPhoTime 64 hier für die Analyse verwendet wird, sind exportierte FLIM-Datensätze mit anderen Analysesoftwarepaketen kompatibel, die TCSPC-basierte Formate unterstützen, und Nutzer können ihre Arbeitsabläufe entsprechend anpassen.
Bei der Planung von Experimenten sollten mehrere Einschränkungen der Methode berücksichtigt werden. Erstens können während der konfokale Bildgebung definierte Interessensgebiete nicht direkt in FLIM-Analysesoftware übertragen werden und müssen stattdessen manuell für jeden FLIM-Datensatz neu gezeichnet werden, was zusätzliche Analysezeit und potenzielle benutzerabhängige Variabilität mit sich bringt. Zusätzlich erfordern aktuelle FLIM-Verarbeitungs-Workflows eine individuelle Analyse von Z-Stack-Schnitten, da volumetrische Lebensdaueranpassung in SymPhoTime 64 derzeit nicht unterstützt wird, was die Analysezeit erhöht und die Photonenstatistik über Schnitte hinweg fragmentiert. Diese Fragmentierung verringert die effektive Photonenanzahl pro Messung und kann die Anpassungsgenauigkeit in schwachen Bereichen oder kleinen Kompartimenten verringern. Diese Einschränkung wird in der 3D-Zellbildgebung erheblich, wo reduzierte Photonenzahlen pro Schnitt und erhöhte Systemkomplexität die Lebenszeitauflösung verringern. Da oft mehrere ROIs aus derselben Zelle über Schnitte hinweg extrahiert werden, sind diese Messungen nicht vollständig unabhängig, was die effektiven biologischen Wiederholungen verringert und in der statistischen Interpretation berücksichtigt werden sollte. Im Einklang mit dieser Einschränkung können kleine Stichprobengrößen in 3D-Experimenten biologisch bedeutungsvolle Lebenszeitunterschiede verschleieren, die in Einzelzell- oder 2D-Analysen aufgrund reduzierter Photonenzahlen in definierten ROIs sichtbar sind. Zudem sind sehr kleine oder schwache subzelluläre Lokalisierungen schwer zuverlässig anzupassen, wenn räumliche Auflösung oder Photonendichte unzureichend sind, was den Kompromiss zwischen räumlicher Detailgenauigkeit und Lebensdauerpräzision mit zunehmender Probenkomplexität weiter betont.
Trotz dieser Einschränkungen adressiert dieses Protokoll einen unerfüllten Bedarf, indem es einen detaillierten und standardisierten Arbeitsablauf für die Implementierung von Riboglow-FLIM über verschiedene Stichprobentypen hinweg bietet. Während Riboglow zuvor mit intensivitätsbasierten Messungen angewendet wurde, ermöglicht Riboglow-FLIM eine quantitative und umweltabhängige Anzeige, die weitgehend unabhängig von der Sondenkonzentration und RNA-Expression ist. In früheren Studien wurde berichtet, dass die Fluoreszenzlebensdauer Vorteile gegenüber intensitätsbasierten Ansätzen bietet, darunter eine verminderte Empfindlichkeit gegenüber Sondenkonzentration, Photobleaching und Unterschiede im optischen Pfad. Wichtig ist, dass bisher kein standardisiertes Protokoll für die Riboglow-FLIM-Erfassung und -Analyse veröffentlicht wurde, und der hier vorgestellte detaillierte Arbeitsablauf legt eine Reihe experimenteller Überlegungen für unvoreingenommene Datenerhebung, Anpassungsdisziplin und Interpretation über in vitro, zelluläre und 3D-Systeme hinweg.
Die Verfügbarkeit eines validierten Riboglow-FLIM-Protokolls erweitert das experimentelle Toolkit zur Untersuchung der RNA-Dynamik, Lokalisierung und Regulation in lebenden Zellen. Dieser Ansatz eignet sich gut für Experimente, die einen quantitativen Vergleich zwischen subzellulären Kompartimenten, Zeitpunkten oder experimentellen Bedingungen erfordern, sowie für multiplexierte RNA-Bildgebung mit orthogonalen Lebenszeitsignaturen. Über die grundlegende RNA-Biologie hinaus ist dieses Protokoll leicht anwendbar für Studien zur RNA-Verarbeitung, zum Transport, zur Stressantwort und zur transkriptionellen Regulation in zunehmend komplexen biologischen Modellen. Da sich FLIM-Instrumentierungs- und Analysesoftware weiter weiterentwickelt, bietet die hier etablierte Methodik eine Grundlage für die Erweiterung der lebenslang-basierten RNA-Bildgebung auf höherdimensionale und in vivo Systeme.
Offenlegungen
Die Autoren haben keine Interessenkonflikte, die offengelegt werden müssen.
Danksagungen
Die Arbeit im Braselmann-Labor wird von den National Institutes of Health (R35GM150823 bis E.B.), der Luce Foundation (E.B.) und dem Department of Chemistry der Georgetown University (Espenscheid-Stipendium für L.K.S.) unterstützt. Diese Arbeit war Teil des Laborkurses CHEM 4505 an der Georgetown University. Alle Studierenden, die in CHEM 4505 eingeschrieben sind, beteiligten sich an der Datenerhebung, Analyse und Entwicklung dieses Manuskripts und sind als Mitautoren aufgeführt. Alle Autoren danken Sanuja Mohanaraj und Dr. Rodrigo Maillard für die Unterstützung bei der Entwicklung dieses Manuskripts. Die Autoren danken auch Emerson Boggs und Dr. Clayton Hazelett für ihr technisches Feedback.
DATENVERFÜGBARKEIT
Alle Datensätze und Analysedateien werden bei der Veröffentlichung in einem Repository (einem öffentlich zugänglichen Box-Ordner mit Bezug auf dieses Manuskript) zur Verfügung gestellt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 15 mL Zentrifugenrohr | Abdos | P10402 | Verwendet für Zellkultur und zum Aufbau des Bead Loaders |
| Cbl-3xGly-ATTO590 | N/A | N/A | Verwendet zur Erkennung von RNA im Riboglow-System, Syntheseinformationen verfügbar hier: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | N/A | N/A | Verwendet zur Erkennung von RNA im Riboglow-System, Syntheseinformationen verfügbar hier: https://doi.org/10.1021/acschembio.5c00918 |
| Zelltrennmedium | Gibco | 12605-28 | Verwendet für Zelltrennung und -transfer |
| Zell-Imaging-Schalen | Ibidi | 81218-200 | Verwendet für Live-Zell-Imaging |
| Zell-Mikroskopie DMEM | Gibco | A1896701 | Verwendet für Live-Zell-Imaging |
| Konfokales Mikroskop-System | Nikon | AX | Verwendet für konfokale Zell-Imaging |
| DMEM | Gibco | 1195-092 | Verwendet für Säugerzellkultur |
| FBS | Cytiva | SH30910.03 | Verwendet zur Serum-Ergänzung von DMEM |
| Fluoreszenzlebensdauer-Imaging (FLIM) Analysesoftware | PicoQuant | SymPhoTime 64, Version 2.9, Build 5818 | Verwendet für FLIM-Analyse |
| Glasperlen | Millipore Sigma | G4649 | Verwendet, um Riboglow-Sonden in lebenden Zellen zu laden |
| Glaskover | VWR | 48368 062 | Verwendet für In-vitro-Imaging. |
| HEPES | Sigma | H3375 | Verwendet zur Herstellung des RNA-Puffers. |
| High Yield RNA Synthesis Kit | Thermo Scientific | K0441 | RNA-Transkriptions-Kit |
| Hybrid Photomultiplier Detektor | PicoQuant | PMA Hybrid Series | verwendet für Zeiten Photonen-Erkennung für Fluoreszenzlebensdauermessung. |
| KCl | Fisher Scientific | BP366 | Verwendet zur Herstellung des RNA-Puffers. |
| Live Cell Nuclei Stain | Invitrogen | R37605 | Verwendet zum Anfärben zellulärer Kerne während Live-Zell-Imaging |
| Mammalian Cell Cryo Tubes | Fisher Scientific | 12-567-501 | Verwendet für die Lagerung von Säugerzellen |
| MgCl2 | Sigma | M8266 | Verwendet zur Herstellung des RNA-Puffers. |
| Mikrozentrifugen-Röhrchen | Thermo Scientific | 90410 | Allgemein verwendet in vitro und Zellkulturarbeiten |
| Mikroskopbasis | Nikon | Ti2 Eclipse | Verwendet für in vitro und zelluläres Imaging. |
| Mikroskopobjektiv | Nikon | N Plan Apochromat | Verwendet für in vitro und zelluläres Imaging. |
| Mikroskopbetriebssoftware/Bilderfassungs- und Analysesoftware | Nikon | NIS-Elements, Version 6.20.02. | |
| Mikrovolumen-Spektrophotometer | Thermo Scientific | ND-2000 | Verwendet für DNA- und RNA-Konzentrations- und Reinheitsbestimmung |
| Multikanal-Ereignistimer | PicoQuant | MultiHarp 150 | Verwendet für TCSPC zur Extraktion der Fluoreszenzlebensdauer aus in vitro und zellulären Proben. |
| NaCl | Fisher Scientific | BP358 | Verwendet zur Herstellung des RNA-Puffers. |
| PBS, 1X | Corning | 21-040-CV | Verwendet für Zellwäschen und Perlenentfernung |
| Gepulster Diodenlaser und Laserkombinationseinheit | PicoQuant | Sepia PDL 828, PicoQuant LCU | Verwendet für Laser-Anregung von in vitro und zellulären Proben. |
| RNA-Aufreinigungs-Kit | New England Biolabs | T2050L | RNA-Aufreinigungs-Kit |
| RNAse-Denaturierungsmittel | Invitrogen | AM9780 | Verwendet zur Herstellung einer RNAse-freien Umgebung |
| Gewebekultur-Schalen | Fisher Scientific | FB012923 | Verwendet für allgemeine Zellkultur und -pflege |
Referenzen
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Nachdrucke und Genehmigungen
