Diese doppelblinde, placebokontrollierte Studie untersuchte eine 12-wöchige Monotherapie mit Weishen-Decoction bei 72 älteren Erwachsenen mit Osteoporose und Nieren-Yang-Mangel. Die untersuchten Endpunkte umfassten die Wirksamkeit bezüglich des Syndroms der traditionellen Chinesischen Medizin, Rückenschmerzen, Knochendichte, Knochenumsatzmarker und Sicherheit. Die Ergebnisse liefern vorläufige Hinweise, die eine Durchführung größerer, länger laufender Bestätigungsstudien rechtfertigen würden.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Forschungsartikel
Sicherheit und Wirksamkeit des Weishen-Dekokts bei älteren Patienten mit Osteoporose und Nieren-Yang-Mangel: Eine randomisierte Studie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Diese Studie beschrieb das Protokoll und evaluierte die Sicherheit sowie die vorläufige Wirksamkeit der Monotherapie mit Weishen-Decoction. In dieser randomisierten, doppelblinden, placebokontrollierten Studie wurden 72 geeignete Patienten (im Alter von 60–80 Jahren) im Verhältnis 1:1 entweder Weishen-Decoction-Granulat oder ein Placebo über einen Zeitraum von 12 Wochen verabreicht. Begleitende konventionelle Osteoporosemedikamente (einschließlich Kalzium oder Vitamin D) waren nicht erlaubt. Der primäre Endpunkt war die Gesamtwirksamkeitsrate, basierend auf der Reduktion des Syndromscores der traditionellen chinesischen Medizin (TCM) (Reduktion ≥30 % gemessen an der visuellen Analogskala (VAS) für Rückenschmerzen), der Knochendichte (BMD) an Lendenwirbelsäule und Schenkelhals sowie den serumgebundenen Knochenstoffwechselmarkern (Prokollagen Typ I N-terminales Propeptid (PINP), C-terminales Telopeptid von Kollagen Typ I (β-CTX), Osteokalzin (OC)). Die Sicherheit wurde anhand von Labortests und der Überwachung unerwünschter Ereignisse beurteilt. Alle 72 Patienten schlossen die Studie ab. Der protokolldefinierte primäre Endpunkt zeigte eine höhere Gesamtwirksamkeitsrate unter Weishen Decoction im Vergleich zum Placebo (66,7 % vs. 41,7 %; P < 0,05). Explorative BMD-Ergebnisse deuteten auf einen zwischen den Gruppen bestehenden Unterschied in der BMD-Veränderung am Schenkelhals hin (P < 0,05), während die Veränderungen der BMD an der Lendenwirbelsäule nicht signifikant differierten. Aufgrund der Behandlungsdauer von 12 Wochen sind diese BMD-Ergebnisse vorläufig und hypothetisch. In keiner der beiden Gruppen traten schwere unerwünschte Ereignisse auf. Diese Studienergebnisse zeigen, dass ein 12-wöchiger Therapieverlauf mit Weishen-Decoction-Monotherapie in dieser Population durchführbar und sicher ist. Die beobachteten Verbesserungen der TCM-Symptome und Schmerzen sowie die Hinweise auf Veränderungen der BMD am Schenkelhals rechtfertigen weitere langfristige Bestätigungsstudien.
Einleitung
Osteoporose ist eine systemische Skeletterkrankung, die durch eine verminderte Knochenmasse, eine Verschlechterung der mikroarchitektonischen Knochenstruktur und eine erhöhte Knochenbrüchigkeit gekennzeichnet ist. Osteoporotische Frakturen tragen erheblich zu einer erhöhten Behinderung und Mortalität bei älteren Erwachsenen bei1,2,3. Mit der zunehmenden Alterung der Weltbevölkerung ist Osteoporose zu einem schwerwiegenden Problem der öffentlichen Gesundheit geworden4. In China liegt die Prävalenz von Osteoporose bei Personen im Alter von 60 Jahren und darüber bei bis zu 32 %, was eine beträchtliche und stetig wachsende klinische sowie sozioökonomische Belastung darstellt.
Zurzeit umfassen die wichtigsten Behandlungsstrategien der senilen Osteoporose (SOP) in der modernen Medizin die Supplementierung von Kalzium und Vitamin D, den Einsatz von antiresorptiven Wirkstoffen (wie Bisphosphonaten, monoklonalen Antikörpern gegen RANKL) sowie anabole Substanzen5,6. Obwohl diese Therapien die Knochendichte (BMD) effektiv steigern und das Frakturrisiko senken können, stehen sie bei langfristiger Anwendung weiterhin vor zahlreichen Herausforderungen. Beispielsweise können Bisphosphonate zu einer Osteonekrose des Kiefers oder atypischen Oberschenkelfrakturen führen7, während Wirkstoffe wie Teriparatid und Denosumab aufgrund hoher Kosten und eines möglichen raschen Knochendichteverlusts nach Absetzen eingeschränkt sind8. Daher ist die Erforschung sichererer, kostengünstigerer und besser geeigneter Alternativen oder komplementärer Therapien für das langfristige Management von großer klinischer Bedeutung.
Die traditionelle Medizin ordnet Osteoporose häufig dem Bereich "Knochenschwund" (Gu Wei) oder "Knochenverfall" (Gu Ku) zu. Im Su Wen · Wei Lun heißt es: "Die Niere regiert die Knochen und das Mark … Wenn das Nieren-Qi heiß ist, kann die Lendenwirbelsäule nicht aufrecht gehalten werden, die Knochen verkümmern und das Mark nimmt ab, was zum Knochenschwund führt", wodurch ein Nierenmangel als zentrale Pathogenese etabliert wird9. Die Niere speichert das Wesen (Jing), regiert die Knochen und erzeugt das Mark. Die wärmende und vorantreibende Funktion des ursprünglichen Yang in der Niere ist grundlegend für stabile Knochen und einen ausgeglichenen Stoffwechsel. Ein Mangel an Nieren-Yang führt zu unzureichendem Wesen und Blut, Unterernährung des Marks sowie mangelnder Ernährung und Schwächung der Knochen, die dadurch brüchig werden. Zu den klinischen Erscheinungsformen gehören häufig kalte Schmerzen in der Lendenwirbelsäule, Schmerzen und Schwächegefühl, Kälteempfindlichkeit und kalte Gliedmaßen10. Daher hat sich das Prinzip, das Nieren-Yang zu wärmen und stärken, in der TCM zu einer wichtigen Strategie zur Vorbeugung und Behandlung der osteoporotischen Erkrankung bei Nieren-Yang-Mangel entwickelt11.
Weishen-Decoction (auch bekannt als Weishen-Pille) stammt aus Liu Wansus Werk „Suwen Bingji Qiyi Bao Ming Ji“ aus der Jin-Dynastie und wurde ursprünglich zur Behandlung von "Schädigung von Leber und Niere mit Beteiligung der Milz, schlechter Verdauung von Nahrung sowie Lendenschmerzen, die das Aufrichten verhindern11" empfohlen. In der Rezeptur dienen Rinde von Eucommia (Du Zhong) und Frucht von Psoralea (Bu Gu Zhi) als Hauptkräuter, um die Niere zu wärmen, das Yang zu stärken und Sehnen sowie Knochen zu festigen; Samen von Dodder (Tu Si Zi), Bockshornklee (Hu Lu Ba) und Wurzel von Cyathula (Chuan Niu Xi) wirken als Nebenkräuter, indem sie Leber und Niere stärken und Wind-Feuchtigkeit austreiben; unterstützt werden sie durch Wurzel von Saposhnikovia (Fang Feng), Rhizom von Dioscoreae hypoglaucae (Bi Xie), Frucht von Tribulus (Bai Ji Li) und Rinde von Zimt (Rou Gui), um Wind-Feuchtigkeit auszuleiten, das untere Jiao zu fördern, die Leber zu beruhigen und das Yang zu senken sowie die Bahnen zu wärmen und freizuleiten. Gemeinsam gelten diese Kräuter traditionell als synergistisch wirkend, um das Nieren-Yang zu wärmen und aufzustocken, die Essenz nachzubilden und die Knochen zu stärken. Vorläufige Tierversuche haben gezeigt, dass die Weishen-Decoction den Knochenstoffwechsel verbessern und die Knochenbildung fördern kann, indem sie Signalwege wie TGF-β/Smad2 und MAPK12 moduliert. In der klinischen Praxis wird diese Rezeptur jedoch meist in Kombination mit westlicher Medizin eingesetzt. Es fehlt an hochwertigen, methodisch streng durchgeführten klinischen Studien, die ihre Wirksamkeit und Sicherheit als Monotherapie bei seniler Osteoporose aufgrund von Nieren-Yang-Mangel belegen.
Um die Positionierung der Monotherapie mit Weishen-Decoction zu verdeutlichen, vergleicht diese Arbeit sie mit etablierten klinischen Interventionen. Die konventionelle Pharmakotherapie umfasst hauptsächlich Bisphosphonate, Denosumab und Teriparatid, die gegebenenfalls in Kombination mit Kalzium- und Vitamin-D-Zusätzen eingesetzt werden. Diese Therapieregime können das Frakturrisiko wirksam senken und eine zuverlässige Langzeitwirksamkeit bieten, weisen jedoch erhebliche Nachteile auf. Mögliche schwerwiegende Nebenwirkungen sind beispielsweise die Kiefernekrose und atypische Oberschenkelbrüche; zudem sind sie mit hohen Kosten verbunden und bei einigen älteren Patienten schlecht verträglich. Außerdem tritt nach Absetzen von Denosumab häufig ein rascher Knochenschwund auf. Obwohl die alleinige Supplementierung mit Kalzium und Vitamin D sicher und kostengünstig ist, zeigt sie bei älteren Personen mit ausreichendem Vitamin-D-Spiegel nur eine begrenzte Wirkung hinsichtlich der Frakturprävention5,6. Sie stellt lediglich eine unterstützende Therapie dar, keine krankheitsmodifizierende Behandlung.
Ein weiterer verbreiteter Ansatz ist die kombinierte Therapie mit chinesischen Kräuterformulierungen und konventioneller Pharmakotherapie, die dazu beiträgt, klinische Symptome zu lindern und die Dosierung westlicher Arzneimittel zu reduzieren. Solche Add-on-Studien sind jedoch durch Hintergrundbehandlungen verfälscht, wodurch es unmöglich wird, die unabhängige therapeutische Wirkung von pflanzlichen Arzneimitteln zu identifizieren. Außerdem fehlt den meisten entsprechenden Studien eine strenge Verblindung, eine Placebokontrolle sowie standardisierte Kriterien für die TCM-Syndromdifferenzierung. Aus diesem Grund bleibt die tatsächliche Wirksamkeit nierenstärkender Kräuterformulierungen wie Weishen Decoction, wenn sie allein angewendet werden, unklar. Es besteht daher ein dringender klinischer Bedarf daran zu überprüfen, ob standardisierte chinesische Kräuterformulierungen als wirksame Monotherapien dienen können und somit eine Alternative für Patienten darstellen, die eine reine TCM-Behandlung bevorzugen oder Kontraindikationen gegenüber konventionellen westlichen Arzneimitteln aufweisen.
Diese Studie verfolgt ein placebokontrolliertes Monotherapie-Design ohne Kalzium- und Vitamin-D-Supplementierung aus folgenden Gründen. Erstens ermöglicht dies eine unverzerrte Beurteilung der alleinigen Wirksamkeit von Weishen Decoction, wobei störende Einflüsse durch Hintergrundtherapien ausgeschlossen werden. Zweitens liegen bisher keine klinischen Hochqualitätsstudien vor, die die eigenständigen Effekte von Weishen Decoction in dieser Patientengruppe belegen; ein placebokontrolliertes Design kann daher die aussagekräftigsten Beweise liefern. Drittens wurde die Unterlassung von Kalzium- und Vitamin-D-Gabe aufgrund der zwölfwöchigen Interventionsphase und der engmaschigen Überwachung im Verlauf der Studie im Einklang mit den Einschlusskriterien und den Überwachungsverfahren als ethisch vertretbar erachtet. Mit diesem Studiendesign soll eine zentrale klinische Frage beantwortet werden: Kann eine Monotherapie mit Weishen Decoction die klinischen Symptome, die Schmerzintensität, den Knochenstoffwechsel und die Knochendichte bei älteren Patienten mit seniler Osteoporose vom Muster des Nieren-Yang-Mangels verbessern?
Diese Studie soll die Forschungslücke schließen. Nach unserem Wissen ist dies die erste klinische Studie, die die Wirksamkeit und Sicherheit der Weishen-Abkochung allein (ohne konventionelle Anti-Osteoporose-Medikamente) bei seniler Osteoporose mit einem Muster des Nieren-Yang-Mangels bewertet. Die Ergebnisse werden vorläufige Belege liefern, um die gezielte klinische Anwendung dieser Rezeptur zu unterstützen, und die Planung nachfolgender bestätigender klinischer Studien informieren.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Die Studie wurde in Übereinstimmung mit den Grundsätzen der Deklaration von Helsinki durchgeführt. Die Studie wurde vom Ethikkomitee des Xuzhou Central Hospital genehmigt (Genehmigungsnummer: XZXY-LK-20230320-037). Die Studie wurde im Nationalen System zur Registrierung medizinischer Forschungsprojekte registriert (Nr.: MR-32-23-014328).
Studiendesign
Es handelte sich um eine prospektive, single-center, randomisierte, doppelblinde, placebokontrollierte klinische Studie, die darauf abzielte, die klinische Wirksamkeit und Sicherheit der Monotherapie mit Weishen-Decoction bei osteoporosebedingtem Nieren-Yang-Mangel im fortgeschrittenen Alter zu bewerten.
Rekrutierung und Einschreibung
Die Teilnehmer wurden zwischen April 2023 und September 2024 aus der ambulanten Klinik der Abteilung für Orthopädie und TCM im Xuzhou Central Hospital rekrutiert. Eine Studienkoordinatorin überprüfte täglich die elektronischen Patientenakten auf Patienten im Alter von 60–80 Jahren mit Diagnoseschlüsseln für Osteoporose (M80–M81) und Beschwerden wie Rückenschmerzen, Schmerzen sowie Schwäche in der Taille und den Knien. Potenziell berechtigte Patienten wurden anschließend telefonisch mittels eines standardisierten Skripts kontaktiert, in dem Ziel der Studie, das 12-wöchige, doppelblinde, placebokontrollierte Design, der Verzicht auf Hintergrundgabe von Kalzium oder Vitamin D sowie die Verfügbarkeit einer Notfallbehandlung bei Bedarf erläutert wurden. Patienten, die weiterhin interessiert waren, erhielten einen Termin für eine Einschlussuntersuchung. Bei dieser Voruntersuchung wurde von allen Teilnehmern vor Durchführung studienspezifischer Maßnahmen eine schriftliche, informierte Einwilligung eingeholt. Ein Einschluss-Logbuch wurde geführt, um alle kontaktierten Patienten, Ausschlussgründe sowie Personen, die nicht an der Studie teilnehmen wollten, zu dokumentieren. Nach Erteilung der Einwilligung wurde eine nüchterne Blutprobe entnommen, um mittels eines automatisierten biochemischen Analysegeräts die Konzentration von 25-Hydroxyvitamin D₃ im Serum (eine Konzentration ≥20 ng/mL war für die Einschlussberechtigung erforderlich), Kalzium, Phosphor sowie Knochenumsatzmarker (PINP, β-CTX, OC) zu bestimmen. Mithilfe eines Geräts für die Dual-Energy-X-ray-Absorptiometrie (DXA) wurde die Knochendichte an der Lendenwirbelsäule (L1–L4) und am linken Femurhals gemessen. Die TCM-Syndromdifferenzierung wurde unabhängig voneinander von zwei leitenden TCM-Ärzten anhand eines standardisierten Case-Report-Formulars (CRF) durchgeführt; bei Uneinigkeit erfolgte eine Konsensfindung durch Diskussion mit einem dritten, erfahrenen TCM-Arzt. Alle Einschluss- und Ausschlusskriterien wurden anhand eines vorgedruckten Kontrolllistenschemas überprüft. Geeignete Teilnehmer erhielten daraufhin innerhalb von 7 Tagen vor der Randomisierung einen Termin zur Basisuntersuchung.
Berechnung der Stichprobengröße
Die Stichprobengröße wurde basierend auf dem primären Zielkriterium – der gesamten Wirksamkeitsrate (dichotomes Ergebnis) – berechnet. Laut zwei zuvor veröffentlichten Metaanalysen zu TCM-Interventionen bei primärer Osteoporose13,14 lagen die berichteten Gesamtwirksamkeitsraten (basierend auf der Reduktion der TCM-Syndrom-Skala) für nierenstärkende Kräuterformulierungen in den Behandlungsgruppen zwischen etwa 60 % und 75 % sowie in Placebo- oder Kontrollgruppen zwischen 35 % und 50 %. Auf Grundlage dieser Schätzungen wurden Wirksamkeitsraten von 66 % für die Weishen-Dekokt-Gruppe und 40 % für die Placebogruppe angenommen. Unter Verwendung eines zweiseitigen α = 0,05 und β = 0,20 (Power = 80 %) erfolgte die Berechnung der Stichprobengröße zum Vergleich zweier unabhängiger Anteile mit spezieller Software zur Stichprobengrößenberechnung. Folgende Parameter wurden eingegeben: p1 = 0,66, p2 = 0,40, α = 0,05, Power = 0,80, Allokationsverhältnis N2/N1 = 1. Die Berechnung ergab, dass je Gruppe 33 Patienten erforderlich waren. Unter Berücksichtigung einer geschätzten Drop-out-Rate von etwa 10 % wurde letztendlich eine Gesamtstichprobengröße von 72 Patienten festgelegt, mit jeweils 36 Patienten pro Gruppe. Die Software-Ausgaben und Analyseeinstellungen wurden als PDF gespeichert und in der Studienhauptakte abgelegt.
Randomisierung und Verblindung
Eine randomisierte Blockstratifizierungsmethode wurde angewandt. Die Stratifikationsfaktoren waren Altersgruppe (60–70 Jahre gegenüber 71–80 Jahre) und Geschlecht (männlich gegenüber weiblich). Eine feste Blockgröße von 4 wurde verwendet. Ein unabhängiger Statistiker, der nicht an der Rekrutierung, Behandlung oder Wirksamkeitsbewertung der Teilnehmer beteiligt war, erstellte die Zuordnungssequenz mithilfe einer Randomisierungssoftware. Dabei wurde folgendermaßen vorgegangen: (1) ein neuer leerer Datensatz mit 72 Zeilen wurde angelegt; (2) Stratifikationsvariablen (Altersgruppe und Geschlecht) sowie eine fortlaufende Teilnehmer-ID (1–72) wurden eingetragen; (3) innerhalb jedes Stratum wurde eine gleichverteilte Zufallszahl zwischen 0 und 1 generiert; (4) die Teilnehmer wurden nach Stratum und nach der Zufallszahl sortiert; (5) innerhalb jedes Blocks der Größe 4 wurden die ersten beiden der Weishen-Decoction (Code A) und die nächsten beiden dem Placebo (Code B) zugewiesen; (6) die endgültige Zuordnungstabelle wurde ausgedruckt. Die randomisierte Sequenz wurde ausgedruckt und in nummerierten, undurchsichtigen Umschlägen versiegelt. Diese Umschläge wurden in einem verschlossenen Schrank in der zentralen Apotheke des Krankenhauses aufbewahrt und waren nur dem dispensierenden Apotheker zugänglich, der an keiner anderen Studienprozedur beteiligt war. Nach der Einschreibung und der Basisuntersuchung erhielt der Studienkoordinator die nächste verfügbare Teilnehmer-ID (in aufsteigender Reihenfolge) und holte den entsprechenden Umschlag aus der Apotheke ab. Der Umschlag wurde vom Apotheker erst geöffnet, nachdem der Teilnehmer alle Basisuntersuchungen abgeschlossen hatte und die Einwilligung bestätigt war. Der Apotheker bereitete dann das Studienmedikament gemäß dem Zuordnungscode vor und trug die Zuweisung in ein sicheres Zuordnungsprotokoll ein (das in einer separaten verschlossenen Akte aufbewahrt wurde). Die Studienpräparate (Weishen-Decoction-Granulat und das entsprechende Placebo) waren in Aussehen, Geruch, Verpackung und Gewicht identisch (jede Einzeldosis wog etwa 12,05 g). Die Apotheke stellte gemäß dem Randomisierungsumschlag einen vierwöchigen Vorrat an Studienmedikation für jeden Teilnehmer bereit. Für jeden Teilnehmer wurde ein Satz beschrifteter Behälter (einer pro vierwöchigen Intervall) mit den zugewiesenen Beuteln gefüllt. Jedes Etikett enthielt die Teilnehmer-ID, die Behälternummer (z. B. W1, W2, W3 für die Wochen 1–4, 5–8, 9–12) sowie die Anweisung „Einmal täglich zwei Beutel nach den Mahlzeiten einnehmen“. Ein separates Abgabeprotokoll dokumentierte Teilnehmer-ID, Behälternummer, Anzahl der abgegebenen Beutel (28 pro Behälter), Abgabedatum und die Initialen des dispensierenden Apothekers. Das Protokoll wurde von dem Apotheker und einem zweiten unabhängigen pharmazeutischen Assistenten unterzeichnet und datiert, der die Anzahl überprüft hatte. Teilnehmer, klinische Untersucher (verantwortlich für Einschreibung, Behandlung und Nachsorge), Wirksamkeitsauswerter und Datenstatistiker waren alle über die Gruppenzuordnung verblindet, die bis zur Datenbanksperre und zum Abschluss der vorgegebenen Analysen geheim blieb. Während der Studie traten keine unvorhergesehenen Entblindungen auf.
Diagnosekriterien
Die westliche medizinische Diagnose einer Osteoporose basierte auf den Leitlinien zur Diagnose und Behandlung der primären Osteoporose (2022)15. Mithilfe der Dual-Energie-Röntgen-Absorptiometrie wurde die Knochendichte an der Lendenwirbelsäule (L1–L4) oder am Femurhals gemessen, wobei eine T-Wert ≤−2,5 zur Bestätigung der Diagnose herangezogen wurde16. Die TCM-Diagnosekriterien für das Nieren-Yang-Schwäche-Muster folgten dem Expertenkonsens zur TCM bei Prävention und Behandlung der primären Osteoporose (2020)16. Zu den Hauptsymptomen gehörten kalte Schmerzen im Rücken und in der Taille sowie Schwäche und Schmerzen in der Taille und den Knien. Zu den Nebensymptomen zählten Kälteempfindlichkeit und Wärmeliebe (Verschlechterung bei Kälte) sowie häufiges Wasserlassen oder Nykturie. Zungen- und Pulsbefunde umfassten eine blasse, geschwollene Zunge mit weißer, glatter Zungenbelagung sowie einen tiefen, fadenförmigen oder langsamen Puls. Für die Diagnosestellung mussten alle Hauptsymptome sowie mindestens ein Nebensymptom vorliegen, kombiniert mit den entsprechenden Zungen- und Pulsbefunden. Jedes Symptom wurde quantifiziert, um eine Gesamtsyndrom-Score nach TCM zu berechnen. Gemäß dem Expertenkonsens zur TCM bei Prävention und Behandlung der primären Osteoporose (2020)17 wurden die Hauptsymptome (kalte Schmerzen im Rücken und in der Taille, Schwäche und Schmerzen in der Taille und den Knien) auf einer vierstufigen Skala mit 0, 2, 4 oder 6 bewertet (0 = nicht vorhanden, 2 = leicht, 4 = mittelgradig, 6 = schwer), wobei die Schwere der kalten Schmerzen im Rücken und in der Taille an VAS-Scores angelehnt war (leicht: 1–3; mittelgradig: 4–6; schwer: 7–10). Die Nebensymptome (eingeschränkte Beweglichkeit der Lendenwirbelsäule, Kälteempfindlichkeit und Wärmeliebe, häufiges Wasserlassen oder Nykturie) wurden auf einer 0–1–2–3-Skala bewertet (0 = nicht vorhanden, 1 = leicht, 2 = mittelgradig, 3 = schwer). Alle Auswerter wurden anhand dieser Kriterien geschult und führten vor Studienbeginn eine Pilotprüfung an 10 Patienten durch, um die Übereinstimmung zwischen den Auswertern sicherzustellen (intraklassischer Korrelationskoeffizient ≥0,85).
Einschluss-, Ausschluss- und Abbruchkriterien
Einschlusskriterien waren: Alter zwischen 60 und 80 Jahren; Erfüllung der oben genannten westlich-medizinischen Diagnosekriterien sowie der Kriterien für das TCM-Muster des Nieren-Yang-Mangels; keine Einnahme von Medikamenten, die den Knochenstoffwechsel beeinflussen (z. B. Bisphosphonate, Teriparatid, Denosumab), innerhalb von 3 Monaten vor der Einschreibung; stabile Vitalzeichen, Bewusstseinsklarheit, Fähigkeit, bei Skalenbeurteilungen und Nachuntersuchungen mitzuwirken; sowie freiwillige Teilnahme mit schriftlicher, informierter Einwilligung. Ausschlusskriterien waren: sekundäre Osteoporose (z. B. Hyperparathyreoidismus, Cushing-Syndrom, langfristige Glukokortikoidtherapie); gleichzeitige schwere primäre Erkrankungen des Herz-, Leber-, Nieren- oder hämatologischen Systems oder maligne Tumore; bekannter Hypersensibilitäts- oder Allergieanamnese gegenüber einem Inhaltsstoff des Studienmittels; begleitende lumbale Kompressionsfrakturen, schwere Wirbelsäulendeformitäten oder eine Anamnese von Gelenkendoprothesen, die die Genauigkeit der BMD-Messung beeinträchtigen könnten; kognitive oder psychiatrische Erkrankung, die eine informierte Einwilligung oder die Durchführung der Studienprozeduren ausschließt; sowie gleichzeitige Teilnahme an einer anderen klinischen Studie. Kriterien für die Beendigung oder den Ausschluss aus der Studie waren: Auftreten schwerwiegender unerwünschter Ereignisse, die nach Ansicht des Prüfers eine Fortsetzung der Studie ausschließen; schlechte Compliance der Teilnehmer (Medikamenteneinhaltung <80 % oder Verlust für die Nachuntersuchung); Widerruf der Einwilligung; sowie das Auftreten klinischer Ereignisse, die eine Standardtherapie und eine sofortige Intervention während der Studie erforderlich machen.
Behandlungsmethoden
Diese Studie beinhaltete keine konventionelle Pharmakotherapie (Hintergrundbehandlung: Calcium und Vitamin D). Die Teilnehmer erhielten entweder Weishen-Decoction oder ein entsprechendes Placebo, um die unabhängige Wirksamkeit zu bewerten. Die Weishen-Decoction-Gruppe erhielt orale Weishen-Decoction-Granula (hergestellt von einem chinesischen Pharmaunternehmen; Chargennummer: 20240217). Die Granula wurden mittels eines standardisierten Wasserextraktions- und Sprühtrocknungsverfahrens hergestellt. Das tägliche Rohkräuteraquivalent (insgesamt 111 g) ergab nach der Sprühtrocknung etwa 20,5 g Extraktpulver. Nach Zugabe von Dextrin (15 % w/w) betrug das tägliche Gesamtgewicht der Granula etwa 24,1 g, aufgeteilt auf zwei Beutel (jeweils mit etwa 12,05 g Granula, entsprechend 55,5 g Rohkraut und 10,25 g Trockenextrakt pro Beutel). Die Teilnehmer lösten einen Beutel in 150–200 mL warmem Wasser auf und nahmen ihn nach dem Frühstück sowie erneut nach dem Abendessen ein. Die Kontrollgruppe erhielt orale, optisch, farblich, geruchs- und geschmacksmäßig identische Placebo-Granula (Chargennummer: 20240211; hergestellt aus Dextrin, Karamell und Lebensmittelfarbstoff, ohne pharmakologische Wirkung), die identisch verpackt und in der gleichen Dosierungsregelung verabreicht wurden. Die Behandlungsdauer betrug für beide Gruppen 12 Wochen. Während der 12-wöchigen Behandlungsphase wurden die Patienten in den Wochen 4, 8 und 12 überwacht. Jeder Teilnehmer, bei dem ein neuer Fragilitätsbruch, eine erhebliche Verschlechterung der Rückenschmerzen mit eingeschränkter Mobilität oder ein klinisch relevanter Funktionsverlust auftrat, hätte aus der Studie ausgeschlossen und zur standardmäßigen osteoporotischen Versorgung überwiesen werden sollen. Ein solcher Ausschluss trat nicht auf.
Überwachung der Adhärenz
Die Medikamenteneinhaltung wurde mithilfe einer kombinierten Methode aus Beutelzählung und Patiententagebuch bewertet. Ein vierwöchiges, zweimal täglich verabreichtes Medikamentenset sollte normalerweise 56 Beutel enthalten. Die Teilnehmer erhielten die Anweisung, bei jedem Folgetermin (in den Wochen 4, 8 und 12) alle Beutel, gebrauchte und ungebrauchte, zurückzugeben. Bei jedem Besuch zählte das Studienpersonal die zurückgegebenen Beutel und trug die Anzahl in ein standardisiertes Adhärenzprotokoll ein.
Die Einhaltungsrate für jedes Intervall wurde wie folgt berechnet:
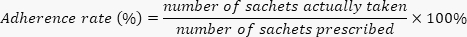
wobei „Anzahl der tatsächlich eingenommenen Beutel“ sich aus (Beutel, ausgegeben beim vorherigen Besuch) − (Beutel, zurückgegeben beim aktuellen Besuch) ergab.
Jeder Teilnehmer erhielt außerdem ein gedrucktes Tagebuch, um Datum und Uhrzeit der Einnahme jedes Beutels zu dokumentieren. Die Tagebücher wurden bei jedem Folgetermin durch die Studienkoordinatorin überprüft und unterschrieben. Unstimmigkeiten zwischen den Einträgen im Tagebuch und der Anzahl der Beutel wurden durch Interviews mit den Teilnehmern geklärt; falls Unstimmigkeiten nicht aufgeklärt werden konnten, wurde die konservativere Schätzung verwendet. Eine Einhaltungsrate von ≥80 % über den gesamten 12-wöchigen Zeitraum wurde als akzeptabel angesehen. Teilnehmer mit einer Einhaltungsrate <80 % in Woche 4 oder Woche 8 erhielten zusätzliche Beratung; falls die Einhaltung beim anschließenden Besuch weiterhin <80 % betrug, galten sie als nicht einhaltend und wurden von der per-Protokoll-Analyse ausgeschlossen (wurden jedoch weiterhin zur Sicherheitsbewertung erfasst und in die Intention-to-treat-Analyse eingeschlossen). Nach einer vergessenen Dosis erhielten die Teilnehmer die Anweisung, die nächste Dosis nicht zu verdoppeln, sondern zum regulären Schema zurückzukehren.
Beobachtungsmaße und Evaluationsmethoden
Das primäre Ergebnis war die gesamte Wirksamkeitsrate, definiert als die Verringerung des TCM-Syndromscores. Die TCM-Syndromscores wurden vor der Behandlung und nach 12 Wochen Behandlung erhoben. Mithilfe der Nimodipin-Methode ([(Ausgangsscore − Score nach Behandlung) / Ausgangsscore] × 100 %) wurde „deutlich wirksam“ als eine Reduktionsrate des Syndromscores ≥70 % definiert, „wirksam“ als 30 % ≤ Reduktionsrate <70 % und „unwirksam“ als Reduktionsrate <30 %. Die gesamte Wirksamkeitsrate wurde berechnet als (Anzahl der Teilnehmer, die als deutlich wirksam oder wirksam eingestuft wurden) / Gesamtanzahl der Fälle × 100 %. Zu den wichtigsten sekundären Endpunkten gehörten die Veränderung des gesamten TCM-Syndromscores (kontinuierliche Variable) und die Veränderung der Intensität von Rückenschmerzen, gemessen anhand der visuellen Analogskala (VAS, 0–10-Skala)17. Zu den explorativen sekundären Endpunkten zählten Veränderungen der Knochendichte (BMD) an Lendenwirbelsäule und Oberschenkelhals, Veränderungen der serumgebundenen Knochenstoffwechselmarker (PINP, β‑CTX, OC, Ca, P, 25(OH)D₃, knochenspezifische alkalische Phosphatase (BALP)) sowie Sicherheitsindizes. Die BMD wurde mit einem DXA-Gerät durch dieselbe zertifizierte Technikerin gemessen, die unkenntlich über die Gruppenzuteilung war, zum Zeitpunkt des Baseline-Besuchs (innerhalb von 7 Tagen vor der Randomisierung) und beim Nachuntersuchungsbesuch nach der Behandlung (innerhalb von 12 Wochen nach Behandlungsende)4,19. Nüchtern-venöses Blut wurde vor der Behandlung und nach 12 Wochen entnommen, um die Knochenstoffwechselmarker mittels eines automatisierten elektrochemilumineszenten Immunoanalysators zu bestimmen. Die Sicherheit wurde durch kontinuierliche Überwachung von unerwünschten Ereignissen (AE) bewertet; geplante Laboruntersuchungen (komplettes Blutbild, Urinanalyse, Leber- und Nierenfunktionstests, Elektrokardiographie (EKG)) zum Baseline-Zeitpunkt und in Woche 12; sowie körperliche Untersuchungen bei jedem Besuch (Wochen 4, 8 und 12). Alle AEs wurden durch spontane Meldungen und aktive Befragung bei jedem Besuch erfasst. Die Schwere wurde anhand der
Allgemeine Terminologiekriterien für unerwünschte Ereignisse (CTCAE).
Klinische Sicherheitsanweisungen und Abbruchregeln
Ein unabhängiges Daten- und Sicherheitsüberwachungsgremium (DSMB), bestehend aus einem klinischen Pharmakologen, einem Geriater und einem Biostatistiker, trat alle sechs Wochen zusammen, um alle Sicherheitsdaten zu überprüfen. Die folgenden Sicherheitsregeln wurden vorab festgelegt. Jede schwerwiegende unerwünschte Wirkung (SAE) – definiert als Tod, ein lebensbedrohliches Ereignis, eine Erst- oder verlängerte Krankenhausaufnahme, eine anhaltende oder erhebliche Behinderung oder eine angeborene Fehlbildung, oder eine Verlängerung einer bestehenden Krankenhausaufnahme, eine anhaltende oder signifikante Behinderung oder eine angeborene Fehlbildung – musste innerhalb von 24 Stunden der Ethikkommission und innerhalb von 48 Stunden dem DSMB gemeldet werden. Eine Aufhebung der Verblindung des betroffenen Teilnehmers durfte nur durch den leitenden Prüfarzt erfolgen, wenn die Kenntnis der Behandlungszuordnung als wesentlich für das Patientenmanagement erachtet wurde. Das Verfahren zur Aufhebung der Verblindung wurde durch die zentrale Apotheke gesteuert, die den Zuordnungscode in einem versiegelten Umschlag aufbewahrte. Wenn eine SAE als möglicherweise, wahrscheinlich oder definitiv mit dem Studienpräparat in Zusammenhang stehend eingestuft wurde, würde das DSMB empfehlen, die Teilnahme des betroffenen Probanden zu beenden und, falls mehrere ähnliche SAEs aufträten, die gesamte Studie auszusetzen. Bei nicht schwerwiegenden unerwünschten Ereignissen konnte die Behandlung nach Ermessen des Prüfarztes fortgesetzt werden; wenn ein unerwünschtes Ereignis anhaltende Beschwerden verursachte oder mäßig bis schwerwiegend (Grad 2 oder höher) wurde und sich innerhalb von 7 Tagen nicht besserte, konnte der Prüfarzt den Teilnehmer aus der Studie ausschließen. Die Studie würde vorzeitig beendet, falls (i) zwei oder mehr SAEs mit dem Studienpräparat in Zusammenhang standen; (ii) eine zuvor nicht erkannte schwerwiegende Toxizität auftrat; oder (iii) das DSMB eine Beendigung aufgrund mangelnder Wirksamkeit oder Schadens empfahl.
Datenaufbereitung und statistische Methoden
Alle Case Report Forms (CRF) wurden von geschulten Studienkoordinatoren ausgefüllt und unabhängig voneinander zweimal von zwei verschiedenen Dateneingabeassistenten in eine elektronische Datenbank eingegeben. Die beiden Datensätze wurden mithilfe des integrierten Validierungsmoduls der Software verglichen; Unstimmigkeiten wurden durch Rückgriff auf die ursprünglichen Quelldokumente behoben. Ein Datenanfragen-Protokoll wurde geführt. Nachdem der letzte Teilnehmer den Besuch in Woche 12 abgeschlossen hatte und alle Anfragen geklärt waren, sperrten der leitende Untersucher und der Datenmanager die Datenbank. Die gesperrte Datenbank wurde in eine Software zur statistischen Analyse exportiert. Die Syntax-Datei, die alle Datenumwandlungen, Variablenbezeichnungen und Analysebefehle enthielt (einschließlich des χ2-Tests für das primäre Ergebnis, unabhängiger t-Tests für die Veränderungswerte und ANCOVA-Sensitivitätsanalysen), wurde gespeichert und gemeinsam mit der Studienhauptakte archiviert. Die statistische Analyse wurde sowohl am Vollständigen Analysekollektiv (Full Analysis Set) als auch am Per-Protokoll-Kollektiv (Per-Protocol Set) durchgeführt; da keine Patienten die Studie vorzeitig verließen und keine wesentlichen Protokollabweichungen auftraten, waren beide Kollektive identisch. Für das primäre Ergebnis (gesamte Effektivitätsrate) wurde der χ2-Test verwendet. Bei kontinuierlichen sekundären Endpunkten wurden die Veränderungswerte (Post-Behandlung minus Ausgangswert) zwischen den Gruppen mittels t-Tests für unabhängige Stichproben (bei normalverteilten Veränderungen) oder Mann-Whitney-U-Tests (bei nicht normalverteilten Veränderungen) verglichen. Als Sensitivitätsanalyse wurde eine Kovarianzanalyse (ANCOVA) durchgeführt, um für die Ausgangswerte zu adjustieren, wobei konsistente Ergebnisse erzielt wurden. Alle statistischen Tests waren zweiseitig, wobei ein P-Wert < 0,05 als statistisch signifikant galt. Eine interim-Analyse war nicht geplant und wurde nicht durchgeführt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Teilnehmerfluss, Überprüfung der Verblindung und Vollständigkeit der Nachbeobachtung
Randomisierung und Zuordnung
72 Patienten wurden randomisiert (36 auf Weishen-Decoction, 36 auf Placebo). Alle 72 erhielten die zugewiesene Intervention; es traten keine Abweichungen vom Protokoll auf.
Integrität der Verblindung
Die Verblindung wurde nicht formell bewertet (z....
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Diese Studie untersuchte anhand einer streng randomisierten, doppelblinden, placebokontrollierten Studie die klinische Wirksamkeit und Sicherheit der traditionellen chinesischen Kräuterformel Weishen Decoction, die allein (ohne konventionelle Pharmakotherapie) zur Behandlung der nieren-yang-mangelbedingten senilen Osteoporose verabreicht wurde. Die Ergebnisse zeigen, dass Weishen Decoction nach zwölfwöchiger Intervention im Vergleich zum Placebo die zentralen klinischen Symptome des Nieren-Yang-Mangels bei den Patienten ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Interessenkonflikt: Die Autoren haben keine relevanten finanziellen oder nichtfinanziellen Interessen offenzulegen.
Danksagungen
Finanzierung: Diese Forschung erhielt keine externe Finanzierung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Studieninterventionen | |||
| Weishen Decoction-Granulat | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Charge 20240217 | Weishen Decoction-Granulat |
| Placebo-Granulat | Beijing Kangrentang Pharmaceutical Co., Ltd., Beijing, China | Charge 20240211 | Placebo-Simulans-Granulat |
| Knochen- und Stoffwechselmessungen | |||
| Discovery Wi | Hologic, Inc., Marlborough, MA, USA | N/V | Dual-Energy-Röntgenabsorptiometrie-(DXA)-Gerät |
| Cobas e 601-Modul | Roche Diagnostics, Mannheim, Deutschland | N/V | automatisierter elektrochemilumineszenzbasierter Immunoanalysator |
| Cobas c 701-Modul | Roche Diagnostics, Mannheim, Deutschland | N/V | automatisierter biochemischer Analysator |
| Sicherheits- und routinemäßige Labortests | |||
| XN-9000 | Sysmex Corporation, Kobe, Japan | N/V | automatisierter Hämatologieanalysator |
| Clinitek Atlas | Siemens Healthineers, Erlangen, Deutschland | N/V | automatisiertes Urinanalyse-System |
| AU5800 | Beckman Coulter, Brea, CA, USA | N/V | automatisierter Chemieanalysator |
| CardioFax V6.0 | Nihon Kohden, Tokio, Japan | N/V | Elektrokardiograph |
| Qualitätskontrolle | |||
| (nicht angegeben) | (nicht angegeben) | N/V | Hochleistungsflüssigkeitschromatographie-(HPLC)-System |
| Software für Studienmanagement und -analyse | |||
| PASS 15.0 | NCSS, LLC, Kaysville, UT, USA | N/V | Software zur Stichprobengrößenberechnung |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/V | Randomisierungssoftware |
| EpiData 3.1 | The EpiData Association, Odense, Dänemark | N/V | Software für elektronische Datenbanken |
| SPSS 22.0 | IBM Corp., Armonk, NY, USA | N/V | Statistiksoftware |
| Materialien und Verbrauchsmittel | |||
| (nicht angegeben) | (nicht angegeben) | N/V | Beutel (Verpackung) |
| (nicht zutreffend) | (nicht zutreffend) | N/V | Patiententagebuch |
Referenzen
- Vilaca T, Eastell R, Schini M. Osteoporosis in men. Lancet Diabetes Endocrinol. 2022;10(4):273–83.
- Cotts KG, Cifu AS. Treatment of osteoporosis. JAMA. 2018;319(10):1040–1.
- Hoong CWS, Saul D, Khosla S, Sfeir JG. Advances in the management of osteoporosis. BMJ. 2025;390. doi:10.1136/bmj-2024-081250.
- Johnston CB, Dagar M. Osteoporosis in older adults. Med Clin North Am. 2020;104(5):873–84.
- Kaufman JM. Management of osteoporosis in older men. Aging Clin Exp Res. 2021;33(6):1439–52.
- Chen YJ, et al. Osteoporosis treatment: current drugs and future developments. Front Pharmacol. 2024;15:1456796. doi:10.3389/fphar.2024.1456796.
- Ensrud KE. Bisphosphonates for postmenopausal osteoporosis. JAMA. 2021;325(1):96.
- Chai SJ, et al. The efficacy and safety of denosumab, risedronate, alendronate and teriparatide to treat male osteoporosis: a systematic review and Bayesian network meta-analysis. Front Endocrinol (Lausanne). 2025;16:1579101. doi:10.3389/fendo.2025.1579101.
- Unschuld PU, Tessenow H, Zheng J. Huang Di Nei Jing Su Wen: An Annotated Translation of Huang Di’s Inner Classic—Basic Questions. University of California Press; Berkeley, CA; 2011.
- Ding X, et al. The nexus between traditional Chinese medicine and immunoporosis: implications in the treatment and management of osteoporosis. Phytother Res. 2025;39(4):1826–46.
- Shu B, Shi Q, Wang YJ. Shen (kidney)-tonifying principle for primary osteoporosis: to treat both the disease and the Chinese medicine syndrome. Chin J Integr Med. 2015;21(9):656–61.
- Zhang P, et al. Research on the bone-protective effect of Weishen Decoction by regulating the TGF-β/Smad2 and MAPK pathways in osteoporosis. Chinese Journal of Osteoporosis. 2025;31:806–11.
- Ma X, Ma Y, Guo Y. Meta-analysis of the efficacy of tonifying the kidney, strengthening the spleen and activating the blood in treating postmenopausal osteoporosis. Chinese Journal of Osteoporosis. 2022;(4):527–35.
- Wang B, et al. Meta-analysis of tonifying the kidney, strengthening the spleen and activating the blood in treating primary osteoporosis in middle-aged and older adults. Chinese Journal of Osteoporosis. 2021;27:7–13.
- Zhang Z. Guidelines for the diagnosis and treatment of primary osteoporosis (2022). Chinese Journal of Osteoporosis and Bone Mineral Research. 2022;15:573–611.
- Yang J, Zeng Y, Yu W. Criteria for osteoporosis diagnosis: a systematic review and meta-analysis of osteoporosis diagnostic studies with DXA and QCT. EClinicalMedicine. 2025;83:103244. doi:10.1016/j.eclinm.2025.103244.
- Ge J, et al. Expert consensus on traditional Chinese medicine for the prevention and treatment of primary osteoporosis. Chinese Journal of Osteoporosis. 2020;26:7–15.
- Chiu LYL, et al. The evaluation of smartphone versions of the visual analogue scale and numeric rating scale as postoperative pain assessment tools: a prospective randomized trial. Can J Anaesth. 2019;66(6):706–15.
- Bischoff-Ferrari HA, et al. Effect of vitamin D on falls: a meta-analysis. JAMA. 2004;291(16):1999–2006.
- Zhai X, et al. Treating different diseases with the same method—a traditional Chinese medicine concept analyzed for its biological basis. Front Pharmacol. 2020;11:946. doi:10.3389/fphar.2020.00946.
- Zhang T, et al. Psoralen accelerates bone fracture healing by activating both osteoclasts and osteoblasts. FASEB J. 2019;33(4):5399–410.
- Kim SC, et al. Polysaccharides from Psoralea corylifolia seeds suppress osteoclastogenesis and alleviate osteoporosis. Int J Biol Macromol. 2025;315(Pt 2):144423. doi:10.1016/j.ijbiomac.2025.144423.
- Ma X, et al. Effects of Eucommia ulmoides leaf extracts and Caltrate on osteoblast proliferation and differentiation. Bioact Carbohydr Diet Fibre. 2024;32:100448. doi:10.1016/j.bcdf.2024.100448.
- Liu H, et al. Synthetic biology-based bacterial extracellular vesicles displaying BMP-2 and CXCR4 to ameliorate osteoporosis. J Extracell Vesicles. 2024;13(4). doi:10.1002/jev2.12429.
- Huang Y, et al. The role of Wnt signalling in osteoporosis: a bibliometric analysis. Biomater Transl. 2025;6(3):345–58.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.