Dieses Protokoll beschreibt die Einrichtung von aus Patienten gewonnenen kolorektalen Tumor-Organoide in einer Kokultur mit autologen Lymphozyten, gefolgt von einer Behandlung mit therapeutischen kleinen Molekülen und Immun-Checkpoint-Inhibitoren zur Bewertung der T-Zell-Reaktivität und der Behandlungseffizienz.
Methodenartikel
Ein multimodaler Rahmen zur Bewertung von Co-Kulturen aus patientenableiteten Kolontumor-Organoiden und Immunzellen
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
T-Zellen spielen eine Schlüsselrolle in der Krebsimmuntherapie, und das Verständnis ihrer Wechselwirkungen mit Tumoren ist entscheidend für die Entwicklung neuartiger Immuntherapien. Dieses Protokoll beschreibt Schritt für Schritt den Arbeitsablauf zur Herstellung von kolorektalen Krebs-Patienten-abgeleiteten Organoiden (PDOs) aus unserem Biobank und zur Entwicklung autologer PDO-T-Zell-Kokultursysteme. Mithilfe von Annexin V NIR und der Färbung für gespaltenes Caspase-3 haben wir Durchflusszytometrie-Protokolle für Oberflächen- und intrazelluläre Färbungen standardisiert, um die T-Zell-Reaktivität und Zytotoxizität sowie den Abtötungsprozess der Tumororganoiden zu bewerten. Zusätzlich zur durchflusszytometrischen Analyse enthält das Protokoll methodische Ansätze für funktionelle Assays, wie ELISpot-Assays zur Quantifizierung der Sekretion von Granzym B und Perforin sowie Live-Cell-Imaging, um die T-Zell-vermittelte Tumorabtötung über die Zeit mittels Annexin V-basierter Apoptosedetektion zu verfolgen. Dieser Arbeitsablauf erläutert zudem die Einrichtung von Kokulturbedingungen, einschließlich der Zugabe von Zielinhibitoren und Immun-Checkpoint-Inhibitoren sowohl in Monotherapie- als auch in Kombinationsbehandlungsansätzen. Es werden Leitlinien zur Auswahl und Anwendung wichtiger immunologischer und tumorassoziierter Marker bereitgestellt, darunter CD137 für die T-Zell-Reaktivität, CD107a für die T-Zell-Degranulation, Caspase-3 für die Tumorapoptose und Ki67 für die Tumorproliferation. Insgesamt bietet diese Arbeit einen umfassenden und reproduzierbaren Rahmen für die Herstellung von kolorektalen Krebsorganoiden, die Kultur und Expansion autologer T-Zellen, die Einrichtung von Kokulturen, therapeutische Modulationen sowie nachgeschaltete Analysen mittels Durchflusszytometrie, ELISpot, konfokaler Mikroskopie und Live-Cell-Imaging.
Einleitung
Das kolorektale Karzinom (CRC) bleibt weltweit trotz Fortschritten bei der Früherkennung und multimodalen Therapien eine der häufigsten Ursachen für krebsbedingte Todesfälle1. Eine große Herausforderung bei der Verbesserung der Patientenergebnisse ist das Fehlen präklinischer Modelle, die die komplexe Architektur, die intratumorale Heterogenität, die Wechselwirkungen zwischen Tumor und Immunsystem sowie die therapeutischen Reaktionen, die beim menschlichen CRC beobachtet werden, genau nachbilden2,3,4,5,6. Konventionelle Modelle wie genetisch veränderte Mausmodelle (GEMMs) und xenotransplantierte, patientenabgeleitete Tumore (PDXs) haben die CRC-Forschung zwar erheblich vorangebracht, weisen jedoch deutliche Einschränkungen auf. GEMMs erfassen oft nicht die Vielfalt menschlicher Tumore und werden in murinen Mikroumgebungen entwickelt, die sich erheblich von der menschlichen Physiologie unterscheiden. Ähnlich bewahren PDX-Modelle zwar Aspekte der Tumorheterogenität, sind jedoch kostspielig, zeitaufwändig, auf immundefiziente Mäuse angewiesen und aufgrund artenspezifischer Unterschiede nur begrenzt geeignet, menschenspezifische Immunantworten zu untersuchen7,8. Zudem unterstreichen zunehmende Beschränkungen beim Einsatz von Kleintieren die Notwendigkeit menschennaher und ethisch vertretbarer Alternativen.
In den letzten Jahren haben patientenabgeleitete Organoide (PDOs) als transformatives Plattformmodell für die translationale Krebsforschung an Bedeutung gewonnen. Aus frischem chirurgischem oder biopsielichem Material gewonnene kolorektale Karzinom-Organoide (CRC-Organoide) bewahren die histologischen, genetischen und phänotypischen Eigenschaften der Primärtumoren, einschließlich der klonalen Diversität und therapieansprechenden Zellzustände, treu ab. Aufgrund dieser Eigenschaften stellen PDOs wertvolle Werkzeuge für die Krankheitsmodellierung, funktionelle Genomik, Biomarker-Entdeckung und personalisierte Medizin dar7,8,9,10,11. Insbesondere die Einbindung menschlicher Immunbestandteile in Organoide erweitert deren Anwendungsmöglichkeiten weiter. Die Kokultur von CRC-Organoiden mit peripheren mononukleären Blutzellen (PBMCs) oder gezielt modifizierten Immunzellsubpopulationen ermöglicht die Untersuchung von Tumor-Immun-Interaktionen, Mechanismen der Immunflucht, Antigenpräsentation sowie Immuntherapieantworten in einem physiologisch relevanten System12. Solche Modelle unterstützen die Evaluierung von Checkpoint-Inhibitoren, CAR-T-/TCR-Therapien und bispezifischen Antikörpern und liefern gleichzeitig Erkenntnisse zu prädiktiven Biomarkern und Resistenzmechanismen.
Neben der Immuntherapie gewinnen kolorektale Organoiden zunehmend an Bedeutung für die Wirkstoffscreening- und Präzisionsonkologie-Anwendungen. Kulturen aus Patientenmaterial können auf zytostatische und gezielte therapeutische Wirkstoffe getestet werden, um individuelle Behandlungsreaktionen vorherzusagen, wobei mehrere Studien Korrelationen zwischen Organoid-Reaktionen und klinischen Ergebnissen gezeigt haben. Solche Systeme stellen daher eine skalierbare und patientenzentrierte Alternative zu herkömmlichen, tierbasierten Ansätzen dar10,13,14,15,16,17,18.
Hier wird ein überschaubares, skalierbares Protokoll zur Herstellung von patientenabgeleiteten Darmkrebs-Organoide und deren Integration in Immun-Kokultursysteme für translationale und präklinische Forschung vorgestellt. Tumorgewebe werden enzymatisch dissoziiert und unter optimierten Wachstumsbedingungen in eine dreidimensionale extrazelluläre Matrix eingebettet, wodurch die Tumorheterogenität und die Differenzierung der Zelllinien erhalten bleibt. Die etablierten Organoide können erweitert, kryokonserviert, genetisch verändert und für nachgeschaltete Anwendungen verwendet werden, einschließlich molekularer Charakterisierung, Arzneimittel-Wirksamkeitsstudien und immunologischer Profilierung. Zudem ermöglicht die Kokultivierung mit PBMCs die Beurteilung immunvermittelter Zytotoxizität, die Empfindlichkeit gegenüber Checkpoint-Blockade und die tumor-spezifische Immunaktivierung.
Wir beschreiben weiterhin Protokolle für die Gewebeverarbeitung, die Beurteilung der Organoid-Qualität, die zytometrische Durchflussanalyse, die immunfluoreszenzgestützte Bildgebung sowie die immunologische Überwachung mittels ELISpot. Insgesamt bieten diese auf Organoiden basierenden Systeme eine ethisch vertretbare und klinisch relevante Plattform, um die Biologie des kolorektalen Karzinoms (CRC), therapeutische Resistenzmechanismen, Tumorheterogenität und Reaktionen auf Immuntherapien zu untersuchen. Fortschritte in der Organoid-Technik und der Integration mikroumgebungsbezogener Faktoren positionieren diese Modelle weiterhin als Eckpfeiler zukünftiger Forschung zum kolorektalen Karzinom und der präzisen Onkologie.
Protokoll
Alle Patienten gaben ihre informierte Einwilligung gemäß dem vom IRB genehmigten Biobank-Protokoll des Montefiore Einstein Comprehensive Cancer Center (Einstein IRB# 2021-13730) ab. Klinische Koordination und regulatorische Unterstützung wurden durch das Cancer Clinical Trials Office (CCTO) bereitgestellt. Tumorgewebe wurden nach der standardmäßigen chirurgischen Resektion und pathologischen Begutachtung entnommen und anschließend zur Formalinfixierung, zur Erzeugung patientenabgeleiteter Organoiden oder zur Kryokonservierung in DMEM mit 20 % FBS und 10 % DMSO aufbereitet. Alle Reagenzpräparationen sind in Tabelle 1 aufgeführt.
1. Aufbau der Tumor-Organoid-Kultur aus Biopsie- oder Resektionsgewebe (4 h)
- Legen Sie das frisch gewonnene Tumorgewebe in eine sterile Petrischale und waschen Sie es fünfmal mit Organoid-Waschpuffer, jedes Mal 5 Minuten auf Eis. Zerschneiden Sie das Gewebe mit einem sterilen Rasiermesser oder feinen Nadeln in kleine Würfel von etwa 1–2 mm3.
ANMERKUNG: Halten Sie das Gewebe während der Dissektion mit eiskalter phosphatgepufferter Salzlösung (PBS) feucht, um Austrocknung zu verhindern. - Überführen Sie die dissezierten Gewebefragmente in ein 15-mL-Falcon-Röhrchen, waschen Sie sie einmal mit Dulbecco’s phosphatgepufferter Salzlösung (DPBS) und zentrifugieren Sie 5 Minuten bei Raumtemperatur (RT) mit 200 x g. Entsorgen Sie vorsichtig den Überstand und übertragen Sie die Gewebewürfel in eine sterile 6-Well-Platte oder eine 35-mm-Petrischale.
- Zerkleinern Sie das Gewebe mithilfe steriler, abgewinkelter, autoklavierter Scheren weiter in kleinere Stücke. Verdünnen Sie 1 mL 1X Gentle Collagenase/Hyaluronidase in 9 mL DPBS. Fügen Sie 10 µL Y-27632 (ROCK-Inhibitor) und 20 µL Primocin hinzu.
- Geben Sie vorgewärmte Dissoziationslösung in das 15-mL-Röhrchen mit den Gewebestücken. Beschichten Sie Ihre P1000-Pipettenspitze erneut, bevor Sie auf- und abpipettieren, um die Gewebestücke zu bewegen.
- Inkubieren Sie das 15-mL-Röhrchen 30 Minuten in einem schwingenden Wasserbad bei 37 °C, wobei Sie es alle 10 Minuten umdrehen. Lassen Sie die Gewebestücke absinken, überführen Sie den größten Teil der Verdauungslösung in ein neues Röhrchen und zentrifugieren Sie 5 Minuten bei RT mit 500 x g.
- Geben Sie 1 mL DMEM in das ursprüngliche 15-mL-Röhrchen und pipettieren Sie kräftig mit einer beschichteten P1000-Spitze, um die Gewebefragmente mechanisch zu dissoziieren und zusätzliche Krypten freizusetzen.
- Überprüfen Sie den Fortschritt unter dem Mikroskop, um zu beurteilen, ob das Gewebe sich in Einzelzellen oder kleine Zellhaufen zersetzt. Überführen Sie 10–20 µL Ihres DMEM mit Gewebestücken in eine Petrischale und untersuchen Sie unter dem Mikroskop auf Krypten.
ANMERKUNG: Die Inkubationsdauer variiert je nach Probentyp. Bei Biopsien beträgt die Inkubationszeit 15–30 Minuten, bei operativen Resektionen 45–60 Minuten. - Sobald Krypten nachgewiesen sind (oder nach 30 Minuten bei Biopsien/60 Minuten bei Resektionen), stoppen Sie die Verdauung durch Zugabe eines gleichen Volumens eiskalten Basalmediums und zentrifugieren Sie 5 Minuten bei RT mit 500 x g.
- Waschen Sie das Pellet mit DPBS, um es aufzuschwemmen, und zentrifugieren Sie erneut. Optional: Überführen Sie die Suspension in ein kegelförmiges Röhrchen und zentrifugieren Sie 5 Minuten bei RT mit 300 x g, um die Zellen zu pelletieren.
ANMERKUNG: Bei CRC ist eine Erythrozytenlyse normalerweise nicht erforderlich. - Falls das Pellet rot erscheint, lysieren Sie Erythrozyten durch 15-minütige Inkubation in 5 mL Erythrozytenlysepuffer bei RT. Füllen Sie nach der Lyse das Röhrchen sofort mit PBS auf und zentrifugieren Sie erneut.
- Waschen Sie das Pellet einmal mit DPBS. Zentrifugieren Sie 5 Minuten bei RT mit 300 x g, entsorgen Sie anschließend den Überstand. Resuspendieren Sie das Pellet in einem kleinen Volumen Medium. Zählen Sie lebende Zellen mit einem Blutzählkammer unter Verwendung der Trypanblau-Ausschlussmethode oder mit einem automatischen Zellzähler.
- Resuspendieren Sie die Zellen in eiskaltem Matrigel (Basalmembranmatrix) (optional: Konzentration von etwa 1,5–3 x 10⁴ Zellen pro 10 µL Medium). Mischen Sie die Zellsuspension mit Basalmembranmatrix unter Verwendung gekühlter Spitzen mit großem Durchmesser (einige Labore verwenden ein 1:1-Verhältnis von Basalmembranmatrix zu vollständigem Organoidmedium).
ANMERKUNG: Halten Sie die Basalmembranmatrix und alle Mischungen eiskalt , um eine vorzeitige Polymerisation zu verhindern. - Pipettieren Sie jeweils etwa 50 µL der Zell-Basalmembranmatrix-Mischung als Tropfen in jede Vertiefung einer vorgewärmten, sterilen 24-Well-Kulturplatte. Inkubieren Sie die Platte 10–12 Minuten bei 37 °C, um die Basalmembranmatrix zu einer Tropfenform erstarren zu lassen (legen Sie die Platte dabei auf den Kopf).
- Nach der Erstarrung der Basalmembranmatrix drehen Sie die Platte wieder richtig herum. Geben Sie vorsichtig 500 µL/Welle frisches PDO-Medium mit Rock-Inhibitor (1:1000) und Primocin (1:500) hinzu.
ANMERKUNG: Verwenden Sie Primocin in allen Kulturmedien, bis eine gefrorene Organoid-Biobank etabliert ist, um Kontaminationen zu vermeiden. - Ersetzen Sie das Organoidmedium zweimal wöchentlich durch frisches, vollständiges Organoidmedium. Überwachen Sie das Wachstum der Organoiden regelmäßig unter dem Mikroskop.
2. Isolierung menschlicher PBMCs aus Blut (2 h)
- Portionieren Sie 5 mL Histopaque in sterile 15-mL-Falcon-Röhrchen, stellen Sie auf Raumtemperatur ein und schichten Sie vorsichtig ein gleiches Volumen frischen menschlichen Blutes (bis zu 5 mL) darüber auf. Schichten Sie das Blut langsam entlang der Röhrchenwand über das Ficoll, ohne die Phasengrenze zu stören; halten Sie das Gesamtvolumen auf ≤10 mL pro Röhrchen.
HINWEIS: Vor der Zentrifugation klar getrennte Ficoll- und Blutschichten beibehalten, um eine optimale Trennung zu gewährleisten. - Bei Verwendung mehrerer Röhrchen diese im Zentrifugenrotor sorgfältig ausbalancieren. Vermischen oder Schütteln vermeiden. Das Die Blut-Ficoll-Grenzfläche muss intakt bleiben.
- Zentrifugieren bei 1500 x g 15 min bei RT. Verwenden Sie 0 Bremseinstellungen, um die Störung des Gradienten zu verhindern. Nach der Zentrifugation bilden sich deutliche Schichten: a) die untere Erythrozytenschicht, b) der mittlere PBMC-Buffy-Coat und c) die obere Plasmaschicht. Vorsichtig das Plasma absaugen und verwerfen, bis die Buffy-Coat-Schicht sichtbar ist.
HINWEIS: Behandeln Sie das Röhrchen vorsichtig, um die PBMC-Schicht nicht zu stören. - Unter Verwendung einer frischen sterilen Pipette vorsichtig aspirieren Buffy-Coat-Schicht enthält PBMCs und überführt die Zellen in ein neues steriles 15-mL-Falcon-Röhrchen. Um Ficoll und Thrombozyten zu entfernen, die Zellen zweimal mit 10 mL PBSA (PBS + 0,1 % BSA) durch Zentrifugation bei 1000 x g 7 min bei RT, wobei nach jeder Waschung vorsichtig der Überstand entfernt wird.
- Zur Entfernung von verbliebenen Thrombozyten einmal mit PBSA waschen, zentrifugieren bei 200 x g 7 min bei Raumtemperatur. Den Überstand vorsichtig entfernen. Wenn das Pellet rot erscheint, Lyse der Erythrozyten durch Inkubation in 5 mL Erythrozyten-Lysepuffer durchführen bei 37 °C 5 min, dann mit PBSA waschen und bei 200 x zentrifugieren g 7 min bei RT
- Das PBMC-Pellet in 2 mL DPBS oder Kulturmedium resuspendieren und die Anzahl lebensfähiger Zellen mit Trypanblau unter Verwendung eines Hämozytometers oder eines automatischen Zellzählgeräts bestimmen. Falls die Zellen nicht sofort verwendet werden, PBMCs bei 5–10 x 106 Zellen/mL in 90 % FBS und 10 % DMSO. Schrittweise bei –80 °C über Nacht, anschließend für die Langzeitlagerung in flüssigen Stickstoff überführen.
- Expansion von PBMCs (7–12 Tage):
- Pelletieren Sie die Zellen durch Zentrifugation bei 500 x g 5 min bei RT. Wieder in Suspension bringen bei 5 x 10⁵ Zellen/Vertiefung in T-Zell-Expansionsmedium und Aktivierung mit einem CD3/CD28-Cocktail.
- Stimulieren Sie die Zellen mit 500 IE/mL IL-2 und inkubieren Sie sie für 3 Tage. Am Tag 3 mischen und zählen Sie die Zellen und vergrößern Sie die Kultur durch Zugabe von mit IL-2 supplementiertem T-Zell-Expansionsmedium.
- Stellen Sie die Zellen in vollständigem T-Zell-Expansionsmedium auf eine Konzentration von 1–2,5 × 10⁵ Zellen/mL ein, inkubieren Sie für 2 Tage und überwachen Sie die Vitalität alle 2–3 Tage während der Expansion.
HINWEIS: Ersetzen Sie das Medium alle 2–3 Tage durch frisches, warmes komplettes Medium (überschreiten Sie nicht >3 Tage). PBMCs können in T-Zell-Einfriermedium für eine spätere Verwendung kryokonserviert werden.
3. Organoid-Kokultur (4 Tage):
- Vorbereitung und Qualitätskontrolle:
- Stellen Sie sicher, dass die Organoiden vor der Koinkubation gesund, kontaminationsfrei und phänotypisch charakterisiert sind. Beziehen Sie PBMCs von informierten Spendern oder kommerziellen Quellen und bestätigen Sie deren Vitalität und Grundphänotyp, bevor Sie sie verwenden.
- Entscheiden Sie, ob PBMCs frisch, ausgeruht oder voraktiviert verwendet werden sollen, und ob sie autolog oder allogen sind. Bewerten Sie vor der Koinkubation die Vitalität, Größenuniformität und Markerexpression der Organoiden.
- Überprüfen Sie die Vitalität der PBMCs und deren grundlegende Immunzusammensetzung (CD3, CD4, CD8, NK-Marker, Monozyten) und dokumentieren Sie die Spendermetadaten.
- Isolierung von Organoiden zur Koinkubation mit PBMCs:
- Entfernen Sie das Kulturmedium und geben Sie pro Vertiefung eine vorgewärmte Zellrückgewinnungslösung hinzu, um die extrazelluläre Matrix aufzulösen und die Organoiden freizusetzen. Lösen Sie die Organoiden vorsichtig mit einer Pipettenspitze mit großem Durchmesser auf und inkubieren Sie kurz, bis die Matrix vollständig aufgelöst ist und die Organoiden freigesetzt wurden.
- Überführen Sie die Suspension in ein Sammelröhrchen, fügen Sie ggf. 0,5 M EDTA hinzu und stellen Sie das Volumen mit einem ausgewogenen Puffer ein. Zentrifugieren Sie, um die Organoiden zu pelletieren, entfernen Sie den Überstand, waschen Sie mit Basalmedium, das Zusatzstoffe (HEPES und Glutamax) sowie Antibiotika enthält, und zentrifugieren Sie erneut, um die Organoiden erneut zu pelletieren.
- Lösen Sie die Organoiden in vollständigem Kulturmedium auf, geben Sie sie in eine zellkulturgeeignete Platte und lassen Sie sie etwa 24 Stunden zur Erholung inkubieren, bevor weitere Schritte erfolgen.
- Parallele Gewinnung von PBMCs:
- Tauen Sie kryokonservierte PBMCs gemäß Standardverfahren schnell auf und verdünnen Sie sie unmittelbar in vorgewärmtes T-Zell-Expansionsmedium, um osmotischen Schock zu minimieren.
HINWEIS: Ein gewisser Zellverlust ist beim Auftauen üblich; das Vorgewärmen des Mediums verbessert die Rückgewinnungsrate. - Zentrifugieren Sie die aufgetauten PBMCs mit 400 × g, um die Zellen zu pelletieren, entfernen Sie das Einfriermedium und inkubieren Sie sie kurz in T-Zell-Expansionsmedium mit Benzonase, um Zellagglomeration zu reduzieren und die Qualität der Einzelzell-Suspension zu verbessern.
- Waschen und erneut pelletieren Sie die PBMCs in frischem Expansionsmedium, lösen Sie sie anschließend in T-Zell-Kulturmedium, das mit Zytokinen (z. B. IL-2) angereichert ist, um Vitalität und Regeneration zu unterstützen. Geben Sie die PBMCs in eine Mehrfach-Platte, um sie über Nacht ruhen zu lassen, bevor die Koinkubation beginnt.
- Tauen Sie kryokonservierte PBMCs gemäß Standardverfahren schnell auf und verdünnen Sie sie unmittelbar in vorgewärmtes T-Zell-Expansionsmedium, um osmotischen Schock zu minimieren.
- Vorbereitung vor der Koinkubation (1 Tag vor der Koinkubation):
- Behandeln Sie die Organoiden optional vor der Koinkubation mit einem immunstimulierenden Zytokin (z. B. IFN-γ), um Antigenpräsentationswege zu verstärken.
- Bereiten Sie die Koinkubationsplatte mindestens 24 Stunden im Voraus vor, indem Sie die Vertiefungen mit einem kostimulatorischen Antikörper (z. B. anti-CD28) beschichten und bei 4 °C lagern. Vor der Verwendung entfernen Sie ungebundenen Antikörper und waschen die Vertiefungen zweimal mit DPBS.
- Dissociation der Organoiden in Einzelzellen (Tag des Koinkubationsversuchs):
- Sammeln Sie die vorstimulierten Organoiden, pelletieren und entfernen Sie den Überstand, lösen Sie sie anschließend in einem enzymatischen Dissociationsreagenz (z. B. TrypLE) zusammen mit eventuell anhaftenden Zellen auf, um die gesamte Zellpopulation zurückzugewinnen.
- Inkubieren Sie unter leichtem Schütteln und überwachen Sie mikroskopisch, bis sich die meisten Organoiden in Einzelzellen oder kleine Zellverbände aufgelöst haben, wobei eine Überverdauung vermieden werden sollte.
- Stoppen Sie die Dissociation durch Zugabe eines Puffers, pelletieren Sie die Zellen, entfernen Sie den Überstand und lösen Sie sie in T-Zell-Kulturmedium zur Zellzählung und Mischung auf.
- Zellzählung und Vorbereitung für die Koinkubation:
- Mischen Sie die Zellsuspension vorsichtig und bestimmen Sie die Anzahl lebensfähiger Zellen mithilfe eines Hämozytometers oder automatischen Zellzählers mit einem Vitalitätsfarbstoff. Stellen Sie das Tumor-PBMC-Verhältnis in T-Zell-Medium auf die gewünschte Dichte ein.
- Bereiten Sie die PBMCs vor, indem Sie sie pelletieren, in frisches Medium auflösen und die Anzahl lebensfähiger Zellen bestimmen. Waschen und resuspendieren Sie die PBMCs in T-Zell-Medium, das mit Zytokinen (z. B. IL-2) und ggf. immunmodulatorischen Antikörpern (z. B. anti-PD-1) ergänzt ist, je nach Anforderung.
- Durchführung der Koinkubation:
- Mischen Sie die dissociierten Tumorzellen und PBMCs im gewünschten Effektor:Target-Verhältnis. Waschen Sie die mit anti-CD28 beschichteten Vertiefungen vor dem Hinzufügen der Zellen, um Austrocknung zu vermeiden.
- Geben Sie die Organoid-PBMC-Mischung in das erforderliche Assay-Volumen auf die Platte und inkubieren Sie unter standardmäßigen Kulturbedingungen. Erneuern oder teilen Sie die Kulturen nach Bedarf während des Experiments.
- Experimentelles Design und Kontrollen (für Behandlungsstrategien):
- Verwenden Sie das Koinkubationssystem, um zu untersuchen, wie Wirkstoffe (z. B. Checkpoint-Inhibitoren oder kleine Moleküle) die Reaktion von PBMCs auf Tumororganoiden modulieren.
- Verwenden Sie biologische Replikate (mehrere Organoidlinien und PBMC-Spender) sowie technische Replikate (mindestens dreifache Vertiefungen pro Bedingung).
- Führen Sie Kontrollen ein: nur Organoiden, nur PBMCs (mit Trägersubstanz oder aktiviert), Organoiden + PBMCs (mit Trägersubstanz), Organoiden + Wirkstoff sowie PBMCs + Wirkstoff.
- Typische Zeitpunktrahmen für die Koinkubation:
- Analysieren Sie die Koinkubationen 24, 48 und 72 Stunden nach Beginn, um Immunaktivierung, Proliferation, Zytokinsekretion, Apoptose und Tumorzelltod zu bewerten.
- Bestimmen Sie frühe Aktivierungsmarker und Zytokinsekretion nach 24 Stunden und bewerten Sie Zytotoxizität, Proliferation sowie Aktivierungs- und Erschöpfungsmarker nach 48–72 Stunden mittels Durchflusszytometrie, Bildgebung oder Vitalitätsassays.
HINWEIS: Spätere Zeitpunkte (z. B. Tag 5–7) können hinzugefügt werden, um chronische Aktivierung, Immunerschöpfung oder langfristige Wirkstoffantworten zu untersuchen.
- Immunfluoreszenz-Färbung von Organoiden:
- Waschen Sie die Objektträger 5 Minuten lang in PBS und fixieren Sie sie 20 Minuten lang bei RT in einer 4 %igen Paraformaldehyd (PFA)-Lösung. Danach waschen Sie die Objektträger zweimal je 5 Minuten in PBS.
HINWEIS: Halten Sie die Organoiden während der gesamten Färbung hydratisiert. Die Objektträger können bei Bedarf bis zu 3 Stunden bei RT in PBS gelagert werden, aber eine Übernachtlagerung in PBS sollte vermieden werden. - Permeabilisieren Sie die Organoiden mit 0,1–0,5 % Triton X-100 in PBS für 15–20 Minuten bei RT, um intrazelluläre und nukleäre Färbungen zu ermöglichen, während die Organoidstruktur erhalten bleibt.
HINWEIS: Vermeiden Sie eine Überpermeabilisierung, da diese die Organoidstruktur beschädigen kann. Eine angemessene Permeabilisierung gewährleistet eine gleichmäßige cytoplasmatische und nukleäre Färbung bei Erhalt der Morphologie für die Bildgebung. - Waschen Sie die Objektträger zweimal mit 1x IF-Puffer und blockieren Sie sie mit 1–10 % BSA (oder serumangepasstem Serum der entsprechenden Spezies) im IF-Puffer für 60–120 Minuten bei RT, um unspezifische Bindungen zu reduzieren.
HINWEIS: BSA eignet sich für die allgemeine Blockierung, aber serumangepasstes Serum wird bei spezifischen Markerfärbungen empfohlen, um unspezifische Bindungen zu minimieren und die Signalgenauigkeit zu verbessern. - Waschen Sie die Objektträger dreimal (je 5 Minuten) und inkubieren Sie sie mit primären Antikörpern (10–50 µg/mL) in 1 % Serum-Blockpuffer über Nacht bei 4 °C in einer feuchten Kammer.
HINWEIS: Decken Sie die Objektträger mit Parafilm ab, um Verdunstung zu verhindern, und optimieren Sie die Konzentration des primären Antikörpers durch Titration, um eine spezifische Färbung mit minimalem Hintergrund zu erzielen. - Waschen Sie die Objektträger dreimal je 5 Minuten in 1x IF-Puffer.
HINWEIS: Die Waschschritte sollten für jede einzelne Antikörperfärbung optimiert werden. Bei gleichzeitiger Verwendung mehrerer primärer Antikörper sollten die Waschbedingungen standardisiert werden. - Inkubieren Sie die Organoid-Objektträger mit fluorophor-konjugierten sekundären Antikörpern (1:200–1:500 in 1 % Serum-Blockpuffer) in einer feuchten Kammer über Nacht bei 4 °C oder 2 Stunden bei RT im Dunkeln.
HINWEIS: Führen Sie alle nachfolgenden Schritte nach Zugabe des sekundären Antikörpers im Dunkeln durch, um eine Photobleiche der Fluorophore zu vermeiden. - Waschen Sie die Objektträger mit 1x IF-Puffer (2 × 5 Minuten), gefolgt von PBS (5 Minuten). Inkubieren Sie mit DAPI (1 µg/mL) und AlexaFluor-594-konjugierten Antikörpern (20 µg/mL) in 5 % Serum-Blockpuffer für 1 Stunde bei RT im Dunkeln, danach waschen Sie dreimal je 5 Minuten mit PBS.
- Geben Sie Eindeckmedium auf die Objektträger, setzen Sie die Deckgläser auf und drehen Sie sie vorsichtig um, wobei Luftblasen vermieden werden sollen. Alternativ können Sie die DAPI-Färbung weglassen, wenn Sie ein DAPI-haltiges Eindeckmedium verwenden. Verwenden Sie ein hartes Eindeckmedium für Anwendungen mit Objektträgerscannern.
- Lassen Sie die Objektträger bei RT eine Stunde lang trocknen, lagern Sie sie bei –20 °C und führen Sie die Bildaufnahme mittels konfokaler Mikroskopie oder Objektträgerscanner durch.
- Waschen Sie die Objektträger 5 Minuten lang in PBS und fixieren Sie sie 20 Minuten lang bei RT in einer 4 %igen Paraformaldehyd (PFA)-Lösung. Danach waschen Sie die Objektträger zweimal je 5 Minuten in PBS.
4. Durchflusszytometrie- und intrazelluläre Färbeprotokoll für Organoiden
- Entfernen Sie vorsichtig das Kulturmedium der Organoiden und waschen Sie die Organoiden sanft einmal mit 1x PBS, um restliches Medium und Serumproteine zu entfernen. Lösen Sie die Organoiden aus der extrazellulären Matrix mithilfe von kaltem PBS oder einer Recovery-Lösung und pipettieren Sie vorsichtig, um die Matrix zu lösen, wobei mechanische Scherkräfte minimiert werden sollen.
- Überführen Sie die Organoidsuspension in ein Zentrifugenröhrchen, pelletieren Sie bei 300 x g für 5 min bei 4 °C und entfernen Sie den Überstand. Resuspendieren Sie das Organoiden-Pellet in 250–500 µL einer 0,05 %igen TrypLE-Lösung zur enzymatischen Dissoziation. Inkubieren Sie bei 37 °C, um eine effiziente Spaltung der Zell-Zell-Verbindungen zu gewährleisten.
ANMERKUNG: Mischen Sie die Suspension alle 5 min vorsichtig durch leichtes Antippen und Auf- und Abpipettieren und überwachen Sie unter dem Mikroskop, bis eine Einzelzellsuspension erreicht ist, ohne eine Überverdauung zu verursachen. - Filtrieren Sie die Zellsuspension durch einen 40 µm Zellsieb, um Zellklumpen zu entfernen. Zentrifugieren Sie die Zellen bei 300 x g für 5 min bei 4 °C und resuspendieren Sie sie in 1x PBS ohne Ca2+/Mg2+-Puffer.
- Zählen Sie die Zellen und stellen Sie eine Konzentration von etwa 1 x 10⁶ Zellen/mL im Färbe-Puffer ein. Inkubieren Sie mit Fc-Block (1:200) und Lebensfähigkeitsfarbstoff (z. B. Live/Dead Blue, 1:1000–1:3000), um unspezifische Bindungen zu reduzieren und lebende/tote Zellen zu identifizieren.
- Inkubieren Sie die Zellen 30 min bei Raumtemperatur im Dunkeln, waschen Sie dann einmal mit 1x PBS und einmal mit Färbe-Puffer.
- Bereiten Sie die Oberflächenantikörper-Cocktails vor, indem Sie jeden Antikörper in Färbe-Puffer in seiner optimierten Arbeitsverdünnung mischen und die Gesamtvolumina anhand der titrierten µL/Test-Werte für die Master-Mix-Lösung berechnen.
ANMERKUNG: Falls Ihr Panel mehrere polymerbasierte Fluorochrome enthält (z. B. Brilliant Violet, Brilliant Ultraviolet oder Brilliant Blue Farbstoffe), fügen Sie Brilliant Stain Buffer (BSB) zum Antikörpercocktail hinzu, um Wechselwirkungen zwischen Fluorochromen zu reduzieren und die Signalauflösung zu verbessern. Fügen Sie BSB gemäß den Herstelleranweisungen hinzu (typischerweise 1x Endkonzentration), mischen Sie vorsichtig und bereiten Sie eine Master-Mix-Lösung für alle Proben vor (~10 % zusätzliches Volumen). Schützen Sie vor Licht und lagern Sie auf Eis, bis zur Verwendung. - Geben Sie den Antikörpercocktail hinzu und inkubieren Sie 30–50 min bei Raumtemperatur im Dunkeln. Waschen Sie mit Färbe-Puffer und PBS (ohne Ca2+/Mg2+), zentrifugieren Sie dann bei 500 x g für 5 min. Bereiten Sie die Arbeitslösung zur Fixierung/Permeabilisierung vor, indem Sie das Konzentrat mit dem Verdünnungsmittel verdünnen. Zum Beispiel: 1 Teil Konzentrat : 3 Teile Verdünnungsmittel (ergibt 1x oder die angegebene Arbeitskonzentration).
- Geben Sie die Fixierungs-/Permeabilisierungslösung hinzu, um die Zellen vollständig zu resuspendieren (~100–200 µL pro 1 Million Zellen) und inkubieren Sie 15–20 min bei Raumtemperatur oder 2–8 °C, geschützt vor Licht. Nach der Fixierungszeit waschen Sie die Zellen mit 1x Permeabilisierungspuffer. Entfernen Sie den Überstand. Wiederholen Sie den Waschschritt mindestens einmal (manchmal zweimal), um überschüssiges Fixativ zu entfernen.
- Bereiten Sie einen intrazellulären Färbe-Cocktail vor, indem Sie fluoreszenzmarkierte Antikörper in 1x Permeabilisierungspuffer auf optimierte Konzentrationen verdünnen. Geben Sie den intrazellulären Antikörpercocktail zu den permeabilisierten Zellen, einschließlich Antikörpern gegen Zytokine, Transkriptionsfaktoren oder phosphorylierte Proteine, je nach Anforderung.
- Inkubieren Sie die Zellen 2 h bei Raumtemperatur im Dunkeln.
ANMERKUNG: Falls erforderlich, kann die Inkubation auf die vom Hersteller empfohlene Mindestdauer verkürzt oder über Nacht bei 4 °C im Dunkeln durchgeführt werden, ohne die Qualität der Färbung zu beeinträchtigen. - Waschen Sie die Zellen zweimal mit 1x Permeabilisierungspuffer und einmal mit Färbe-Puffer, resuspendieren Sie das Pellet anschließend in 250–300 µL Färbe-Puffer.
- Filtrieren Sie die Suspension durch einen 40 µm Sieb, um eine Einzelzellsuspension zu erhalten, und lagern Sie die Proben auf Eis oder bei 4 °C, geschützt vor Licht, bis zur Analyse. Vermeiden Sie eine längere Lagerung gefärbter Proben und messen Sie die Proben am Durchflusszytometer so bald wie möglich nach der Färbung.
- Verwenden Sie ein Durchflusszytometer mit geeigneten Lasern und Filtern, die zu den verwendeten Fluorophoren passen. Richten Sie Kompensationskontrollen ein, einschließlich einfach gefärbter Proben und Fluoreszenz-minus-eins-(FMO-)Kontrollen.
- Messen Sie mindestens 50.000–100.000 Ereignisse pro Probe, um eine robuste statistische Analyse zu ermöglichen. Analysieren Sie die Daten mit FlowJo, FCS Express oder vergleichbarer Software. Gaten Sie auf lebende, Einzelzellen. Analysieren Sie die Expression von Oberflächen- und intrazellulären Markern.
ANMERKUNG: Titrieren Sie jeden Antikörper-Fluorochrom-Konjugat mittels serieller Verdünnungen, um die optimale Konzentration zu ermitteln, die maximales Signal, minimale Hintergrundfärbung und klare Trennung der Populationen liefert.
5. Analyse der Apoptose mittels Durchflusszytometrie basierend auf Annexin V:
- Wesentliche Kontrollen und Reagenzien:
- Ungefärbte Kontrolle: Ermöglicht die Bestimmung der autofluoreszenten Grundlinie der Zellen und damit die Unterscheidung echter positiver Signale vom Hintergrund.
- Einfachgefärbte Kontrollen: Für jeden Fluorochrom im Panel erforderlich, um eine korrekte Kompensation (konventionelle Durchflusszytometrie) oder spektrale Entmischung (spektrale Durchflusszytometrie) durchzuführen. Diese Kontrollen gewährleisten eine genaue Trennung der Signale über alle Kanäle hinweg.
- Fluoreszenz-minus-eins-(FMO-)Kontrollen: Unverzichtbar zur Definition der Tore für schwach oder übergehend exprimierende Populationen. Sie verhindern eine Überschätzung schwach positiver Ereignisse.
- Positive Apoptosekontrolle: Eine Probe, bei der gezielt Apoptose induziert wurde (z. B. Zellen, die mit Staurosporin behandelt wurden), dient zur Validierung, dass der Assay Apoptoseereignisse zuverlässig detektiert.
- Isotypkontrollen: Für Annexin V selbst nicht sinnvoll, da die Bindung phospholipidspezifisch und nicht antikörpervermittelt ist. Sie können jedoch bei zusätzlichen Oberflächenmarkern, falls erforderlich, eingeschlossen werden.
HINWEIS: Verwenden Sie einen Annexin-V-Bindungspuffer, der Kalziumionen enthält, da die Annexin-V-Bindung kalziumabhängig ist; verwenden Sie einen kommerziellen oder validierten Puffer. - Ein membranimpermeantes Vitalitätsfarbstoff (z. B. PI, 7-AAD, DAPI oder fixierbare tote-Zell-Farbstoffe) wird verwendet, um frühe apoptotische Zellen von spät apoptotischen/nekrotischen Zellen zu unterscheiden. Wählen Sie einen Farbstoff, der mit den Lasern des Durchflusszytometers und den Fixierungsbedingungen kompatibel ist.
- Färbeprotokoll:
- Gewinnen Sie die Kokulturzellen durch Zentrifugation der Platten bei 500 x g für 5 min. Aspirieren und entfernen Sie vorsichtig den Überstand, um das Kulturmedium und schwebende Partikel zu entfernen. Waschen Sie die Zellen zweimal mit kaltem Färgepuffer (z. B. PBS mit 1–2 % FBS), um Hintergrundfärbungen zu reduzieren und störende Proteine zu entfernen.
- Falls Linien- oder Subsetmarker benötigt werden (z. B. CD8 für PBMCs, Marker für Krebsstammzellen wie Lgr5 in Tumorzellen), inkubieren Sie die Zellen mit Antikörpermischungen 30–45 min bei Raumtemperatur auf einem sanften Schüttler, lichtgeschützt. Die Oberflächenfärbung zu diesem Zeitpunkt erhält die Integrität der Antigene und ermöglicht eine kompartimentenspezifische Analyse.
- Waschen Sie die Zellen zweimal: zuerst mit kaltem Färgepuffer, um nicht gebundene Antikörper zu entfernen, anschließend mit Annexin-V-Bindungspuffer (z. B. BioLegend Kat.-Nr. 422201), um Kalziumverfügbarkeit sicherzustellen. Stellen Sie die Zellkonzentration auf etwa 1 x 10⁶ Zellen/mL im Bindungspuffer ein.
- Geben Sie 5 µL fluorochromkonjugiertes Annexin-V-Reagenz pro Probe zu 100 µL Zellsuspension. Das gewählte Fluorochrom sollte spektral mit den anderen Farbstoffen im Panel kompatibel sein.
- Färben Sie zusätzlich mit einem Vitalitätsfarbstoff wie PI, 7-AAD oder DAPI. Für PI und DAPI liegen die optimalen Verdünnungen typischerweise zwischen 1:1000 und 1:60.000, abhängig vom Gerät und der Laserintensität, und sollten empirisch bestimmt werden. Fixierbare Vitalitätsfarbstoffe sind vorzuziehen, wenn eine nachfolgende Fixierung erforderlich ist.
- Lösen Sie die Zellen vorsichtig durch Auf- und Abpipettieren auf und inkubieren Sie sie 20–40 min bei Raumtemperatur im Dunkeln. Die optimale Inkubationszeit sollte empirisch ermittelt werden, da eine zu lange Inkubation unspezifische Bindungen oder falsch positive Ergebnisse erhöhen kann.
- Geben Sie 200 µL Annexin-V-Bindungspuffer zu jeder Probe (mindestens 100 µL, wenn die Proben stark konzentriert sind). Dadurch wird ein ausreichendes Volumen für die Durchflusszytometrie bereitgestellt und die Pufferbedingungen während der Datenaufnahme aufrechterhalten. Führen Sie die Messung umgehend auf einem kalibrierten Durchflusszytometer durch und stellen Sie sicher, dass die Spannungseinstellungen optimiert sind, um negative und positive Populationen klar zu unterscheiden.
- Empfohlene Gating-Strategie:
- Verwenden Sie Vorwärtsstreuung (FSC) gegen Seitwärtsstreuung (SSC), um kleine Partikel und große Aggregate auszuschließen und nur intakte Zellen beizubehalten. Wenden Sie FSC-A gegen FSC-H (oder FSC-W) an, um Doppelzellen und Aggregate auszuschließen, sodass nur Einzelzellen analysiert werden.
- Auf Grundlage des Vitalitätsfarbstoffs schließen Sie stark positive tote Zellen gegebenenfalls aus. Alternativ können Sie den Farbstoff in die Quadrantenanalyse für Annexin V einbeziehen. Verwenden Sie Oberflächenmarker, um PBMCs (z. B. CD45+) von Tumorzellen (z. B. EpCAM+ oder einem anderen tumorspezifischen Marker) zu unterscheiden. Dies ermöglicht eine kompartimentenspezifische Quantifizierung der Apoptose.
- Tragen Sie innerhalb jedes definierten Kompartiments Annexin V gegen den Vitalitätsfarbstoff auf, um vier Populationen zu erhalten: a) Annexin V− / Farbstoff− = vitale Zellen; b) Annexin V+ / Farbstoff− = frühe apoptotische Zellen; c) Annexin V+ / Farbstoff+ = spät apoptotische oder nekrotische Zellen; d) Annexin V− / Farbstoff+ = primär nekrotische Zellen oder Artefakte (vorsichtig interpretieren).
- Unterteilen Sie PBMCs gegebenenfalls weiter in Subpopulationen (z. B. CD4-T-Zellen, CD8-T-Zellen, NK-Zellen, Monozyten), um Apoptoseprofile in spezifischen Immunpopulationen zu untersuchen.
6. ELISPOT-Assay zur T-Zell-Überwachung in Organoid-Kokulturen (3 Tage):
- Am Tag 0 waschen und aktivieren Sie die vorkonfektionierte PVDF-Membran-96-Well-Platte. Lagern Sie sie gemäß dem ELISpot-Protokollkit zur Detektion des Antikörpers/Zytokins der Wahl 24 h bei 4 °C.
- Am Tag 1,
- Bringen Sie die Organoiden in eine Einzelzell-Suspension, wie in Abschnitt 3.5 beschrieben. Zentrifugieren Sie bei 500 x g für 5 min bei RT und resuspendieren Sie in CTL-Medien (im CTL ELISpot-Kit enthalten). Tauchen Sie die kryokonservierten PBMCs auf oder verwenden Sie frisch isolierte PBMCs. Zentrifugieren Sie die PBMCs bei 500 x g für 5 min bei RT.
- Resuspendieren Sie die PBMCs in Kit-Medien. Führen Sie die Kokultur durch vorsichtiges Mischen der Organoid-Einzelzellen mit PBMCs im Verhältnis 5:1 durch. Geben Sie 200 µL/Welle der Kokultur-Mischung in jedes Well der voraktivierten 96-Well-Assayplatte. Klopfen Sie die Platte sehr vorsichtig an. Inkubieren Sie 4 h bei 37 °C. Entnehmen Sie nach 4 h vorsichtig die Assayplatte aus dem Inkubator. Fügen Sie Behandlungen zu den vorgesehenen Wällen hinzu, wobei geeignete positive und negative Kontrollen einzuschließen sind.
HINWEIS: Das Verhältnis Organoid: PBMC muss für eine optimale Entwicklung und Scannung der Zytokinflecken optimiert werden.
- Am Tag 2,
- Nach 24-stündiger Inkubation befolgen Sie das Färbeprotokoll des Herstellers. Berücksichtigen Sie Kontrollen für Einzelfarbe und Doppelfarbe, um die Anzahl der Zellen, die die spezifischen Marker sezernieren, zu detektieren und zu vergleichen. Die Inkubationszeit variiert je nach Farbe, und die Fleckentwicklung sollte regelmäßig überwacht werden. Scannen Sie die Platte gemäß den Anweisungen des Herstellers. Stellen Sie die sezernierten Immunflecken grafisch dar und vergleichen Sie sie.
HINWEIS: Abhängig vom experimentellen Design und den interessierenden Markern zeigt die Beziehung zwischen den ausplattierten Zellen und den Flecken die Expression des Zytokins/Antikörpers in Einzel- oder Doppelfarbe an.
- Nach 24-stündiger Inkubation befolgen Sie das Färbeprotokoll des Herstellers. Berücksichtigen Sie Kontrollen für Einzelfarbe und Doppelfarbe, um die Anzahl der Zellen, die die spezifischen Marker sezernieren, zu detektieren und zu vergleichen. Die Inkubationszeit variiert je nach Farbe, und die Fleckentwicklung sollte regelmäßig überwacht werden. Scannen Sie die Platte gemäß den Anweisungen des Herstellers. Stellen Sie die sezernierten Immunflecken grafisch dar und vergleichen Sie sie.
7. Echtzeit-Nachweis von Apoptose unter Verwendung von Annexin V NIR und Live-Cell-Imaging (3 Tage):
In Kombination mit automatisierter Live-Cell-Bildgebung ermöglicht Annexin V NIR die Echtzeit-Überwachung des apoptotischen Zelltods mit hohem Durchsatz für die Analyse der Arzneimittelwirkung und Zytotoxizität.
- Am Tag 0 die Organoiden in eine Einzelzell-Suspension überführen. Die Zellen mit einem GFP-Zelltracer einfärben. Die gefärbten Einzelzellen in 100 µL komplettem Medium pro Vertiefung ansäen. Die Zellen anheften und Zellhaufen bilden lassen.
ANMERKUNG: 96er U-Boden-Platten mit ultra-niedriger Anhaftung verwenden. Typische Startdichten (empirisch anpassen): 5.000 Zellen/Vertiefung, 10.000 Zellen/Vertiefung. Vertiefungen für unbehandelte negative Kontrolle, Fahrzeugkontrolle und alle experimentellen Behandlungen (in dreifacher oder höherer Ausführung) einbeziehen. - Am Tag 1 kryokonservierte PBMCs auftauen oder frisch isolierte PBMCs verwenden. PBMCs bei 500 x g für 5 min bei RT zentrifugieren. PBMCs in Expansionsmedium ergänzt mit IL-2 resuspendieren und im Inkubator inkubieren.
- Am Tag 2 die PBMCs mit einem gelben Zelltracereagenz färben. Nach der Färbung PBMCs in RPMI resuspendieren. Das Organoidmedium vorsichtig aus der Platte entfernen. Die Ko-Kultur durch vorsichtiges Mischen der Organoid-Einzelzellen mit PBMCs im Verhältnis 1:5 durchführen. 200 µL RPMI-Medium mit PBMCs zu jeder Vertiefung der Ko-Kultur-Mischung hinzufügen. Die Platte sehr vorsichtig antippen und in den Inkubator stellen.
ANMERKUNG: Die Organoid-Einzelzellen am Boden der Vertiefungen nicht stören. - 2–4 h bei 37 °C inkubieren. Nach 4 h die Platte vorsichtig aus dem Inkubator nehmen.
- Arzneimittel-Vertiefungen mit geeigneten positiven und negativen Kontrollen vorbereiten. Das lyophilisierte Annexin V NIR-Reagenz in 100 µL komplettem Medium oder PBS rekonstituieren und vorsichtig mischen. Ein 2x-Behandlungsmedium herstellen, das Annexin V NIR in doppelter Endkonzentration enthält (z. B. 1:100 für eine endgültige Verdünnung von 1:200), und sicherstellen, dass das Medium ≥1 mM Ca2⁺ enthält.
- Eine 1:200-Verdünnung von Annexin V NIR in die Vertiefungen geben. Die Platte für die nächsten 48–72 h in einen Live-Cell-Imaging-Inkubator stellen.
ANMERKUNG: Das Verhältnis von Organoiden zu PBMCs muss optimiert werden, um ausreichende Zell-Zell-Interaktionen und messbare apoptotische Reaktionen sicherzustellen. - Live-Cell-Imaging und Analyse
- Ein 4x- oder 10x-Objektiv verwenden und Bilder im NIR-Kanal für Annexin V NIR aufnehmen (sowie zusätzliche Kanäle, falls Multiplexing durchgeführt wird). Die Platte je nach Behandlungsdauer alle 4–6 h über einen Zeitraum von 24–72 h scannen.
- Live-Cell-Imaging-Software wie den IncuCyte CX3 verwenden. Zur grundlegenden Quantifizierung den NIR-Kanal mittels Gesamtfläche oder Objektanzahl analysieren; für Einzelzell-Kinetiken die Module „Zelle für Zelle“ oder „Objektanalyse“ verwenden. Bei Multiplexing (z. B. gelber Zelltracer und GFP) die Hinweise zur spektralen Entmischung prüfen.
Ergebnisse
Zunächst erzeugten wir Tumororganoide aus Proben mehrerer Patienten mithilfe eines standardisierten Workflows (Abbildung 1). Diese PDOs benötigen typischerweise zwei Wochen zur Etablierung, danach können sie zur weiteren Forschung expandiert und weitergeimpft werden. Es ist zu beachten, dass die Etablierungszeit und die Generierung der Organoide je nach Gewebe variieren. Beispielsweise benötigen einige Gewebe zusätzliche Zeit, um die Organoide zu bilden, und einige Organoide benötigen mehr Zeit, um die geeignete Konfluenz zum Passagieren zu erreichen. Die Zusätze im Kulturmedium der Organoide können entsprechend angepasst werden.
Anschließend verwendeten wir das hier beschriebene Protokoll (Abbildung 2), um eine Organoid-T-Zell-Kokultur herzustellen. PBMCs aus dem peripheren Blut des Patienten wurden wie beschrieben isoliert und anschließend expandiert. Das Tumor:Lymphozyten-Verhältnis sollte optimiert werden, da Verhältnisse außerhalb dieses Bereichs zu abweichenden Ergebnissen führen können. Ein niedrigeres Verhältnis könnte den Umfang der Interaktionen zwischen Organoiden und T-Zellen begrenzen.
Um die Funktionalität des Kokultursystems zu beurteilen, haben wir parallele Immunfluoreszenzbildgebungen von Organoiden und Kokulturen durchgeführt, um Ki67 und gespaltenes Caspase-3 als Biomarker für Proliferation bzw. Apoptose zu vergleichen (Abbildung 3). Die Vitalität und Funktionalität der Kokultur wurden durch Annexin-V- und DAPI-Färbung nachgewiesen. Um T-Zellen von Organoiden zu unterscheiden, wurden Immunzellen und Organoiden zunächst wie beschrieben gefärbt und mittels Durchflusszytometrie analysiert (Abbildung 4A). Nach den Behandlungen wurden die Kokulturen mit Annexin V und DAPI gefärbt und mittels Durchflusszytometrie gemessen. Die Cell-Trace-Marker ermöglichen die getrennte Bestimmung der Apoptose von T-Zellen (Abbildung 4B) und Organoiden (Abbildung 4C).
Immunologische Biomarker wie CD107a und CD137 wurden ebenfalls mittels Durchflusszytometrie evaluiert (Abbildung 5A). Beide Marker deuten typischerweise auf eine T-Zell-Aktivierung oder -Dekranulation hin. In dieser Studie kann nach der Kokultur die T-Zell-Reaktivität anhand der Expression von CD107a und CD137 bewertet werden (Abbildung 5 B, C). Anschließend wurde ein Live-Cell-Imaging-System verwendet, um die Apoptose von PDO-T-Zell-Kokulturen während der Behandlung zu überwachen. Die qualitative (Abbildung 6A) und quantitativ (Abbildung 6B) Analysen zeigen die Apoptose von Organoiden unter verschiedenen Bedingungen über einen Zeitraum von 33 Stunden. Die IncuCyte CX3-Plattform wurde verwendet, um die Interaktionen zwischen Tumororganoiden und PBMCs kontinuierlich zu überwachen. Die Abtastzeit kann für den gewünschten Zeitpunkt nach einer Behandlung festgelegt werden.
Ein Immunospot-Assay wurde durchgeführt, um die Sekretion der Zytokine Granzym B und Perforin in einer Organoid-Kokultur zu quantifizieren, die 24 Stunden lang mit Arzneimittel A und anti-PD-1 in Monotherapie und Kombination behandelt wurde. Wir verwendeten einen doppelfärbigen ELISpot für die Kokultur von kolorektalen Patienten-abgeleiteten Organoiden (CRC PDO) (Abbildung 7). Es ist wichtig zu beachten, dass das Verhältnis von Organoiden zu Lymphozyten unterschiedliche Zytokinprofile hervorrufen kann.
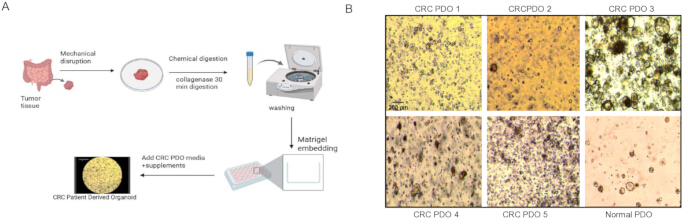
Abbildung 1. Herstellung von kolorektalen Tumororganoiden. (A) Grafische Darstellung des Verfahrens zur Herstellung von Tumororganoiden. (B) Repräsentative, etablierte, patientenabgeleitete Organoiden. 4fach-vergrößerte Aufnahmen etablierter PDO-Kulturen während normalem Wachstum (aufgenommen mit Echo Revolve unter Verwendung der Phasenkontrastmikroskopie). Maßstabsbalken = 200 µm. Diese Abbildung wurde modifiziert nach Mohammadi M et al. 19. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
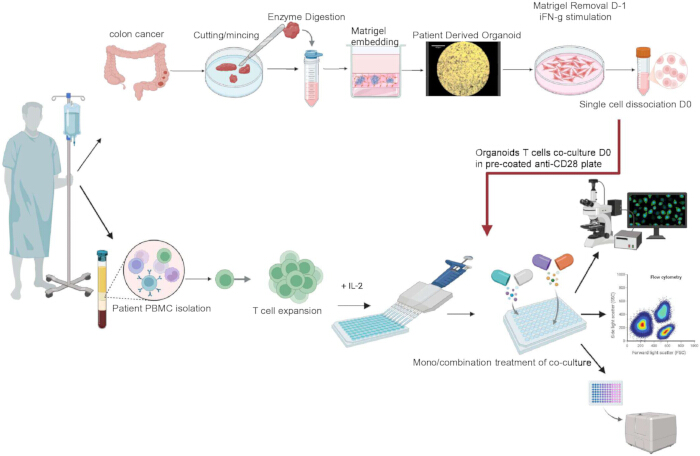
Abbildung 2. Schema des Verfahrens zur Kokultur von Tumororganoiden und Immunzellen sowie anschließender Analyse und weiterführender Analysen. Tumororganoide werden parallel zur Isolierung und Expansion von Immunzellen etabliert. Einzelzell-Suspensionen von Tumororganoiden und Immunzellen werden in definierten Verhältnissen miteinander kultiviert. Nach 24 Stunden werden die Kokulturen behandelt. Die weiterführenden Analysen werden wie in diesem Protokoll beschrieben durchgeführt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
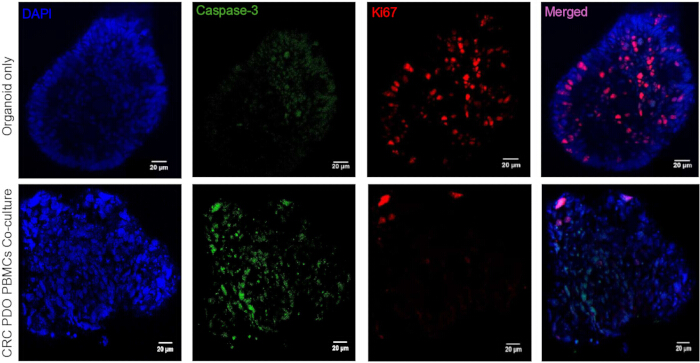
Abbildung 3. Vergleich von Organoiden und Ko-Kultur nach 24 Stunden. Eine konfokale Mikroskopie wurde durchgeführt, um die Marker Ki67 (Proliferation) und gespaltene Caspase-3 (Apoptose) mit einer 40fachen Vergrößerung zu untersuchen. Die Organoiden wurden ausgesät und mit autologen Immunzellen koinkubiert. Zudem wurden sie mit DAPI zur Visualisierung der Kerne gefärbt. Maßstabsbalken = 20 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
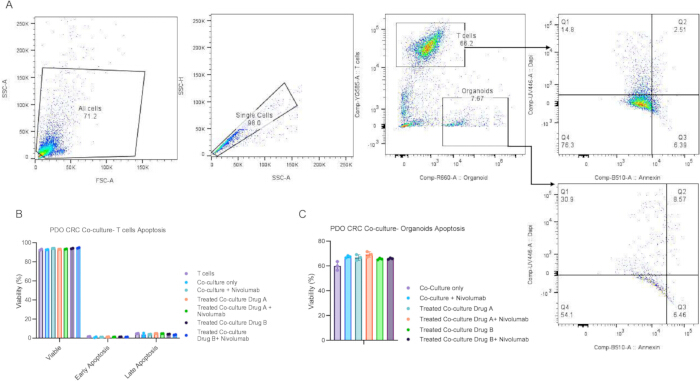
Abbildung 4. Quantifizierung der Apoptose in Ko-Kulturen mittels eines Durchflusszytometrie-Assays zur Apoptosebestimmung. (A) Gating-Strategie der Durchflusszytometrie, die die Markierung von Tumorzellen mit CellTrace Far Red und T-Zellen mit CellTrace Far Yellow zeigt. Die Plots von Annexin V gegen DAPI zeigen die Vitalität von T-Zellen und Organoiden nach 48 Stunden an. (B) Quantifizierung der T-Zell-Vitalität unter verschiedenen Behandlungsbedingungen. (C) Quantifizierung der Apoptose von Tumororganoiden unter verschiedenen Behandlungsbedingungen. Das Experiment wurde dreifach durchgeführt. Wirkstoff A und Wirkstoff B wurden als gezielte Therapien allein sowie in Kombination mit anti-PD-1 (Nivolumab) untersucht. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
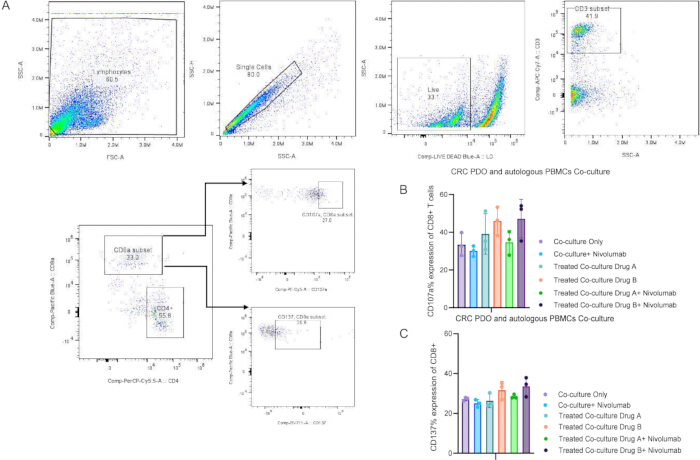
Abbildung 5. Untersuchung von Immunmarkern in der Kokultur von kolorektalen Organoiden mit Immunzellen. (A) Gating-Strategie der Durchflusszytometrie zur Detektion von CD8+-T-Zellen, die die T-Zell-Aktivierungsmarker CD107a und CD137 exprimieren. (B) Vergleich der CD107a-Expressionslevel von CD8+-T-Zellen aus Kokulturen verschiedener Behandlungsgruppen. (C) Vergleich der CD137-Expressionslevel von CD8+-T-Zellen aus Kokulturen verschiedener Behandlungsgruppen. Die Wirkstoffe A und B wurden als gezielte Therapien allein und in Kombination mit Anti-PD-1 (Nivolumab) untersucht. Das Experiment wurde dreifach durchgeführt. Das Balkendiagramm zeigt den mittleren prozentualen Anteil mit Standardabweichung (SD) für die Marker in den verschiedenen Gruppen (p = 0,0023, berechnet mittels einfaktorieller ANOVA). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
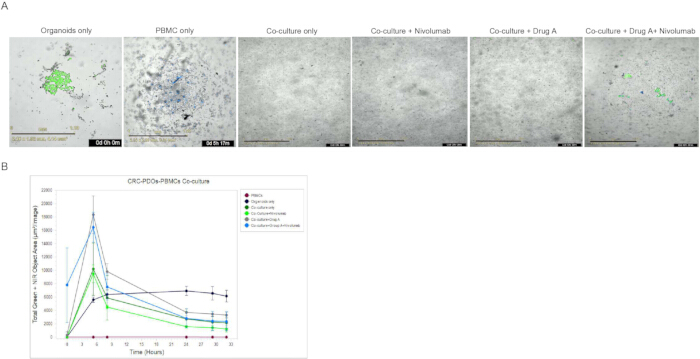
Abbildung 6. Live-Cell-Bildanalyse der Kokultur von CRC-Organoiden und Immunzellen. (A) Repräsentative Live-Cell-Bilder (kurze Zeitrafferaufnahmen) von Tumororganoiden und Immunzellen, aufgenommen mit dem IncuCyte CX3-System am Tag 0. Tumororganoide sind grün markiert, fluoreszierender Farbstoff, um sie von peripheren mononukleären Blutzellen, die mit dem gelben Zelltracer-Farbstoff gefärbt sind, zu unterscheiden (PBMCs; blau). (B) Quantifizierung der Apoptose von Tumororganoiden während der Kokultur unter verschiedenen Behandlungsbedingungen. Der apoptotische Zelltod wurde mittels des Annexin V-Near-Infrared-(NIR)-Assays während einer kontinuierlichen Live-Cell-Bildgebung über einen Zeitraum von 33 Stunden überwacht. Maßstab = 1 mm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
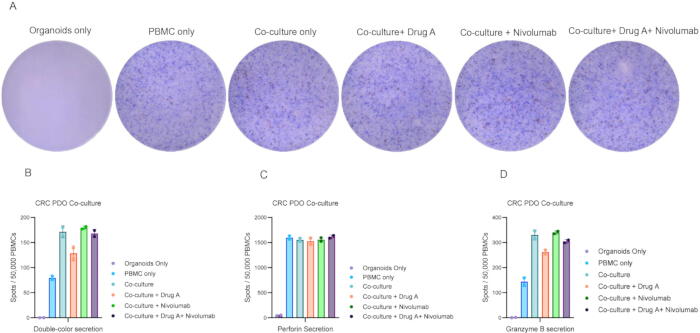
Abbildung 7. Repräsentative ELISpot-Ergebnisse zur Zytokinquantifizierung (Granzym B und Perforin) in der Kokultur von CRC-Organoiden und Immunzellen. (A) Repräsentative Aufnahmen des Immunassays und Entwicklung der menschlichen Granzym-B-(rot) und Perforin-(blau-)Sekretion durch Stimulierung und Behandlung der Effektorzellen nach 24 Stunden Kokultur. (B) Doppelfarbige Sekretion (Perforin in blau und Granzym B in rot). (C) Perforin-Sekretion pro Bedingung. (D) Granzym-B-Sekretion pro Bedingung. Der Assay wurde im Duplikat durchgeführt. Die Scans und Zählungen erfolgten mit einem CTL-Analysator, und die Daten wurden mit GraphPad Prism dargestellt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Nummer | Puffer/Reagenz | Verfahren | Anmerkungen |
| 1 | CRC-PDO-Medien | L-WRN auftauen, für die angegebene Zeit kultivieren, um Konfluenz zu erreichen, das Medium sammeln und täglich frisches Medium für bis zu 12–14 Tage hinzufügen. Advanced DMEM zum gesammelten Medium hinzufügen, filtrieren und unmittelbar nach dem Filtrieren mit GLUTAMAX I, HEPES, [LEU15]-Gastrin I Human, B-27 (serumfrei), N2, Penicillin-Streptomycin und N-Acetylcystein supplementieren | Am ersten Tag des Experiments die zweite Charge an Supplementen dem Organoid-Kulturmedium hinzufügen: A83-01, SB202190, EGF, Nicotinamid und PGE2. Y-27632 und Primocin während der ersten Woche nach dem Auftauen und Passagieren hinzufügen. Bei -80 °C lagern. |
| 2 | Organoid-Waschmedium | Primocin 1:500, Gentamicin 1:200, 1 % Penicillin/Streptomycin und Amphotericin 1:100 in PBS hinzufügen | |
| 3 | T-Zell-Auftaumedium | RPMI-1640 mit 1 % Penicillin/Streptomycin und 10 % FBS supplementieren | |
| 4 | T-Zell-Wachstumsmedium | 10 % menschliches Serumalbumin und 1 % Penicillin/Streptomycin zu RPMI-1640 hinzufügen. | Das Medium bei 4 °C lagern, nicht länger als 1 Monat |
| 5 | T-Zell-Expansionsmedium | Das T-Zell-Wachstumsmedium mit 500 IE/mL IL-2 und CD3/CD28-Cocktail supplementieren. | Frisch herstellen |
| 6 | Tiefkühlmittel | 10 % DMSO in FBS herstellen | |
| 7 | Beschichtungspuffer | 1 % BSA und 15 mM HEPES zu Advanced DMEM/F12 hinzufügen | Den Puffer bei 4 °C bis zu 3 Monate lagern |
| 8 | FACS-Puffer | 1 % FBS zu PBS hinzufügen | Bei 4 °C lagern |
| 9 | IF-Puffer | 0,2 % Triton X-100 und 0,05 % Tween-20 zu PBS hinzufügen | Bei 4 °C lagern |
| 10 | Blockierungspuffer | 1 % Rinderserumalbumin (BSA) zum IF-Puffer hinzufügen | Bei 4 °C lagern |
Tabelle 1: Reagenzherstellung. In diesem Protokoll werden die Zusammensetzung und Herstellung von Puffern, Medien, Färbelösungen und Zusätzen beschrieben, die für die Kultur von organoiden Strukturen aus kolorektalen Karzinom-Patienten, die Isolierung und Expansion von PBMCs, die Ko-Kultur von Organoiden und Immunzellen, Durchflusszytometrie, Immunfluoreszenz, ELISpot und lebende Zell-Bildgebung verwendet werden.
Diskussion
In diesem Protokoll wurde eine überschaubare und reproduzierbare Methode zur Erzeugung von PDOs und expandierten T-Zellen aus unserem Biobank-Repository beschrieben. Die Ko-Kultur-Setups von PDOs mit kolorektalem Karzinom (CRC) für unsere Patientenproben mit unterschiedlichen Mutationen sowie das Behandlungsschema wurden ebenfalls detailliert beschrieben. Die erhaltenen Ergebnisse demonstrierten die Wirkung der Behandlung auf die Ko-Kulturmodelle.
Das hier beschriebene Organoid-Kokultursystem bietet eine robuste und anpassungsfähige Plattform zur Modellierung komplexer biologischer Interaktionen in vitro. Durch die Integration von PBMCs mit passenden, patientenabgeleiteten Organoiden bildet dieses Protokoll die Signalisierungsdynamik und funktionelle Heterogenität von Organoiden besser ab als herkömmliche zweidimensionale Zellkulturen. Im Gegensatz zu früheren Ansätzen mit geringerer Reproduzierbarkeit oder begrenzter Vitalität optimiert unsere Methode die Kulturbedingungen, um sowohl die Integrität der Organoiden als auch die T-Zell-Aktivität über die gewünschten Zeitpunkte hinweg aufrechtzuerhalten.20,21Ein zentraler Vorteil dieses Protokolls ist seine Flexibilität. Es kann auf verschiedene Organoidtypen angewendet werden, einschließlich intestinaler, hepatischer und pulmonaler Modelle, und ermöglicht die Kultur gemeinsam mit einer Vielzahl von Immunzellen.13,14,20,21,22,23Diese Anpassungsfähigkeit ermöglicht es Forschern, die Methode an ihre spezifischen biologischen Fragestellungen anzupassen, von der Untersuchung von Wirt-Pathogen-Interaktionen bis hin zur Bewertung therapeutischer Ansprechen in einem patientenspezifischen Kontext.13,20,24,25Darüber hinaus ist der Arbeitsablauf mit nachgeschalteten Analysen kompatibel, einschließlich Transkriptomik, Metabolomik und Bildgebung, wodurch seine Nützlichkeit für mechanistische und translationsorientierte Studien erweitert wird.26,27.
Diese Protokolle sind auf vielfältige Bereiche der Krebsimmunologie, der translationalen Onkologie und der personalisierten Medizin anwendbar13,20,21. Die Organoid-Immun-Kokulturplattform bietet ein physiologisch relevantes und skalierbares System zur Untersuchung patientenspezifischer Tumor-Immun-Interaktionen, zur Bewertung von Immuntherapien und zielgerichteten Behandlungen sowie zur Identifizierung von Biomarkern für Ansprechen oder Resistenz13,14,20,21. Durch die Integration funktioneller Assays wie Durchflusszytometrie, ELISpot und Live-Cell-Imaging ermöglichen diese Methoden eine umfassende Analyse der Immunaktivierung, Zytotoxizität und des Tumorverhaltens13,14,20,21. Die Verwendung dreidimensionaler, patientenabgeleiteter Organoiden erhöht die translationale Relevanz weiter, da Tumorheterogenität und mikroumgebungsbedingte Merkmale erhalten bleiben, wodurch diese Protokolle wertvolle Werkzeuge für die präklinische Arzneimittelprüfung und die Entwicklung immuntherapeutischer Verfahren der nächsten Generation werden13,14,20.
Trotz ihrer Vorteile weisen Organoidmodelle weiterhin Einschränkungen auf. Die Effizienz der Organoid-Etablierung variiert je nach Tumortyp, Probenqualität und vorangegangener Behandlungshistorie, insbesondere bei stark vorbehandelten Tumoren20,21. Zudem fehlen Organoiden häufig wichtige Bestandteile der Tumormikroumgebung wie Fibroblasten, Gefäßsysteme und stromale Signalwege14,20,21. Obwohl Ko-Kultursysteme die Modellierung von Tumor-Immun-Interaktionen verbessern, ist die Aufrechterhaltung der Vitalität und Funktion von Immunzellen in vitro nach wie vor herausfordernd13,14,20,21. Die Variabilität der Kulturbedingungen und extrazellulären Matrizes zwischen verschiedenen Laboren beeinträchtigt zudem die Standardisierung und Reproduzierbarkeit14,20,21.
Zukünftige Fortschritte in der Organoidforschung werden darauf abzielen, Fibroblasten, endotheliale Zellen, Mikrobiota und autologe Immunzellen zu integrieren, um die Tumormikroumgebung besser nachzuahmen und die Testung personalisierter Immuntherapien zu verbessern28. Aufkommende Organ-auf-einem-Chip-Systeme und die CRISPR/Cas9-basierte Gentechnik werden die Krankheitsmodellierung, funktionelle Untersuchungen und die therapeutische Wirkstoffscreening weiter verbessern. Durch Biobankinitiativen erwartete Standardisierungen sollen Skalierbarkeit, Reproduzierbarkeit und klinische Übertragbarkeit verbessern. Insgesamt bietet dieses Protokoll eine reproduzierbare, physiologisch relevante Plattform zur Untersuchung von Organoid–Immun-Interaktionen und unterstützt die translationale und präzisionsonkologische Forschung.
Offenlegungen
C.K. gibt die folgenden Offenlegungen an, die alle nicht mit diesem Manuskript in Verbindung stehen: Loki Therapeutics (Forschungsförderung), Teiko (Berater), Seattle Genetics (Berater), Insights Driven Research (Berater), BMS (Berater), Guardant Health (Berater), OMNI Oncology (Berater), Exelixis (Berater), Nuvectis Pharma (Berater, Arzneimittel), Real CME (Honorare). C.K. und N.T. sind Miterfinder der amerikanischen provisorischen Patentanmeldung 63/746,435, eingereicht am 17. Januar 2025, die nicht mit diesem Manuskript in Verbindung steht. Die übrigen Autoren haben keine Offenlegungen zu berichten.
Danksagungen
Diese Arbeit wurde vom Montefiore Einstein Comprehensive Cancer Center CCSG (P30CA013330) unterstützt. Wir danken Hillary Guzik, Rotem Alon, Jinghang Zhang, Swathi Swaminathan und Jacky Chuen für technische Unterstützung. Die Durchflusszytometrie-Analysen wurden mit einem von den National Institutes of Health finanzierten Cytek Aurora-Analysator (1S10OD026833-01) am Flow Cytometry Core Facility des Albert Einstein College of Medicine durchgeführt. Die konfokale Bildgebung wurde mit einem von den NIH finanzierten Leica STELLARIS 8-Mikroskop (1S10OD034397-01) am Analytical Imaging Facility des Albert Einstein College of Medicine durchgeführt. E.N., W.E. und C.K. wurden durch die NIH-Zuschüsse T32CA200561, R01CA248536, R42CA287679 und K12CA279871 unterstützt. Die Fördergeber hatten keine Rolle bei der Erstellung des Manuskripts.
Wir danken außerdem dem Ruth L. and David S. Gottesman Institute for Stem Cell and Regenerative Medicine Research für MM, NS und NT.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Chemikalien, Reagenzien und Antikörper | |||
| B27-Zusatz ohne Vitamin A | GIBCO | C12587-010 | |
| B27-Zusatz | GIBCO | 17504-044 | |
| N-Acetylcystein | Sigma-Aldrich | A9165-5G | |
| Nicotinamid | Sigma-Aldrich | N0636 | |
| Menschliches rekombinantes EGF | Peprotech | AF-100-15 | |
| N2 | Gibco | 17502001 | |
| A83-01 | Tocris | 2939 | |
| SB202190 | Cayman Chemicals | 10010399 | |
| Prostaglandin E2 | Cayman Cehmicals | 14010-1 | |
| Y-27632 | Sigma-Aldrich | Y-0503 | |
| Kollagenase Typ II | Sigma-Aldrich | C6885 | |
| Hyaluronidase Typ IV | Sigma-Aldrich | H3506 | |
| Advanced DMEM-F12 | GIBCO | 12634-028 | |
| Penicillin/Streptomycin | GIBCO | 15070063 | |
| Ultraglutamin Typ I | Lonza | BE17-605E | |
| HEPES | GIBCO | 15630-056 | |
| TrypLE Express | GIBCO | 12604-013 | |
| Recovery Cell Culture Freezing Medium | GIBCO | 12648-010 | |
| RPMI 1640 | GIBCO | 11875093 | |
| Menschliches Serum, aus menschlichem männlichem AB-Plasma | Sigma-Aldrich | H3667 | |
| Benzonase | Merck | 70746-3 | |
| Menschliches rekombinantes Interferon Gamma | Peprotech | 300-02 | |
| Dispase Typ II | Sigma-Aldrich | D4693 | |
| Cell Recovery Solution | Corning | 354253 | |
| Invivogen Primocin | Invivogen ANTPM1 | NC9141851 | |
| Rekombinantes menschliches IL-2 (aus E. coli exprimiert, ohne Trägerprotein) | Biolegend | 791906 | |
| Rekombinantes menschliches IL-7 (aus E. coli exprimiert, ohne Trägerprotein) | Biolegend | 569706 | |
| Rekombinantes menschliches IL-15 (ohne Trägerprotein) | Biolegend | 570306 | |
| PE/Cyanin5 anti-human CD107a (LAMP-1) | Biolegend | 328656 | |
| Brilliant Violet 711™ anti-human CD137 (4-1BB) | Biolegend | 309832 | |
| Pacific Blue™ anti-human CD8a Antikörper | Biolegend | 300928 | |
| anti-human CD3-APC/Cy7 | Biolegend | 317342 | |
| anti-human CD4PerCP/Cyanin5.5 anti-human CD4 | Biolegend | 980810 | |
| Alexa Fluor® 647 anti-human/mouse Granzym B | Biolegend | 515406 | |
| anti-human CD56-PE/Cy7 | Biolegend | 985912 | |
| PE/Dazzle™ 594 anti-human IFN-γ Antikörper | Biolegend | 506530 | |
| PE anti-human CD274 (B7-H1, PD-L1) | Biolegend | 393608 | |
| Gereinigter anti-human CD28 Antikörper | Biolegend | 302901 | |
| Brilliant Violet 510™ anti-human CD45 Antikörper | Biolegend | 304036 | |
| Maus anti-human CD326 (EpCAM) (PE/Cy7-konjugiert) | Biolegend | 324222 | |
| anti-Ki67 | Abcam | ab15580 | |
| NucView® 488 Caspase-3-Assay-Kit für lebende Zellen | Biotium | 30029 | |
| FITC Annexin V Apoptose-Detektionskit mit PI | Biolegend | 640914 | |
| PE/Cyanin7 Annexin V | Biolegend | 640950 | |
| Incucyte® Annexin V NIR Farbstoff | Sartorious | 4768 | |
| LIVE/DEAD™ Fixable Blue Dead Cell Stain Kit, für UV-Anregung | Invitrogen | L23105 | |
| Cell Trace Far Yellow | Thermo Fischer | C34567 | |
| Cell Trace Far red | Thermo Fischer | C34564 | |
| Green CMFDA | MedChem Express | HY-126561 | |
| Human TruStain FcX™ (Fc-Rezeptor-Blockierungslösung) | Biolegend | 422302 | |
| Brilliant Stain Buffer | BD Biosciences | 563794 | |
| BD Pharmingen™ Stain Buffer (BSA) | BD Biosciences | 554657 | |
| Kompensationsperlen | Biolegends | 424602 | |
| Corning® Dulbecco’s Phosphatgepufferte Salzlösung, 1X ohne Calcium und Magnesium | Corning | 20-031-CM | |
| Corning® Dulbecco’s Phosphatgepufferte Salzlösung, 1X mit Calcium und Magnesium | Corning | 20-030-CV | |
| Anti-human PD1-Antikörper (Nivolumab) | Merus/Selleckchem | A2002 | |
| Dimethylsulfoxid | Fisher Scientific | BP231-100 | |
| DMEM | Genesee | 25-500 | |
| EDTA-Puffer | Invitrogen | 15575020 | |
| FBS | VWR | 97068-075 | |
| PBS | Genesee | 25-507 | |
| Parafolmaldehyd (PFA) | Thermo Scientific Chemicals | 0473779L | |
| Fixierungs-/Permeabilisierungslösungskit | BD | 554714 | |
| Gastrin I HUMAN | Millipore | G9145-.1MG | |
| GLUTAMAX I | Fisher Scientific | 35050061 | |
| CD3/CD28-Cocktail | STEMCELL Technologies | 10971 | |
| Immunocult Expansion Media | STEMCELL Technologies | 10981 | |
| ProLong Diamond Antifade Mounting Medium mit DAPI | Invitrogen | P36962 | |
| Triton X-100 | Thermo Scientific Chemicals | 215680025 | |
| Trypanblau-Lösung, 0,4 % | Gibco | 15250061 | |
| Tween-20 | TCI America | T0543500G | |
| Geräte | |||
| Flusszytometer/Flusszytometrie-Kern | Cytek (Wuxi) Biosciences | Modell Nr. N7-0021 | |
| Flusszytometer/Singh-Labor | Invitrogen | ATTUNE NXT (Modell Nr. 4486517 | |
| Konfokales Mikroskop | Leica | STELLARIS 8 | |
| Live-Cell-Analysesystem | Sartorius | Incucyte CX3 |
Referenzen
- Cervantes A, et al. Metastatic colorectal cancer: ESMO Clinical Practice Guideline for diagnosis, treatment and follow-up. Ann Oncol. 2023;34(1):10-32.
- Colonna G. Overcoming barriers in cancer biology research: current limitations and solutions. Cancers (Basel). 2025;17(13):2102.
- Liu Y, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8(1):160.
- Rocha Neto J, Gaspar MM, Reis CP. Experimental murine models for colorectal cancer research. Cancers (Basel). 2023;15(9):2570.
- Bleijs M, van de Wetering M, Clevers H, Drost J. Xenograft and organoid model systems in cancer research. EMBO J. 2019;38(15).
- Hou X, et al. Opportunities and challenges of patient-derived models in cancer research: patient-derived xenografts, patient-derived organoids and patient-derived cells. World J Surg Oncol. 2022;20(1):37.
- Tentler JJ, et al. Patient-derived tumour xenografts as models for oncology drug development. Nat Rev Clin Oncol. 2012;9(6):338-50.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-18.
- Zeng G, et al. Advancing cancer research through organoid technology. J Transl Med. 2024;22(1):1007.
- Jin MZ, et al. Organoids: an intermediate modeling platform in precision oncology. Cancer Lett. 2018;414:174-80.
- Dart A. Organoid 2.0. Nat Rev Cancer. 2019;19(3):126-7.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Neal JT, et al. Organoid modeling of the tumor immune microenvironment. Cell. 2018;175(7):1972-88.e16.
- Bar-Ephraim YE, Kretzschmar K, Clevers H. Organoids in immunological research. Nat Rev Immunol. 2020;20(5):279-93.
- Jang J, et al. Redefining preclinical testing: human-relevant alternatives beyond animal models. BMB Rep. 2025; in press.
- Xie BY, Wu AW. Organoid culture of isolated cells from patient-derived tissues with colorectal cancer. Chin Med J (Engl). 2016;129(20):2469-75.
- Vlachogiannis G, et al. Patient-derived organoids model treatment response of metastatic gastrointestinal cancers. Science. 2018;359(6378):920-6.
- Ooft SN, et al. Patient-derived organoids can predict response to chemotherapy in metastatic colorectal cancer patients. Sci Transl Med. 2019;11(513).
- Mohammadi M, et al. Cyclin-dependent kinase 9 inhibitors as oncogene signaling modulators in combination with targeted therapy for the treatment of colorectal cancer [Preprint]. bioRxiv. 2025:2025.08.13.669992. doi:10.1101/2025.08.13.669992.
- Guo L, et al. Toward reproducible tumor organoid culture: focusing on standardization. Front Immunol. 2024;15:1290504.
- Wang J, et al. Tumor organoid-immune co-culture models: exploring a new frontier in cancer research. Cell Death Discov. 2025;11:98.
- Najafi M, et al. Organoid-immune co-cultures: a next-generation platform for studying human immunology and disease. Trends Immunol. 2026;47(1):45-62.
- Kakni P, et al. A microwell-based intestinal organoid-macrophage co-culture system to study intestinal inflammation. Biomaterials. 2022;276:121018.
- Meirelles LA, Persat A. Decoding host-microbe interactions with engineered human organoids. EMBO J. 2025;44(6):1569-73.
- Ryu JO, et al. Applications and research trends in organoid-based infectious disease models. Sci Rep. 2025;15:7816.
- Du L, et al. Spatial omics in 3D culture model systems. Nat Rev Bioeng. 2025;3(1):45-67.
- Lombardi M, et al. Organoid models through the lens of metabolomics. Analyst. 2026;151(4):1458-78.
- Skardal A, et al. Drug compound screening in single and integrated multi-organoid body-on-a-chip systems. Biofabrication. 2020;12(2):025017.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar