Eine Reihe von triazol- und oxadiazolbasierten Paracetamidderivaten wurde synthetisiert und als Urease- und α-Glucosidase-Inhibitoren untersucht. Compound 8c zeigte die stärkste Urease-Hemmung, während 9e Acarbose gegenüber α-Glucosidase übertraf. BSA-Bindungs- und in silico-Studien unterstützten ihre arzneimittelähnlichen Eigenschaften und identifizierten beide Verbindungen als vielversprechende Leadkandidaten.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Forschungsartikel
Synthese, biologische Bewertung und in Silico-Studien neuartiger triazol- und oxadiazolbasierter Paracetamide als Urease- und α-Glucosidase-Inhibitoren
In diesem Artikel
Zusammenfassung
Zusammenfassung
Diese Studie untersuchte das therapeutische Potenzial neuartiger 1,2,4-Triazol- und 1,3,4-Oxadiazol-basierter Paracetamidderivate als duale Zielhemmer von Urease und α-Glucosidase, zwei Enzymen, die jeweils mit Magen-Darm-Erkrankungen bzw. Typ-2-Diabetes in Verbindung gebracht werden. Ein integrierter Ansatz, der mehrstufige organische Synthese, in-vitro-biologische Bewertung, molekulares Andocken, in silico ADME-Vorhersage und Analyse der Dichtefunktionaltheorie (DFT) kombiniert, wurde eingesetzt, um potente Leadverbindungen mit günstigen pharmakokinetischen Eigenschaften zu identifizieren. Ausgehend von Benzoesäure wurden erfolgreich eine Reihe von 1,2,4-Triazol-Derivaten (8a–c) und 1,3,4-Oxadiazol-Derivaten (9d–f) mit substituierten Acetamid-Gruppen synthetisiert. Alle Verbindungen zeigten eine hemmende Aktivität gegen beide Zielenzyme. Verbindung 8c war der stärkste Urease-Inhibitor (IC₅₀ = 6,14 ± 1,06 μM), während Verbindung 9e die stärkste Hemmung α-Glucosidase zeigte (IC₅₀ = 27,29 ± 0,41 μM) und damit den Referenzinhibitor Acarbose (IC₅₀ = 38,25 ± 0,12 μM) übertraf. Computergestützte Analysen unterstützten die experimentellen Ergebnisse: ADME-Vorhersagen zeigten günstige arzneimittelähnliche Eigenschaften, und molekulare Docking zeigte starke Bindungsinteraktionen, wobei Verbindung 8a die höchste Affinität für α-Glucosidase (−7,165 kcal/mol) und Verbindung 9e die stärkste Bindung an Urease (−7,30 kcal/mol) zeigte. DFT-Berechnungen korrelierten die biologische Aktivität weiter mit elektronischen Eigenschaften und zeigten relativ kleine HOMO–LUMO-Energielücken für die aktivsten Verbindungen, 8c (0,14831 a.u.) und 9e (0,14302 a.u.). Zusammenfassend identifizieren diese Ergebnisse die Verbindungen 8c und 9e als vielversprechende Lead-Gerüste für die Entwicklung von Urease- und α-Glucosidase-Inhibitoren der nächsten Generation.
Einleitung
Heterozyklische Gruppen wurden bereits in vielen bestehenden Medikamenten berichtet, und Heterozyklen stellen eine wichtige Klasse von Enzyminhibitoren dar, die bei der Behandlung von Stoffwechsel- und Infektionskrankheiten eingesetzt werden.1. Unter den Heterozyklen sind 1'3'4-Oxadiazole eines der am häufigsten untersuchten Gerüste in der Arzneimittelentwicklung und wurden als antivirale, antibakterielle, krebshemmende, hypotensive, neuroprotektionäre, antikonvulsive und antituberkuläre Mittel berichtet2, 3,4,5. Ebenso haben 1'2'4-Triazol-Derivate auch antikonvulsiva, antibakterielle, antivirale, antituberkuläre, antidiabetische, entzündungshemmende, antiproliferative, antioxidative, antimalariale, antituberkuläre, antidiabetische, entzündungshemmende, antiproliferative, antiproliferative, antimalariarische und ureasehemmendeWirkungen 6,7. Paracetamidhaltige Verbindungen besitzen ein starkes pharmakologisches Profil und wurden sowohl als synthetische Zwischenprodukte in der heterozyklischen Chemie als auch als antidiabetische Mittel eingesetzt, Antikoagulante und chemosensibilisierende Substanzen, was sie zu attraktiven Bleistrukturen für die Arzneimittelforschung macht 8,9.
Bedeutende Anstrengungen wurden auf die Entwicklung von Multitarget-Inhibitoren von α-Glucosidase und Urease gerichtet. Die Hemmung α-Glucosidase verzögert die Kohlenhydratverdauung und Glukoseaufnahme und senkt so den Blutzuckerspiegel nach dem Essen bei Patienten mit Typ-2-Diabetes mellitus. Aktuelle Inhibitoren wie Acarbose sind wirksam, sind aber mit gastrointestinalen Nebenwirkungen verbunden, was einen Bedarf an strukturellvielfältigen Inhibitoren schafft. Urease zersetzt Harnstoff in Ammoniak und Kohlendioxid. Die Reaktion ermöglicht es dem Bakterium Helicobacter pylori, das Geschwüre verursacht und den Wirt anfälliger für Magenkrebs macht, im Magen zu überleben, weshalb Urease ein wichtiges Ziel in der Entwicklung von Antiulkusmedikamenten ist. A Das therapeutische Ziel ist die Entwicklung neuer Inhibitoren für beide Enzyme 9,12.
Trotz der verfügbaren Forschungsstudien zu 1'2'4-Triazol- und 1'3'4-Oxadiazol-Gerüsten wurden jedoch nur sehr wenige Studien berichtet, die mit den Paracetamidderivaten von 1'2'4-Triazol und 1'3'4-Oxadiazol in Verbindung stehen, die eine Thioether-Gruppe enthalten, als duale α-Glucosidase- und Urease-Inhibitoren13. Ihr proteinbindendes Verhalten und die computergestützte Charakterisierung haben in diesem Zusammenhang ebenfalls nur begrenzte Beachtung gefunden. Hierin Wir schlugen vor, dass die Fusion von Triazol oder Oxadiazol und den substituierten Paracetamidfragmenten in dasselbe molekulare Gerüst ein zufriedenstellendes enzyminhibitorisches Profil mit akzeptablen physikochemischen Eigenschaften ergeben würde.
Um diese Hypothese zu testen, wurden eine Reihe von 1,2,4-Triazol-basierten Paracetamidderivaten (8a–c) und 1,3,4-Oxadiazol-basierten Paracetamidderivaten (9d–f) synthetisiert und hinsichtlich ihrer inhibitorischen Wirkung gegen α-Glucosidase und Urease bewertet. Die Bindungswechselwirkungen der aktivsten Verbindungen (8a, 8c und 9e) mit Rinderserumalbumin (BSA) wurden mittels Fluoreszenzspektroskopie, Bestimmung von Bindungskonstanten und thermodynamischer Analyse untersucht. Zusätzlich wurden Molekülandocken, ADME-Vorhersage und Dichtefunktionaltheorie-(DFT)-Berechnungen durchgeführt, um deren Bindungsmodi, pharmakokinetische Eigenschaften und elektronische Eigenschaften zu untersuchen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Alle Reagenzien waren analytisch hochwertig und wurden ohne weitere Reinigung verwendet. Der Reaktionsfortschritt wurde durch Dünnschichtchromatographie (TLC) auf Siliziumgel mit N-Hexan/Ethylacetat (7:3–6:4, v/v) überwacht, wobei Flecken unter ultraviolettem Licht sichtbar wurden. Sofern nicht anders angegeben, wurden alle Reaktionen unter Umgebungsatmosphäre durchgeführt. Die synthetisierten Verbindungen wurden durch Fourier-Transform-Infrarot (FTIR), 1H-NMR und 13-C-NMR-Spektroskopiecharakterisiert. Die 1-H- und 13-C-NMR-Spektren wurden in CDCl₃ bei 600 MHz bzw. 150 MHz aufgezeichnet, und chemische Verschiebungen wurden in ppm relativ zum Restlösungsmittel-Signal gemeldet. Der synthetische Weg ist in Abbildung 1 dargestellt. Die vollständigen physikochemischen Charakterisierungsdaten aller synthetisierten Verbindungen sind in Supplementary File 1 bereitgestellt.
Synthese von Ethylbenzoat (1)
Benzoesäure (50 g, 0,41 mol) wurde in eine 500 mL Rundbodenkolben gegeben, und absolutes Ethanol (150 ml) wurde hinzugefügt. Konzentrierte Schwefelsäure (6 ml) wurde tropfenweise als Katalysator unter kontinuierlichem magnetischem Umrühren hinzugefügt. Das Reaktionsgemisch wurde unter Rückfluss bei 78 °C 4–6 Stunden lang mit einem wassergekühlten Kondensator erhitzt. Der Reaktionsfortschritt wurde von TLC überwacht. Nach Abschluss wurde das Gemisch auf Raumtemperatur abgekühlt und mit gesättigtem wässrigem Natriumcarbonat neutralisiert, bis der pH-Wert 7–8 erreichte. Die Reaktionsmischung wurde in einen Trenntrichter übertragen, und die organische Schicht wurde gesammelt, mit destilliertem Wasser gewaschen und über wasserfreiem Natriumsulfat getrocknet. Nach der Filtration wurde Ethylbenzoat (1) direkt im folgenden Schritt ohne weitere Reinigung verwendet (Abbildung 1).
Synthese von Benzohydrazid (2)
Ethylbenzoat (1; 0,41 mol) wurde in absolutem Ethanol (100 ml) gelöst, und Hydrazinhydrat (80 %, 25 ml, Überschuss) wurde unter kontinuierlichem Rühren zugesetzt. Das Reaktionsgemisch wurde unter Rückfluss bei 78 °C 4–5 Stunden unter Luft mit einem wassergekühlten Kondensator erhitzt. Der Reaktionsfortschritt wurde von TLC überwacht. Nach Abschluss wurde der weiße kristalline Niederschlag von Benzohydrazid (2) durch Filtration gesammelt, mit kaltem Ethanol gewaschen, bei Raumtemperatur auf konstantes Gewicht getrocknet und in nachfolgenden synthetischen Schritten verwendet (Abbildung 1).
Synthese von 5-Phenyl-1,3,4-Oxadiazol-2-Thiol (3)
Benzohydrazid (2; 10 g, 0,073 mol) und Kaliumhydroxid (4,12 g, 0,073 mol) wurden in eine 250 ml Rundkolben mit Ethanol (30 ml) gefüllt. Das Gemisch wurde unter Rückfluss bei 78 °C für 10 Minuten mit einem wassergekühlten Kondensator erhitzt. Anschließend wurde Kohlenstoffdisulfid (CS₂; 5 mL, 0,083 mol) hinzugefügt, und der Reflux wurde weitere 3–4 Stunden fortgesetzt. Der Reaktionsfortschritt wurde von TLC überwacht. Nach Abschluss wurde die Reaktionsmischung in destilliertes Wasser übergeben und mit kontinuierlichem Rühren erhitzt. Verdünnte Salzsäure wurde tropfweise hinzugefügt, bis der pH-Wert 5 erreichte, was zur Ausfällung der Verbindung (3) führte (Abbildung 1). Der Niederschlag wurde durch Filtration gesammelt, gründlich mit kaltem destilliertem Wasser gewaschen, auf konstantes Gewicht getrocknet und gewogen, um den Ertrag zu bestimmen. Die Verbindung wurde durch FTIR-, 1H-NMR- und 13-C-NMR-Spektroskopiecharakterisiert.
Synthese von 4,5-Diphenyl-4H-1,2,4-Triazol-3-Thiol (4)
Benzohydrazid (2; 5 g, 0,037 mol) und Phenylisothiocyanat (4 mL, 0,037 mol) wurden in eine 100 mL Rundbodenflasche mit einem wassergekühlten Kondensator gelegt. Die Reaktionsmischung wurde unter Reflux bei 78 °C erhitzt, bis die Bildung des Thiosemicarbazid-Zwischenprodukts abgeschlossen war, wie durch TLC mit n-Hexan/Ethylacetat (7:3, v/v) bestätigt wurde. Kaliumhydroxid (2 g, 0,036 mol), gelöst in Ethanol (20 ml), wurde dann hinzugefügt, und der Reflux wurde bis zur Bildung der Verbindung (4) fortgesetzt, wie durch TLC bestätigt. Die Reaktionsmischung wurde in destilliertes Wasser übergeben, mit kontinuierlichem Rühren erhitzt und mit verdünnter Salzsäure auf pH 5 gesäuert, um die Verbindung (4) auszufällen (Abbildung 1). Der Niederschlag wurde durch Filtration gesammelt, gründlich mit kaltem destilliertem Wasser gewaschen, auf konstantes Gewicht getrocknet und durch FTIR-, 1H-NMR- und 13-C-NMR-Spektroskopiecharakterisiert.
Synthese von Bromacetamid-Intermediaten 7(a–f)
Jedes substituierte Aminoderivat 5(a–f) (1 äquiv.) wurde in Chloroform gelöst und in einem Eisbad abgekühlt, um die Reaktionstemperatur bei 0–5 °C zu halten. Bromoacetylbromid (6, ≥98 %, 1 äquiv.) wurde tropfenweise und kontinuierliches Rühren hinzugefügt. Während der Reaktion wurde bei Bedarf 18 % wässrige Natriumcarbonatlösung hinzugefügt, um den pH-Wert der Reaktion zwischen 9 und 10 zu halten, indem die erzeugte Hydrobromsäure neutralisiert wurde. Nach Abschluss der Zugabe von Bromoacetylbromid wurde die Reaktionsmischung auf Raumtemperatur erwärmt und gerührt, bis die TLC den vollständigen Verzehr des Ausgangsmaterials bestätigt hatte. Die resultierenden Bromacetamid-Zwischenprodukte 7(a–f) wurden durch Filtration gesammelt, mit kaltem destilliertem Wasser gewaschen, auf konstantes Gewicht getrocknet und direkt im folgenden synthetischen Schritt ohne weitere Reinigung verwendet (Abbildung 1).
Synthese von triazolbasierten Paracetamidderivaten 8(a–c)
Das Triazolderivat (4; 0,5 g, 0,002 mol) wurde in N, N-Dimethylformamid (10 mL) in einem 50 mL Rundbodenkolben gelöst. Das passende Bromacetamid-Zwischenprodukt (7a, 7b oder 7c; 0,002 mol, 1 Äquiv.) wurde mit kontinuierlichem Rühren hinzugefügt, gefolgt von Natriumhydrid (0,05 g, 0,002 mol), um die S-Alkylierung zu fördern. Die Reaktionsmischung wurde bei Raumtemperatur 24–48 Stunden gerührt, wobei der Reaktionsfortschritt mit TLC überwacht wurde. Nach Abschluss wurde die Reaktionsmischung in eiskalt Wasser gegossen, um Niederschlag zu induzieren. Der Niederschlag wurde durch Filtration gesammelt, gründlich mit kaltem Wasser gewaschen, getrocknet und durch FTIR, 1H NMR und 13C NMR-Spektroskopie charakterisiert (Abbildung 1).
Synthese von oxadiazolbasierten Paracetamidderivaten 9(d–f)
Das Oxadiazolderivat (3; 0,5 g, 0,002 mol) wurde in N, N-Dimethylformamid (10 mL) in einer 50 mL Rundbodenkolben gelöst. Das entsprechende Bromacetamid-Zwischenprodukt 7d, 7e oder 7f (0,002 mol, 1 Äquiv.) wurde hinzugefügt, gefolgt von Natriumhydrid (0,05 g, 0,002 mol), um die S-Alkylierung zu erleichtern. Die Reaktionsmischung wurde bei Raumtemperatur 24–48 Stunden gerührt, wobei der Fortschritt von TLC überwacht wurde. Nach Fertigstellung wurde die Mischung in eiskaltes Wasser gegossen, um das Produkt auszufällen. Der Niederschlag wurde durch Filtration gesammelt, gründlich mit kaltem Wasser gewaschen, getrocknet und durch FTIR, 1H NMR und 13C NMR-Spektroskopie charakterisiert (Abbildung 1).
α-Glucosidase-Hemmungstest
Die inhibitorische Aktivität der α-Glucosidase wurde bewertet, indem 50 μL der Testprobenlösung mit 100 μL α-Glucosidase-Lösung (0,35 U/mL) in einem Phosphatpuffer (pH 6,8) gemischt wurden. Das Reaktionsgemisch wurde 10 Minuten bei 37 °C inkubiert, dann wurden 100 μL 1,5 mM p-Nitrophenyl-α-D-glucopyranosid als Substrat hinzugefügt. Nach weiterer Inkubation bei 37 °C für 20 Minuten wurde die Reaktion durch Zugabe von 1 ml 1 M Natriumcarbonat (Na₂CO₃) beendet. Die Absorption wurde bei 400 nm14 gemessen. Acarbose wurde als positive Kontrolle verwendet. Die Reaktionsmischung ohne Testverbindung diente als Negativkontrolle, während die Reaktionsmischung ohne Enzym als Rohling verwendet wurde.
Alle Experimente wurden dreifach durchgeführt, und die Ergebnisse werden als Mittelwert ± Standardabweichung (SD) angegeben. Die prozentuale Hemmung der α-Glucosidase-Aktivität wurde mit folgender Gleichung berechnet(1)14:
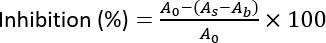 (1)
wobei As die Absorption der Testprobenlösung darstellt, Ab die Absorption des Reagenzrohlings (ohne α-Glucosidase) und A0 die Absorption der negativen Kontrolle (ohne Probe). DieIC-50-Werte wurden durch Tests von Verbindungskonzentrationen von 3,125 bis 100 μM bestimmt. Die nichtlineare Regressionsanalyse wurde mit Standard-Grafiksoftware durchgeführt.
Urease-Hemmungstest
Die Urease-hemmende Aktivität wurde mit einer modifizierten Berthelot-Methode bestimmt. Das Reaktionsgemisch bestand aus 300 μL der Testprobelösung, 200 μL Jack-Bean-Ureaselösung und 200 μL 25 mM Harnstoff. Die Mischung wurde 30 Minuten lang in einem Wasserbad bei 37 °C inkubiert. Nach der Inkubation wurden 500 μL einer farbentwickelnden Lösung mit 10 g/L Phenol und 50 g/L Natriumnitroprussid, gefolgt von 500 μL einer zweiten Lösung mit 5 % (v/v) Natriumhypochlorit und 5 g/L Natriumhydroxid hinzugefügt. Die Reaktionsmischung wurde dann weitere 15–30 Minuten inkubiert, um die Farbentwicklung zu ermöglichen.
Die Absorption der Lösung wurde mit 625 nm gegenüber einem Reagenzblank15 gemessen. Thiourea wurde als positive Kontrolle verwendet, die Reaktionsmischung ohne die Testverbindung als negative Kontrolle und die Mischung ohne das Ureaseenzym als Blank. Alle Experimente wurden dreifach durchgeführt (n = 3), und die Ergebnisse werden als Mittelwerte ± Standardabweichung (S.D.) angegeben. Der Hemmungsprozentsatz wurde mit folgender mathematischer Formel (2)15 berechnet:
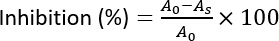 (2)
wobei A0 die Absorption der Kontrolle (ohne Inhibitor) und As die Absorption der Testprobe (mit Inhibitor) ist. Graphische und nichtlineare Regressionsanalysen zur Bestimmung derIC-50-Werte wurden mit Standard-Datenplottsoftware durchgeführt.
BSA-Bindungstest
Bindungsinteraktionen zwischen Rinderserumalbumin (BSA) und den synthetisierten Verbindungen wurden mittels Fluoreszenzabschreckungsspektroskopie untersucht. Eine 10 μM BSA-Lagerlösung wurde in einem 20 mM Phosphatpuffer (pH 7,4) hergestellt. Für jedes Titrationsexperiment wurden 1,0 ml der BSA-Lösung mit 2,0 ml Phosphatpuffer in einer Quarz-Cuvette gemischt. Die Lösung wurde durch aufeinanderfolgende Zusätze von 5 μL Aliquot der Testverbindung (1,5 mM in Methanol) getitriert. Fluoreszenzemissionsspektren wurden über den Wellenlängenbereich von 300–400 nm nach Anregung bei 295 nm aufgezeichnet, wobei die maximale Emission bei etwa 336 nm beobachtet wurde. Fluoreszenzmessungen wurden mit einem Fluoreszenzspektrophotometer durchgeführt, das mit Standard-Fluoreszenzerfassungssoftware ausgestattet war, wobei Anregungs- und Emissionsspaltbreiten auf 10 nm bzw. 2,5 nm eingestellt waren. Um die thermodynamischen Bindungsparameter zu bestimmen, einschließlich der Gibbs-freien Energie (ΔG), der Enthalpie (ΔH) und der Entropie (ΔS), wurden die Titrationsexperimente bei 298, 308 und 313 K wiederholt.
Um den Mechanismus der Fluoreszenzabschreckung zu untersuchen, wurden die experimentellen Daten mit der Stern-Volmer-Gleichung (Gleichung 3)16 analysiert:
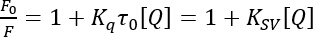 (3)
wobei F0 und F die Fluoreszenzintensitäten von BSA in Abwesenheit bzw. Präsenz des Quenchers darstellen; Kq ist die bimolekulare Abschreckratekonstante; τ0 ist die durchschnittliche Lebensdauer von BSA ohne Abschrecken; KSV ist die Stern-Volmer-Abschreckungskonstante; und [Q] ist die Konzentration des Quenchers. Die Bindungskonstante (Kb) und die Anzahl der Bindungsstellen (n) wurden anschließend durch Darstellung des Doppellogarithmus gemäß Gleichung (4)16 bestimmt:
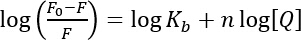 (4)
Darüber hinaus wurden die Standard-Gibbs-Freienergieänderung (ΔG°), die Standardenthalpieänderung (ΔH°) und die Standardentropieänderung (Δ S°), die die Bindungswechselwirkung bestimmen, mit den Van't Hoff- und Gibbs-Helmholtz-Beziehungen berechnet, die in den Gleichungen (5) und (6)17 ausgedrückt sind:
ΔG∘ = -RT ln Kb (5)
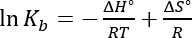 (6)
wobei R die universelle Gaskonstante und T die absolute Temperatur in Kelvin ist.
Molekulare Andockung
Alle molekularen Modellierungs- und Andocksimulationen wurden mit der Schrödinger Suite (Maestro-Schnittstelle) durchgeführt, wobei das Andocken mit dem Glide-Modul erfolgte. Die Kristallstrukturen von α-Glucosidase (PDB ID: 5NN8) und Urease (PDB ID: 4H9M) wurden aus der RCSB Protein Data Bank gewonnen. Proteinstrukturen wurden mit dem Protein Preparation Wizard hergestellt, indem kokristallisierte Liganden, Wassermoleküle und nicht essentielle Heteroatome entfernt wurden, fehlende Reste und Schleifen hinzugefügt, korrekte Bindungsreihenfolgen zugewiesen und polare Wasserstoffatome hinzugefügt wurden. Protonation und tautomerische Zustände wurden mit physiologischem pH-Wert (7,0 ± 2,0) mit dem Epik-Modul zugewiesen. Die vorbereiteten Proteinstrukturen wurden anschließend mit dem OPLS-Kraftfeld einer zurückgehaltenen Energieminimierung unterzogen, um sterische Zusammenstöße zu lindern.
Die zweidimensionalen Strukturen der Verbindungen 3, 4, 8(a–c) und 9(d–f) zusammen mit den Referenzinhibitoren Acarbose und Thiourea wurden mit dem LigPrep-Modul vorbereitet. Bindungsordnungen, Stereochemie und Ionisationszustände bei physiologischem pH-Wert wurden optimiert, und die daraus resultierenden dreidimensionalen Ligandenkonformierungen wurden mithilfe des OPLS-Kraftfeldes energieminimiert.
Rezeptorgitter wurden mit dem Receptor Grid Generation-Werkzeug erzeugt, wobei die Gitterboxen auf die kokristallisierten nativen Liganden zentriert waren, um die aktiven Stellen zu definieren. Die Gitterbox-Dimensionen wurden für beide Proteine auf 25 × 25 × 25 Å gesetzt. Das Ureasegitter war zentriert bei x = −38,76, y = −44,14 und z = 66,88, während das α-Glucosidase-Gitter bei x = 21,14, y = −7,56 und z = 24,37 zentriert war.
Andockberechnungen wurden im Extra-Präzisionsmodus (XP) von Glide mit flexibler Ligandenprobenahme durchgeführt. Für jeden Liganden wurden mehrere Bindungsposen erzeugt, und die Pose mit dem niedrigsten Glide-Andockwert wurde für die weitere Analyse ausgewählt. Das Andockprotokoll wurde validiert, indem die kokristallisierten Liganden wieder in ihre jeweiligen Rezeptorgitter angedockt wurden. Wurzel-Mittel-Quadrat-Abweichung (RMSD)-Werte von ≤2,0 Å bestätigten die Zuverlässigkeit und Reproduzierbarkeit des Andockprotokolls.
Die Bindungskonformationen der angedockten Komplexe wurden mit PyMOL (Version 3.1)18 visualisiert. Protein-Ligand-Interaktionen, einschließlich Wasserstoffbrücken, hydrophobe Kontakte und elektrostatische Wechselwirkungen, wurden mit Discovery Studio Visualizer19 analysiert.
Analyse der Dichtefunktionaltheorie (DFT)
Alle Berechnungen der Dichtefunktionaltheorie (DFT) wurden mit Gauss' 09 durchgeführt, und die optimierten Molekülgeometrien und Frontier-Molekülorbitale wurden mit GaussView 5 visualisiert. Die synthetisierten, triazol- und oxadiazolbasierten Paracetamidderivate 8(a–c) und 9(d–f) wurden in der wässrigen Phase mit dem Becke-Dreiparameter Lee–Yang–Parr (B3LYP) Hybridfunktional in Verbindung mit der 6-311+G(d,p)-Basismenge20 einer geometrischen Optimierung unterzogen. Lösungsmitteleffekte wurden mit dem Conductor-like Polarizable Continuum Model (CPCM)21 integriert. Anschließend wurden auf derselben theoretischen Ebene Schwingungsfrequenzberechnungen durchgeführt, um zu bestätigen, dass alle optimierten Strukturen den tatsächlichen lokalen Minima auf der potenziellen Energiefläche entsprachen, was durch das Fehlen imaginärer Frequenzen angezeigt wurde.
Um die elektronischen Übergänge und die kinetische Stabilität der synthetisierten Verbindungen zu verstehen, wurden die Energien des am höchsten besetzten Molekülorbitals (EHOMO) und des niedrigsten unbesetzten Molekülorbitals (ELUMO) berechnet. Die grenzennahe molekulare Orbitalenergielücke (ΔE = ELUMO - EHOMO) wurde für jede Ableitung bestimmt, um deren chemische Reaktivität und kinetische Stabilität zu bewerten, wobei eine kleinere Energielücke auf eine höhere Reaktivität hinweist.
Darüber hinaus wurden globale chemische Reaktivitätsdeskriptoren – einschließlich chemischer Härte (η), Weichheit (S), chemisches Potential (μ), Elektronegativität (X) und der Elektrophilizitätsindex (w) – aus den Frontbahnenergien mit den folgenden StandardoperationellenGleichungen 22 berechnet:
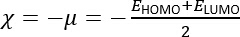 (7)
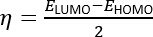 (8)
 (9)
 (10)
Die berechneten elektronischen Eigenschaften und globalen Deskriptoren wurden systematisch über die Serie hinweg verglichen, um Struktur-Aktivitäts-Beziehungen (SARs) zu etablieren, die ihre beobachteten α-Glucosidase- und Urease-inhibitorischen Profile widerspiegeln.
Zusätzlich wurden molekulare elektrostatische Potentialkarten (MESP) mit VESTA erstellt und visualisiert, um die Ladungsverteilung über die optimierten molekularen Rahmenwerke abzubilden. Die MESP-Oberflächen ermöglichten die Identifikation von elektrophilen (elektronendefizitenden, nukleophilen Angriffen bevorzugt) und nukleophilen (elektronenreichen, elektrophilen Angriffsbegünstigten) Regionen. Diese elektrostatische Potentialverteilung korrelierte letztlich mit den spezifischen nicht-kovalenten Bindungsinteraktionen wie Wasserstoffbrückengängen und elektrostatischen Kontakten, die in den molekularen Andocksimulationen beobachtet wurden.
ADME-Analyse
Um die Arzneimittelähnlichkeit und biopharmazeutischen Eigenschaften der synthetisierten, triazol- und oxadiazolbasierten Paracetamidderivate 8(a–c) und 9(d–f) zu bewerten, wurde eine in silico Absorption, Verteilung, Stoffwechsel und Exkretion (ADME) Analyse durchgeführt. Die vereinfachten Molecular-Input Line-Entry System (SMILES)-Darstellungen aller synthetisierten Verbindungen zusammen mit den Referenzinhibitoren Acarbose und Thiourea wurden mit einer molekularen Modellierungssoftware erstellt und an den SwissADME-Webserver23 eingereicht.
Die berechneten physikochemischen Parameter umfassten Molekulargewicht (MW), Lipophilizität (logP), topologische polare Oberfläche (TPSA), Anzahl der Wasserstoffbrückenspender (HBD), Anzahl der Wasserstoffbrückenakzeptoren (HBA) und die Anzahl der rotierbaren Bindungen (RB).
Die pharmakokinetischen Eigenschaften wurden durch die Vorhersage der gastrointestinalen (GI) Absorption und der Blut-Hirn-Schranke (BBB) Permeabilität bewertet. Zusätzlich wurden die Verbindungen auf die Einhaltung der Lipinskis Fünferregel und anderer etablierter Arzneimittelähnlichkeitskriterien zur Abschätzung ihrer oralen Bioverfügbarkeit bewertet. Schließlich wurde für jede Verbindung der synthetische Zugänglichkeit (SA) Wert auf einer Skala von 1 (leicht zu synthetisieren) bis 10 (sehr schwer zu synthetisieren) berechnet. Die vorhergesagten ADME- und Arzneimittelähnlichkeitsprofile der synthetisierten Verbindungen wurden mit denen der Referenzinhibitoren verglichen, um ihr Potenzial als führende Kandidaten für die Arzneimittelentwicklung zu bewerten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Chemie und Charakterisierung synthetischer Verbindungen
Die auf Triazol und Oxadiazol basierenden Paracetamidderivate wurden gemäß dem in Abbildung 1 gezeigten synthetischen Signalweg synthetisiert. Die gewünschten Verbindungen wurden in guten bis ausgezeichneten Erträgen (69 %–87 %) als weiße bis gelbe kristalline Feststoffe gewonnen. Ihre Reinheit wurde durch TLC, Schmelzpunktbestimmung und spektroskopische Anal...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Diese Studie synthetisierte eine Reihe von triazol- und oxadiazolbasierten Paracetamidderivaten und bewertete deren strukturelle, biologische, rechnergestützte und pharmakokinetische Eigenschaften. Spektroskopische Charakterisierung mittels HRMS, Elementanalyse, 1H NMR und 13C NMR bestätigte die erfolgreiche Synthese der Zielmoleküle. Die beobachteten chemischen Verschiebungen, Kopplungsmuster und Kohlenstoffresonanzen stimmten mit den vorg...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Der Autor erklärt, dass kein Interessenkonflikt vorliegt
Danksagungen
Der Autor spricht seine Anerkennung an die Fakultät für Klinische Pharmazie der Al Baha Universität, Saudi-Arabien, aus.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1-Naphthylamin | Merck | 106148 | Aromatisches Amin zur Herstellung von substituierten Analoga |
| 2,5-Dimethylanilin | Sigma-Aldrich | D146706 | Aromatisches Amin zur Synthese von substituierten Derivaten |
| 3,4-Dimethylanilin | Alfa Aesar | A15416 | Aromatisches Amin zur Herstellung von Strukturanaloga |
| Benzoesäure | Sigma-Aldrich | 242381 | Ausgangsmaterial für die Synthese von Benzohydrazid-Zwischenprodukten |
| Bromacetylbromid | Sigma-Aldrich | B17601 | Elektrophiles Reagenz zur Synthese von Bromacetamid-Zwischenprodukten |
| Schwefelkohlenstoff | Sigma-Aldrich | 289116 | Schlüsselreagenz für die Zyklisierung zum Oxadiazol-Ringsystem |
| Chloroform | Sigma-Aldrich | C2432 | Lösungsmittel, das bei Extraktions- und Reinigungsprozessen verwendet wird |
| Dimethylformamid (DMF) | Sigma-Aldrich | 227056 | Polares aprotisches Lösungsmittel, das bei Derivatisierungs- und Substitutionsreaktionen verwendet wird |
| Diphenylamin | Sigma-Aldrich | D23802 | Aromatisches Amin zur Synthese von Derivatverbindungen |
| Epik (2022-1) | Schrödinger, LLC | N/A (Software) | Verwendet zur Generierung von Liganden-Ionisationszuständen bei pH 7,0; RRID: N/A |
| Ethanol | Sigma-Aldrich | E7023 | Reaktionslösung für Veresterung und Hydrazidbildung |
| Ethylacetat | Sigma-Aldrich | 270989 | Polare mobile Phasenkomponente in der TLC-Analyse und Extraktion |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (Software) | Software für DFT-Berechnungen (HOMO-LUMO, MESP, globale Reaktivitätsdeskriptoren); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (Software) | Verwendet zur Visualisierung optimierter Strukturen und Orbitalenergien; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (Software) | Docking-Software für die Erzeugung von Rezeptor-Rastern und hochpräzise (XP) molekulare Docking; RRID:SCR_000187 |
| GraphPad Prism, Version 9 | GraphPad Software, Boston, MA, USA | N/A (Software) | Verwendet für IC50 Regressionsanalyse und statistische Auswertung von Enzymhemmungsdaten; RRID:SCR_002798 |
| Hydrazin | Sigma-Aldrich | 225819 | Reagenz zur Umwandlung von Ester in Benzohydrazid |
| L(+)-Glutamin | Sigma-Aldrich | G3126 | Reagenz, das in biologischen Bewertungsstudien verwendet wird |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (Software) | Verwendet zur Optimierung der Ligand-Struktur und Erzeugung von 3D-Konformeren; RRID:SCR_016746 |
| Lithiumhydrid | Sigma-Aldrich | 201049 | Katalysator zur Aktivierung der Thiolgruppe bei Substitutionsreaktionen |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (Software) | Molekulare Modellierungssuite zur Protein/Ligand-Strukturvorbereitung und -Visualisierung; RRID:SCR_016748 |
| Methanol | Sigma-Aldrich | 34860 | Lösungsmittel, das bei Reinigungen und biologischen Testvorbereitungen verwendet wird |
| n-Hexan | Merck | 104391 | Nicht-polare mobile Phasenkomponente in der TLC-Analyse |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (Kraftfeld) | Kraftfeld, das zur Energieminimierung von Protein- und Ligand-Strukturen verwendet wird; RRID: N/A |
| Phenylisothiocyanat | Merck | 807028 | Reagenz zur Synthese von Triazol-Derivaten |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (Software) | Verwendet zur Rezeptorstrukturverfeinerung vor dem Docking; RRID:SCR_016749 |
| Natriumhydroxid | Sigma-Aldrich | 221465 | Base zur pH-Anpassung und Reaktionsneutralisierung |
| Schwefelsäure | BDH | 10276 | Säurekatalysator, der bei der Veresterung unter Rückflussbedingungen verwendet wird |
| Trimethylamin | Riedel-de Haen | 22129 | Organische Base, die bei der Synthese von substituierten Derivaten verwendet wird |
| VESTA, Version 3.5.8 | Momma & Izumi (Entwickler); frei verfügbar | N/A (Software) | Verwendet zur Visualisierung des molekularen elektrostatischen Potenzials (MESP) und HOMO-LUMO-Oberflächenkarten; RRID: N/A |
Referenzen
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.