Dieses Protokoll stellt ein zuverlässiges und reproduzierbares Verfahren zur Gestaltung, Herstellung und Bewertung eines Elektrokatalysators für die Wasserstoffentwicklungsreaktion (HER) vor. Es ermöglicht Studierenden, Doktoranden und Promovierenden, die synthetische Chemie, die Elektrodenherstellung sowie die Anwendung der Elektrodenherstellung bei der katalytischen elektrochemischen Wasserstoffproduktion in einem neutralen wässrigen Medium miteinander zu verbinden.
Methodenartikel
Metallfreier Elektrokatalysator auf Thiocarbohydrazon-Basis für die Wasserstoffentwicklung in einem wässrigen Medium
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die meisten für die Wasserstoffentwicklungsreaktion (HER) beschriebenen Elektrokatalysatoren basieren auf Übergangsmetall-Verbundstoffen, Nanopartikeln, metallorganischen Gerüsten, Legierungen, Sulfiden und Metall-Stickstoff-Kohlenstoff-Gerüsten. Diese Materialien erfordern oft harsche Synthesebedingungen und zeigen in der Regel optimale Leistung in sauren oder alkalischen Medien. Im Gegensatz dazu sind organische Elektrokatalysatoren für die HER vergleichsweise selten und werden überwiegend unter sauren Bedingungen beschrieben. Thiocarbohydrazone (TCHs) stellen eine wichtige Klasse von Verbindungen mit Anwendungen in der Koordinations- und bioanorganischen Chemie dar. Das Vorhandensein von protonenspendenden und protonenannehmenden Stellen, wie NH-, SH- und C=N-Gruppen, ermöglicht es ihnen, als Protonenrelais zu wirken. Folglich können TCH-Derivate als aussichtsreiche Kandidaten für die elektrokatalytische Wasserstoffentwicklung betrachtet werden. In dieser Arbeit wird die dreistufige Synthese und Charakterisierung eines Thiocarbohydrazon-Derivats, P3, beschrieben. Das Syntheseverfahren ist einfach, liefert hohe Ausbeuten und erfordert keine teuren Reagenzien, wodurch es sich gut für Lehrdemonstrationen eignet. Alle Verbindungen wurden mittels 1H-NMR-, HRMS-, UV-Vis-, Fluoreszenz- und FTIR-Spektroskopie charakterisiert. Die HER-Aktivität von P3 wurde untersucht, indem es mithilfe eines Perfluorsulfonsäure-Ionomer-Bindemittels mit einer Beladung von 0,4 mgcm⁻2 auf einer 3-mm-Glaskohlelektrode (GCE) immobilisiert wurde. Die elektrochemischen Messungen wurden in 100 mM Phosphatpuffer (pH 7,4) unter Verwendung einer Ag/AgCl-Bezugselektrode durchgeführt. Die lineare Sweep-Voltammetrie der mit P3 modifizierten GCE zeigte eine ausgeprägte kathodische Antwort bei −1,5 V, die der Wasserstoffentwicklung entspricht und durch gaschromatographische Analyse bestätigt wurde. Chronoamperometrische Messungen über mehr als 2 h zeigten eine stabile Stromantwort und bestätigten damit die Stabilität von P3 auf der GCE-Oberfläche. Diese Ergebnisse belegen das Potenzial organischer Thiocarbohydrazon-Derivate als aussichtsreiche Elektrokatalysatoren für die HER in neutralem wässrigem Medium.
Einleitung
Das anhaltende Wachstum der globalen Energienachfrage hat den Bedarf an nachhaltigen, erneuerbaren Energietechnologien verstärkt, um die Abhängigkeit von fossilen Brennstoffen zu verringern und deren Umweltauswirkungen zu mindern1. Folglich werden erhebliche Forschungsanstrengungen auf die Entwicklung umweltverträglicher Energiequellen und effizienter Energiespeichertechnologien gerichtet2,3. Unter den verschiedenen Alternativen hat sich Wasserstoff (H₂) aufgrund seiner hohen Energiedichte und seiner emissionsfreien Verbrennung, bei der lediglich Wasser als Nebenprodukt entsteht, als eine der vielversprechendsten nachhaltigen Energiequellen herauskristallisiert4,5. Wasserstoff kann durch elektrokatalytische oder photokatalytische Prozesse erzeugt werden, wobei beide Verfahren effiziente Katalysatoren benötigen, um die Aktivierungsbarrieren zu senken und die Gesamtrate der Wasserstoffproduktion zu erhöhen6.
Die Natur liefert einen hervorragenden Bauplan für die Wasserstoffentwicklungs-Katalyse durch Hydrogenase-Enzyme, die entweder aktive [NiFe]- oder [FeFe]-Zentren enthalten; [FeFe]-Hydrogenasen zeigen eine außergewöhnliche katalytische Aktivität für die Wasserstoffentwicklungsreaktion (HER) bei bemerkenswert niedrigen Überspannungen7,8,9. Strukturuntersuchungen mittels Röntgenkristallographie haben wertvolle Einblicke in die Ursachen dieser hohen katalytischen Effizienz unter Umgebungsbedingungen ermöglicht10,11. Es wurde nachgewiesen, dass das diironische aktive Zentrum über eine Cystein-Thiolat-Brücke mit einem 4Fe-4S-Cluster verbunden ist. Während der H₂-Bildung fungiert der 4Fe-4S-Cluster sowohl als Elektronenspeicher als auch als Quelle der für die Katalyse benötigten Elektronen. Darüber hinaus enthält die Dithiolat-Brücke, die die beiden Eisenzentren verbindet, eine Aminfunktion, die einen schnellen protonengekoppelten Elektronentransfer (PCET) fördert7,8,9, was zu hohen Umsatzzahlen im Bereich von 6000–21.000 s⁻1 führt. Angeregt durch diese strukturellen und funktionellen Merkmale wurden zahlreiche synthetische Analoga des aktiven Zentrums der Hydrogenase entwickelt, nachdem die Struktur des H-Clusters aufgeklärt worden war12,13,14. Die Bedeutung von Protonenrelais für eine effiziente HER wurde ebenfalls in mehreren synthetischen molekularen Katalysatoren nachgewiesen. DuBois und Mitarbeiter15 zeigten die entscheidende Rolle von anhängenden Aminogruppen für hohe katalytische Umsatzzahlen in einer Klasse von auf Ni(II) basierenden HER-Katalysatoren. Ähnlich berichteten Sakai und Mitarbeiter16, dass der [Ni(dcpdt)2]2⁻-Katalysator vier stickstoffdonierende Atome enthält, die als Protonenrelais-Standorte fungieren und die HER-Überspannung bei pH 4–6 auf 330–400 mV senken. Diese Protonenrelais-Funktionen ergänzen Elektronenspeicher-Merkmale in einer Weise, die den Komponenten für Protonentransfer und Elektronenspeicherung in Hydrogenase-Enzymen analog ist10,11. Diese Studien haben gezeigt, dass HER-Überspannungen systematisch durch gezielte Modulation der ligandenvermittelten Reduktionspotentiale, die durch PCET gesteuert werden, in einer Reihe von Ni(II)-Komplexen gesenkt werden können17.
Die meisten bisher berichteten HER-Elektrokatalysatoren basieren auf Edelmetallen wie Platin, Palladium, Ruthenium, Rhodium und Iridium sowie auf unedlen Übergangsmetallen mit günstigen Wasserstoffadsorptionsenergien. Diese Katalysatoren wurden in verschiedenen Formen entwickelt, darunter Nanopartikel, Legierungen, metallorganische Gerüste, Komposite, Selenide, Nitride, Carbide, Sulfide, Phosphide und Metall–Stickstoff–Kohlenstoff-Materialien18,19,20. Obwohl viele dieser Systeme eine hervorragende elektrokatalytische Aktivität aufweisen, ist ihre breite Anwendung häufig durch hohe Kosten, komplexe Syntheseverfahren und begrenzte Betriebsstabilität eingeschränkt. Zudem wird ihre Leistung in der Regel in stark sauren oder alkalischen Medien optimiert, während die HER unter neutralen Bedingungen vergleichsweise weniger erforscht ist. Diese Einschränkungen haben das Interesse an der Entwicklung metallfreier organischer Elektrokatalysatoren geweckt, die Vorteile wie strukturelle Anpassbarkeit, milde Syntheseverfahren, geringere Kosten und Umweltverträglichkeit bieten.
Unter metallfreien Systemen haben organische Hydride als potenzielle Elektrokatalysatoren für die Wasserstoffentwicklung erhebliche Aufmerksamkeit erregt. Es wurde vorgeschlagen, dass Wasserstoffatome, die unter geeigneten Bedingungen Hydrid-Donator-Charakter zeigen können, die Wasserstoffentwicklung (HER) über heterogene Reaktionswege fördern könnten. Natürliche Redoxprozesse nutzen häufig organische Hydrid-Donatoren wie Flavin-Adenin-Dinukleotid (FADH₂) und Nicotinamid-Adenin-Dinukleotidphosphat (NADPH)21, was die Entwicklung metallfreier HER-Katalysatoren inspiriert hat. In jüngerer Zeit haben frustrierte Lewis-Paare, die aus sterisch gehinderten Protonen- und Hydrid-Akzeptoren bestehen, eine neue Klasse organischer Systeme dargestellt, die in der Lage sind, Wasserstoff zu aktivieren22.
Mehrere Klassen metallfreier organischer Materialien wurden für die Wasserstoffentwicklung (HER) untersucht, darunter ein organisches Hydrid von 4,4′-Dihydropyridin-1,1′-(2,6-Dimethyl-1,4-dihydropyridin-3,5-diyl)bis(ethan-1-on)23, wasserstoffbrückenvernetzte organische Gerüste (HOFs)24,25 und kovalente organische Gerüste (COFs)26. Zusätzlich wurden verschiedene kleine organische Moleküle wie Benzothiadiazol27, Benzodithiazol-Caffein28, Benzosenelonate29, 9-Phenyl-10-methylacridiniumiodid30, 2,4,6-Triphenylpyridin-Derivate31, phosphorhaltige Corrol-Komplexe32, 2,2′-Bipyridyl33, 4,4′-Bipyridyl34, Phenanthrolin35 und in Heterohelicene eingebettete Bis-Imidazolium-Verbindungen36 als homogene HER-Katalysatoren erforscht. Obwohl diese Systeme unter sauren oder basischen Bedingungen katalytische Aktivität zeigen, gibt es bisher nur wenige Berichte über immobilisierte, metallfreie organische Elektrokatalysatoren, die effizient in neutralem wässrigem Milieu ohne Zusatz von externen Säuren oder Basen arbeiten.
Die Entwicklung neuer organischer Elektrokatalysatoren kann von Struktur-Wirkungs-Beziehungen profitieren, die bereits für bestehende HER-Systeme etabliert wurden, insbesondere im Hinblick auf protonierbare und deprotonierbare funktionelle Gruppen, die den Protonentransfer und PCET-Prozesse erleichtern. Thiocarbohydrazid (TCH), Thiosemicarbazid (TSC) und deren Derivate stellen in diesem Zusammenhang eine vielversprechende Klasse von Verbindungen dar (Abbildung 1).
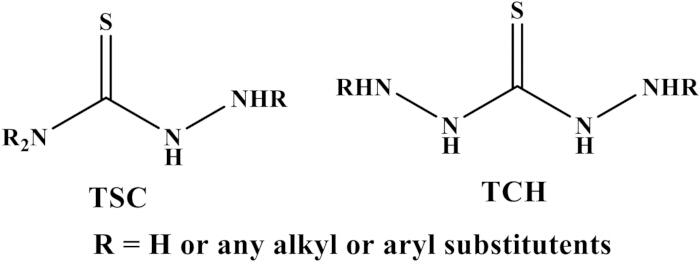
Abbildung 1: Grundlegende Strukturen von Thiosemicarbazonen (TSC) und Thiocarbohydrazonen (TCH). Repräsentative Strukturen der TSC- und TCH-Gerüste mit schematischer Darstellung der Protonierungs- und Deprotonierungsstellen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Diese Moleküle enthalten C=N-, S-H- und mehrere N-H-Funktionalitäten, die an Protonenübergangsreaktionen und Protonenrelais-Mechanismen teilnehmen können17,37. Darüber hinaus ermöglichen die freien Aminogruppen in TCH und TSC eine einfache strukturelle Modifizierung, wodurch zusätzliche protonendonierende und protonenakzeptierende Stellen eingeführt werden können. Solche Modifikationen können ligandenzentrierte Reduktionsprozesse beeinflussen und eine Möglichkeit bieten, die Überspannungen für die Wasserstoffentwicklung (HER) einzustellen.
Bisher wurden TSC-basierte Komplexe von Co(II), Ni(II), Cu(II), Zn(II) und Pd(II) hauptsächlich als HER-Katalysatoren in nicht-wässrigen Medien untersucht und erfordern im Allgemeinen die Zugabe von externen Säuren oder Basen38,39,40,41,42. Im Gegensatz dazu sind Studien, die metallfreie Thiohydrazon-Derivate als Elektrokatalysatoren für die HER unter neutralen wässrigen Bedingungen, insbesondere in immobilisierter Form, untersuchen, weitgehend unerforscht geblieben.
In der vorliegenden Arbeit werden die Synthese und Charakterisierung des Thiohydrazonderivats P3 beschrieben. Das intrinsische elektrochemische Verhalten von P3 wurde mittels zyklischer und linearer Sweep-Voltammetrie untersucht, wobei deutliche Redoxprozesse beobachtet wurden. Um sein katalytisches Potenzial bezüglich der Wasserstoffentwicklung (HER) zu bewerten, wurde P3 in einem perfluorierten Sulfonsäure-Ionomer-Binder immobilisiert und auf eine glaskohlenstoffbeschichtete Elektrodenoberfläche aufgebracht, um eine heterogene Elektrokatalyse unter neutralen wässrigen Bedingungen zu ermöglichen. Die beobachtete katalytische Aktivität und Stabilität von P3 in Abwesenheit einer externen Protonenquelle unterstreicht das Potenzial von Thiohydrazonderivaten als vielversprechende Klasse metallfreier organischer Elektrokatalysatoren für die Wasserstoffentwicklung.
Protokoll
1. Synthese des Thiocarbohydrazonderivats P3
- Synthese eines Thiocarbohydrazonderivats durchführen P3 in einem Labor-Sicherheitsabzug. Richten Sie den experimentellen Aufbau wie gezeigt ein Abbildung 2.
- Synthese von (E)-N′-(Pyridin-2-ylmethylen)hydrazincarbothiohydrazid (P1)
- Wiegen Sie etwa 100,00 mg Thiocarbohydrazid in einem sauberen 50-mL-Becher ab und lösen Sie es in 10 mL destilliertem Ethanol.
- Wiegen Sie 100,90 mg 2-Pyridylcarboxaldehyd ab, geben Sie es in einen 100-mL-Rundkolben und lösen Sie es vollständig in 5 mL destilliertem Ethanol auf.
- Geben Sie einen Tropfen konzentrierte Salzsäure zu der obigen ethanolischen Lösung und rühren Sie eine Minute lang mit einem magnetischen Rührstab um.
- Geben Sie die zuvor hergestellte ethanolische Lösung von Thiocarbohydrazid unter Verwendung einer Glaspipette vorsichtig zu der in Schritt 1.2.3 hergestellten Lösung und refluxieren Sie das Reaktionsgemisch 3 h im Ölbad. Kühlen Sie es auf Raumtemperatur ab.
- Das erhaltene hellgelbe Feststoff wird über qualitative Filterpapier der Güteklasse 1 filtriert, zweimal mit 5–7 mL destilliertem Ethanol und einmal mit Diethylether gewaschen. Das Rohprodukt wird aus Methanol umkristallisiert und im Vakuum getrocknet. Ausbeute: 90 %
- Synthese von (E)-N′-((E)-2-Hydroxybenzyliden)-2-(pyridin-2-ylmethylen)hydrazin-1-carbothiohydrazidP2)
- Wiegen Sie etwa 100,00 mg des umkristallisierten, trockenen Stoffes ab P1 in einem sauberen 50-mL-Becher und lösen Sie es in 10 mL destilliertem Ethanol auf.
- Geben Sie 62,50 mg Salicylaldehyd in einen 100 mL-Rundkolben, der mit einem Magnetrührer ausgestattet ist, und lösen Sie ihn unter ständigem Rühren auf einem Magnetrührer in 5 mL destilliertem Ethanol auf.
- Geben Sie einen Tropfen konzentrierte Salzsäure zu der Lösung in einem Rundkolben und rühren Sie 1 Minute lang.
- Fügen Sie die Lösung vorsichtig hinzu P1 zu der angesäuerten Lösung von Salicylaldehyd im Rundkolben unter Verwendung eines Glas-Tropftrichters und refluxiere das Reaktionsgemisch 3 h lang.
- Trennen Sie den zitronengelben Niederschlag durch Filtration über qualitatives Filterpapier der Güteklasse 1 vom Reaktionsgemisch ab. Waschen Sie den Niederschlag zweimal mit 5–7 mL destilliertem Ethanol und einmal mit Diethylether. Reinigen Sie das Rohprodukt durch Umkristallisation aus Methanol und trocknen Sie es im Vakuum. Ausbeute: 80 %
- Synthese von (E)-N′-((E)-2-((4-Nitrobenzyl)oxy)benzyliden)-2-(pyridin-2-ylmethylen)hydrazin-1-carbothiohydrazid (P3)
- Wiegen Sie 100,00 mg des umkristallisierten, trockenen P2 und in 50 mL trockenem Aceton lösen. 46,15 mg Kaliumcarbonat hinzufügen und 10 min bei Raumtemperatur umrühren.
- Anschließend 25,00 mg Natriumiodid zu der obigen gerührten Lösung geben, gefolgt von 72,15 mg p-Nitrobenzylbromid (PNB).
- Den oben genannten Reaktionsansatz 4 h unter Rückfluss erhitzen. Auf Raumtemperatur abkühlen lassen und anschließend das Reaktionsgemisch filtrieren, um das Kaliumcarbonat-Precipitat zu entfernen. Das Filtrat in einem Rundkolben sammeln und unter vermindertem Druck eindampfen, um das Rohprodukt zu erhalten P3.
- Reinigen Sie das Rohprodukt durch Säulenchromatographie unter Verwendung von Kieselgel als stationäre Phase und n-Hexan:Ethylacetat (1:1; v/v) als mobile Phase. Sammeln Sie 10 mL-Fraktionen, die aus der Säule eluiert werden, in 15 mL-Reagenzgläsern.
- Konzentrieren Sie die Lösung aus jedem Reagenzglas auf etwa 2 mL und geben Sie mithilfe eines Kapillarrohrs einen kleinen Tropfen aus jedem Reagenzglas zusammen mit den Flecken auf eine vorgesprenkelte Silicagel-Platte P2 und PNB (Abbildung 3). Nach dem Auftragen die Dünnschichtplatte vorsichtig mit einer Pinzette in eine Dünnschichtkammer geben, die n-Hexan/Acetat (1:1, V/V) als Laufmittel enthält. Die Kammer verschließen. Den Lauf des Lösungsmittels bis zu drei Vierteln der Höhe der Dünnschichtplatte erfolgen lassen. Die Laufstrecke mit einem Bleistift markieren, die Platte mit einer Heißluftpistole trocknen und unter der UV-Analysekammer sichtbar machen.
- Vereinigen Sie alle Fraktionen, die ausschließlich das Produkt enthalten, und konzentrieren Sie sie im Vakuum, um ein rein gelbes Produkt zu erhalten. Ausbeute: 70 %.
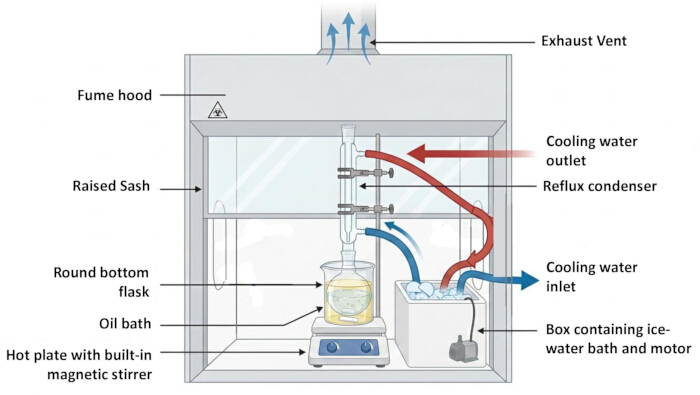
Abbildung 2: Reaktionsaufbau in einer Sicherheitshaube. Schematische Darstellung der Reaktionsanordnung innerhalb einer Sicherheitshaube, die für synthetische Reaktionen verwendet wird. Klicken Sie bitte hier, um eine größere Version dieser Abbildung anzusehen.
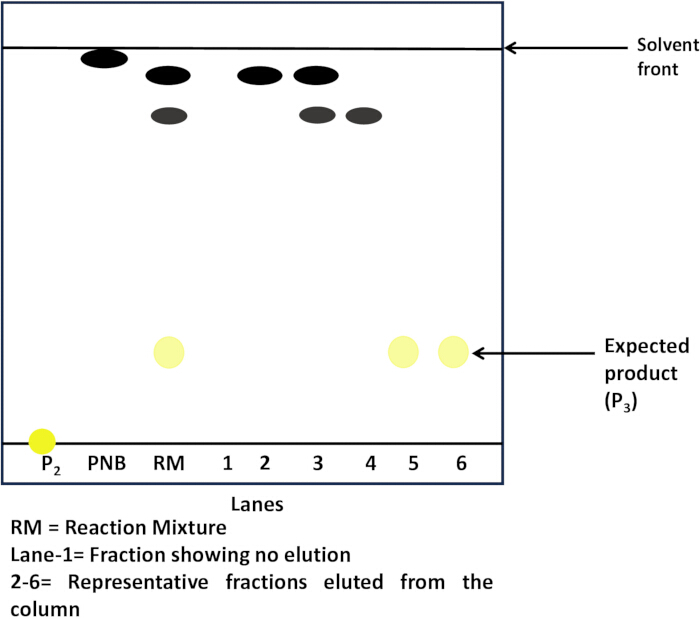
Abbildung 3: Darstellung einer TLC-Platte. Schematische Darstellung einer TLC-Platte, die die Trennung von P3 von während der Reaktion gebildeten Verunreinigungen zeigt. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
2. Untersuchung des elektrochemischen Verhaltens von P3 im trockenen DMSO-Lösungszustand
- Für elektrochemische Messungen halten Sie die folgenden Artikel bereit, wie vorgeschlagen.
- Eine saubere glaskohlenstoffelektrode als Arbeitselektrode, Ag/AgCl als Referenzelektrode, einen Platindraht als Gegenelektrode und O-Ringe zum Halten der Elektroden.
- Eine elektrochemische Zelle mit einem passenden Deckel, der Löcher zum Halten der Elektroden und zum Spülen mit N2-Gas aufweist. Befestigen Sie die Zelle mit einer Klemme an einem Stativ.
- Eine Stickstoffflasche mit Druckminderer, einem Glastrichter und Silikonschlauch.
- Bereiten Sie ein Potentiostat und Verbindungskabel mit Krokodilklemmen vor.
- Eine Trägerelektrolytlösung
- Wiegen Sie 3,87 g Tetrabutylammoniumhexafluorophosphat (TBAPF6) ab und überführen Sie es in eine saubere 100-mL-Messkolben mit Stopfen.
- Geben Sie vorsichtig etwa 50 mL trockenes DMSO in diesen Messkolben. Rühren Sie gut um, um alle Partikel von TBAPF6 aufzulösen, und füllen Sie bis zur Marke auf, um eine 0,1-M-Lösung zu erhalten. Kennzeichnen Sie diesen Messkolben als 0,1 M TBAPF6 in trockenem DMSO und stellen Sie ihn beiseite.
- Lösung von P3
- Wiegen Sie 4,34 mg P3 ab und überführen Sie sie in einen sauberen 10-mL-Messkolben mit Stopfen.
- Geben Sie 0,1 M TBAPF6 in trockenem DMSO hinzu und füllen Sie bis zur Marke auf. Dadurch entsteht eine 1-mM-Lösung (d. h. 0,001 M) von P3.
- 100 mM (d. h. 0,1 M) Phosphatpuffer, pH 7,443
- Wiegen Sie 1,74 g K2HPO4 in einem sauberen 50-mL-Becherglas ab und geben Sie 10 mL deionisiertes Wasser (DIW) oder 18,2 MΩ·cm Wasser hinzu. Kennzeichnen Sie dies als „Lösung A“.
- Wiegen Sie 1,36 g KH2PO4 in einem anderen sauberen 50-mL-Becherglas ab und geben Sie 10 mL deionisiertes Wasser hinzu. Kennzeichnen Sie dies als „Lösung B“.
- Überführen Sie mit einer 10-mL-Serologischen Pipette 8 mL von „Lösung A“ und 2 mL von „Lösung B“ in einen sauberen 100-mL-Messkolben und füllen Sie mit DI-Wasser bis zur Marke auf. Verwenden Sie für jede Lösung separate Pipetten.
- Prüfen Sie den pH-Wert dieser Lösung mit einem pH-Meter und stellen Sie den pH-Wert bei Bedarf durch vorsichtige Zugabe von entweder 0,1 M HCl oder 0,1 M NaOH-Lösung auf 7,4 ein. Sobald der pH-Wert auf 7,4 eingestellt ist, ist der Phosphatpuffer (0,1 M) gebrauchsfertig.
- Zyklische voltammetrische Messungen
- Schalten Sie das Potentiostat ein und warten Sie 10 Minuten, um die Stabilisierung des Geräts abzuwarten. Öffnen Sie das Programm für zyklische Voltammetrie (CV).
- Stellen Sie die Potentialgrenzen von +1,0 V bis −1,5 V ein; Start- und Endpotential auf 0 V; Scan-Geschwindigkeit auf 50 mV/s und die Anzahl der Zyklen auf vier.
- Richten Sie den elektrochemischen Aufbau gemäß Abbildung 4 ein.
- Geben Sie 10 mL 0,1 M TBAPF6 in trockenem DMSO (Elektrolyt) in eine elektrochemische Zelle und spülen Sie 15 Minuten mit N2 durch. Nehmen Sie das Voltammogramm des Elektrolyten (Leerprobe) im Potentialbereich von +1,0 bis −1,5 V bei einer Scan-Geschwindigkeit von 50 mV/s auf. Reinigen und trocknen Sie die elektrochemische Zelle nach Gebrauch.
- Geben Sie in der gereinigten, trockenen elektrochemischen Zelle 10 mL 1-mM-P3-Lösung, spülen Sie 15 Minuten mit N2 durch und nehmen Sie das Voltammogramm unter Verwendung der gleichen Parameter wie oben auf.
- Nehmen Sie das Voltammogramm von P3 bei jeder Scan-Geschwindigkeit separat auf, d. h. bei 20, 50, 100, 150, 200 und 250 mV/s.
- Berechnen Sie Epa, ipa und ipc für NO₂•– gemäß Gleichung (1) für jede Scan-Geschwindigkeit und erstellen Sie eine Tabelle wie in Tabelle 1 dargestellt.
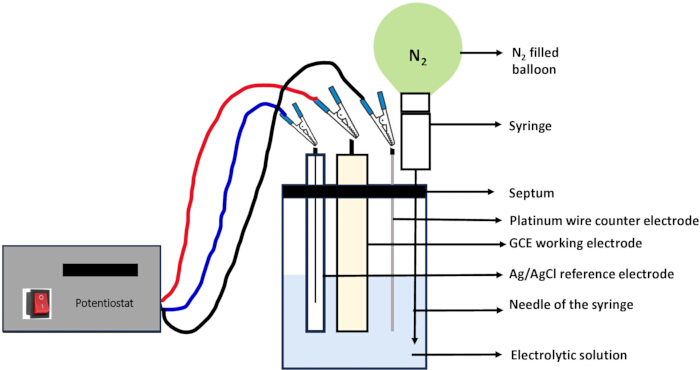
Abbildung 4: Elektrochemische Versuchsanordnung. Schematische Darstellung eines Dreielektrodensystems mit den Anschlüssen des Potentiostaten, der Stickstoffspülung und der Anordnung der Elektroden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Scan-Geschwindigkeit (mV/s) | (Scan-Geschwindigkeit)1/2 (υ1/2) | Epa (V) | Epc (V) | ipc (μA) | ipa (μA) |
| 20 | 4.47 | −1.13 | −1.23 | −0.4 | 0.45 |
| 50 | 7.07 | −1.13 | −1.23 | −0.59 | 0.72 |
| 100 | 10 | −1.13 | −1.23 | −0.81 | 1 |
| 150 | 12.24 | −1.13 | −1.23 | −0.99 | 1.24 |
| 200 | 14.14 | −1.12 | −1.24 | −1.13 | 1.38 |
| 250 | 15.81 | −1.12 | −1.24 | −1.28 | 1.62 |
Tabelle 1: Spitzenpotential- und Stromwerte von P3 bei verschiedenen Scanraten in trockener DMSO-Lösung. Epa-, Epc-, ipa- und ipc-Werte, erhalten aus den zyklischen Voltammogrammen von P3 in 0,1 M TBAPF6 in trockenem DMSO, aufgezeichnet bei verschiedenen Scanraten.
3. Herstellung der mit P3 modifizierten glasartigen Kohlenstoffelektrode
- Wiegen Sie 1,00 mg P3 in ein Glasfläschchen ab. Geben Sie 500 µL DMSO/Acetonitril (1:1, v/v) hinzu. Erwärmen Sie das Fläschchen vorsichtig, um eine klare Lösung zu erhalten. Für die Auftragung auf die Glassy-Carbon-Elektrode (GCE) werden nur 10 µL dieser Lösung benötigt.
- Polieren Sie eine 3-mm-Glassy-Carbon-Elektrode44. Geben Sie zwei Tropfen Aluminiumoxid-Paste auf ein Polierpad und führen Sie unter festem Halten der Elektrode eine Acht-Bewegung auf dem Pad für 1 Minute durch. Entfernen Sie die Paste nach dem Polieren. Spülen Sie die Elektrode gründlich mit destilliertem Wasser ab und trocknen Sie sie mit einem sauberen, fusselfreien Tuch.
- Tragen Sie zunächst vorsichtig 3 µL von P3 auf den 3-mm-Bereich der GCE auf. Trocknen Sie mit einer Heißluftpistole. Nach dem Trocknen der ersten Schicht tragen Sie 3 µL erneut auf und trocknen erneut mit einer Heißluftpistole. Wiederholen Sie dies ein weiteres Mal, indem Sie 4 µL der P3-Lösung auftragen und mit einer Heißluftpistole trocknen.
- Tragen Sie danach 4 µL einer Perfluorsulfonsäure-Ionomer-Binderlösung (1 %) auf. Lassen Sie die Ionomerschicht bei Raumtemperatur trocknen; die Elektrode ist dann gebrauchsfertig.
4. Elektrochemische Wasserstoffentwicklungsuntersuchungen mittels linearer Sweep-Voltammetrie
- Öffnen Sie das Programm für die lineare Sweep-Voltammetrie (LSV). Geben Sie bei den LSV-Parametern die Start- und Endpotentiale mit 0 bzw. −1,5 V ein und stellen Sie die Scan-Geschwindigkeit auf 100 mV/s ein.
- Füllen Sie die elektrolytische Zelle mit 10 mL 0,1 M Phosphatpuffer (pH 7,4) und verbinden Sie alle drei Elektroden mithilfe von Krokodilklemmen mit dem Potentiostaten.
- Verwenden Sie die mit P3- modifizierte GCE, d. h. P3-GCE, als Arbeitselektrode, einen Platindraht als Gegenelektrode und Ag/AgCl als Referenzelektrode.
- Spülen Sie nach dem Anschließen der Elektroden 15 min lang mit N2 durch, verschließen Sie die elektrolytische Zelle anschließend mit PTFE-Band und nehmen Sie ein lineares Sweep-Voltammogramm auf.
5. Stabilitäts- und Dauerhaftigkeitstest von P3-GCE mittels Chronoamperometrie
- Chronoamperometrie-Programm öffnen. Die angelegte Potential auf −1,22 V (gegenüber Ag/AgCl) und die Zeit auf 2 h einstellen.
- Die gleiche elektrochemische Apparatur für LSV-Messungen verwenden. Auf „Start Measurement“ klicken; die Messung wird nach 2 h automatisch beendet.
Ergebnisse
P3 wurde unter Verwendung eines dreistufigen Verfahrens synthetisiert. Im ersten Schritt führte die Reaktion von TCH mit 2-Pyridylcarboxaldehyd im molaren Verhältnis von 1:1 zur Bildung der Verbindung P1 (Zusatzmaterial Abbildung 1). Im zweiten Schritt die Reaktion zwischen P1 und Salicylaldehyd ergaben P2. Schließlich die Reaktion von P2 mit p-Nitrobenzylbromid ergab die Verbindung P3. Beide P1 und P2 wurden durch Umkristallisation aus Methanol gereinigt und vor dem Fortfahren mit den nächsten Syntheseschritten getrocknet. Das Endprodukt, P3wurde mittels Säulenchromatographie gemäß dem beschriebenen Protokollabschnitt gereinigt. Nach der Reinigung P1, P2, und P3 wurden charakterisiert durch 1H-NMR (Zusatzliche Abbildung 2, Zusatzliche Abbildung 3, Zusatzliche Abbildung 4), FTIR (Zusatzabbildung 5, Zusatzabbildung 6, Zusatzabbildung 7), HRMS (Zusatzabbildung 8, Zusatzabbildung 9, Zusatzabbildung 10), UV/VIS-Spektroskopie (Zusatzmaterial Abbildung 11), Pulver-Röntgenbeugung (Zusatzmaterial Abbildung 12) und Feldemissions-Rasterelektronenmikroskopie (FE-REM, Zusatzmaterial Abbildung 13). 1H-NMR-, FTIR- und HRMS-Analysen eignen sich zur Identifizierung der Verbindungen; Einzelheiten sind in der Zusatzdatei 1. Die PXRD von P3 zeigte scharfe Peaks zwischen 2θ = 5° und 30°, was auf einen kristallinen Charakter hinweist, was durch das FE-SEM-Bild, das lange kristalline Nadeln zeigt, weiter bestätigt wurde. Die mittels der Debye-Scherrer-Gleichung berechnete Kristallitgröße beträgt 12,88 nm. Die relativ kleine Kristallitgröße von P3 sollte mehr katalytisch aktive Stellen freilegen, wodurch der Ladungstransfer erleichtert und die Wechselwirkungen mit dem Elektrolyten verstärkt werden. Darüber hinaus die poröse Morphologie von P3 immobilisiert in einem perfluorierten Sulfonsäure-Ionomer-Binder bietet eine große Oberfläche, fördert die effiziente Protonenadsorption, erhöht die Zugänglichkeit der aktiven Zentren und erleichtert die Freisetzung des erzeugten H₂-Gases von der Elektrodenoberfläche.
Die inhärenten Redoxeigenschaften von P3 in Lösung wurden mittels zyklischer Voltammetrie in trockenem DMSO mit 0,1 M TBAPF6 evaluiert6 als Trägerelektrolyt (Abbildung 5, Tabelle 2) bei einer Scanrate von 50 mV/s. Das Voltammogramm der Elektrolytblanklösung allein zeigte keine Redoxpeaks (schwarze Linie), während P3 (blauer Strich) zeigte ein Redoxpaar mit einem anodischen Peak A, der bei E auftratpa1 = −1,13 V und dem entsprechenden kathodischen Peak A’ bei Epc = −1,23 V (Abbildung 5A). Dieses Redoxpaar wird der Reduktion des NO zugeordnet2 Gruppe in P3 zu NO₂•⁻, wie in Gleichung (1) gezeigt45,46,47,48 unten. Die Spitzenabstandsbreite für dieses Paar wurde als ΔE berechnetp = Epa1 – Epc = 0,1 V, was größer ist als 0,059 V, was auf einen quasi-reversiblen Prozess hindeutet49.
R - NO2 + e- → R - NO2- -------- (1)
| Epa (V) | Epc (V) | ΔE (V) | E1/2 (V) | |
| NO2/NO2.– | −1,13 | −1,23 | 0,1 | −1,18 |
| N-H | 0,8 | - | - | - |
Tabelle 2: Spitzenpotentialwerte aus dem zyklischen Voltammogramm von P3 in trockener DMSO-Lösung. Spitzenpotentialwerte von P3, erhalten aus dem zyklischen Voltammogramm der Lösung von P3, hergestellt in 0,1 M TBAPF6 als Trägerelektrolyt in trockenem DMSO bei einer Scanrate von 50 mV/s.
Zusätzlich wird ein anodischer Peak bei Epa2 = +0,80 V (bezeichnet als B in Abbildung 5A) der irreversiblen Oxidation zugeordnet, die einer protonengekoppelten Elektronentransfer-PCET-Reaktion entspricht, ausgehend von der N–H-Gruppe im Thiocarbohydrazon-Anteil in P350,51,52. Außerdem wurde die Abhängigkeit der NO2-Redoxreaktion (A/A’) und der Oxidation von TCH (B) von der Scan-Geschwindigkeit untersucht, indem die CV zwischen 50 mV/s und 250 mV/s bei verschiedenen Scan-Raten aufgenommen wurde (Abbildung 5B). Aus dem Diagramm des Peakstroms (ipa und ipc) in Abhängigkeit von der Quadratwurzel der Scan-Geschwindigkeit (ν1/2) ergibt sich, dass der Peakstrom für beide Peaks linear mit der Quadratwurzel der Scan-Geschwindigkeit variiert (Abbildung 5C,D), was auf einen diffusionskontrollierten Charakter beider Prozesse in P3 hinweist.
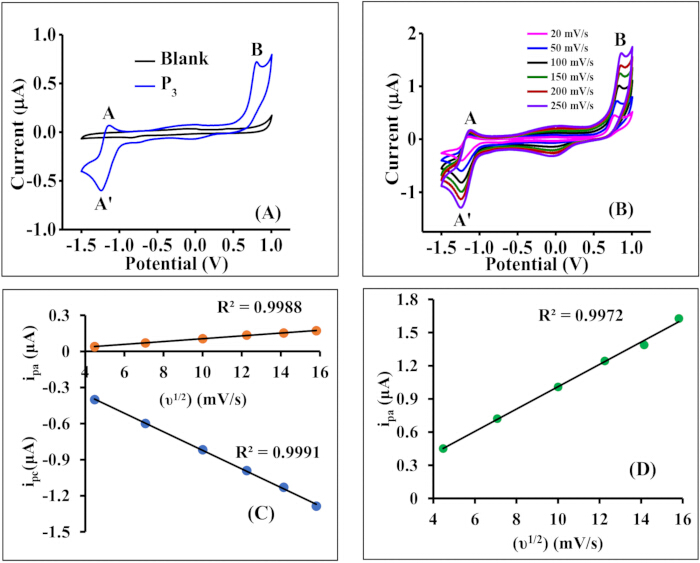
Abbildung 5: Elektrochemisches Verhalten von P3 in trockenem DMSO. (A) Zyklisches Voltammogramm von 1 mM P3, aufgenommen in 0,1 M TBAPF6 in trockenem DMSO bei einer Scan-Geschwindigkeit von 50 mV/s; (B) Zyklisches Voltammogramm von 1 mM P3 in 0,1 M TBAPF6 in trockenem DMSO bei verschiedenen Scan-Geschwindigkeiten; Darstellungen des Stroms gegen (ν1/2) für Redox-Peaks (C) A–A’ und (D) B. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
P3 weist mehrere bemerkenswerte Eigenschaften auf, die es zu einem geeigneten Kandidaten als Elektrokatalysator für die Wasserstoffentwicklungskathode (HER) machen. Es enthält Heteroatome (N, O und S), protonierbare und deprotonierbare basische Pyridin-Stickstoffatome und -NH-Gruppen sowie ein redoxaktives NO2 Gruppe sowie mehrere Wasserstoffbrücken-Donor- und -Akzeptorfunktionen auf. Da P3 ist wasserunlöslich, das elektrokatalytische Verhalten von P3 gegen HER wurde in 0,1 M Phosphatpuffer (pH 7,4) und 0,1 M KNO₃ evaluiert3 (pH 7,2) in wässrigem Medium, indem es unter Verwendung eines perfluorierten sulfonischen Säure-Ionomer-Bindemittels auf einer GCE immobilisiert wird.
Das quasi-reversible Redox-Paar NO₂/NO₂•– mit ΔEp = +0,1 V bezogen auf die Ag/AgCl-Elektrode, wird nur im zyklischen Voltammogramm von P3 in trockenem DMSO im Lösungszustand beobachtet. Dieses Paar erscheint nicht im Festkörper-Voltammogramm von P3, immobilisiert in einem perfluorierten Sulfonsäure-Ionomer-Binder (P3-GCE), in 0,1 M Phosphatpuffer bei pH 7,4. Im Phosphatpuffer zeigt P3-GCE eine Peak-zu-Peak-Trennung mit Epa = +0,277 V und Epc = −0,007 V, was einer Peak-zu-Peak-Trennung von 0,284 V bezogen auf die Ag/AgCl-Elektrode entspricht. Dies wird langsamen, heterogenen Elektronentransferkinetiken zugeschrieben, die eine größere Überspannung zur Durchführung des Redoxprozesses erfordern, was darauf hinweist, dass dem Elektronentransfer ein langsamer Protonentransfer folgt, der eine strukturelle Umorganisation erfordert. Dies zeigt sich ebenfalls in der Tafel-Steigung (−370 mV/dec).
Um weitere Einblicke in die Rolle der NO₂-Gruppe im protonengekoppelten Elektronentransfer (PCET) zu erhalten, wurde das pH-abhängige Redoxverhalten von P3-GCE in Phosphatpufferlösungen im pH-Bereich von 5,0–9,0 (pH 5,0, 5,5, 6,0, 6,5, 7,0, 7,4, 8,0, 8,5 und 9,0) untersucht. Das entsprechende Pourbaix-Diagramm ist in Abbildung 6 dargestellt. Im anodischen Bereich wird ein pH-unabhängiger Ein-Elektronen-Oxidationsprozess bei nahezu konstantem Potential beobachtet, was darauf hinweist, dass die Oxidation an den Schwefeldonoratomen des Thiocarbohydrazon-Gerüsts zentriert ist53. Im Gegensatz dazu zeigt der Reduktionsprozess eine deutliche pH-Abhängigkeit. Die Steigung des ersten Reduktionspeakpotentials gegenüber dem pH beträgt etwa +67 mV pH⁻1, was dem theoretischen Wert für einen Ein-Elektronen/Ein-Proton-gekoppelten Prozess nahekommt. Diese Beobachtung bestätigt, dass die Reduktion von P3 über einen PCET-Mechanismus abläuft, der den Transfer eines Elektrons und eines Protons beinhaltet. Diese Ergebnisse liefern zusätzliche Hinweise auf die Beteiligung der NO₂-Funktionalität am Elektronentransferprozess und stützen weiterhin das in den zyklischen Voltammetrie-Studien beobachtete quasi-reversible Redoxverhalten.
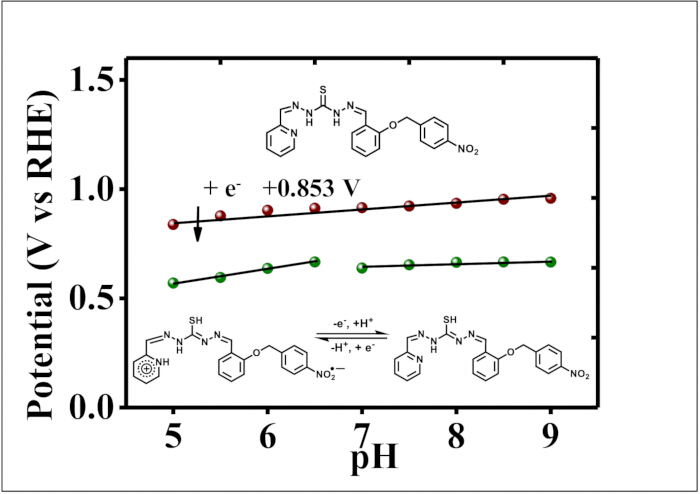
Abbildung 6: Pourbaix-Diagramm von P3-GCE. Darstellung der ersten Oxidations- und Reduktionspotentiale (gegenüber RHE) von P3-GCE in Abhängigkeit vom pH-Wert (Pourbaix-Diagramm), wobei die Potentiale durch die Aufnahme von zyklischen Voltammogrammen von P3-GCE in wässrigen Phosphatpufferlösungen unter verschiedenen pH-Bedingungen (pH 5–9) bestimmt wurden. Anodische Potentiale sind als rote Kreise mit durchgezogenen schwarzen Linien dargestellt, kathodische Potentiale als grüne Kreise mit durchgezogenen schwarzen Linien. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die linearen Sweep-Voltammogramme (LSVs) des blanken GCE, des Ionomer-beschichteten GCE und des P3-GCE wurden in 0,1 M Phosphatpuffer (pH 7,4) bei 100 mV/s aufgezeichnet (ergänzende Abbildung 14). Die LSVs des blanken GCE und des mit perfluoriertem Sulfonsäure-Ionomer-Bindemittel beschichteten GCE zeigten eine lineare Antwort, während der P3-GCE einen ausgeprägten kathodischen Strom zeigte, charakteristisch für die Wasserstoffentwicklungsreaktion (HER). Das Einschalt-Potential (Abbildung 7A) für diesen kathodischen Strom betrug −0,370 V (gegenüber RHE), und eine Überspannung von −0,690 V (gegenüber RHE) war erforderlich, um eine Stromdichte von 0,1 mA/cm2 zu erreichen. Die Analyse des Tafel-Plots (Abbildung 7B) ergab eine Steigung von −370 mV/dec, was auf langsame HER-Kinetik des P3-GCE bei neutralem pH-Wert von 7,4 hinweist. Die Bandlücke von 2,24 eV wurde aus dem Tauc-Plot (Abbildung 7C) berechnet.
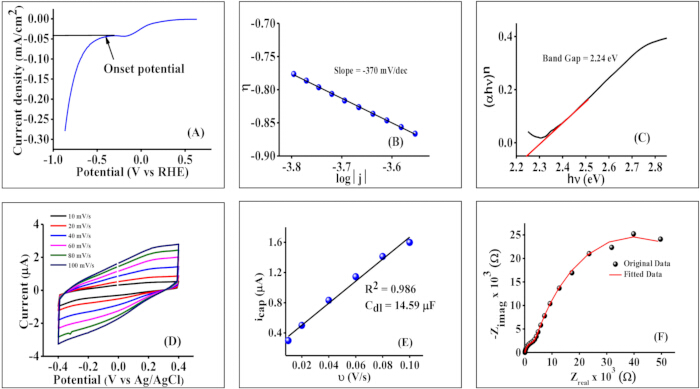
Abbildung 7: Elektrokatalytische HER-Untersuchungen mit P3-GCE in 0,1 M Phosphatpuffer mit pH 7,4: (A) Lineare Sweep-Voltammogramm von P3-GCE in 0,1 M Phosphatpuffer (pH 7,4) bei einer Scanrate von 100 mV/s; (B) Tafel-Diagramm; (C) Tauc-Diagramm zur Abschätzung der optischen Bandlücke von P3; (D) Zyklovoltammogramm von P3-GCE im nicht-Faradaischen Bereich (+0,4 bis −0,4 V gegen Ag/AgCl) bei verschiedenen Scanraten; (E) Darstellung des kapazitiven Stroms bei 0 V (gegen Ag/AgCl) in Abhängigkeit von der Scanrate sowie (F) EIS Nyquist-Diagramm in 0,1 M Phosphatpuffer. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzuzeigen.
Der Strom wird auf die geometrische Fläche der Arbeitselektrode (0,07 cm2) normiert, um die HER-Leistung von P3-GCE in zwei verschiedenen Elektrolyten zu vergleichen. Die Doppelschichtkapazität (Cdl) wurde aus zyklischen Voltammogrammen berechnet, die im nicht-Faradayschen Bereich aufgezeichnet wurden. Die Doppelschichtkapazität ist direkt proportional zur elektrochemisch aktiven Oberfläche für die Katalyse, was sich in den Cdl-Werten widerspiegelt, die in 0,1 M Phosphatpuffer (14,59 µF) und 0,1 M KNO3 in entionisiertem Wasser (5,73 µF) erhalten wurden (Abbildung 7D,E). Der Cdl-Wert im Phosphatpuffer beträgt etwa das 2,5-Fache des Werts in 0,1 M KNO3 in entionisiertem Wasser, was sich in der ECSA widerspiegelt. Zusätzlich verstärkt die elektrische Doppelschicht die Wechselwirkungen zwischen Elektrode und Elektrolyt und kann die Verfügbarkeit von Protonen nahe der Elektrodenoberfläche erhöhen.
Die elektrochemisch aktive Oberfläche von 0,029 cm2 wurde unter Annahme einer spezifischen Kapazität von 35 µF/cm2 berechnet, was einer sechsfachen Rauheit der blanken Elektrode entspricht. Der Lösungswiderstand und der Ladungsübertragungswiderstand (Rct) des Katalysatorfilms wurden mittels elektrochemischer Impedanzspektroskopie (EIS) ermittelt. Die EIS wurde an ein Nyquist-Diagramm (Abbildung 7F) durch verschiedene äquivalente Schaltkreismodelle angepasst, wodurch ein Lösungswiderstand von 113 Ω und Rct = 2492 Ω resultierten. Diese hohen Werte deuten auf die resistive Natur von P3-GCE hin. Die Umsatzfrequenz betrug 265,6 × 10⁻⁶ s-1, und eine Austauschstromdichte von 986,5 × 10⁻⁶ A/cm2 wurde bei Null-Überpotential erreicht.
Zusätzlich wurde das elektrokatalytische Verhalten von P3-GCE unter identischen Bedingungen in einer wässrigen Lösung von 0,1 M KNO3 (pH 7,2) als Elektrolyt untersucht (Abbildung 8A–F). Interessanterweise erzeugte P3-GCE in 0,1 M KNO3 einen höheren kathodischen Strom für die Wasserstoffentwicklung (HER) mit einem Einschaltpotential von −0,329 V (gegenüber RHE; Abbildung 8A). Um eine Stromdichte von 0,1 mA/cm2 zu erreichen, war eine Überspannung von −0,519 V (gegenüber RHE) erforderlich. Das Tafel-Diagramm (Abbildung 8B) ergab eine Steigung von −348 mV/dec. Der Ladungsübertragungswiderstand, Rct,, für dieses System betrug 5522,8 Ω, die Umsatzfrequenz lag bei 409,6 (× 10−6) s−1 und die Austauschstromdichte war identisch mit der der Phosphatpufferlösung.
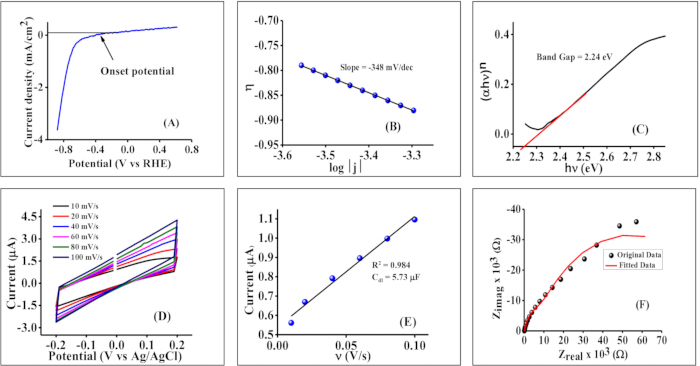
Abbildung 8: Elektrokatalytische HER-Studien mit P3-GCE in 0,1 M KNO3 in DIW: (A) Lineare Sweep-Voltammogramm von P3-GCE in 0,1 M KNO3 in DIW bei einer Scan-Geschwindigkeit von 100 mV/s; (B) Tafel-Diagramm; (C) Tauc-Diagramm zur Abschätzung der optischen Bandlücke von P3; (D) Zyklisches Voltammogramm von P3-GCE im nicht-faradayschen Bereich (+0,2 bis −0,2 V gegen Ag/AgCl) bei verschiedenen Scan-Geschwindigkeiten; (E) Darstellung des kapazitiven Stroms bei 0 V (gegen Ag/AgCl) in Abhängigkeit von der Scan-Geschwindigkeit sowie (F) EIS-Nyquist-Diagramm in 0,1 M KNO3. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Um die Stabilität des P3 -Films auf der GCE-Oberfläche zu untersuchen, wurden chronoamperometrische Messungen (Abbildung 9A) bei −1,22 V (gegenüber Ag/AgCl) über 2 h durchgeführt, wobei eine stabile Stromantwort beobachtet wurde. Im Gegensatz dazu stieg der kathodische Strom in der 0,1 M KNO3-Lösung kontinuierlich bis zu 45 min an und begann danach abzunehmen (Abbildung 9B), wodurch die Messdauer auf 1 h begrenzt wurde. Die chronoamperometrischen Messungen für das Phosphatpuffersystem wurden ebenfalls in kurzen Ein-Aus-Katalysezyklen in 10-minütigen Intervallen untersucht (Abbildung 9C), was auf eine stabile Katalysatorantwort hinweist.
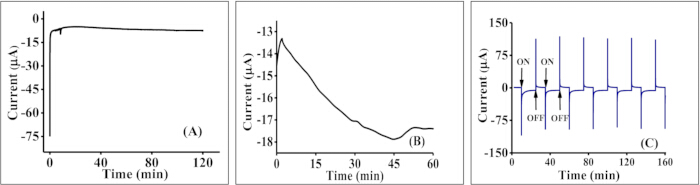
Abbildung 9: Stabilitäts- und Haltbarkeitstests von P3-GCE. Chronoamperometrische Antwort von P3-GCE über 2 h bei −1,22 V (gegenüber Ag/AgCl) in (A) 0,1 M Phosphatpuffer (pH 7,4) und (B) 0,1 M KNO3. (C) Chronoamperometrische Wiederverwendbarkeit von P3-GCE bei an- und ausgeschalteten Potentialen in 0,1 M Phosphatpuffer (pH 7,4) (An-Potential = −1,22 V (gegenüber Ag/AgCl), Aus-Potential = 0 V (gegenüber Ag/AgCl)). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Die Gaschromatographie (Abbildung 10A) der Gasphase nach 2 h Chronoamperometrie bestätigte das Vorhandensein von Wasserstoff, wobei die Retentionszeit mit der eines Standard-Gasproben von H2 übereinstimmte, die unter identischen Bedingungen analysiert wurde. Während längerer Elektrolyse wurde die Bildung von Blasen (Abbildung 10B) an der Elektroden-Elektrolyt-Grenzfläche beobachtet. Alle elektrochemischen Parameter zur Leistung von P3-GCE in beiden Elektrolytsystemen sind in Tabelle 3 zusammengefasst.
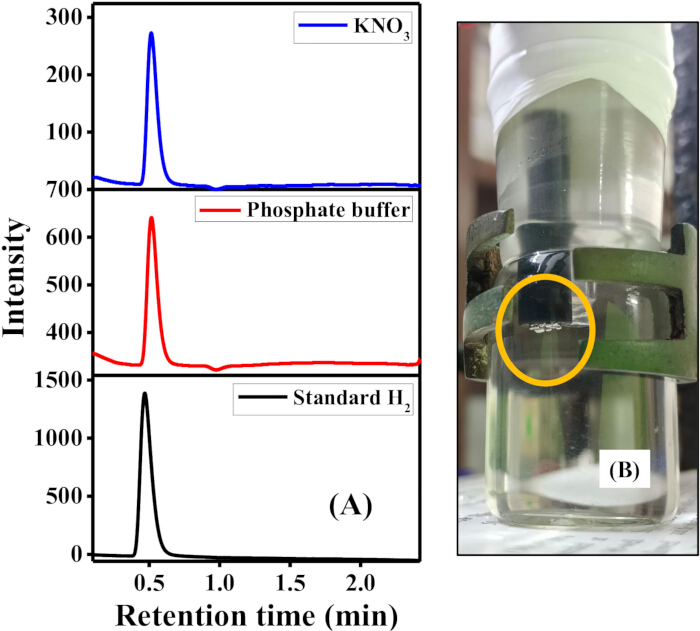
Abbildung 10: Nachweis von mittels Gaschromatographie gebildetem H2: (A) Gaschromatographische (GC-)Analyse von Wasserstoff, der während der elektrolytischen Kontrollpotentialmessung mit P3-GCE in 0,1 M Phosphatpuffer und 0,1 M KNO3 erzeugt wurde; (B) Bild, das die Blasenbildung an der Elektrodenoberfläche von P3-GCE während chronoamperometrischer Messungen zeigt. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
Abbildung 1, Zusatzmaterial: Synthese von P3. Ein Schema, das die Schritte der Synthese von P3 zeigt. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 2 (zusätzlich): 1H-NMR-Spektrum von P1. 1H-NMR-Spektrum von P1 aufgenommen im Lösungsmittel DMSO-d6. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 3, Zusatzmaterial: 1H-NMR-Spektrum von P2. 1H-NMR-Spektrum von P2 aufgenommen in DMSO-d6-Lösungsmittel. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 4 (zusätzlich): 1H-NMR-Spektrum von P3. 1H-NMR-Spektrum von P3, aufgenommen in DMSO-d6 als Lösungsmittel. Klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 5, Zusatzmaterial: Infrarotspektrum von P1. FTIR-Spektrum einer fein pulverisierten Probe von P1. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 6, Zusatzmaterial: Infrarotspektrum von P2. FTIR-Spektrum einer fein pulverisierten Probe von P2. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 7 (zusätzlich): Infrarotspektrum von P3. FTIR-Spektrum einer fein pulverisierten Probe von P3. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 8 (zusätzlich): HRMS-Spektrum von P1. HRMS-Spektrum von P1 im positiven Ionenmodus mit m/z = 196,05, entsprechend dem [M+H]+-Ion. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 9 (zusätzlich): HRMS-Spektrum von P2. HRMS-Spektrum von P2, aufgenommen im positiven Ionenmodus mit m/z = 299,09, entsprechend dem [M+H]+-Ion. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzliche Abbildung 10: HRMS-Spektrum von P3. HRMS-Spektrum von P3, aufgenommen im positiven Ionenmodus mit m/z = 435.12, entsprechend dem [M+H]+-Ion. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 11 (Zusatzmaterial): UV-Vis-Spektren von P1, P2, und P3. UV-Vis-Spektren von P1 (schwarze durchgezogene Linie), P2 (rote Linie), und P3 (durchgezogene blaue Linie) bei einer Konzentration von 10 µM in reines DMSO aufgezeichnet. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 12 (Zusatzmaterial): Pulver-XRD-Muster von P3. Röntgen-Pulverdiffraktogramm von P3. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 13 (Zusatzmaterial): FE-Rasterelektronenmikroskopie-Aufnahme von P3 und mit perfluoriertem sulfonischen Säure-Ionomer-Binder beschichtetem P3. FE-Rasterelektronenmikroskopie-Aufnahmen zeigen (A) nadelförmige Kristalle von P3 (Maßstab: 5 µm) und (B) mit perfluoriertem sulfonischen Säure-Ionomer-Binder beschichtetes P3 mit poröser Oberfläche (Maßstab: 1 µm). Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 14 (zusätzlich): LSV von P2 - und P3-modifiziertem GCE. LSV des unbehandelten GCE (braune Linie mit ausgefüllten Sternen), des mit Perfluorsulfonsäure-Ionomer-Binder beschichteten GCE (grüne durchgezogene Linie), des P2-GCE (blaue Linie mit Kreuzen) und des P3-GCE (rote Linie mit hohlen Quadraten), aufgezeichnet in 0,1 M Phosphatpuffer (pH 7,4) bei einer Scanrate von 100 mV/s. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 15 (Zusatzmaterial): Zyklovoltammogramm von P3-GCE. Zyklovoltammogramm von P3-GCE in (A) 0,1 M KNO3 in DIW und (B) 0,1 M Phosphatpuffer (pH 7,4) bei einer Scanrate von 100 mV/s. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 16: LSV-Profil von P3-GCE. LSV-Profil von P3-GCE in 0,1 M Phosphatpuffer (rote Linie mit hohlen Kreisen) und 0,1 M KNO3 (schwarze durchgezogene Linie) in destilliertem Wasser bei einer Scanrate von 100 mV/s. Klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 17: Stabilität von P3-GCE. Leistung von P3-GCE in 0,1 M Phosphatpuffer (pH 7,4) über 5 Tage. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 1: Zusätzliche experimentelle Details und Berechnungen. Die Einzelheiten zur Synthese und Instrumentierung, die für die Charakterisierung von P1-P3 verwendet wurden; die Interpretation der HRMS-, 1H-NMR-, FTIR-, UV/VIS-Spektren und elektrochemischen Messungen sowie die Gleichungen zur Umrechnung des Redoxpotentials von Ag/AgCl auf RHE (Gl. 1); Überspannung (η, Gl. 2); elektrochemisch aktive Oberfläche (ECSA, Gl. 3); Umsatzfrequenz (TOF, Gl. 4–6); Berechnung der Leitfähigkeit und Schichtdicke (Gl. 7–10) sowie Faradaysche Effizienz (Gl. 11–14) sind in der Zusatzdatei enthalten. Bitte klicken Sie hier, um die Datei herunterzuladen.
Diskussion
Dieses Protokoll beschreibt die dreistufige Synthese eines Thiocarbohydrazon-Derivats, P3, sowie die Herstellung einer P3-modifizierten glaskohlenstoffelektrode, P3-GCE, zur Untersuchung der Wasserstoffentwicklungsreaktion (HER) in einem neutralen wässrigen Medium. Die einfache Synthese- und Reinigungsprozedur sowie die Verwendung leicht zugänglicher und kostengünstiger Reagenzien machen P3 zu einem geeigneten Kandidaten für die Untersuchung der HER unter typischen Laborbedingungen und für Lehrdemonstrationen.
Das elektrochemische Verhalten von P3 wurde zunächst unter homogenen Bedingungen in DMSO untersucht, um seine intrinsischen Redoxeigenschaften zu bewerten. Das Vorhandensein eines quasi-reversiblen Redoxpaares, das mit der Nitrogruppe assoziiert ist, sowie ein irreversibler Oxidationsprozess, der vom Thiocarbohydrazon-Rückgrat herrührt, weisen auf die Existenz elektroaktiver Stellen innerhalb von P3 hin. Anschließend wurden katalytische Untersuchungen unter heterogenen Bedingungen unter Verwendung von P3-GCE durchgeführt. Die elektrochemischen Untersuchungen erfolgten in zwei Elektrolytsystemen, nämlich 0,1 M Phosphatpuffer (pH 7,4) und 0,1 M KNO₃ (pH 7,2) (ergänzende Abbildung 15 und ergänzende Abbildung 16).
| S.Nr. | Parameter | Phosphatpuffer | KNO3 |
| 1 | Anfangspotential (vs. RHE) (mV) | −376,3 | −329 |
| 2 | Überspannung (0,1 mA/cm2) (mV) | −690 | −519 |
| 3 | Tafel-Steigung (mV/Dekade) | −370 | −348 |
| 4 | Austauschstromdichte (mA/cm2) (×10-3) | 0,9865 | 0,9866 |
| 5 | Rct (Ladungsübertragungswiderstand) (Ohm) | 2492 | 5522,8 |
| 6 | Leitfähigkeit (× ×10-4) | 9,85 | 4,43 |
| 7 | Bandlücke (eV) | 2,24 | |
| 8 | TOF (s-1) (×10-6) | 265,6 | 409,6 |
| 9 | ECSA (cm2) | 0,029 | 0,011 |
| 10 | Doppelschichtkapazität (mF) (×10-3) | 14,59 | 5,73 |
| 11 | Faradaysche Effizienz (%) | 0,27 | 0,43 |
Tabelle 3: Zusammenfassung der elektrochemischen Parameter von P3-GCE. Zusammenfassung aller elektrochemischen Parameter zur Leistungsfähigkeit von P3-GCE in 0,1 M Phosphatpuffer (pH 7,4) und 0,1 M KNO3-Elektrolytsystemen.
Die in Tabelle 3 dargestellten elektrochemischen Parameter zeigen, dass die Leistung von P3-GCE stark vom Elektrolytmedium abhängt. In 0,1 M KNO3 weist P3-GCE ein niedrigeres Einschaltpotential (−329 mV gegen RHE) und ein geringeres Überspannungspotential (−519 mV bei 0,1 mA/cm2) auf im Vergleich zu den Werten im 0,1 M Phosphatpuffer (−376,3 mV bzw. −690 mV), was darauf hindeutet, dass die Wasserstoffentwicklung im KNO₃-Elektrolyten thermodynamisch günstiger verläuft. Zudem deutet die leicht niedrigere Tafel-Steigung in KNO₃ (−348 mV/dec) im Vergleich zum Phosphatpuffer (−370 mV/dec) auf leicht verbesserte HER-Kinetik hin. Die Werte der Austauschstromdichte sind in beiden Elektrolyten nahezu identisch (~0,99 × 10⁻³ mA/cm2), was auf eine ähnliche intrinsische katalytische Aktivität an den aktiven Zentren hinweist. Der Phosphatpuffer weist jedoch eine deutlich niedrigere Übergangswiderstandsimpedanz (2492 Ω) und eine höhere Leitfähigkeit (9,85 × 10⁻⁴) im Vergleich zu KNO₃ (5522,8 Ω bzw. 4,43 × 10⁻4) auf, was auf einen effizienteren elektronischen Austausch an der Grenzfläche schließen lässt. Dieses verbesserte Ladungsübertragungsverhalten wird durch die größere elektrochemisch aktive Oberfläche (0,029 cm2) und die höhere Doppelschichtkapazität (14,59 µF) im Phosphatpuffer weiter untermauert, was auf eine bessere Zugänglichkeit der katalytischen Zentren sowie eine stärkere Wechselwirkung zwischen Elektrode und Elektrolyt hindeutet. Trotz des höheren Übergangswiderstands in KNO₃ zeigt P3-GCE eine höhere Umsatzfrequenz (409,6 × 10⁻⁶ s-1) und eine höhere Faradayeffizienz (0,43 %) im Vergleich zum Phosphatpuffer (265,6 × 10⁻⁶ s-1 bzw. 0,27 %), was auf eine effizientere Nutzung der aktiven Zentren zur Wasserstoffentwicklung nach Reaktionsbeginn hinweist. Diese Beobachtungen legen nahe, dass zwar der Phosphatpuffer günstigere Elektrodenkinetik und Ladungsübertragung fördert, KNO3 jedoch unter den untersuchten Bedingungen effektiver die Wasserstoffentwicklung an P3-GCE unterstützt.
Das elektrokatalytische Verhalten von P3 wurde zunächst in Phosphatpuffer untersucht. Die Analyse des Linear-Sweep-Voltammetrie-(LSV)-Profils zeigte eine geringere Wasserstoffentwicklung im Vergleich zu vielen in der Literatur beschriebenen organischen Elektrokatalysatoren (Tabelle 4). Die meisten berichteten organischen Elektrokatalysatoren wurden jedoch in homogenen, nicht-wässrigen Medien evaluiert, während P3-GCE als heterogener Katalysator in einer neutralen wässrigen Umgebung wirkt. Zudem sind viele der beschriebenen organischen Elektrokatalysatoren opferartig23,24,25,26,27,28,29,30,31,32,33,34,35,36,37,38,39,40,41,42, was eine erhebliche Einschränkung darstellt. Im Gegensatz dazu zeigte P3-GCE eine hervorragende Stabilität und Wiederverwendbarkeit. Einmal hergestellt, lieferte die Elektrode über fünf Tage hinweg eine konsistente Antwort in 0,1 M Phosphatpuffer, wenn sie täglich mindestens 5 h verwendet wurde (Zusatzdatei Abbildung 17). Obwohl die Antwort von P3-GCE in 0,1 M KNO₃ weniger stabil war, war die Stromdichte höher als die in Phosphatpuffer beobachtete, was den Einfluss der Elektrolytzusammensetzung auf die katalytische Leistung widerspiegelt.
| Sr. Nr. | Material | Typ | Lösungsmittel | Verwendete Säure/Base | Strombereich | Katalysemodus | Referenz | |
| 1 | Organisches Hydrid (Dihydropyridin) | Organisch | Acetonitril | CH3COOH, CF3COOH | μA | Homogen | 23 | |
| 2 | Benzothiadiazol (BTDN) | Organisch | Acetonitril | Salicylsäure | μA | Homogen | 27 | |
| 3 | Benzothiadiazol–Coffein (BT-DCAF) | Organisch | DMSO | CF3COOH | μA | Homogen | 28 | |
| 4 | 9-Phenyl-10-methylacridiniumiodid | Organisch | Acetonitril | HClO4 | μA | Homogen | 30 | |
| 5 | 2,4,6-Triphenylpyridin | Organisch | Acetonitril | CH3COOH | μA | Homogen | 31 | |
| 6 | Phosphor-Korrol | Organisch (nichtmetallischer Komplex) | DMF | TFA | μA | Homogen | 32 | |
| 7 | 2,2`-Bipyridin | Organisch | Acetonitril | CH3COOH | μA | Homogen | 33 | |
| 8 | 4,4`-Bipyridin | Organisch | Acetonitril | HBF4, HClO4, TsOH, CF3COOH | μA | Homogen | 34 | |
| 9 | 1,10-Phenanthrolin | Organisch | Acetonitril | HClO4, CF3COOH | μA | Homogen | 35 | |
| 10 | Bis-Imidazolium-eingebettetes Heterohelicen | Organisch | Acetonitril | CH3COOH | μA | Homogen | 36 | |
| 11 | P3-GCE | Organisch | i) 0,1 M Phosphatpuffer ii) 0,1 M KNO3 in entionisiertem Wasser | pH 7,4 | μA | Heterogen (an Elektrode immobilisiert) | Diese Arbeit | |
Tabelle 4: Vergleich berichteter organischer HER-Elektrokatalysatoren mit P3-GCE. Die Tabelle bietet einen Vergleich berichteter organischer Elektrokatalysatoren für die HER mit P3-GCE.
Die meisten bisher beschriebenen organischen HER-Systeme, darunter Acridiniumsalze, Benzothiadiazol-Derivate, Triphenylpyridin, Phosphor-Corrol, Bipyridin- und Phenanthrolin-basierte Katalysatoren, NADPH-ähnliche Heterohelicene, organische Hydride und Benzothiadiazol-Coffein-Konjugate, wirken als homogene molekulare Katalysatoren in organischen Lösungsmitteln wie Acetonitril, DMF oder DMSO in Gegenwart starker Protonendonatoren wie HClO4, Trifluoressigsäure (TFA), Essigsäure und HBF₄. Diese Reaktionsbedingungen stellen eine hohe Konzentration leicht verfügbarer Protonen bereit, wodurch eine effiziente Wasserstoffentwicklung ermöglicht wird. Im Gegensatz dazu fungiert P3-GCE als heterogener Elektrokatalysator, der auf einer Glassy-Carbon-Elektrode immobilisiert ist, und arbeitet in umweltverträglichen wässrigen Elektrolyten, nämlich 0,1 M Phosphatpuffer (pH 7,4) und 0,1 M KNO3. Die deutlich verringerte Protonenverfügbarkeit unter diesen nahezu neutralen Bedingungen sollte die HER-Rate begrenzen und somit die Wasserstoffproduktion reduzieren. Dennoch unterstreicht die Fähigkeit von P3-GCE, die Wasserstoffentwicklung ohne ätzende Säuren, organische Lösungsmittel oder gelöste molekulare Katalysatoren zu katalysieren, seine praktischen Vorteile hinsichtlich einfacher Handhabung, Katalysatorrückgewinnung und ökologischer Nachhaltigkeit. Daher zeigt P3-GCE, obwohl die Leistung bei der Wasserstoffentwicklung niedriger ist als die vieler berichteter homogener organischer Elektrokatalysatoren, die Machbarkeit, ein metallfreies organisches Molekül für die HER unter milden wässrigen Bedingungen einzusetzen.
Das beobachtete Verhalten lässt sich anhand des in Abbildung 11 dargestellten HER-Mechanismus erläutern. Die Wasserstoffentwicklung umfasst im Allgemeinen zwei zentrale Prozesse: die Adsorption von Wassermolekülen oder Protonen auf die Kathodenoberfläche (Volmer-Schritt), gefolgt von der Desorption von Wasserstoff entweder über den Heyrovský- oder den Tafel-Schritt. Eine effiziente HER erfordert ein geeignetes Gleichgewicht zwischen diesen Prozessen. Da es sich bei der HER um einen Zwei-Elektronen-Transfer-Prozess handelt, werden die Kinetik stark durch den pH-Wert des Elektrolyten beeinflusst. In saurem Milieu ermöglicht die hohe Protonenkonzentration eine schnelle Reaktionskinetik. Im Gegensatz dazu hängt unter neutralen oder alkalischen Bedingungen die Protonenbildung von der langsameren Dissoziation von Wassermolekülen ab, was zu einer höheren kinetischen Barriere führt54,55. „Trotz der messbaren Tafel-Steilheit von −370 mV/dec, die auf eine relativ schnelle Reaktionskinetik hindeutet, scheint die HER-Leistung von P3-GCE durch den Ladungsübertragungswiderstand begrenzt zu sein. Die elektrochemische Impedanzspektroskopie (EIS) ergab einen Ladungsübertragungswiderstand von 2492 Ω, was auf eine eingeschränkte Elektronenübertragung zur Katalysatoroberfläche hinweist. Außerdem wird P3 wahrscheinlich über Wasserstoffbrückenbindungen innerhalb der Ionomermatrix stabilisiert. Bei Kontakt mit Wasser könnte dieses Netzwerk aus Wasserstoffbrückenbindungen noch weiter ausgedehnt werden. Folglich könnte die starke Wechselwirkung zwischen P3 und seiner Umgebung die Desorption von Wasserstoff von der Elektrodenoberfläche nach dessen Bildung behindern. Dieser Effekt trägt zur beobachteten hohen Überpotentialität bei der HER bei und erklärt teilweise die geringere katalytische Aktivität von P3-GCE im Vergleich zu in der Literatur beschriebenen organischen und anorganischen Elektrokatalysatoren.“
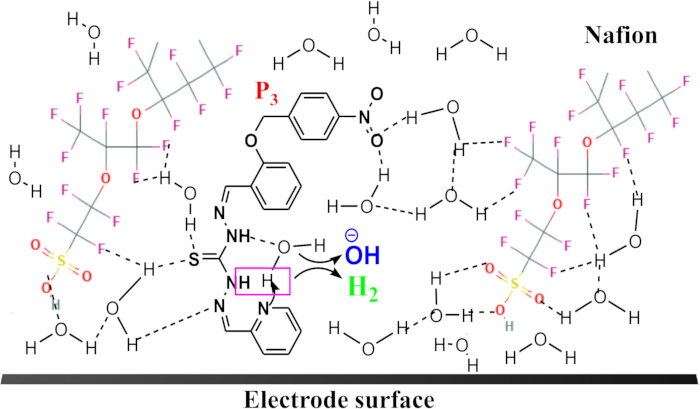
Abbildung 11: Wasserstoffbrücken-Netzwerk am P3-GCE über ein Wasserstoffbrücken-Netzwerk unter Beteiligung von Wasser und der Ionomer-Matrix. Diagramm, das die gekoppelte H2-Evolution durch Stabilisierung zeigt P3 über ein Wasser und die Matrix umfassendes Wasserstoffbrücken-Netzwerk in einem perfluorierten Sulfonsäure-Ionomer-Binder Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Tafel-Steigungen von etwa 120, 40 und 30 mV/dec werden allgemein den geschwindigkeitsbestimmenden Schritten nach Volmer, Heyrovský und Tafel zugeordnet55. Für P3-GCE ist der geschwindigkeitsbestimmende Schritt vermutlich der Volmer-Prozess, bei dem Wassermoleküle zunächst dissoziieren und die resultierenden Wasserstoffspezies an der Katalysatoroberfläche adsorbieren. Das Vorhandensein von N–H-, Schwefel- und Iminfunktionalitäten in P3 begünstigt die Protonenadsorption und die anschließende Wasserstoffentwicklung. Der HER-Mechanismus in neutralem Medium umfasst drei elementare Reaktionsschritte:
P3 + H2O + e- → P3Hads + OH- (Schritt nach Volmer) -------- (1)
P3Hads + e- + H2O ⇆ P3 + H2 + OH- (Heyrovsky-Schritt) -------- (2)
P3HadsHads ⇄ P3 + H2 (Tafel-Schritt) -------- (3)
2H2O + 2e- → H2 + 2OH- (Gesamtreaktion)
Mechanistische Diskussion und elektrokatalytische Leistung
Der Volmer-Schritt (1) umfasst die Dissoziation eines Wassermoleküls und die Adsorption eines Wasserstoffatoms an einer aktiven Stelle auf der Elektroden- oder Katalysatoroberfläche. Die Wasserstoffentwicklung erfolgt anschließend entweder über einen elektrochemischen Weg, den Heyrovsky-Schritt (2), oder über einen chemischen Weg, den Tafel-Schritt (3). Mehrere Studien berichten, dass bei niedrigen Überspannungen die HER über den Volmer-Schritt verläuft, gefolgt von parallelen Heyrovsky- und Tafel-Wegen, während bei hohen Überspannungen der Tafel-Schritt vernachlässigbar wird und die Reaktion vorwiegend dem Volmer–Heyrovsky-Mechanismus folgt56,57,58. Angesichts der relativ hohen beobachteten Überspannung für P3 wird vorgeschlagen, dass die HER hauptsächlich über den Volmer–Heyrovsky-Weg verläuft. Die vorgeschlagenen mehrfachen Reaktionswege für die HER auf P3-GCE sind in Abbildung 12 dargestellt.
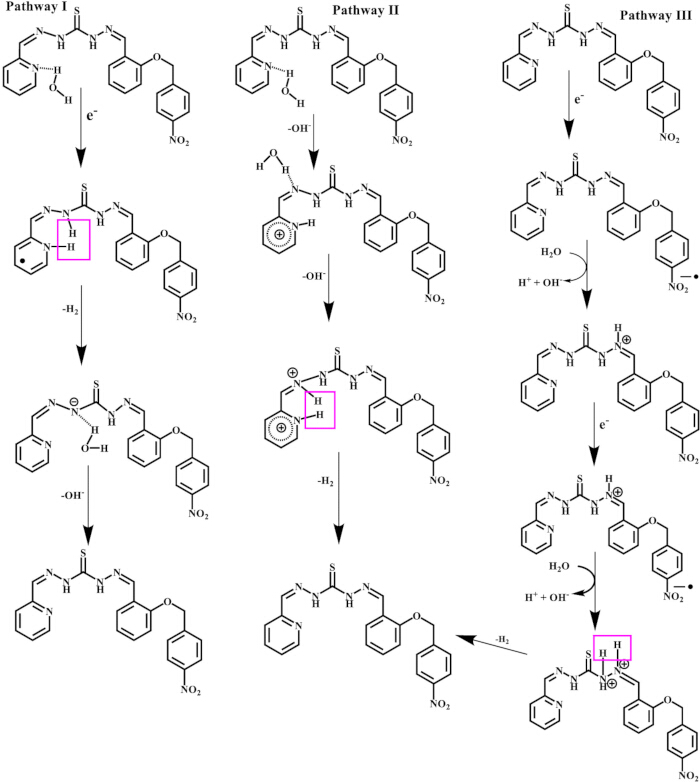
Abbildung 12: Plausible Mechanismuswege für die HER. Schematische Darstellung von Wegen, die einen möglichen Mechanismus für die HER an P3-GCE zeigen. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Ein weiterer Faktor, der die HER-Leistung beeinflusst, ist die Pufferkapazität des 0,1 M Phosphatpuffers bei pH 7,4, die etwa 0,057 M beträgt. In diesem System besteht eine Konkurrenz zwischen P3, eingebettet in einen Perfluorsulfonsäure-Ionomer-Binder, und der Pufferbase um die Protonen, die während des ersten HER-Schritts gebildet werden. Diese Konkurrenz verringert die Verfügbarkeit von H⁺-Ionen an der Katalysatoroberfläche und reduziert somit die Wasserstoffproduktion. Die Gaschromatographie-Analyse der Gasphase in der elektrokatalytischen Reaktionsanordnung, erhalten von P3-GCE, zeigte ein deutliches Signal, das dem H₂-Gas entspricht, mit einer Retentionszeit, die der eines Standard-Wasserstoffproben entspricht. Zusätzlich bestätigte die sichtbare Bildung von Blasen an der Elektrolyt-Elektroden-Grenzfläche während einer längeren Elektrolyse die Gasentwicklung. Diese Beobachtungen zeigen gemeinsam, dass der kathodische Strom bei P3-GCE auf elektrokatalytische Wasserstoffentwicklung zurückzuführen ist. Es wurde nur ein geringer Unterschied in der Menge des von P3-GCE erzeugten Wasserstoffs im 0,1 M Phosphatpuffer (25,28 µM) und in der 0,1 M KNO₃-Lösung (21,31 µM) beobachtet. Nach dem HER-Prozess in 0,1 M KNO₃ stieg der pH-Wert der Lösung auf 7,95 an. Der anfängliche Anstieg des Stroms in den chronopotentiometrischen Messungen ist auf eine höhere lokale Deprotonierungsrate nahe der Elektrodenoberfläche zurückzuführen, die durch OH⁻-Ionen verursacht wird, die während des ersten katalytischen Schritts gebildet werden. Allerdings verringert sich mit fortschreitender Elektrolyse die Verfügbarkeit von Wassermolekülen und Protonen, was nach 1 h die Effizienz von P3-GCE in der KNO₃-Lösung reduziert.
Vorteile und Vergleich mit anderen Katalysatoren
P3-GCE bietet mehrere Vorteile: (i) Es wirkt als heterogener Katalysator, der als Film auf der Elektrodenoberfläche immobilisiert ist, (ii) es arbeitet effektiv bei neutralem pH-Wert (7,4) ohne Notwendigkeit einer externen Protonenquelle, (iii) der Katalysator bleibt über mehrere Tage stabil und (iv) zeigt eine hohe Haltbarkeit über mehrere Katalyse-Ein-/Aus-Zyklen. Tabelle 4 vergleicht die Leistung von P3-GCE mit verschiedenen publizierten organischen Elektrokatalysatoren. Anorganische Metallkomplexe, die von Thiohydrazon-Liganden abgeleitet sind, benötigen im Allgemeinen eine externe Protonenquelle für die HER und arbeiten typischerweise in nicht-wässrigen Medien. Beispielsweise arbeiten Co(II)59- und Cu(II)60-Komplexe von Salen-artigen Liganden, die von Dutta et al. beschrieben wurden, effizient bei neutralem pH-Wert; die Katalyse bleibt jedoch homogen und ist auf das Metallzentrum angewiesen.
/td>
| Nummer | Material | Elektroden-Substrat | Elektrolyt | Überpotential bei 10 mA/cm2 (mV) | Tafel-Steigung (mV) | Referenz |
| 1 | C60-SWCNT15 (einwandige Kohlenstoff-Nanoröhren) | SiO2/Si-Schicht | Phosphatpuffer (pH = 7) | 330 | 166,1 | 61 |
| 2 | N-MPG (Stickstoff-dotiertes mesoporöses Graphen) | Glasige Kohlenstoffelektrode | 0,5 M H2SO4 | 239 | 109 | 62 |
| 3 | B-SuG (Bor-substituiertes Graphen) | Glasige Kohlenstoffelektrode | 0,5 M H2SO4 | 201a | 99 | 63 |
| 4 | NS 500 (N,S-Codotiertes Graphen) | Nanoporöses Nickelsubstrat | 0,5 M H2SO4 | −280 | 80,5 | 64 |
| 5 | N-CQDs-17h (Stickstoff-dotierte Kohlenstoff-Quantenpunkte) | Glasige Kohlenstoffelektrode | 0,5 M H2SO4 | 341 | 126 | 65 |
| 6 | PA-900 (P-dotierter Kohlenstoff) | Glasige Kohlenstoffelektrode | 0,5 M H2SO4 | 290 | −112,7 | 66 |
| 7 | PDHCI (kohlenstoffbasierte nanoreibbenreiche Pentalen-Nanobänder) | Au(111) | 0,1 M HClO4 | Bei 0,4 mA/cm2 −258 | 82 | 67 |
| 8 | CD2 (aus Sulfanilamid/Zitronensäure abgeleiteter N,S-dotierter Kohlenstoffpunkt) | Nickelschaum | 1 M KOH | 216 | 124,1 | 68 |
| 9 | PG (Polyguanin-Polymer, DNA-inspiriert) | Kohlenstofffilz | 0,5 M H2SO4 | 411 | 243 | 69 |
| 10 | BSA-FCNT (mit Rinderserumalbumin funktionalisierte mehrwandige Kohlenstoff-Nanoröhren) | Glasige Kohlenstoffelektrode | 0,5 M H2SO4 | −0,44 | 161 | 70 |
| 11 | P3-GCE | Glasige Kohlenstoffelektrode, beschichtet mit P3 in perfluorosulfonsaurem Ionomer-Binder | 0,1 M Phosphatpuffer (pH = 7,4) | Bei 0,1 mA/cm2 −690 | −370 | Diese Arbeit |
| 0,1 M KNO3 in entionisiertem Wasser | Bei 0,1 mA/cm2 −519 | −348 | Diese Arbeit | |||
| *a = Stromdichte nicht verfügbar | ||||||
Tabelle 5: Vergleich berichteter kohlenstoff- und proteinbasierter Elektrokatalysatoren. Die Tabelle bietet einen Vergleich berichteter kohlenstoff- und proteinbasierter Elektrokatalysatoren für die HER mit P3-GCE.
Um eine breitere Perspektive auf die katalytische Leistung von P3-GCE zu geben, wurde seine HER-Aktivität mit repräsentativen, in der Literatur beschriebenen Kohlenstoff-, Protein- und DNA-basierten Elektrokatalysatoren verglichen (Tabelle 5). Die meisten kohlenstoffbasierten Elektrokatalysatoren, einschließlich C60-SWCNTs15,61, N-MPG62, B-SuG63,64, N-CQDs-17h65, PA-90066 und CD267,68, benötigen relativ hohe Überpotentiale im Bereich von 201–341 mV, um Stromdichten nahe 10 mA/cm2 zu erreichen, sowie Tafel-Steigungen zwischen 80 und 166 mV/dec. Der DNA-inspirierte Polyguanin-(PG)-69Katalysator weist ein noch höheres Überpotential von 411 mV und eine Tafel-Steigung von 243 mV/dec auf, was auf vergleichsweise langsame HER-Kinetik hindeutet. Auch der proteinbasierte Katalysator BSA-FCNT70 zeigt eine höhere Tafel-Steigung (161 mV/dec), was auf langsamere Ladungsübertragungs- und Protonenreduktionsprozesse hinweist. Im Gegensatz dazu zeigt P3-GCE katalytische Aktivität in neutralem Medium und liefert Wasserstoffentwicklung bei einem Überpotential von -690 mV in Phosphatpuffer (pH 7,4) und -519 mV in 0,1 M KNO3, jeweils bei einer Stromdichte von 0,1 mA/cm2 gemessen. Obwohl ein direkter Vergleich der Überpotentialwerte aufgrund von Unterschieden in der Elektrolytzusammensetzung, dem pH-Wert, den Elektrodenmaterialien und den Betriebsstromdichten erschwert wird, belegen die gemessenen Tafel-Steigungen für P3-GCE (–370 und –348 mV/dec im Betrag), dass es die HER unter umweltverträglichen, nahezu neutralen Bedingungen ermöglicht, ohne auf stark saure oder alkalische Elektrolyte angewiesen zu sein. Diese Ergebnisse unterstreichen das Potenzial des synthetisierten organischen Moleküls P3 als metallfreien Elektrokatalysator und rechtfertigen dessen Einordnung neben etablierten Kohlenstoff-, Protein- und DNA-basierten HER-Systemen.
Methodische Überlegungen und Reproduzierbarkeit
Ein entscheidender Schritt im Protokoll ist das sorgfältige Politieren und Reinigen der glaskohlenstoffbeschichteten Elektrode vor der Immobilisierung des Katalysators. Unzureichendes Polieren kann zu einer ungleichmäßigen Verteilung des Katalysators und einer irregulären elektroaktiven Oberfläche führen, was wiederum die aus der linearen Sweep-Voltammetrie (LSV) gewonnenen Stromdichtemessungen beeinträchtigt. Eine homogene Immobilisierung des Katalysators ist daher entscheidend, um reproduzierbare elektrochemische Signale zu erhalten. Auf der Elektrodenoberfläche verbleibende Verunreinigungen können den Hintergrundstrom erhöhen, das Einsatzpotential verschieben und die intrinsische katalytische Aktivität des Katalysators verdecken.
Zusätzliche Faktoren, die die Zuverlässigkeit des Protokolls stark beeinflussen, sind die Reinheit des Elektrolyten und die wirksame Entfernung von Sauerstoff aus der Lösung. Das Vorhandensein von Präzipitaten im Puffer oder gelöster Sauerstoff können elektrochemische Messungen erheblich beeinträchtigen.
Ein zuverlässiger elektrischer Kontakt zwischen den Elektroden und dem Potentiostaten ist ebenso wichtig. Lose oder instabile Verbindungen sowie unbeabsichtigter physischer Kontakt zwischen den Elektroden während der Messungen können den Widerstand erhöhen und Voltammogramme bei kathodischen Potentialen verzerren. Feste mechanische Verbindungen und stabile elektrische Kontakte tragen dazu bei, das Rauschen zu minimieren und die Genauigkeit der Überspannungsmessungen zu verbessern.
Die Reproduzierbarkeit des Protokolls wird von operatorabhängigen Faktoren beeinflusst, wie beispielsweise dem Polieren der Elektrode und dem Tropfengießen von P3 auf die Oberfläche aus glasartigem Kohlenstoff. Variationen bei diesen Schritten können die elektrochemisch aktive Oberfläche verändern und die beobachtete kathodische Antwort beeinträchtigen.
Weitere Studien sind erforderlich, um ein tieferes Verständnis des katalytischen HER-Verhaltens von P3-GCE zu erlangen.
Offenlegungen
Die Autoren geben an, dass kein Interessenkonflikt besteht.
Danksagungen
PRS dankt für die finanzielle Unterstützung in Form von JRF und SRF von Chatrapati Shri Shahu Maharaj Human Resource and Training Center (SARTHI), Pune, Maharashtra AAK dankt für die finanzielle Unterstützung durch den RUSA-Phase-2-(CBS/Th2.2-)Zuschuss an die SPPU. Die Autoren danken der Central Instrumentation Facility (CIF) der Savitribai Phule Pune University, Pune, Indien, für die Bereitstellung von HRMS sowie der Departmental Instrumentation Facility für elektrochemische Messungen. Diese Veröffentlichung wurde von der norwegischen Direktion für Hochschulbildung und Kompetenz im Rahmen des UTFORSK-Programms über das Projekt HyTack: „Tackling the Challenges in Hydrogen Economy through Education and Research“ (Projektnummer UTF-2021/10198) finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Aceton | Qualigens | Q33516 | Entzündbare Flüssigkeit, verursacht schwere Augenreizung |
| Konzentrierte Salzsäure | Qualigens | Q29145 | Ätzend; mit Handschuhen und Augenschutz handhaben und im Abzug verwenden |
| Diethylether | Avra | ASD1520 | Stark entzündbar; Zündquellen und Einatmen vermeiden |
| Dikaliumhydrogenphosphat | Sisco Research Laboratories Pvt. Ltd. | 90654 | Kontakt mit Haut und Augen vermeiden |
| Äthanol | Qualigens | Q21535 | Entzündbare Flüssigkeit, von Wärme und offener Flamme fernhalten |
| Essigsäureethylester | Qualigens | Q2345C | Stark entzündbar, von Wärme, Funken und offenen Flammen fernhalten |
| Hexan | Qualigens | Q13177 | Stark entzündbare Flüssigkeit und Dampf. Verursacht Haut- und Augenreizung. |
| p-Nitrobenzylbromid | Sigma Aldrich | N13054 | Hautverätzungen, direkte Exposition vermeiden |
| Orthophosphorsäure-Dihydrogenphosphat | Sisco Research Laboratories Pvt. Ltd. | 52403 | Kontakt mit Haut, Augen und Kleidung vermeiden |
| Kaliumnitrat | Thermo Fisher Scientific | A14527 | Von Wärme, heißen Oberflächen, Funken, offenen Flammen und anderen Zündquellen fernhalten |
| 2-Pyridylcarboxaldehyd | Avra | ASP2301 | Hautreizung, nur im Freien oder in gut belüfteten Bereichen verwenden |
| Salicylaldehyd | Sisco Research Laboratories Pvt. Ltd. | 24922 | Schädlich bei Verschlucken, Einatmen und Hautkontakt vermeiden |
| Kieselgel (230–400 mesh) für die Säulenchromatographie | Sisco Research Laboratories Pvt. Ltd. | 96671 | Direkten Kontakt mit Haut, Augen und Einatmen vermeiden |
| Thiocarbohydrazid | Alfa Aesar | 207530050 | Toxisch bei Hautkontakt, akute Inhalationstoxizität |
| Potentiostat | Metrohm, Ivium | PGSTAT204, IVIUM VERTEX.1A | Elektrische Geräte nur mit trockenen Händen handhaben |
Referenzen
- Morrow MC, Machan CW. Molecular catalyst and co-catalyst systems based on transition metal complexes for the electrochemical oxidation of alcohols. Chem Commun. 2025;61:7710–7723.
- Wang G, Zhang L, Zhang J. A review of electrode materials for electrochemical supercapacitors. Chem Soc Rev. 2012;41:797–828.
- Wang H, et al. Rechargeable Li–O₂ batteries with a covalently coupled MnCo₂O₄–graphene hybrid as an oxygen cathode catalyst. Energy Environ Sci. 2012;5:7931–7935.
- Gao W, et al. Electrochemical hydrogen production coupling with the upgrading of organic and inorganic chemicals. Adv Mater. 2025;37(32):2503198. doi:10.1002/adma.202503198.
- Wu B, et al. Energy-saving hydrogen production via small molecules electrooxidation-assisted hybrid systems. Adv Mater. 2025;37(40):2507842. doi:10.1002/adma.202507842.
- Oni B. A review on electrochemical water splitting electrocatalysts for green H₂ production: unveiling the fundamentals and recent advances. Langmuir. 2025;41(17):10742–10767.
- Frey M. Hydrogenases: hydrogen-activating enzymes. ChemBioChem. 2002;3(2–3):153–160.
- Madden C, et al. Catalytic turnover of [FeFe]-hydrogenase based on single-molecule imaging. J Am Chem Soc. 2012;134(3):1577–1582.
- Lubitz W, Ogata H, Rüdiger O, Reijerse E. Hydrogenases. Chem Rev. 2014;114(8):4081–4148.
- Volbeda A, et al. Crystal structure of the nickel-iron hydrogenase from Desulfovibrio gigas. Nature. 1995;373(6515):580–587.
- Peters JW, Lanzilotta WN, Lemon BJ, Seefeldt LC. X-ray crystal structure of the Fe-only hydrogenase (CpI) from Clostridium pasteurianum to 1.8 Angstrom resolution. Science. 1998;282(5395):1853–1858.
- Becker R, et al. An iron-iron hydrogenase mimic with appended electron reservoir for efficient proton reduction in aqueous media. Sci Adv. 2016;2(1). doi:10.1126/sciadv.1501014.
- Li Y, Rauchfuss TB. Synthesis of diiron(I) dithiolato carbonyl complexes. Chem Rev. 2016;116:7043–7077.
- Goy R, et al. Photocatalytic hydrogen evolution driven by [FeFe] hydrogenase models tethered to fluorene and silafluorene sensitizers. Chem Eur J. 2017;23:334–345.
- Helm ML, et al. A synthetic nickel electrocatalyst with a turnover frequency above 100,000 s⁻1 for H₂ production. Science. 2011;333(6044):863–866.
- Koshiba K, Yamauchi K, Sakai K. A nickel dithiolate water reduction catalyst providing ligand-based proton-coupled electron-transfer pathways. Angew Chem Int Ed. 2017;56:4247–4251.
- Aimoto Y, Koshiba K, Yamauchi K, Sakai K. A family of molecular nickel hydrogen evolution catalysts providing tunable overpotentials using ligand-centered proton-coupled electron transfer paths. Chem Commun. 2018;54:12820–12823.
- Hossain MN, Zhang L, Neagu R, Sun S. Exploring the properties, types, and performance of atomic site catalysts in electrochemical hydrogen evolution reactions. Chem Soc Rev. 2025;54:3323–3386.
- Wang Z, et al. High-temperature pyrolysis regulation of Schiff base 3d coordination clusters for electrochemical application. ChemElectroChem. 2025;12(4). doi:10.1002/celc.202400453.
- Xin H, Lin Z, Dai Z. Recent progress on the ultralow-overpotential electrocatalysts for hydrogen evolution reaction. Adv Sustain Syst. 2026;10(1):2501370. doi:10.1002/adsu.202501370.
- Visser CM. Evolutionary roots of catalysis by nicotinamide and flavins in C-H oxidoreductases and in photosynthesis. Orig Life Evol Biosph. 1982;12:165–179.
- Stephan DW, Erker G. Frustrated Lewis pair chemistry: development and perspectives. Angew Chem Int Ed. 2015;54:6400–6441.
- Dolganov AV. The first example of electrocatalytic hydrogen evolution from organic “hydrides”. Int J Hydrogen Energy. 2024;60:11–19.
- Giri L, et al. Hydrogen-bonded organic framework structure: a metal-free electrocatalyst for the evolution of hydrogen. ACS Omega. 2022;7:22440–22446.
- Chen L, et al. Hydrogen-bonded organic frameworks: design, applications, and prospects. Mater Adv. 2022;3:3680–3708.
- Xu Z, et al. Covalent organic framework-derived C@COF core-shell microspheres for electrocatalytic hydrogen evolution. Int J Hydrogen Energy. 2024;89:443–452.
- Axelsson M, et al. Small organic molecules based on benzothiadiazole for electrolytic hydrogen production. J Am Chem Soc. 2021;143:21229–21233.
- Torres-Méndez CE, Tian H. Hydrogen evolution via hydride transfer by a small organic benzothiadiazole-caffeine electrocatalyst. Chem Catal. 2025;6:101581. doi:10.1016/j.checat.2025.101581.
- Batabyal M, Jaiswal S, Jha RK, Kumar S. Directing group strategy for the isolation of organoselenium(VI) benzoselenonates: metal-free catalysts for hydrogen evolution reaction. J Am Chem Soc. 2024;146(1):57–61.
- Dolganov AV, et al. Acridinium salts as metal-free electrocatalyst for hydrogen evolution reaction. Electrochem Commun. 2016;68:59–61.
- Dolganov AV, et al. Moving from acridinium to pyridinium: from complex to simple. 2,4,6-Triphenylpyridine and 2,4,6-triphenylpyrilium perchlorate as “metal-free” electrocatalysts of hydrogen evolution reaction: the influence of the nature of the heteroatom and acid on the pathway HER. Int J Hydrogen Energy. 2019;44:21495–21505.
- Yang G, et al. Substituent effect on ligand-centered electrocatalytic hydrogen evolution of phosphorus corroles. ChemSusChem. 2023;16(10). doi:10.1002/cssc.202300211.
- Ganz OY, et al. Synergetic effect during the electrocatalytic reaction of hydrogen production in the presence of 2,2′-bipyridine. Russ J Phys Chem. 2022;96:954–957.
- Klimaeva LA, et al. Electrocatalytic activity of 4,4′-bipyridine in the production of molecular hydrogen in the presence of acids of different nature. Russ J Phys Chem. 2022;96:958–963.
- Dolganov AV, et al. The electrocatalytic hydrogen evolution reaction in the presence of a metal-free organic catalyst based on 1,10-phenanthroline: the first example of a reaction proceeding by an intramolecular mechanism. Catal Sci Technol. 2024;14:2951–2958.
- Choudhury J, Mandal SK, Karak P. Exploiting the NADP⁺/NADPH-like hydride-transfer redox cycle with bis-imidazolium-embedded heterohelicene for electrocatalytic hydrogen evolution reaction. J Am Chem Soc. 2023;145:17321–17328.
- Calvary CA, et al. Copper bis(thiosemicarbazone) complexes with pendent polyamines: effects of proton relays and charged moieties on electrocatalytic HER. Eur J Inorg Chem. 2021;3:267–275.
- Straistari T, et al. Hydrogen evolution reactions catalyzed by a bis(thiosemicarbazone) cobalt complex: an experimental and theoretical study. Chem Eur J. 2018;24:8779–8786.
- Jain R, et al. Ligand-assisted ligand-centered electrocatalytic hydrogen evolution upon reduction of a bis(thiosemicarbazonato) Cu(II) complex. Inorg Chem. 2017;56:11254–11265.
- Calvary CA, et al. Synthesis, characterization, and HER activity of pendant diamine derivatives of NiATSM. Eur J Inorg Chem. 2019;33:3782–3790.
- Du J, Yang H, Wang CL, Zhan SZ. A bis(thiosemicarbazonato)-zinc complex, an electrocatalyst for hydrogen evolution and oxidation via ligand-assisted metal-centered reactivity. Appl Organomet Chem. 2022;36(4). doi:10.1002/aoc.6572.
- Straistari T, et al. Influence of the metal ion on the electrocatalytic hydrogen production by a thiosemicarbazone palladium complex. Eur J Inorg Chem. 2018;(20–21):2259–2266.
- Gomori G. Preparation of buffers for use in enzyme studies. In: Colowick SP, Kaplan NO, editors. Methods in Enzymology. Vol 1. New York: Academic Press; 1955. p. 138–146.
- Elgrishi N, et al. A practical beginner’s guide to cyclic voltammetry. J Chem Educ. 2018;95(2):197–206.
- Squella JA, Bollo S, Vergara LJ. Recent developments in the electrochemistry of some nitro compounds of biological significance. Curr Org Chem. 2005;9(6):565–581.
- Uchimiya M, et al. One-electron standard reduction potentials of nitroaromatic and cyclic nitramine explosives. Environ Pollut. 2010;158(10):3048–3053.
- Bollo S, Núñez-Vergara LJ, Squella JA. Cyclic voltammetric determination of free radical species from nitroimidazopyran: a new antituberculosis agent. J Electroanal Chem. 2004;562(1):9–14.
- Bontà M, et al. Nitro radical anions from megazol and related nitroimidazoles in aprotic media: a father/son type reaction triggered by an acidic proton. Electrochim Acta. 2002;47(25):4045–4053.
- Bard AJ, Faulkner LR. Electrochemical Methods: Fundamentals and Applications. 2nd ed. New York: Wiley; 2001.
- Gunić E, Tabaković I. Electrochemical synthesis of heterocyclic compounds. 17. Anodic oxidation of hydrazones in the presence of heteroaromatic and Schiff bases. J Org Chem. 1988;53(21):5081–5087.
- Al-Hazmi G, El-Shahawi M, El-Asmy A. Ligand influence on the electrochemical behaviour of some copper(II) thiosemicarbazone complexes. Transit Met Chem. 2005;30:464–470.
- Claraz A. Harnessing the versatility of hydrazones through electrosynthetic oxidative transformations. Beilstein J Org Chem. 2024;20:1988–2004.
- Szilagyi RK, et al. Description of the ground state wave functions of Ni dithiolenes using sulfur K-edge X-ray absorption spectroscopy. J Am Chem Soc. 2003;125(30):9158–9169.
- Karaali G, Kaba I, Koca A. Graphene derivative based electrocatalytic hydrogen evolution reaction of water splitting processes. Fuel. 2026;416:138579. doi:10.1016/j.fuel.2026.138579.
- Ramohlola K, Modibane K, Ndipingwi M, Emmanuel I. Polyaniline-based electrocatalysts for electrochemical hydrogen evolution reaction. Eur Polym J. 2024;213:113125. doi:10.1016/j.eurpolymj.2024.113125.
- Durovic M, Hnat J, Bouzek K. Electrocatalysts for the hydrogen evolution reaction in alkaline and neutral media: a comparative review. J Power Sources. 2021;493:229708. doi:10.1016/j.jpowsour.2021.229708.
- Podrojkova N, Guboova A, Streckova M, Orinakova R. A study of the mechanism of the hydrogen evolution reaction catalysed by molybdenum phosphide in different media. Mater Today Sustain. 2025;31:101141. doi:10.1016/j.mtsust.2025.101141.
- Bao F, et al. Understanding the hydrogen evolution reaction kinetics of electrodeposited nickel-molybdenum in acidic, near-neutral, and alkaline conditions. ChemElectroChem. 2021;8:195–208.
- Mir AB, et al. The rational inclusion of vitamin B₆ boosts artificial cobalt complex catalyzed green H₂ production. Sustain Energy Fuels. 2022;6(18):4160–4168.
- Ghorai S, et al. Oxygen-tolerant hydrogen evolution in water using Schiff base copper complexes with tuneable secondary coordination environments. Dalton Trans. 2025;54(38):14505–14512.
- Gao R, Dai Q, Dai L. C₆₀-adsorbed single-walled carbon nanotubes as metal-free, pH-universal, and multifunctional catalysts for oxygen reduction, oxygen evolution, and hydrogen evolution. J Am Chem Soc. 2019;141:11658–11666.
- Huang X, Zhao Y, Ao Z, Wang G. Micelle-template synthesis of nitrogen-doped mesoporous graphene as an efficient metal-free electrocatalyst for hydrogen production. Sci Rep. 2014;4:7557. doi:10.1038/srep07557.
- Sathe B, Zau X, Asefa T. Metal-free B-doped graphene with efficient electrocatalytic activity for hydrogen evolution reaction. Catal Sci Technol. 2014;4:2023–2030.
- Ito Y, et al. High catalytic activity of nitrogen and sulfur co-doped nanoporous graphene in the hydrogen evolution reaction. Angew Chem Int Ed. 2015;54:2131–2136.
- Liu Y, et al. Nitrogen-doped carbon quantum dots via a facile reflux-assisted polymerization of N-methyl-pyrrolidone for hydrogen evolution reaction. J Solid State Chem. 2021;293:121781. doi:10.1016/j.jssc.2020.121781.
- García-Dalí S, et al. Green and easy synthesis of P-doped carbon-based hydrogen evolution reaction electrocatalysts. Carbon. 2023;212:118154. doi:10.1016/j.carbon.2023.118154.
- Xue H, et al. On-surface synthesis of pentalene-rich nanoribbons for exploring their activity in the hydrogen evolution reaction. J Phys Chem Lett. 2026;17:5829–5835.
- Mishra A, Basak H, Chakraborty B, Bhattacharya S. Hydrogen evolution reaction using a sulfanilamide/citric acid-derived N,S-doped carbon dot. ACS Appl Energy Mater. 2026;9:1771–1781.
- Harada Y, et al. DNA-inspired polymers as metal-free electrocatalysts for hydrogen evolution reaction in acidic media. Mol Catal. 2025;576:114916. doi:10.1016/j.mcat.2025.114916.
- Mannuthodikayil J, et al. Protein denaturation-induced electrocatalytic hydrogen evolution. Carbon. 2020;165:378–385.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar