Dieses Protokoll beschreibt die heterodyne-detektierte Tapping-Mode-Photothermische Rasterkraftmikroskopie–Infrarotspektroskopie zur chemischen Charakterisierung von Halbleitermaterialien und -bauelementen auf der Nanoskala, einschließlich der Erfassung von Infrarotspektren und der chemischen Abbildung strukturierter Oberflächen sowie prozessbedingter Verunreinigungen.
Methodenartikel
Implementierung der heterodyn-detektierten Tapping-Mode-photothermischen Rasterkraftmikroskopie-Infrarotspektroskopie für Halbleitermaterialien und -bauelemente
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Rasterkraftmikroskopie (AFM) wird häufig zur Charakterisierung der elektrischen, magnetischen, mechanischen, thermischen, elektrochemischen und elektromechanischen Eigenschaften von Materialien und Bauelementen im Nanometerbereich eingesetzt; sie liefert jedoch keine direkte chemische Identifizierung. Im Gegensatz dazu untersucht die Infrarot-(IR-)Spektroskopie chemische Bindungen anhand ihrer Schwingungssignaturen, ist jedoch traditionell durch die optische Beugung auf eine räumliche Auflösung im Mikrometerbereich begrenzt. Die photothermische AFM–IR-Spektroskopie (AFM–IR) kombiniert AFM und IR-Spektroskopie, um eine chemische Charakterisierung im Nanometerbereich zu ermöglichen, indem die lokalisierte photothermische Ausdehnung nach IR-Absorption gemessen wird. Dieser Artikel stellt ein Protokoll für die heterodyn-detektierte Tapping-Mode-photothermische AFM–IR und deren Anwendung auf Halbleitermaterialien und -bauelemente vor. Das Protokoll beschreibt die Instrumentenvorbereitung, die Auswahl und Abstimmung der Sonden, die AFM-Topographieabbildung, die Ausrichtung und Optimierung des IR-Lasers, die Aufnahme lokalisierter IR-Spektren sowie die chemische Kartierung ausgewählter Schwingungsmodi. Besonderer Schwerpunkt liegt auf der praktischen Durchführung des Tapping-Mode-AFM–IR zur Charakterisierung von Halbleitern und Faktoren, die die Datenqualität beeinflussen, wie Sondenauswahl, Resonanzabstimmung und IR-Strahlausrichtung. Beispielsweise wird die Verwendung von AFM–IR zur Unterscheidung der Materialzusammensetzung in strukturierten Anordnungen, zur Bewertung abgeschiedener Materialien auf Halbleitersubstraten und zur Identifizierung von Rückständen aus Fotolack nach der Prozessierung demonstriert. Das Protokoll ermöglicht die gleichzeitige Erfassung topographischer und chemischer Informationen mit nanoskaliger räumlicher Auflösung und zeigt, wie AFM–IR auf Charakterisierungsherausforderungen in der Halbleiterforschung und -fertigung angewendet werden kann. Um neuen Anwendern zu helfen, wird außerdem ein kurzer Überblick über die Entwicklung von AFM–IR sowie ein Vergleich gängiger IR-Quellen und Abbildungsmodi bereitgestellt.
Einleitung
Fortgeschrittene Charakterisierungsmethoden spielen eine entscheidende Rolle in der Halbleiterforschung, -entwicklung und -fertigung. Die Rasterkraftmikroskopie (AFM), die unter Umgebungsbedingungen, in einem Reinraum, in einer Inertgas-Handschuhbox oder unter Vakuum durchgeführt werden kann, wird in der Halbleiterindustrie breit eingesetzt. Verfügbare AFM-Modi kombinieren die nanoskalige topografische Abbildung von Halbleitermaterialien und -bauelementen mit ortsgleichzeitigen elektrischen, magnetischen, mechanischen, piezoelektrischen (d. h. elektromechanischen) und thermischen Messungen, einschließlich Oberflächenpotential, elektrischer Widerstand, Dotierprofilerstellung und ortspezifische Strom-Spannungs-(I–V-)Messungen1,2,3,4,5. Trotz ihrer Fähigkeit, umfangreiche Informationen über Materialeigenschaften bereitzustellen, liefert die AFM jedoch keine direkten Informationen zur chemischen Zusammensetzung. Im Gegensatz dazu untersucht die Infrarot-(IR-)Absorptionsspektroskopie die in einer Probe vorhandenen chemischen Bindungen oder Phononmoden, ist traditionell jedoch auf eine räumliche Auflösung im Mikrometerbereich beschränkt, bedingt durch die Abbe’sche Beugungsgrenze und die Wellenlänge des mittleren IR-Lichts (~2,5–25 µm oder 400–4.000 cm−1)6,7,8. Die Entwicklung der photothermischen AFM–IR6,7,8,9,10,11,12,13, die die AFM mit Nahfeld-IR-Mikroskopie und -Spektroskopie zur nanoskaligen chemischen Identifizierung kombiniert, behebt diese Einschränkung7,8,14,15,16. Die AFM–IR erreicht dies, indem eine mittleres Infrarot (MIR) emittierende Quelle auf eine typischerweise metallbeschichtete nanoskalige (~20 nm) AFM-Spitze fokussiert wird, wodurch die ortsgleichzeitige Erfassung von AFM-Topografie- und IR-Spektroskopiedaten ermöglicht wird (Abbildung 1)6,7,8,11,15,16,17,18,19,20,21.
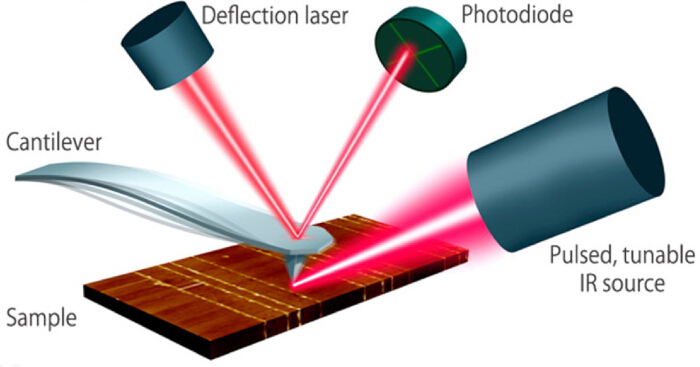
Abbildung 1. Schematische Darstellung der photothermischen Rasterkraftmikroskopie–Infrarotspektroskopie (AFM–IR). Ein fokussierter gepulster Infrarot-(IR)-Strahl regt eine lokalisierte photothermische Ausdehnung der Probenoberfläche an. Die resultierende Oszillation des Cantilevers wird mithilfe des Ablenkungslasers der AFM und einer positionsempfindlichen Photodiode detektiert, wodurch eine ko-lokalisierte Erfassung von Oberflächentopographie und chemischen Informationen auf der Nanoskala ermöglicht wird. Übernommen mit Genehmigung aus Abbildung 1A in Dazzi und Prater7. Copyright 2017 American Chemical Society. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die ersten Implementierungen der AFM–IR nutzten eine breitbandige IR-Quelle, gelegentlich in Kombination mit einer speziellen, thermisch empfindlichen Sonde anstelle eines Standard-AFM-Karrees22,23. Forscher setzten anschließend gepulste IR-Quellen ein24, die höhere Spitzenleistungen liefern und – bei abstimmbaren Wiederholraten – eine Resonanzverstärkung (RE) der Karreeantwort auf photothermische Anregung der Probe ermöglichen11,15,25,26, was zu Nachweisempfindlichkeiten führt, die dem monolagennahen Bereich entsprechen21. Das erste AFM–IR-System, das nanoskalige IR-Auflösung demonstrierte, verwendete einen Freie-Elektron-Laser und eine von unten kommende evaneszente Wellenbeleuchtung durch ein IR-durchlässiges Substrat9. Kurz darauf wurde eine von oben kommende Beleuchtung27 eingeführt, die eine wellenlängenabstimmbare optische parametrische Oszillation (OPO)24,28 oder eine Tischlaserquelle wie einen Quantenkaskadenlaser (QCL)11,21 nutzt10. Diese Konfiguration bildet die Grundlage der meisten derzeit verfügbaren kommerziellen AFM–IR-Systeme, da die von oben kommende Beleuchtung die Probenvorbereitung vereinfacht, indem sie die Notwendigkeit eines IR-durchlässigen Substrats entfallen lässt, und die Analyse dickerer Proben ermöglicht7,8,15,16. Spätere Entwicklungen ermöglichten die Aufnahme von IR-Spektren an ausgewählten Stellen auf der Probenoberfläche sowie die chemische Abbildung spezifischer Schwingungsmodi6,7,8,9,15,24,29,30,31,32. Infolgedessen wurde AFM–IR in einer breiten Palette von Bereichen angewendet, darunter Biologie und Arzneimittelfreisetzung6,25,33,34,35,36,37, Polymercharakterisierung6,12,26,38,39, Identifizierung von Nanopartikeln26,40,41,42,43 und Halbleiterforschung7,44,45,46,47,48,49, wobei laufende Arbeiten darauf abzielen, den zugänglichen Wellenlängenbereich zu erweitern und damit die Vielfalt der untersuchbaren Schwingungsmodi und Materialsysteme zu vergrößern8,28,50.
Verwandte Techniken wie die IR-Streulicht-artige Nahfeld-Optikmikroskopie mit Streuung (IR s-SNOM)14,51,52,53,54,55,56,57,58,59,60,61 und die spitzverstärkte Raman-Streuung (TERS)62,63,64,65,66 detektieren jeweils elastisch oder inelastisch gestreutes Licht. Im Gegensatz dazu nutzt AFM–IR den AFM-Sondenkippel, um mittels des Gütefaktors (Q-Faktor) der Kippelschwingung die photothermische Ausdehnung der Probenoberfläche nach IR-Anregung umzuwandeln und zu verstärken6,7,8,14,15,16,31,67. Die resultierende Sonderschwingung wird durch die Messung der Bewegung des AFM-Ablenkungslasers erfasst, der von der Rückseite des Kippels reflektiert wird, auf dem positionsselektiven Detektor (Abbildung 1). Da dieser Detektionsweg auch zur Messung von Änderungen der Probenoberflächentopographie verwendet wird, erfordert AFM–IR eine Methode zur Trennung der topographischen und der IR-Absorptionsantworten. Diese Trennung wurde ursprünglich mithilfe der Kontaktmodus-AFM erreicht. Nach Anregung der Probe durch einen IR-Impuls klingt die Antwort der Sonde auf die photothermische Ausdehnung der Probe innerhalb eines Nanosekunden- bis Mikrosekunden-Bereichs schnell ab, was deutlich schneller ist als die effektive Verweilzeit der Sonde im Millisekundenbereich, die mit AFM-Datenaufnahmeraten von einigen Kilohertz verbunden ist6,8,15,16,50,67. Das resultierende zeitabhängige optische Signal oder „Ringdown“ an jedem Datenpunkt (d. h. AFM-Bildpixel) kann über ein Frequenzbandpassfilter, das um die Kontaktresonanzfrequenz des Kippels zentriert ist, gefiltert und anschließend einer Fourier-Transformation unterzogen werden. Die resultierende Amplitude ist proportional zur lokalisierten photothermischen Antwort der Probe (Abbildung 2A, 2B)6,7,8,15,31,67,68. Variationen in der Probensteifigkeit können jedoch die Kontaktresonanzfrequenz der Sonde verschieben, was dazu führen kann, dass das photothermische Ausdehnungssignal mit Variationen im mechanischen Verhalten der Probenoberfläche überlagert wird. Um die Empfindlichkeit der AFM–IR im Kontaktmodus zu verbessern, wurde die resonanzverstärkte (RE) AFM–IR entwickelt. In diesem Modus wird die Wiederholrate der Laserimpulse so abgestimmt, dass sie einer Kontaktresonanzfrequenz der Sonde entspricht, wodurch eine in-Phase-Verstärkung der mechanischen Resonanz des Kippels erfolgt und der Ringdown-Abklingvorgang in eine kontinuierliche Oszillation umgewandelt wird (Abbildung 2C, 2D)7,8,11,15,21. Dieser Ansatz verbessert das Signal-Rausch-Verhältnis (S:R) erheblich im Verhältnis zum Q-Faktor der Kippelresonanz8,15,16,21. Die Einbindung einer Phasenregelschleife (PLL) ermöglicht eine kontinuierliche Überwachung der Kippelresonanz und die Anpassung der Laserimpuls-Wiederholrate an die sich verändernde Resonanzfrequenz, während die Probenantwort bei einer ausgewählten IR-Wellenzahl kartiert wird. Dies trägt dazu bei, sicherzustellen, dass das gemessene RE-AFM–IR-Signal proportional zum IR-Absorptionskoeffizienten des Schwingungsmodus bleibt, unabhängig von Variationen in den mechanischen Eigenschaften – und somit der Kontaktresonanzfrequenz – über die Probenoberfläche hinweg8,15,16,37,69.
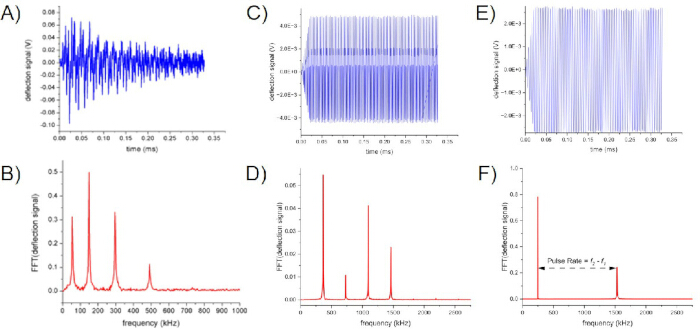
Abbildung 2. Repräsentative Signale im Zeit- und Frequenzbereich, aufgezeichnet mit verschiedenen AFM–IR-Betriebsmodi. (A) Zeitabhängige Ringdown-Antwort des Cantilevers nach photothermischer Anregung einer Probe im Kontaktmodus-AFM–IR. (B) Schnelle Fourier-Transformation (FFT) des Ringdown-Signals in (a), wobei mehrere Kontaktresonanzmodi sichtbar sind. (C) Zeitbereichssignal, aufgezeichnet im resonanzverstärkten Kontaktmodus-AFM–IR mit einem weichen Cantilever (k = 0,3 N/m). (D) FFT des resonanzverstärkten Signals mit Verstärkung bei der ausgewählten Kontaktresonanz (365 kHz), die der Wiederholrate der Laserpulse entspricht. Die Peaks bei etwa 730, 1095 und 1460 kHz entsprechen höheren Harmonischen. (E) Zeitbereichssignal des Tapping-Modus-AFM–IR, aufgezeichnet mit einem steifen Cantilever (k = 40 N/m). (F) FFT der Tapping-Modus-AFM–IR-Antwort. Die Topographie wurde mittels der Antriebsresonanz bei etwa 250 kHz aufgezeichnet, während die photothermische Antwort bei etwa 1,55 MHz detektiert wurde, unter Verwendung einer Heterodyn-Pulswiederholrate, die der Differenzfrequenz (f₂ − f₁) von etwa 1,3 MHz entspricht. Die Panels (A, B) wurden mit Genehmigung aus Abbildung 3 in Mathurin et al.16 Copyright 2022 AIP Publishing übernommen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Der nächste bedeutende Fortschritt in der AFM–IR-Technologie war die Einführung der Heterodyn-Detektion70, die es ermöglichte, den Tapping-Modus der AFM mit der AFM–IR zu kombinieren, um weiche, klebrige oder schwach haftende Proben abzubilden8,15,16,25,26,37,71. Im Tapping-Modus, auch als intermittierender Kontaktmodus bezeichnet, wird die Sonde an oder nahe einer Resonanzfrequenz des Cantilevers angeregt, um einen intermittierenden Kontakt mit der Probenoberfläche herzustellen, wodurch laterale Kräfte reduziert und die Gefahr von Schäden an Probe und/oder Sonde minimiert wird. Im Vergleich zum Kontaktmodus ist der Tapping-Modus daher besonders vorteilhaft für Proben, die mechanisch weich sind, schwach haften oder während der Abbildung anfällig für Oberflächenveränderungen8,15,16,25,26,37,71. Bei der Tapping-Modus-AFM–IR wird die Wiederholrate der Laserpulse auf die Differenz zwischen zwei Cantilever-Resonanzfrequenzen eingestellt, sodass flaser = Δf = f2 − f1. Eine Resonanzfrequenz dient der Erfassung der Probenoberfläche (ftap), während die zweite Resonanzfrequenz die photothermische Antwort (fdemod) überwacht, die durch IR-Absorption entsteht (Abbildung 2E, 2F)8,15,16,71,72. Ähnlich wie bei der resonanzverstärkten AFM–IR im Kontaktmodus kann eine Phasenregelschleife (PLL) verwendet werden, um die Synchronisation zwischen der Laserpuls-Wiederholrate und Δf während des Scans aufrechtzuerhalten und so kleine Verschiebungen der Cantilever-Resonanzfrequenzen auszugleichen, die durch Variationen des Wechselwirkungspotentials zwischen Spitze und Probe über die Oberfläche verursacht werden8,16. Die Antwort des Cantilevers (Oszillationsamplitude, Z) in der Heterodyn-detektierten Tapping-Modus-AFM–IR hängt ab von ftap, fdemod, Δf und dem Q-Faktor der ausgewählten Demodulationsresonanz8,15,16,26,71:
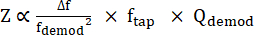
Daher kann bei vergleichbaren sonstigen Faktoren (z. B. ähnlichen Q-Faktoren für f1 und f2) eine verbesserte S:N-Relation erreicht werden, indem eine steifere Sondenspitze verwendet wird, die im Tapping-Modus bei der höheren Resonanzfrequenz arbeitet (d. h. ftap = f2), und die photothermische Antwort bei der niedrigeren Resonanzfrequenz demoduliert wird (d. h. fdemod = f1). Der Tapping-Modus-AFM–IR ermöglicht neben der Analyse weicher, klebriger oder schwach haftender Proben eine geringere Empfindlichkeit gegenüber Variationen der mechanischen Probeneigenschaften, eine laterale Auflösung, die sich etwa verdoppelt (~10 nm gegenüber ~20 nm), sowie eine gegenüber kontaktbasierten Verfahren etwa um den Faktor 10–20 verbesserte Empfindlichkeit an Oberflächen8,15,16,26,71.
In Zusammenarbeit mit akademischen und industriellen Partnern wurde die Tapping-Mode-AFM-IR zur Bewertung von Abscheide- und Materialabtragungsprozessen auf strukturierten Wafern44,45, zur Identifizierung unerwünschter Keimbildungsstellen44, zum Nachweis von rückständigem Photoresist45 sowie zur Optimierung der Verarbeitungsbedingungen für Kontaktpads in Halbleiterbauelementen mit großer Bandlücke45 eingesetzt. Das hier vorgestellte Protokoll beschreibt die heterodyn-detecktierte Tapping-Mode-AFM-IR und demonstriert deren Anwendung zum Erfassen nanoskaliger IR-Spektren an ausgewählten Stellen sowie zur Abbildung der räumlichen Verteilung chemischer Spezies mittels Schwingungsmoden-Bildgebung bei festen IR-Wellenzahlen. Obwohl die AFM-IR auch Informationen zur molekularen Orientierung durch polarisationsabhängige Messungen8,16,73,74,75,76 liefern kann, liegen diese Anwendungen außerhalb des Geltungsbereichs des vorliegenden Protokolls und der hier dargestellten repräsentativen Beispiele.
Protokoll
Dieses Protokoll beinhaltet keine Verwendung von tierischen oder menschlichen Zelllinien oder Versuchspersonen. Beachten Sie, dass, obwohl andere AFM–IR-Implementierungsmodi besprochen werden, dieses Protokoll speziell auf das heterodyn-detektierte Tapping-Mode-photothermische AFM–IR ausgerichtet ist.
1. Versuchsaufbau
HINWEIS: Dieses Tapping-Mode-AFM-IR-Protokoll soll so allgemein wie möglich gehalten sein; die Einrichtung und Bedienung hängt jedoch von der jeweiligen Marke und dem Modell des verwendeten Systems ab, einschließlich der zugehörigen Hardware (z. B. IR-Quelle(n), AFM-Plattform und verwandte Instrumentierung) und Software. Siehe Abbildung 3 für ein verallgemeinertes schematisches Blockdiagramm eines typischen AFM-IR-Systems. Das in dieser Studie verwendete System ist in der Tabelle der Materialien aufgeführt.
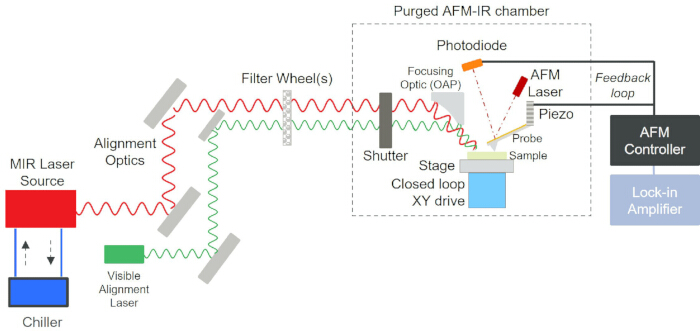
Abbildung 3. Allgemeines schematisches Blockdiagramm eines typischen AFM–IR-Systems. Das Diagramm zeigt die Infrarotlaserquelle, den sichtbaren Justagelaser, die Justageoptik, den Verschluss, die Fokussieroptik, die AFM-Sondeneinheit, den Photodiodendetektor, den Lock-in-Verstärker, den AFM-Regler, den Probenhalter und die Umgebungsreinigungsabdeckung, die während AFM–IR-Messungen verwendet werden. Abkürzungen: AFM = Rasterkraftmikroskop; MIR = mittleres Infrarot; OAP = parabolischer Reflektor mit seitlich versetzter Achse. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
- Leiten Sie einen Spülgasstrom mit etwa 4 L/min durch den IR-Strahlengang und das Gerätegehäuse. Verwenden Sie, falls verfügbar, ultrareinen (99,999 %) N₂ als Spülgas oder Druckluft, wenn N₂ nicht verfügbar ist8.
ANMERKUNG: Das Spülen verdrängt atmosphärisches H2O und CO2, die im IR-Spektralbereich absorbieren. Durch die Aufrechterhaltung einer niedrigen Spülgasstromrate während der Geräteeinrichtung wird die Spüldauer unmittelbar vor der Datenaufnahme verkürzt (siehe Schritt 1.25). - Konsultieren Sie das Laser-Benutzerhandbuch, um die erforderliche Zusammensetzung des Kühlmediums für den Laser zu überprüfen.
ANMERKUNG: Die in dieser Studie verwendete breitbandige optische parametrische Oszillatorquelle (OPO) (APE Carmina) arbeitet bei 22 °C mit einer 3:1-Mischung aus destilliertem Wasser und Innovatek Protect IP-Konzentrat. Der MIRcat QCL-Quantenkaskadenlaser arbeitet bei 21 °C mit 10 % Isopropylalkohol in destilliertem Wasser. Beide Kühler haben ein Fassungsvermögen von etwa 450 mL, eine maximale Durchflussrate von 4 L/min und eine nominelle Temperaturstabilität von ±0,1 °C. Während AFM–IR-Messungen arbeiten beide Kühler mit 20 % Pumpenantrieb und erreichen typischerweise eine Temperaturstabilität von ±0,01 °C bis ±0,03 °C über einen Zeitraum von 15 min bis 1 h. - Stellen Sie vor dem Einschalten der IR-Quelle sicher, dass das geeignete Kühlmedium zirkuliert.
ANMERKUNG: Laser benötigen oft Kühler, um überschüssige Wärme abzuleiten und eine stabile Betriebstemperatur sicherzustellen, um eine stabile Ausgangsleistung, Wellenlänge, Modenqualität und Strahlausrichtung zu gewährleisten. Kühlmittel für Kühler helfen, die Lebensdauer der Komponenten zu verlängern, indem sie Korrosion und/oder Algenwachstum verhindern. - Schalten Sie die Laserstromversorgung, den AFM-Controller, die IR-Quelle(n) und die zugehörige Messtechnik (z. B. Laserkühler und Lock-in-Verstärker) ein.
- Lassen Sie alle Geräte gemäß den Herstellerempfehlungen aufwärmen (typischerweise 15–60 min).
- Starten Sie die AFM-Steuerungssoftware Analysis Studio v3.17.
- Öffnen Sie das Menü Hardwarekonfiguration über das Dropdown-Menü Einrichten.
- Wählen Sie im Dropdown-Menü Aktive Konfiguration die für das AFM–IR-System geeignete Gerätekonfiguration aus, um die korrekte Systemkonfigurationsdatei zu laden.
- Klicken Sie auf das Symbol Initialisieren und bestätigen Sie die Kommunikation zwischen der IR-Quelle(n), dem AFM-Controller und dem Lock-in-Verstärker(n), indem Sie überprüfen, dass keine Fehlermeldungen beim Start angezeigt werden.
ANMERKUNG: Eine falsche Konfiguration kann Unterstützung durch den Gerätehersteller erfordern. - Wählen Sie im Dropdown-Menü im AFM-Scan-Fenster die für die geplante Messung geeignete experimentelle Konfiguration aus (z. B. Tapping-AFM–IR-Modus).
- Wählen Sie das Symbol Neu in der Analysis Studio-Symbolleiste, um ein neues Projekt anzulegen, in dem alle Daten gespeichert werden. Verwenden Sie die Option Speichern unter im Dateimenü, um den gewünschten Projektnamen festzulegen.
- Wählen Sie eine mit der Probe, der Beleuchtungsgeometrie und dem Bildgebungsmodus kompatible AFM–IR-Sonde aus. Verwenden Sie für die meisten heterodyn-detektierten Tapping-Mode-AFM–IR-Messungen am Bruker nanoIR3-AFM–IR-System eine goldbeschichtete TnIR-D-10-Sonde mit hoher Steifigkeit für den Tapping-Mode.
ANMERKUNG: Die Tapping-Mode-AFM–IR-Sonde mit hoher Steifigkeit hat einen nominalen Spitzenradius von 20 nm, eine Federkonstante von 42 N/m und eine Resonanzfrequenz von 320 kHz. Eine goldbeschichtete TnIR-A-10-Sonde mit niedriger Steifigkeit für den Tapping-Mode kann für weichere Proben verwendet werden, wenn eine geringere Hebelarmsteifigkeit gewünscht ist. Die Tapping-Mode-AFM–IR-Sonde mit niedriger Steifigkeit hat einen nominalen Spitzenradius von 20 nm, eine Federkonstante von 3 N/m und eine Resonanzfrequenz von 75 kHz. Weitere Einzelheiten zur geeigneten Sondenauswahl und relevanten Überlegungen finden Sie im Diskussionsteil. - Befestigen Sie die ausgewählte Sonde am AFM-Kopf (Abbildung 4A, 4B).
ANMERKUNG: AFM–IR-Sonden, die für die Beleuchtung von oben verwendet werden, enthalten typischerweise eine dünne Au- oder Pt-Beschichtung auf dem Hebelarm und dem Substrat. Diese Beschichtung minimiert die IR-Absorption der Sonde, führt zu einer flacheren spektralen Antwort und verstärkt das lokale elektrische Feld an der Sondenspitze durch den Blitzableiter-Effekt, wodurch die Lokalisierung und die wellenlängenunabhängige Verstärkung des photothermischen Signals erhöht wird8,15,16,77,78,79,80,81. - Befestigen Sie die Probe auf einer magnetischen Probenträgerscheibe, die mit dem Probentisch des AFM–IR-Systems kompatibel ist, und sichern Sie die Probe mit doppelseitigem Karbonband, Silberleitlack, Nagellack, Sekundenkleber oder Epoxidharz.
ANMERKUNG: Verwenden Sie ein leitfähiges Klebemittel wie Karbonband oder Silberleitlack, wenn elektrische AFM-Modi oder anschließende Charakterisierungen mittels Elektronenmikroskopie durchgeführt werden sollen. - Wählen Sie das Symbol Laden im AFM-Sonden-Fenster, um das Assistentenfenster Sondenaufnahme zu öffnen.
- Stellen Sie sicher, dass die Sonde und der gewünschte Probenbereich im optischen Sichtfeld sichtbar sind (Abbildung 4C, 4D).
ANMERKUNG: Proben mit einem Durchmesser von bis zu etwa 25 mm können auf dem Probentisch platziert werden; jedoch ist nur der zentrale Bereich von 6 mm × 8 mm für AFM–IR-Messungen zugänglich. Der interessierende Bereich hängt davon ab, was der Nutzer mit AFM–IR untersuchen möchte, aber verwenden Sie visuelle Markierungen in Kombination mit Proben-Schemata, um eine Stelle zu unterscheiden und zu identifizieren. - Stellen Sie die optische Fokussierung mithilfe der Auf-/Ab-Pfeile im Fenster Fokus auf Sonde ein, bis die Kanten des Hebelarms in der Nähe der Sondenspitze klar erkennbar sind, und klicken Sie dann auf Weiter.
- Positionieren Sie den Fadenkreuz mittig über der Sondenspitze am distalen Ende des Hebelarms im Fenster Fadenkreuz zentrieren, um die Sondenspitze im optischen Sichtfeld zu zentrieren, und klicken Sie dann auf Weiter.
- Stellen Sie die optische Fokussierung mithilfe der Auf-/Ab-Pfeile im Fenster Fokus auf Probe ein, bis die Oberflächenstrukturen der Probe klar erkennbar sind.
- Verwenden Sie die Steuerpfeile des XY-Navigationsstages und die optische Mikroskopansicht, um die Probe so zu positionieren, dass sich der interessierende Bereich unterhalb der Sondenspitze befindet, und klicken Sie dann auf Weiter.
- Stellen Sie einen Abstand (Standoff) von mindestens 100 µm ein und wählen Sie Nur Annäherung.
ANMERKUNG: Nach Auswahl von Nur Annäherung nähert sich die Spitze bis auf den eingestellten Standoff-Abstand an die Probenoberfläche an, und das Assistentenfenster Sondenaufnahme schließt sich automatisch. - Verwenden Sie die Justierschrauben für die Laser-Ausrichtung des AFM, um den AFM-Laser direkt über der Sondenspitze auf der Rückseite des Hebelarms zu positionieren und die Laser-Summen-Spannung zu maximieren (Abbildung 4C).
- Zentrieren Sie den Laser lateral auf dem Hebelarm.
- Positionieren Sie den Laser nahe der Hebelarmspitze über der Sondenspitze.
- Justieren Sie die Laserposition, bis die maximale Laser-Summen-Spannung erreicht ist.
ANMERKUNG: Stellen Sie sicher, dass die Laser-Summen-Spannung bei Verwendung einer AFM–IR-Sonde mit hoher Steifigkeit für den Tapping-Mode über 5 V liegt. Andernfalls könnte die Sonde beschädigt oder nicht korrekt montiert sein.
- Verwenden Sie die Justierschrauben für die Photodetektor-Ausrichtung, um den reflektierten Laserstrahl auf dem positionsensitiven Photodetektor zu zentrieren.
- Justieren Sie die Ausrichtung, bis das Ablenkungssignal innerhalb von ±0,1 V um Null liegt.
- Stellen Sie sicher, dass die Anzeige Ablenkung einen grünen Indikator zeigt, der mittig im Anzeigefeld positioniert ist (Abbildung 4E).
- Schließen Sie das Gerätegehäuse.
- Erhöhen Sie die Spülgasstromrate auf etwa 7 L/min und setzen Sie das Spülen fort, bis die Luftfeuchtigkeit im Gehäuse unter 8 % sinkt.
- Reduzieren Sie die Spülgasstromrate auf etwa 4 L/min, um die verringerte Luftfeuchtigkeit während der nachfolgenden Messungen aufrechtzuerhalten.
ANMERKUNG: Die Reduzierung der Spülgasstromrate minimiert Turbulenzen, die AFM-Bildrauschen verursachen könnten. Proben mit stärkerer IR-Absorption sind in der Regel weniger empfindlich gegenüber Restfeuchtigkeit. Unter bestimmten Umständen können Luftfeuchtigkeitswerte von bis zu etwa 10 % akzeptabel sein, was kürzere Spüldauern und geringeren Gasverbrauch ermöglicht, während Turbulenzen minimiert werden.
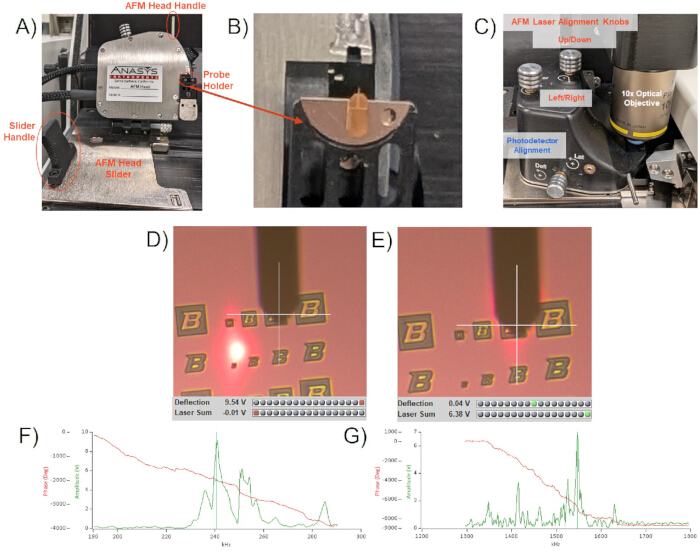
Abbildung 4. Instrumentenaufbau, Sondenjustierung und Abstimmen des Cantilevers für ein nanoIR3-s AFM–IR-System mit Analysis Studio v3.17. (A) Zusammenbau des AFM-Kopfes mit Griff für den AFM-Kopf, Schiebegriff und Komponenten zur Positionierung des Kopfes. (B) Sondenhalter mit einer vormontierten TnIR-D-10 AFM–IR-Sonde. (C) Justiersteuerungen zur Positionierung des AFM-Ablenkungslasers auf dem Cantilever und zur Zentrierung des reflektierten Strahls auf der positionsensitiven Photodiode. (D) Optisches Bild der Probe und der AFM-Sonde vor der Laserjustierung, mit einem geringen Summensignal des Lasers. (E) Optisches Bild nach der Laserjustierung, mit einem Summensignal des Lasers von mehr als 5 V und nahezu null Ablenkung des Cantilevers. (F) Beispielhafte Abstimmkurve der ersten Resonanzfrequenz (f₁) der TnIR-D-10-Sonde bei etwa 240 kHz, verwendet für die Topographieerfassung (Antriebsmodus). (G) Beispielhafte Abstimmkurve der hochfrequenten Resonanz (f₂) bei etwa 1550 kHz, verwendet für die photothermische Detektion (Detektionsmodus). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
2. Probeneinstellung
- Führen Sie eine Paarabstimmung der Hebelabstimmung durch, um die für den Antriebs- und Detektionsmodus zu verwendenden Sondenresonanzfrequenzen zu bestimmen (Abbildung 4F, 4G).
ANMERKUNG: Wenn Sie die unten beschriebene Vorgehensweise befolgen, wird sichergestellt, dass die Hebelabstimmung gut getrennte Resonanzspitzen sowohl für die Topographie (Antriebsmodus) als auch für die IR-Detektion (Detektionsmodus) erzeugt.- Stellen Sie sicher, dass der Tapping-AFM–IR-Modus im Dropdown-Menü im AFM-Scan-Fenster ausgewählt ist.
- Klicken Sie auf das Stimmgabel-Symbol, um das Fenster „Hebelabstimmung“ zu öffnen.
- Führen Sie die Hebelabstimmung für den Antriebsmodus durch.
- Stellen Sie im Bereich für die Antriebsmodus-Abstimmung einen Frequenzabtastbereich von etwa 100 kHz um die nominale Resonanzfrequenz der Sonde ein (Abbildung 4F), und klicken Sie dann auf den grünen Startpfeil.
ANMERKUNG: Die nominale Resonanzfrequenz ist in der Regel auf der Verpackung der AFM-Sonde angegeben. - Identifizieren Sie die Resonanzspitze, die für die Tapping-Modus-Topographieaufnahme verwendet werden soll. Wählen Sie eine deutliche, isolierte, gaußförmige Spitze ohne nennenswerte Schulter. Im Allgemeinen ist die Spitze mit der höchsten Amplitude im Frequenzabtastbereich, die diese Kriterien erfüllt, am besten geeignet.
- Verkleinern Sie den Abtastbereich auf etwa 10 kHz und verfeinern Sie die ausgewählte Resonanzfrequenz, bis die Spitzenfrequenz klar aufgelöst ist.
ANMERKUNG: Wählen Sie eine Antriebsmodus-Frequenz leicht unterhalb der Resonanzspitze, sodass die Oszillationsamplitude im Freiraum um etwa 5 % gegenüber der Spitzenamplitude reduziert wird (Abbildung 4F). Dieser Offset hilft, anziehende van-der-Waals-Wechselwirkungen beim Annähern auszugleichen und fördert den Betrieb im Bereich abstoßender Wechselwirkungen während der Tapping-Modus-Aufnahme. - Stellen Sie die Antriebsmodus-Stärke so ein, dass eine Spitzenamplitude von etwa 9 V erreicht wird.
ANMERKUNG: Die Antriebsmodus-Stärke liegt typischerweise zwischen 0,2 % und 5 %.
- Stellen Sie im Bereich für die Antriebsmodus-Abstimmung einen Frequenzabtastbereich von etwa 100 kHz um die nominale Resonanzfrequenz der Sonde ein (Abbildung 4F), und klicken Sie dann auf den grünen Startpfeil.
- Führen Sie die Hebelabstimmung für den Detektionsmodus durch.
- Stellen Sie im Bereich für die Detektionsmodus-Abstimmung die Mittenfrequenz auf etwa das Sechsfache der Antriebsmodus-Frequenz ein.
- Stellen Sie den Detektionsmodus-Abtastbereich auf etwa 500 kHz ein (Abbildung 4G), und klicken Sie dann auf den grünen Startpfeil.
- Wählen Sie die deutlichste isolierte, gaußförmige Resonanzspitze im Detektionsmodus-Frequenzspektrum ohne nennenswerte Schulter. Im Allgemeinen ist die Spitze mit der höchsten Amplitude im Frequenzabtastbereich, die diese Kriterien erfüllt, am besten geeignet.
- Verkleinern Sie den Abtastbereich auf etwa 10–20 kHz und verfeinern Sie die ausgewählte Detektionsmodus-Frequenz, bis die Resonanzspitze klar aufgelöst ist.
- Stellen Sie die Detektionsmodus-Stärke so ein, dass eine Spitzenamplitude von etwa 9 V erreicht wird.
ANMERKUNG: Die Detektionsmodus-Stärke liegt typischerweise zwischen 5 % und 50 %. - Stellen Sie die Detektionsmodus-Frequenz auf die maximale Amplitude der ausgewählten Resonanz ein.
ANMERKUNG: Die Auswahl der Resonanzen für Antriebs- und Detektionsmodus bei der heterodyne-gestützten Tapping-Modus-AFM–IR kann die gemessene IR-Response während der Aufnahme und Spektralaufnahme erheblich beeinflussen. Die optimale Wahl hängt sowohl von den Resonanzspitzen der AFM-Sondenhebel als auch von den Fähigkeiten oder Grenzen der Geräte-Hardware ab, einschließlich der maximalen Frequenz des Dither-Piezos und der Reglerbandbreite. In diesem Protokoll und in Abbildung 4F, 4G wird f1 für die Topographieaufnahme (Antriebsmodus) und f2 für die IR-Detektion (Detektionsmodus) verwendet. Weitere Hinweise zur Auswahl der Antriebs- und Detektionsresonanzen, einschließlich Situationen, in denen ein Tausch der Reihenfolge von Antriebs- und Detektionsmodus-Frequenzen vorteilhaft sein könnte, finden Sie im Diskussionsteil.
- Klicken Sie auf das grüne Häkchen-Symbol „Abstimmung akzeptieren“, um die Einstellungen für Antriebs- und Detektionsmodus zu speichern.
3. AFM-(Topographie-)Bildgebung
- Klicken Sie im Fenster AFM-Sonde auf das grüne Symbol „Engage“, um die Sonde auf der Probenoberfläche zu positionieren.
ACHTUNG: Überwachen Sie während des Engage-Vorgangs stets die Live-Videoansicht im Mikroskop-Fenster. Ziehen Sie die Sonde sofort zurück, wenn sich der Laserpunkt von der Sondenausleger abhebt, wenn der Ausleger übermäßig verbogen wird (Photodetektor-Ablenkung ≥ ~5 V) oder wenn der Ausleger während des Engage-Vorgangs bricht. - Überprüfen Sie einen erfolgreichen Sondeneinsatz, indem Sie sicherstellen, dass das Signal „Laser Sum“ nahe seinem Wert im Freiraum bleibt und dass die Schwankungen im Z-Positions-Monitor unter ±0,2 µm liegen (d. h., die Anzeigeleuchte des Z-Positions-Statusbalkens schwankt um maximal eine Position nach oben oder unten).
- Deaktivieren Sie die IR-Bildgebung nach erfolgreichem Sondeneinsatz, indem Sie das Kontrollkästchen „IR Imaging Enabled“ im NanoIR-Fenster abwählen.
- Beginnen Sie die AFM-Abtastung, indem Sie im Fenster AFM-Scan das Symbol „Scan“ auswählen.
- Stellen Sie sicher, dass die Rückkopplung eingeschaltet ist (Radiobutton).
- Stellen Sie den Amplituden-Sollwert des Tapping-Modus auf weniger als 8 V ein.
HINWEIS: Ein Amplituden-Sollwert von etwa 70–90 % der Freiraumamplitude (ca. 6–8 V bei einer Freiraumamplitude von 9 V im Drive-Modus gemäß Schritt 2.2.4) liefert im Allgemeinen eine gute topografische Nachführung. Niedrigere Sollwerte können die Nachführung von Strukturen mit hohem Seitenverhältnis verbessern, erhöhen jedoch das Risiko, die Sonde und/oder die Probe zu beschädigen. - Optimieren Sie die Rückkopplungsverstärkungen, indem Sie diese so einstellen, dass die beste Übereinstimmung zwischen Hin- und Rückweg erzielt wird – erhöhen Sie die Verstärkungen, bis Rauschen in der Topografie-Aufnahme und/oder im Fehlerkanal sichtbar wird, dann verringern Sie sie, bis das erhöhte Rauschen verschwindet.
HINWEIS: Typische Werte liegen bei 3–5 für die I- (Integral-) Verstärkung und 5–7 für die P- (Proportional-) Verstärkung. - Wählen Sie eine für die Struktur(en) von Interesse geeignete Scan-Größe (Breite und Höhe).
HINWEIS: In dieser Arbeit wurden Scan-Größen von 5–20 µm verwendet. Die maximale XY-Scan-Größe des AFM–IR-Systems beträgt 50 µm. Wählen Sie eine Scan-Größe, die die Struktur(en) von Interesse vollständig umfasst und gleichzeitig eine ausreichende Pixelauflösung bietet, um diese innerhalb der durch die Spitzenradius-Faltung bedingten Grenzen aufzulösen. - Wählen Sie eine Scan-Geschwindigkeit, die eine akzeptable Übereinstimmung zwischen Hin- und Rückweg gewährleistet und gleichzeitig praktikable Aufnahmezeiten ermöglicht.
HINWEIS: Je größer die Trennung zwischen Hin- und Rückweglinie ist, desto schlechter verfolgt die Sonde die Topografie der Probe. Im Allgemeinen nimmt diese Trennung mit steigender Scan-Geschwindigkeit zu. Allerdings verlängert sich die Datenaufnahme umso mehr, je langsamer die Sonde scannt. Scan-Geschwindigkeiten von etwa 0,5–2 Hz bieten typischerweise ein geeignetes Gleichgewicht zwischen Aufnahmegeschwindigkeit und Rauschen. Bei typischen Scan-Größen von 5–20 µm entspricht dies einer Sondengeschwindigkeit von etwa 10–20 µm/s. Die Sondengeschwindigkeit berechnet sich aus dem Produkt aus dem doppelten Scan-Größe (um Hin- und Rückweg zu berücksichtigen) und der Scan-Frequenz. Abweichungen von diesen Bereichen sind möglich; beispielsweise muss eine sehr raue Probe (z. B. Rq > 30 nm) möglicherweise mit einer Sondengeschwindigkeit von <10 µm/s gescannt werden, während eine atomar flache Probe (z. B. Rq < 1 nm) bei einer Sondengeschwindigkeit von >20 µm/s gut verfolgt werden kann. - Wählen Sie die laterale (X- und Y-) Pixelauflösung.
HINWEIS: Die maximale Bildgröße, die vom AFM–IR-System unterstützt wird, beträgt 1024 × 1024 Pixel. Die Pixelauflösung ergibt sich aus der Scan-Größe dividiert durch die Anzahl der Pixel pro Zeile. Die physikalische Auflösung ist jedoch durch den Sondenspitzenradius begrenzt. Beispielsweise weist eine AFM–IR-Sonde mit hoher Steifigkeit im Tapping-Modus einen nominalen Spitzenradius von 20 nm auf; daher kann die Auswahl eines lateralen Pixelabstands deutlich unter ~20 nm zu einer Überabtastung und schlechterem S:N-Verhältnis führen, ohne die physikalische Auflösung wesentlich zu verbessern. - Passen Sie gegebenenfalls die X- und Y-Piezo-Offsets an, um den interessierenden Bereich innerhalb des Scan-Bereichs zu zentrieren.
- Setzen Sie das Scannen fort und passen Sie iterativ den Amplituden-Sollwert und die Rückkopplungsverstärkungen an, um die Bildqualität zu optimieren, indem Sie sicherstellen, dass Hin- und Rückweg übereinstimmen und das Fehlersignal minimiert ist (d. h., die Rückkopplungsverstärkungen wurden erhöht, bis kurz vor dem Auftreten von erhöhtem Rauschen, wie in Schritt 3.7 beschrieben), für die gewählte Scan-Größe, Scan-Geschwindigkeit und Pixelauflösung.
- Nachdem die Bildparameter optimiert wurden, scannen Sie den gesamten Bereich weiter, um ein Bild des interessierenden Bereichs für die IR-Analyse aufzunehmen.
HINWEIS: Wie in den repräsentativen Ergebnissen gezeigt, hängt der zu scannende Bereich von den spezifischen Anforderungen der Probe ab (z. B. punktselektive IR-Spektralanalyse eines Kontaminationsflecks, IR-Mapping der räumlichen Verteilung einer bestimmten chemischen funktionellen Gruppe usw.). - Klicken Sie im AFM-Scan-Fenster auf das Symbol „Stop“, um das Scannen zu beenden, nachdem die Topographiekarte vollständig erfasst wurde und der/die interessierende(n) Bereich(e) bestätigt ist/sind.
HINWEIS: Falls gewünscht (z. B. wenn anschließend nur IR-Punktspektren und keine IR-Karten aufgenommen werden, aber eine Korrelation der IR-Spektren mit topografischen Merkmalen gewünscht ist), speichern Sie das AFM-Topographiebild, indem Sie im Werkzeugkasten des Mikroskop-Fensters „Capture: Last Frame“ auswählen.
4. IR-Laser-Ausrichtung und Optimierung
- Identifizieren Sie ein wahrscheinliches IR-aktives Merkmal von Interesse im AFM-Topographiebild.
ANMERKUNG: Die Identifizierung eines IR-aktiven Merkmals von Interesse kann ein iterativer Prozess sein, abhängig vom Umfang der a priori-Kenntnisse über die Zusammensetzung der Probe sowie der Übereinstimmung (oder Nichtübereinstimmung) zwischen topographischen Merkmalen und identifizierbaren IR-aktiven Merkmalen. Daher kann es sinnvoll sein, eine IR-Ausrichtungsprobe herzustellen, wie beispielsweise die Polyethylenterephthalat-(PET-)Deckfolie auf einem hochreflektierenden Substrat, die in Abbildung 5 gezeigt wird. - Bewegen Sie die Sonde mithilfe der Punkt-und-Klick-Navigationsfunktion im Live-Videobild des Mikroskop-Fensters zu dem ausgewählten Merkmal.
- Klicken Sie im NanoIR-Fenster auf das Symbol „Align“, um das „Load Tip Wizard“-Fenster zu öffnen. Dadurch wird der sichtbare Ausrichtungslaser aktiviert, der kollinear mit dem IR-Laserstrahlweg ist (Abbildung 5A, 5B).
- Passen Sie den IR-Fokus mithilfe der Pfeiltasten „Adjust IR Focus“ nach oben und unten im Fenster „Center Align Laser“ an, um die Fokusposition zu finden, die den kleinsten und kreisförmigsten sichtbaren Laserpunkt erzeugt (Abbildung 5B).
ANMERKUNG: Eine hochreflektierende Probe erleichtert die Sichtbarkeit des sichtbaren Laserstrahls, falls dieser nicht den Cantilever trifft. - Zentrieren Sie den sichtbaren Ausrichtungslaser direkt über der Sondenspitze auf der Rückseite des Cantilevers mithilfe der Pfeiltasten „Align Laser Navigation“.
- Klicken Sie auf „Finish“, um das „Load Tip Wizard“-Fenster zu schließen.
ANMERKUNG: Die Schritte 4.3–4.6 liefern nur eine grobe Ausrichtung. Die endgültige Optimierung der Strahlausrichtung und des Fokus erfolgt in den folgenden Schritten mithilfe des IR-Strahls, um eine messbare photothermische Reaktion der Probe sicherzustellen (Abbildung 5C, 5D). - Wählen Sie eine IR-Wellenzahl aus, die einer bekannten IR-aktiven Schwingungsmodus des Merkmals von Interesse entspricht.
ANMERKUNG: Vorabkenntnisse über die erwartete chemische Zusammensetzung und die entsprechenden IR-Absorptionsbänder können die Optimierung vereinfachen. Beispielsweise zeigen Carbonyl-(C=O-)Gruppen häufig eine starke IR-Absorption nahe 1720–1730 cm−1. - Stellen Sie sicher, dass alle erforderlichen Lasersicherheitsmaßnahmen eingehalten werden, bevor die IR-Quelle aktiviert wird.
ACHTUNG: IR-Strahlung ist unsichtbar und kann schwere Augenverletzungen verursachen. Befolgen Sie alle geltenden Lasersicherheitsanforderungen vor der Aktivierung der IR-Quelle, einschließlich Hinweisschilder, Sicherheitsverriegelungen, Blenden, Gehäusesteuerungen und, falls erforderlich, Laserschutzbrillen. Die breitbandige OPO-Quelle ist ein Laser der Klasse 4, die QCL-Quelle ist ein Laser der Klasse 3B. Das installierte AFM–IR-System ist Klasse 2, da Strahlrohre die Laserstrahlen enthalten und Sicherheitsverriegelungen die Blenden schließen, wenn das AFM–IR-Gehäuse geöffnet wird. Da die Blenden bei Stromausfall geschlossen bleiben, ist Laserschutzbrille während des Routinebetriebs nicht erforderlich, es sei denn, die Verriegelungen werden umgangen oder die Blenden während Wartungsarbeiten oder Neuausrichtung manuell geöffnet. Falls erforderlich, verwenden Sie IR-Laserschutzbrillen, die über den gesamten IR-Laserbereich schützen, beispielsweise Schott-Glas-IR-Laserschutzbrillen. - Wählen Sie im NanoIR-Fenster die gewünschte einfallende IR-Leistung aus dem Dropdown-Menü der verfügbaren Dämpfungsstufen basierend auf den verfügbaren Kombinationen des Neutraldichtefilterrades aus.
ANMERKUNG: Eine zu hohe IR-Leistung kann empfindliche Materialien thermisch beschädigen. Halten Sie bei polymerbasierten Proben am AFM–IR-System die IR-Leistung unter etwa 20 %. - Stellen Sie den Laser-Duty-Cycle im NanoIR-Fenster ein.
ANMERKUNG: Verwenden Sie für die breitbandige OPO-Quelle einen Duty-Cycle von 50 %. Für die QCL-Quelle verwenden Sie einen Duty-Cycle unter 10 %, typischerweise 2 %–4 %. Bei QCL-Betrieb bestimmen Duty-Cycle und Neutraldichtefilter gemeinsam die einfallende IR-Leistung, wobei die Leistung linear mit dem Duty-Cycle skaliert. Die Software passt die QCL-Impulsdauer automatisch von 40 ns auf 500 ns in 20 ns-Schritten an, um dem gewählten Duty-Cycle und der Impuls-Wiederholrate zu entsprechen. - Klicken Sie im NanoIR-Fenster auf das Symbol „Optimize“, um das Fenster „IR Optimize“ zu öffnen.
- Passen Sie den Schieberegler oben im Fenster „IR Optimize“ an, um einen Bereich größer als 200 µm × 200 µm auszuwählen, und klicken Sie auf „Scan“, um den IR-Strahl zu rastern.
- Falls erforderlich, passen Sie den IR-Fokus an, um Unterschiede zwischen dem sichtbaren Ausrichtungs- und dem IR-Strahl auszugleichen. Klicken Sie hierzu auf „Tools“ und wählen Sie „Focus Capture“. Wählen Sie eine Anzahl von „Focus Captures“ (z. B. 5) sowie Start- und Endpunkte für den Fokus aus und klicken Sie dann auf „Focus Capture“, um gleichzeitig die Strahlausrichtung und den Fokus zu optimieren.
ANMERKUNG: Ein korrekt ausgerichteter Strahl sollte ein annähernd gaußförmiges Antwortprofil erzeugen. Abbildung 5C zeigt eine Strahloptimierungskarte, die aufgenommen wurde, wenn die Probe bei der gewählten Wellenzahl IR-inaktiv ist und/oder wenn die IR-Ausrichtung und der Fokus schlecht optimiert sind. Abbildung 5D zeigt einen repräsentativen optimierten Strahl mit einer Spotgröße von etwa 40–50 µm und einer photothermischen Antwort von etwa 3 mV über dem Hintergrund. Eine Spotgröße von < 100 µm mit einer photothermischen Antwort von > 0,5 mV über dem Hintergrund ist im Allgemeinen akzeptabel; dies hängt jedoch von der genauen Eingangsstrahlgröße, Modenqualität, Divergenz und Wellenlänge sowie dem Design des Strahlwegs (z. B. Fokussieroptiken, Neutraldichtefilter usw.) ab. Die Stärke der photothermischen Antwort hängt außerdem stark von der IR-Absorptionsstärke der Probe selbst ab, die wiederum von der Größe der Änderung des Dipolmoments der Bindung während der Schwingung und der Anzahl dieser Bindungen im Nahfeld-Antwortbereich der Sonde abhängt. - Wiederholen Sie die Strahloptimierung bei zusätzlichen Wellenzahlen, wenn Spektren oder chemische Karten über einen breiten Spektralbereich aufgenommen werden sollen.
ANMERKUNG: Die Strahlausrichtung und der Fokus können wellenlängenabhängig variieren; optimieren Sie daher Strahlausrichtung und Fokus bei mehreren Wellenzahlen, wenn Spektren oder chemische Karten über einen breiten Spektralbereich aufgenommen werden sollen8. - Klicken Sie auf „OK“, um das Fenster „IR Optimize“ zu schließen und die Einstellungen zu speichern.
- Klicken Sie im NanoIR-Fenster auf das Symbol „Pulse Tune“, um das Fenster „Laser Pulse Tune“ zu öffnen.
- Stellen Sie einen „Tune Range“ von etwa 100–200 kHz ein, zentriert auf die nominale Differenzfrequenz der Impulsrate, die während der Sondeneinstellung identifiziert wurde.
ANMERKUNG: Die nominale Impuls-Wiederholrate entspricht |f₂ − f₁|, wobei f₁ und f₂ die ausgewählten Antriebs- und Detektionsresonanzfrequenzen sind. - Durchlaufen Sie die Laser-Impuls-Wiederholrate über den gewählten „Tune Range“ um die Impulsrate, indem Sie auf „Acquire“ klicken.
- Stellen Sie sicher, dass ein deutlicher, isolierter, gaußförmiger Resonanzpeak ohne signifikante Schulter beobachtet wird, ähnlich wie in den Schritten 2.2.2 und 2.3.3 bei der Sondeneinstellung beim Auswählen der Antriebs- und Detektionsmoden-Resonanzen.
ANMERKUNG: Erhöhen Sie den Sweep-Bereich gegebenenfalls bis auf 1.000 kHz, falls kein klarer Resonanzpeak gemäß den oben genannten Kriterien beobachtet wird. - Wählen Sie den identifizierten Resonanzpeak aus. Der Peak mit der höchsten Amplitude im ausgewählten Bereich der Laser-Impuls-Wiederholrate (Frequenz), der die Auswahlkriterien erfüllt, ist im Allgemeinen am besten geeignet und liefert die stärkste heterodynamplifizierte IR-Absorptionsantwort.
- Reduzieren Sie den zu durchlaufenden „Tune Range“ auf ≤50 kHz.
- Verfeinern Sie die ausgewählte Impuls-Wiederholrate, indem Sie das Maximum des Resonanzpeaks bestimmen.
- Aktivieren Sie die PLL unter „Auto-Tune“.
ANMERKUNG: Die PLL hält die Laser-Impuls-Wiederholrate auf der Differenzfrequenz zwischen den ausgewählten Cantilever-Eigenmoden, wodurch Drift der Resonanzfrequenz während der Messung ausgeglichen wird15. - Stellen Sie die PLL-Bandbreite auf ≤ ±30 kHz um die ausgewählte Resonanz ein, indem Sie entsprechende minimal und maximal zulässige Frequenzen festlegen.
- Stellen Sie die PLL-Schwelle leicht über dem beobachteten Rauschpegel im Pulse-Tune ein (~1,1-fache des Rauschens).
- Klicken Sie auf „OK“, um das Fenster „Laser Pulse Tune“ zu schließen und die Einstellungen zu speichern.
ANMERKUNG: Überprüfen Sie die Laser-Ausrichtung erneut, falls die optimierte Impuls-Wiederholrate erheblich von dem Wert abweicht, der während der anfänglichen Sondeneinstellung ermittelt wurde. - Wählen Sie im Hauptmenü „Tools > IR Background Calibration“.
- Klicken Sie auf „New“, um ein Hintergrundspektrum, I₀(ṽ), aufzuzeichnen.
- Stellen Sie sicher, dass die Impulsrate und der Duty-Cycle den Werten entsprechen, die während der IR-Optimierung festgelegt wurden.
- Stellen Sie die spektrale Auflösung (cm−1/pt) auf den Wert ein, der für die Probenmessung geplant ist.
ANMERKUNG: Die maximal erreichbare spektrale Auflösung hängt von der IR-Quelle ab (<1 cm−1 für die MIRcat-QCL und ~20 cm−1 FWHM für die APE Carmina im schmalbandigen Modus). Weitere Überlegungen bei der Auswahl der spektralen Auflösung sind die erwarteten Schwingungslinienbreiten und der Abstand der spektralen Merkmale (falls bekannt), eine angemessene Messdauer (die linear mit der Auflösung skaliert) und das gewünschte S:N-Verhältnis (das mit zunehmender spektraler Auflösung abnimmt). Kommerzielle FTIR-Spektrometer zur Analyse fester Proben bieten typischerweise wählbare Auflösungen von 1, 2, 4, 8 oder 16 cm−1, wobei 4 cm−1 eine häufig verwendete Einstellung ist. - Wählen Sie Start- und End-Wellenzahlen, die den gesamten für die Probenmessung vorgesehenen Spektralbereich abdecken.
- Stellen Sie die Leistung auf 100 % ein.
- Stellen Sie „Backgrounds to Average“ auf 5 Aufnahmen.
- Klicken Sie auf „Acquire“, um das gemittelte Hintergrundspektrum aufzuzeichnen.
ANMERKUNG: Ein qualitativ hochwertiges Hintergrundspektrum sollte der Form des vom Hersteller angegebenen IR-Laserleistungsoutputs über die Wellenlänge entsprechen. Siehe Datenblatt/Handbuch der Laser. Zusätzliche Absorptionsmerkmale können im Hintergrundspektrum auftreten, wenn die AFM−IR-Kammer nicht ausreichend gespült wird (z. B. wird Wasser typischerweise als Serie von Absorptionspeaks zwischen etwa 1250 und 2000 cm−1 beobachtet, mit Maxima bei ~1550 und ~1700 cm−1, sowie einer breiten Absorption mit ~300 cm−1 FWHM, zentriert bei 3750 cm−1, während CO2 typischerweise als breite Absorption bei ~2325 cm−1 sichtbar ist). Konsultieren Sie das NIST Chemistry WebBook (https://webbook.nist.gov/chemistry/) für repräsentative IR-Spektren der Dampfphase von H2O und CO282. - Klicken Sie auf „Save“, um das Hintergrundspektrum zu speichern und das Fenster „Collect Background“ automatisch zu schließen.
ANMERKUNG: Während der IR-Spektralaufnahme teilt die Software die gemessene photothermische Antwort automatisch durch die IR-Hintergrundkalibrationsdatei, um die Variation der Laserleistung als Funktion der Wellenlänge/Wellenzahl (d. h. das Laser-Ausgangsspektrum) zu korrigieren.
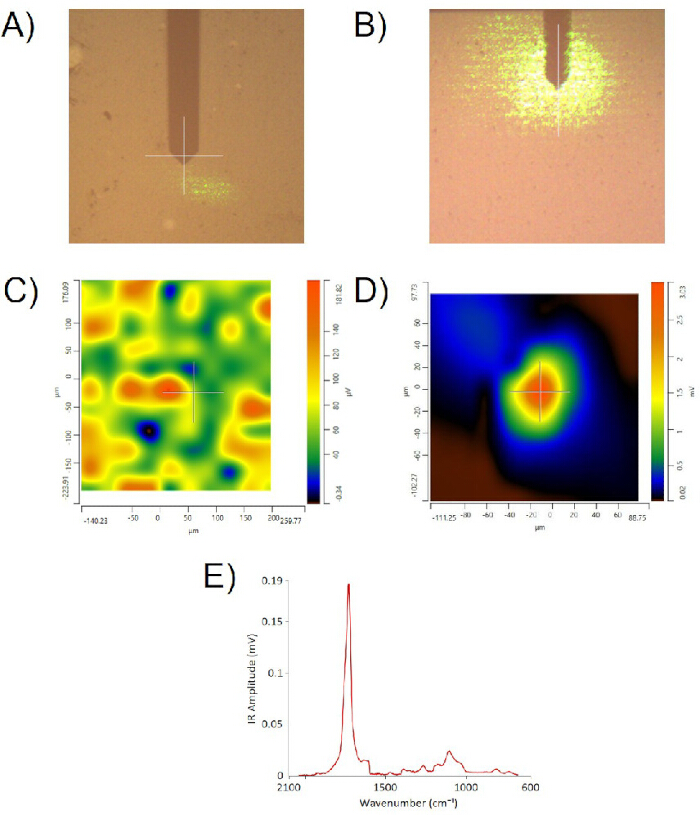
Abbildung 5. IR-Laser-Justierung und Optimierungsablauf. (A) Optisches Bild einer AFM-Sonde mit unscharfem und nicht auf den Hebelarm zentriertem sichtbaren Justierlaser. (B) Sichtbarer Justierlaser, der nach Optimierung von Fokus und Positionierung direkt über der Sondenspitze auf dem Hebelarm zentriert ist. (C) Beispielhafte Rasternahhildung eines 200 µm × 200 µm großen Bereichs mit einem auf 1730 cm⁻1 eingestellten Carmina-OPO, der auf 11,39 % Leistung gefiltert wurde, aufgenommen unter nicht optimierten Bedingungen der Strahlausrichtung und Fokussierung. Die Probe war effektiv IR-inaktiv bei der gewählten Wellenzahl und/oder der IR-Fokus war schlecht mit der Sondenspitze–Proben-Grenzfläche ausgerichtet; daher wurde keine lokalisierte, hochintensive photothermische Antwort detektiert. (D) Optimierte Rasternahhildung des auf denselben 200 µm × 200 µm großen Bereich um die Sondenspitze zentrierten Strahls, die ein zentriertes und annähernd gaußförmiges Laserprofil mit einer Spotgröße von 40–50 µm sowie eine starke photothermische Antwort mit einer maximalen Intensität von etwa 3 mV zeigt. (E) Repräsentatives rohes heterodyn-detektiertes Tapping-Mode-AFM–IR-Spektrum, aufgezeichnet mit einer Auflösung von 2 cm⁻1/Punkt an einer Polyethylenterephthalat-(PET-)Justierprobe nach Optimierung der IR-Strahlausrichtung zur Sondenspitze bei 1730 cm⁻1. Die y-Achse entspricht der photothermischen AFM–IR-Antwort, gemessen in Millivolt Signal am Photodioden-Beam-Bounce bei der Detektionsmodus-Frequenz. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
5. Aufnahme der IR-Spektren
- Identifizieren Sie das gewünschte Merkmal im zuvor aufgenommenen AFM-Topographiebild und positionieren Sie dann die AFM-Sonde über dem ausgewählten Merkmal in der Imaging-Ansicht mithilfe der Punkt-und-Klick-Navigationsfunktion im Mikroskop-Fenster.
- Legen Sie den gewünschten spektralen Erfassungsbereich (Start und Ende in cm−1) im NanoIR-Fenster fest, basierend auf der verfügbaren Laserabdeckung und den erwarteten Schwingungsmodi von Interesse (falls bekannt).
ANMERKUNG: Der hier verwendete APE Carmina deckt 5–15 µm (~670–2000 cm−1) ab, während der MIRcat QCL über vier Chips verfügt, die 755–1005, 955–1425, 1425–1835 und 2635–3000 cm−1 abdecken. Für die hier gezeigten strukturierten Siliziumwafer- und Polymereproben liegt der ungefähre interessierende Spektralbereich bei 1000–1800 cm−1. - Stellen Sie die Spektrenauflösung (cm−1/Punkt) im NanoIR-Fenster so ein, dass sie dem Wert entspricht, der während der IR-Hintergrundkalibrierung verwendet wurde.
- Wählen Sie die gewünschte IR-Laserleistung aus dem Dropdown-Menü im NanoIR-Fenster aus.
ANMERKUNG: Weitere Informationen zu den Betrachtungen zur einfallenden IR-Leistung finden Sie im Hinweis zu Schritt 4.9 und in der Diskussion. - Geben Sie die Anzahl der aufzunehmenden Spektren im NanoIR-Fenster an.
ANMERKUNG: Obwohl standardmäßig ein Spektrum aufgenommen wird, ermöglicht die Aufnahme mehrerer Spektren die Beurteilung der Variabilität zwischen einzelnen Spektren und erlaubt eine manuelle Mittelwertbildung der Spektren in der Nachbearbeitung, um das Signal-Rausch-Verhältnis (S:N) zu verbessern. - Falls eine spektrale Mittelwertbildung zur Verbesserung des S:N gewünscht ist, aktivieren Sie das Kontrollkästchen „Co-average Spectra“ und geben Sie die gewünschte Anzahl an Mittelwerten im Dropdown-Menü des NanoIR-Fensters an.
ANMERKUNG: Das S:N verbessert sich mit der Quadratwurzel der Anzahl an Mittelwerten, während die erforderliche Aufnahmezeit linear ansteigt. Daher gibt es einen Punkt abnehmender Erträge bei steigender Anzahl an Mittelwerten. - Klicken Sie im NanoIR-Fenster auf „Acquire“, um die Aufnahme eines IR-Spektrums zu starten.
- Exportieren und speichern Sie das aufgenommene Spektrum gegebenenfalls, indem Sie im Analysis Studio im Datei-Dropdown-Menü „Export“ auswählen.
ANMERKUNG: Zur Verfügung stehende Dateiformate für den Spektrumsexport sind CSV, TSV und Bild (TIFF, GIF, BMP, PNG oder JPEG). Neben den XY-Daten des IR-Spektrums (d. h. IR-Amplitude als Funktion der IR-Wellenzahl) enthalten CSV- oder TSV-Dateien den benutzerausgewählten Prozentsatz der IR-Leistung, den Strahlformfaktor und die PLL-Frequenz sowie die zur Skalierung der rohen photothermischen Antwort und zur Korrektur des Laserleistungsspektrums verwendeten IR-Hintergrundkalibrierungsdaten (siehe Schritt 4.35). Bilder enthalten keine Metadaten. - Wiederholen Sie die Aufnahme an weiteren Stellen nach Bedarf.
ANMERKUNG: Beispiele zur Auswahl von Parametern und zur Interpretation von AFM–IR-Spektren finden Sie in den Ergebnissen und der Diskussion.
6. IR-Abbildung (Schwingungsmodus)
- Stellen Sie die IR-Wellenzahl im NanoIR-Fenster auf das Amplitudenmaximum der gewünschten Schwingungsbande ein, basierend auf dem im Schritt 5 aufgenommenen IR-Spektrum.
ANMERKUNG: Wählen Sie eine Schwingungsbande (spektrale Spitze), die eine hohe Amplitude aufweist und den größten Materialkontrast liefert (d. h. eine Spitze, die nur in einer Materialkomponente vorhanden ist oder dort deutlich stärker ausgeprägt ist), wie in den repräsentativen Ergebnissen gezeigt (z. B. die Carbonyl-Streckschwingung von PMMA bei 1730 cm−1 in Abbildung 6 und 9, die Si–O-Streckschwingung von SiO2 bei 1120 cm−1 in Abbildung 7 oder die aromatische Streckschwingung des Fotolack-Rückstands bei 1600 cm−1 in Abbildung 8). IR-Korrelationsdiagramme, veröffentlichte oder lokal aufgenommene IR-Spektren oder öffentlich zugängliche Spektraldatenbanken wie das NIST Chemistry WebBook können zur Zuordnung der Peaks herangezogen werden82. - Aktivieren Sie das Kontrollkästchen „IR Imaging Enabled“ im NanoIR-Fenster.
- Starten Sie die AFM-Abtastung, indem Sie im AFM-Scan-Fenster auf das Scan-Symbol klicken. Dadurch beginnt die gleichzeitige Aufnahme des AFM-Topographiebildes und der entsprechenden IR-Amplitudenkarte.
ANMERKUNG: In der Regel können dieselben AFM-Scan-Parameter für die IR-Abbildung verwendet werden, die zuvor in Schritt 3 zur Aufnahme des AFM-Topographiebildes verwendet wurden. Siehe repräsentative Ergebnisse und Diskussion für Beispiele zur Auswahl und Interpretation von chemischen AFM–IR-Karten. - Wählen Sie im Mikroskop-Fenster über die Symbolleiste „Capture: End of Frame“, um das AFM-Topographiebild und die IR-Abbildungsdaten zu speichern.
ANMERKUNG: Die gespeicherten AFM-Topographie- und IR-Abbildungsdaten können optional als Bild (TIFF, GIF, BMP, PNG oder JPEG) oder als Gwyddion (*.gsf)-AFM-Datendatei exportiert werden, um eine nachträgliche Offline-Verarbeitung und Datenanalyse durchzuführen. Dazu wählen Sie im Analysis Studio im Menü „Datei“ den Punkt „Exportieren“. Während Metadaten zu den Aufnahmeparametern in der Analysis Studio-Projektdatei enthalten sind, werden sie nicht in die exportierten Bilddateien oder AFM-Datendateien eingefügt. Im Gegensatz zu AFM-Topographiedaten werden IR-Karten in der Regel so dargestellt, wie sie aufgenommen wurden, ohne nachträgliche Verarbeitung (z. B. Planaritätsanpassung oder Glättung), ähnlich wie bei anderen nicht-topographischen SPM-Verfahren wie CAFM/TUNA, KPFM oder MFM.
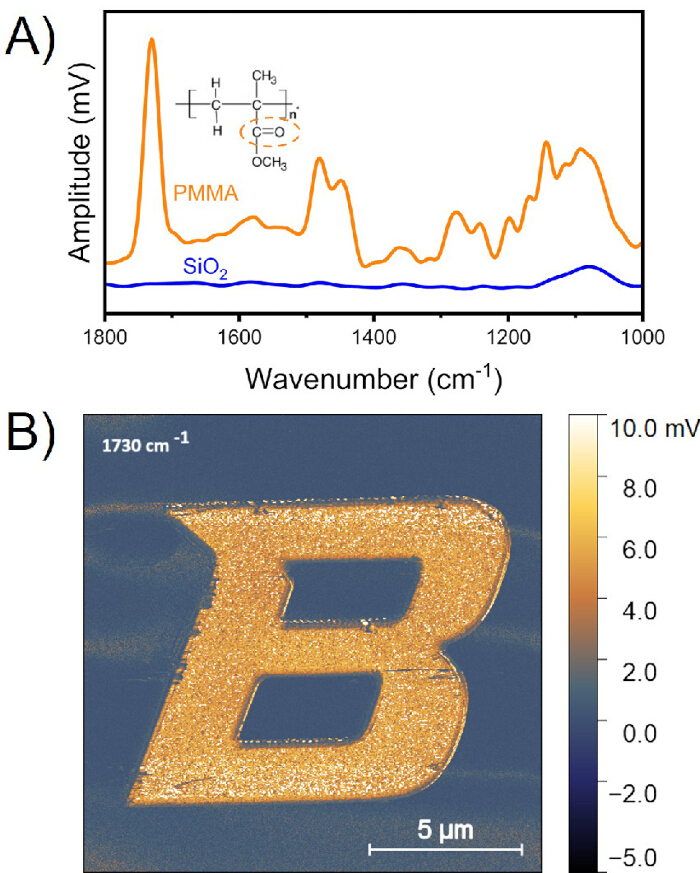
Abbildung 6. AFM–IR-Spektroskopie und chemische Abbildung von strukturiertem Poly(methylmethacrylat) (PMMA). PMMA wurde mittels eines Teneo Nabity NPGS Elektronenstrahllithographie-(EBL-)Systems auf einem thermisch oxidierten Si/SiO₂-Substrat strukturiert. Die Messungen wurden im resonanzverstärkten Kontaktmodus mittels AFM–IR mit einer CnIR-B-10-Sonde und einem MIRcat-QCL durchgeführt, der auf 14,75 % IR-Leistung gefiltert und auf eine Laserpulswiederholrate von etwa 782 kHz abgestimmt war, was einer Kontakresonanz der Sonde entspricht, die bei einem Ablenksetzpunkt von 2 V (etwa 4 nN Last) gehalten wurde. (A) AFM–IR-Spektren, aufgenommen aus PMMA-(orange) und SiO₂-Bereichen (blau) der Probe. Die Spektren stellen den Mittelwert von fünf aufeinanderfolgenden Aufnahmen am selben Ort dar, mit einer spektralen Auflösung von 2 cm-1/Punkt. Die Spektren wurden in Origin v10.0.5.157 mit einem Savitzky–Golay-Filter dritter Ordnung und einem gleitenden 10-Punkt-Fenster geglättet, und das PMMA-Spektrum wurde zur besseren Unterscheidbarkeit vertikal verschoben. Der Ausschnitt zeigt die molekulare Struktur von PMMA, wobei die Carbonylgruppe (C=O) hervorgehoben ist. (B) Chemische AFM–IR-Karte, aufgenommen bei 1730 cm-1, entsprechend dem Absorptionsband der PMMA-Carbonylgruppe. Die Karte erfasst einen Bereich von 15 µm × 15 µm, aufgenommen mit einer Scanrate von 0,5 Hz und einer Pixelauflösung von 30 nm (500 × 500 Pixel). Während der Bildaufnahme wurde eine Phasenregelschleife (PLL) aktiviert, um Änderungen der Kontaktresonanzfrequenz zu verfolgen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
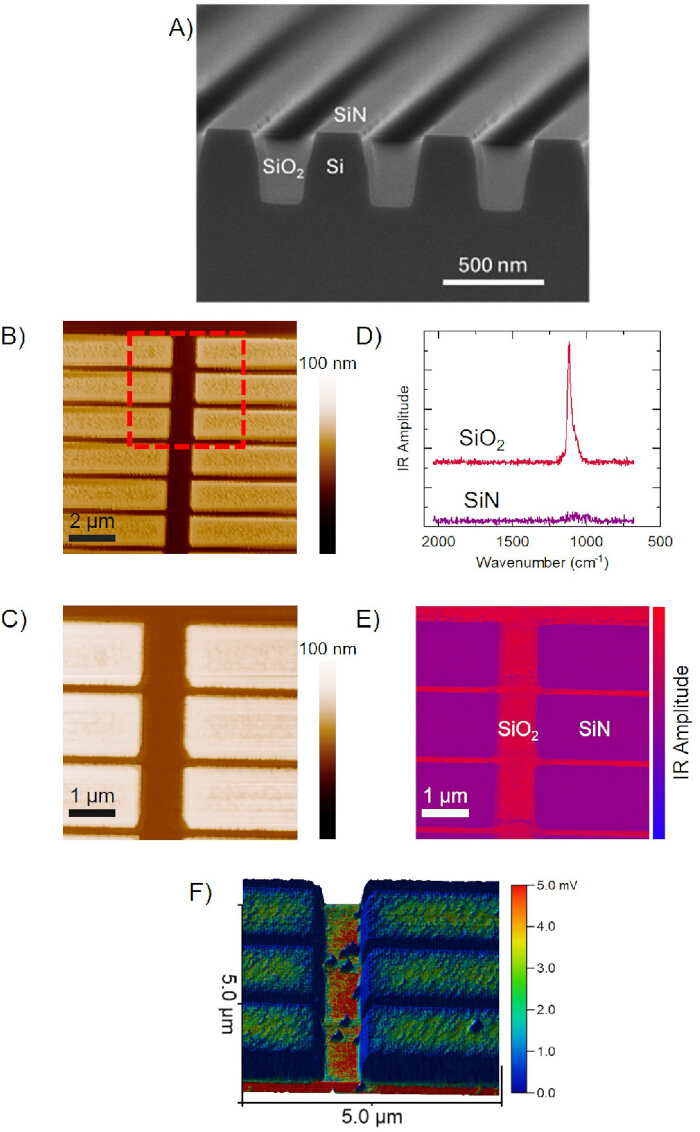
Abbildung 7. AFM–IR-Charakterisierung der flächenselektiven Abscheidung (ASD) von Polypyrrol (PPy) auf strukturierten Siliziumsubstraten. Die Messungen wurden mittels heterodyn-erkannter Tapping-Mode-AFM–IR und einer TnIR-D-10-Sonde durchgeführt. Ein Carmina OPO wurde auf 4,15 % IR-Leistung gefiltert und auf eine Laserpulswiederholrate von etwa 258 kHz abgestimmt, was der Differenz zwischen Antriebs- und Detektionsmodusfrequenz für die heterodyne Verstärkung des photothermischen IR-Response-Signals entspricht, wobei die PLL-Bandbreite auf ±25 kHz eingestellt war. (A) Rasterelektronenmikroskopische (REM) Aufnahme im Querschnitt des strukturierten Wafers, die SiN-bedeckte Siliziumrücken neben SiO₂-Rinnen zeigt. (B, C) 256 × 256 Pixel große AFM-Höhenbilder repräsentativer strukturierter Bereiche mit (B) einem Bereich von 10 µm × 10 µm bei einer Pixelauflösung von etwa 40 nm und (C) einem Bereich von 5 µm × 5 µm bei einer Pixelauflösung von etwa 20 nm. (D) Rohdaten-AFM–IR-Spektren, aufgenommen von SiO₂- und SiN-Bereichen, mit einer spektralen Auflösung von 2 cm-1/Punkt, die die charakteristische Si–O-Streckmode bei etwa 1120 cm-1 zeigen. (E) AFM–IR-Chemiekarte, aufgenommen bei 1120 cm-1. Eine erhöhte Signalintensität entspricht einer stärkeren Si–O-Absorption. (F) Dreidimensionale Darstellung der AFM–IR-Antwort bei 1120 cm-1, überlagert mit der Probenoberfläche nach PPy-Abscheidung. Es wird eine lokalisierte Abscheidung innerhalb der SiO₂-Rinnen beobachtet. Die Pixelauflösung der 5 µm × 5 µm großen IR-Karten in (E) und (F) beträgt etwa 20 nm (256 × 256 Pixel). Die Karten wurden mit einer Scanfrequenz von 0,5 Hz aufgenommen. Ursprüngliche Daten und Abbildung wurden mit Genehmigung gemäß einer CC BY 4.0-Lizenz aus Abbildung 6 in Thelven et al.44 adaptiert. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
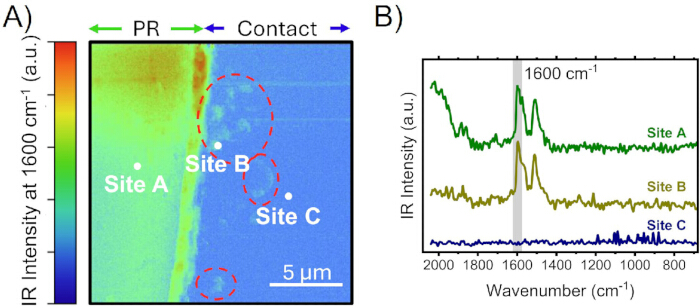
Abbildung 8. AFM–IR-Analyse eines Photoresist-Abbauprozesses. Die Messungen wurden mittels heterodyn-erkannter Tapping-Mode-AFM–IR und einer TnIR-D-10-Sonde durchgeführt. Ein Carmina-OPO-Laser wurde auf 4,15 % IR-Leistung gefiltert und auf eine Laserpuls-Wiederholrate von etwa 266 kHz abgestimmt, was der Differenz zwischen Antriebs- und Detektionsmodusfrequenz für die heterodyne Verstärkung des photothermischen IR-Antwortsignals entspricht, wobei die PLL-Bandbreite auf ±25 kHz eingestellt war. (A) AFM–IR-Chemiekarte eines 20 µm × 20 µm großen Bereichs, aufgenommen mit einer Scanrate von 0,3 Hz und einer Pixelauflösung von 50 nm (400 × 400 Pixel), wobei der IR-Laser auf 1600 cm-1 abgestimmt war, was den aromatischen Ring-Schwingungen charakteristisch für den Photoresist entspricht. Bereiche mit vermuteter Restkontamination sind mit gestrichelten Linien hervorgehoben. Horizontale Streifen, verursacht durch ungenaues Sondentracking abrupter Strukturen, wurden mithilfe der Narben-Korrekturfunktion in Gwyddion v2.69 entfernt. (B) AFM–IR-Spektren, aufgenommen mit einer Auflösung von 1 cm-1/Punkt an den in (A) angegebenen Positionen. Ort A entspricht dem Photoresist, Ort B einer kontaminierten Kontaktregion und Ort C einer nominell sauberen Ga₂O₃-Oberfläche. Der schattierte Bereich zeigt den Spektralbereich an, der zur Erzeugung der Chemiekarte auf Basis der photothermischen Antwort des Probenmaterials bei 1600 cm-1 verwendet wurde. Die Spektren wurden mithilfe eines FFT-Nachbearbeitungsfilters in Gwyddion v2.69 geglättet. Die zugrundeliegenden Daten und die Abbildung wurden mit Genehmigung gemäß einer CC-BY-4.0-Lizenz aus Abbildung 6 in Pieczulewski et al.45 übernommen. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
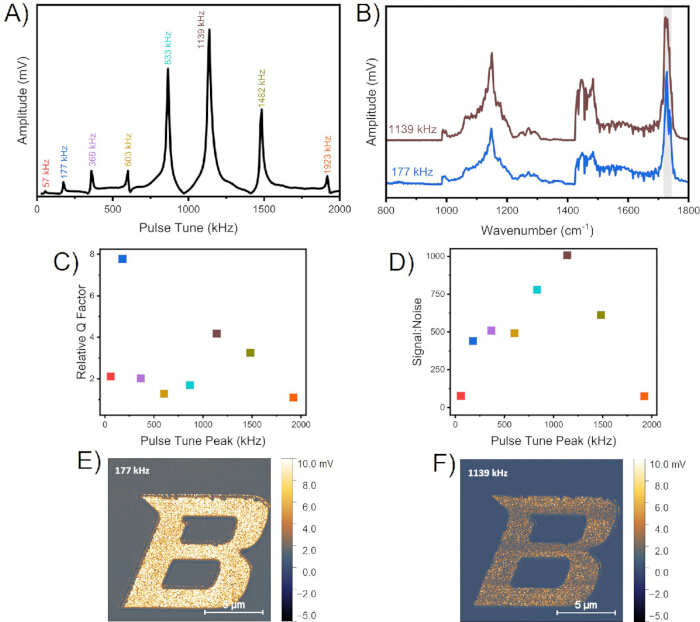
Abbildung 9. Einfluss der Kontaktresonanz-Auswahl auf die resonanzverstärkte Kontaktmodus-AFM–IR-Leistung. Die Messungen wurden an einer einzelnen durch EBL strukturierten PMMA-auf-Si/SiO₂-Probe mittels resonanzverstärktem Kontaktmodus-AFM–IR und einer CnIR-B-10-Sonde durchgeführt, die bei einem Biege-Setpoint von 2 V (etwa 4 nN Last) gehalten wurde, mit einem MIRcat-QCL, der auf 17,85 % IR-Leistung gefiltert wurde. Die Wiederholrate der QCL-Pulse wurde variiert, um verschiedenen beobachteten Kontaktresonanzfrequenzen zu entsprechen, wobei die PLL-Bandbreite auf ±30 kHz eingestellt war. (A) Kontaktresonanz-Sweep, aufgenommen von PMMA auf einem Si/SiO₂-Substrat, wobei der Laser auf das Carbonyl-Absorptionsband von PMMA bei 1730 cm-1 abgestimmt war. (B) AFM–IR-Spektren, aufgenommen mit Laserpuls-Wiederholraten von 177 kHz und 1139 kHz. Die Spektren stellen den Durchschnitt von fünf aufeinanderfolgenden Aufnahmen am selben Ort dar, normiert auf die Höhe des Carbonyl-Peaks bei 1730 cm-1, und vertikal verschoben zur besseren Unterscheidbarkeit. (C) Relative Q-Faktoren, berechnet aus den gemessenen Resonanzpeaks. (D) Relative Signal-Rausch-Verhältnisse (S:R), berechnet als Verhältnis der PMMA-Carbonyl-Peakintensität zum Effektivwert des Basislinienrauschens. (E, F) Rohdaten-AFM–IR-Chemiebilder, aufgenommen mit einer Scanrate von 0,8 Hz von einem einzelnen 15 µm × 15 µm-Scan bei 1730 cm-1 mit einer Pixelauflösung von 30 nm (500 × 500 Pixel), unter Verwendung von Laserpuls-Wiederholraten von (e) 177 kHz und (f) 1139 kHz. Zur einfacheren Vergleichbarkeit sind die Rohdatenbilder in (E) und (F) mit derselben Farbskala dargestellt. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
Ergebnisse
Im Halbleiterbereich kann ein thermoplastischer Kunststoff wie Poly(methylmethacrylat) (PMMA) als Isolator verwendet und mit aktiven halbleitenden Polymeren gemischt werden, um die Ladungsträgerbeweglichkeit von Bauelementen gezielt einzustellen77,78. PMMA eignet sich außerdem als Positivresist für die Elektronenstrahl- oder Ultraviolett-Lithografie79. Bei beiden Anwendungen kann mittels AFM–IR die Verteilung des Polymers nach der Prozessierung bestätigt werden. In Abbildung 6A, 6B wurde die Elektronenstrahllithografie (EBL) eingesetzt, um PMMA-Strukturen auf einer Siliziumwafer-Oberfläche mit einer dünnen Oxidschicht (SiO₂) zu strukturieren. Spektrale Unterschiede zwischen dem Polymer (PMMA) und dem Si/SiO₂-Substrat sind in den resultierenden gemittelten, geglätteten punktselektiven AFM–IR-Spektren erkennbar (Abbildung 6A). Durch Abstimmung des IR-Lasers auf das Absorptionsmaximum des PMMA-Carbonyl-(C=O-)Bonds bei 1730 cm-1 kann die Polymerstruktur abgebildet werden (Abbildung 6B), um die Qualität der Prozessierung zu bewerten, einschließlich der Gleichmäßigkeit der Polymerverteilung und der Genauigkeit des EBL-Strukturabdrucks.
Ein weiteres Beispiel einer AFM–IR-Untersuchung strukturierter Halbleitermerkmale ist in Abbildung 7A–7F dargestellt. Ein Industriepartner stellte Wafer bereit, die mit SiN-Schichten auf Si-Rippen strukturiert waren, die sich mit SiO₂-Tälern abwechselten (Abbildung 7A). Der erhaltenen strukturierten Substrat wurde zunächst mittels AFM–IR untersucht, um die Übereinstimmung zwischen der topografischen (Abbildung 7B, 7C) und der chemischen (Abbildung 7D, 7E) Strukturierung zu bestätigen. Punkt-Spektren, die innerhalb der SiO₂-Täler aufgenommen wurden, zeigten die charakteristische symmetrische Si–O–Si-Streckschwingung bei 1120 cm-1, während Spektren von den mit SiN bedeckten Rippen dies nicht zeigten (Abbildung 7D). Eine anschließende Abbildung eines strukturierten Bereichs mit dem auf 1120 cm-1 abgestimmten Laser zeigte eine Verteilung von SiN/SiO₂, die mit der Substrat-Topografie übereinstimmte, wie durch Überlagerung der IR-Karte in Abbildung 7E mit dem Topografiebild in Abbildung 7C ersichtlich ist.
Solche strukturierten Substrate sind eine Voraussetzung für die flächenselektive Abscheidung (ASD), eine aussichtsreiche Alternative zu herkömmlichen photolithographischen Strukturierungsmethoden, die mehrere Abscheidungs- und Ätzschritte beinhalten. Im Vergleich zur konventionellen Photolithographie bietet die ASD eine geringere Material- und Energieverbrauch sowie eine verbesserte Kontrolle der Musterregistrierung bei komplexen integrierten Schaltkreisarchitekturen44. Hier wurde konjugiertes Polypyrrol (PPy) selektiv auf die SiN-Kämme des strukturierten Wafers abgeschieden. AFM–IR, wobei der gepulste Laser auf die 1120 cm-1 Si–O–Si-Streckschwingung abgestimmt war, wurde verwendet, um SiO₂-Rillen zu identifizieren und PPy indirekt über das Fehlen einer Absorption bei dieser Wellenzahl nachzuweisen (Abbildung 7F). Mithilfe von AFM–IR ließen sich sowohl das gewünschte PPy auf den SiN-Kämmen als auch unerwünschte PPy-Kerne innerhalb der SiO₂-Rillen identifizieren, was die Berechnung der Abscheide-Selektivität (S) anhand des relativen flächenmäßigen Oberflächenbedeckungsgrades (θ) der Wachstums- (g) und Nicht-Wachstumsflächen (ng) ermöglichte44:
 .
Dieses Beispiel zeigt, wie die AFM–IR-Methode verwendet werden kann, um strukturierte Halbleiterstrukturen zu charakterisieren und die materialspezifischen Ergebnisse während der Prozessentwicklung zu bewerten.
Eine weitere Anwendung der AFM-IR in der Halbleiterverarbeitung ist die Identifizierung von rückständigen Photoresist-Verunreinigungen. Verbliebener Photoresist vor der Kontaktaufdampfung kann die Kontaktqualität verringern und den Kontaktwiderstand erhöhen, was die Bauteilleistung und -zuverlässigkeit beeinträchtigen könnte45. In diesem Beispiel wurde eine Probe nach einer 2-minütigen aktiven Sauerstoff-Entgratbehandlung mit 100 W untersucht, die darauf abzielt, nach dem Entwicklungs-Lift-off-Prozess verbliebenen Photoresist zu entfernen (Abbildung 8A, 8B). Die AFM-IR-Kartierung bei der aromatischen Ringvibration des Photoresists bei 1600 cm-1 ermöglichte die Visualisierung des Hauptbereichs des Photoresists (PR; Abbildung 8A, Stelle A) sowie die Identifizierung isolierter Bereiche mit Rückstandsverunreinigungen innerhalb des Kontaktgebiets (Abbildung 8A, Stelle B). Im Gegensatz dazu wiesen Bereiche weiter entfernt von der Photoresist-Grenze ein minimales AFM-IR-Signal auf (Abbildung 8A, Stelle C).
IR-Punktspektren wurden aus dem Fotolack-Bereich (Stelle A) erfasst und mit Spektren verglichen, die von isolierten Regionen erhöhter IR-Intensität innerhalb des entgrauten Kontaktgebiets (Stelle B) aufgenommen wurden. Die Spektrenähnlichkeit sowie Kenntnisse über die Zusammensetzung des Fotolacks AZ nLOF 2020 aus Herstellerdatenblättern und den entsprechenden charakteristischen Spektralsignaturen bestätigten das Vorhandensein von rückständigem Fotolack an diesen Stellen (Abbildung 8B). Im Gegensatz dazu wiesen Spektren, die von Stelle C aufgenommen wurden, keine charakteristischen, fotolackbezogenen Absorptionsbanden auf. Die Spektren wurden über fünf Spektralscans gemittelt und ohne spektrale Verarbeitung oder Normalisierung dargestellt, wobei die Spektren zur besseren Übersichtlichkeit vertikal verschoben sind. Dieses Beispiel zeigt den Nutzen von AFM–IR als zerstörungsfreies Verfahren zur Beurteilung der Grenzflächenreinheit auf der Nanoskala und zur Identifizierung der wahrscheinlichen Quelle lokalisierter chemischer Kontamination durch Kombination von Prozesskenntnissen und spektraler AFM–IR-Analyse.
Ein zusätzliches Beispiel zur Veranschaulichung der Optimierung der AFM–IR-Leistung ist in Abbildung 9A–9F dargestellt. Die resonanzverstärkte Kontaktmodus-AFM–IR-Methode beruht auf der Auswahl einer geeigneten Kontaktresonanzfrequenz, wobei die Wahl der Laserimpuls-Wiederholrate die Signalqualität erheblich beeinflussen kann. Eine Pulse-Tune-Messreihe, aufgenommen von PMMA, das auf einem Si/SiO₂-Substrat strukturiert war, zeigte mehrere zugängliche Kontaktresonanzen (Abbildung 9A). AFM–IR-Spektren, die mit unterschiedlichen Resonanzfrequenzen aufgezeichnet wurden, wiesen deutliche Unterschiede in der Signalamplitude und Spektralqualität auf (Abbildung 9B). Die Analyse der relativen Q-Faktoren der identifizierten Resonanzen (Abbildung 9C) sowie der entsprechenden S:R-Verhältnisse (Signal:Rauschen) der aufgezeichneten Spektren (Abbildung 9D) zeigte, dass die Resonanzauswahl die Empfindlichkeit der AFM–IR-Messung direkt beeinflusst. Die relativen Q-Faktoren wurden ermittelt, indem die Amplitude jedes Resonanzpeaks durch seine dimensionslose relative Breite dividiert wurde. Dies wurde erreicht, indem die Peakamplitude mit der Zentralfrequenz multipliziert und durch die Halbwertsbreite (FWHM) geteilt wurde. Das S:R-Verhältnis wurde bestimmt, indem die Differenz zwischen der höchsten Peakamplitude in einem Spektrum und dem Mittelwert der Basislinie (gemessen im Bereich von 870–970 cm-1) gebildet wurde; diese Differenz wurde anschließend durch die quadratische Mittelabweichung (RMS) des Basislinienbereichs von seinem steigungsberichtigten Mittelwert (d. h. der Rauschuntergrenze der Basislinie) dividiert. Diese Unterschiede werden weiter verdeutlicht durch die AFM–IR-Chemiekarten, die bei 1730 cm-1 mit Laserimpuls-Wiederholraten von 177 kHz und 1139 kHz aufgenommen wurden (Abbildung 9E, 9F), wobei die Bedingungen mit höherer Resonanzqualität eine verbesserte chemische Kontrastierung und Bildqualität ergaben. Dieses Beispiel verdeutlicht die Bedeutung der Resonanzoptimierung während AFM–IR-Messungen und bietet einen repräsentativen Vergleich zwischen suboptimalen und optimierten Aufnahmebedingungen.
Diskussion
Die Auswahl der geeigneten Sondenspitze für die AFM–IR-Geometrie (d. h. Beleuchtung von oben nach unten gegenüber Beleuchtung von unten nach oben) und den Betriebsmodus (z. B. Tapping-Mode gegenüber Kontakt-Mode AFM–IR) ist eine wichtige Überlegung, um optimale, artefaktfreie Daten zu erhalten. Zu berücksichtigende allgemeine Sondeneigenschaften umfassen die nominelle Federkonstante und die Resonanzfrequenz, die typischerweise miteinander skalieren. Höhere Resonanzfrequenzen und damit größere Federkonstanten (d. h. steifere Cantilever) werden im Allgemeinen für den Tapping-Mode bevorzugt, da sie die Wahrscheinlichkeit eines „Snap-to-Contact“ verringern, schnellere Datenaufnahmeraten ermöglichen und verbesserte Signal-Rausch-Verhältnisse (S:N) liefern können. Eine weitere Überlegung betrifft das Vorhandensein oder Fehlen einer metallischen Beschichtung. Bei der Beleuchtung von oben nach unten werden hochreflektierende metallische Beschichtungen verwendet, um die IR-Absorption durch die AFM-Sonde zu minimieren und eine wellenlängenunabhängige Nahfeld-Verstärkung des elektrischen Feldes über den tip-geformten „Blitzableiter-Effekt“7,14,77,78,79,80,81 zu gewährleisten. Goldbeschichtungen weisen insbesondere eine relativ flache spektrale Antwort im MIR-Bereich (~2,5–15 µm) auf, mit hoher Reflektivität (>98–99 %) und einer Variation der Reflektivität von weniger als 1 % in Abhängigkeit von der Polarisation des einfallenden Lichts. Komplexere Überlegungen, wie die Auswahl der Cantilever-Resonanzfrequenzen für verschiedene Betriebsmodi, können das Signal-Rausch-Verhältnis (S:N) und die räumliche Auflösung der erfassten Daten erheblich beeinflussen. Für einen Cantilever, der sich wie ein ideales elastisches Balkenmodell verhält, sagen Lösungen der Gleichungen für die Normalmoden voraus, dass die zweite Resonanzfrequenz bei etwa dem Fünffachen der grundlegenden Resonanzfrequenz auftreten sollte (f₂ = 5f₁). Der Einbau dieser Beziehung in den in der Einleitung dargestellten Ausdruck für die Cantilever-Antwort bei heterodyn-detektiertem Tapping-Mode AFM–IR sagt eine Cantilever-Antwort (Z) proportional zu 0,16Q₂ voraus, wenn bei f₁ getappt und bei f₂ demoduliert wird, verglichen mit 20Q₁ beim Tappen bei f₂ und Demodulation bei f₁. Wenn daher die beiden Resonanzen ähnliche Q-Faktoren aufweisen (obwohl Q₁ oft größer als Q₂ ist), wird vorhergesagt, dass das Tappen bei der höheren Resonanzfrequenz unter gleichzeitiger Demodulation bei der niedrigeren Resonanzfrequenz eine etwa 125-fach höhere Empfindlichkeit liefert. In der Praxis ist diese Konfiguration jedoch nicht immer möglich, da technische Beschränkungen der Instrumente bestehen können. Beispielsweise kann die höhere Resonanzfrequenz (f₂) den Betriebsbereich des Tapping-Mode-Dither-Piezos überschreiten. Dies kann bei bestimmten AFM-Systemen auftreten, wenn die in dieser Arbeit verwendete TnIR-D-10-Sonde eingesetzt wird, bei der f₁ ≈ 250 kHz beträgt (Abbildung 4F) und f₂ aufgrund von Cantilever-Nichtidealitäten näher bei dem Sechsfachen von f₁ liegt, was f₂ ≈ 1,5 MHz ergibt (Abbildung 4G), während Q₁ ≈ 6Q₂ ist. Im Gegensatz dazu fällt bei Verwendung einer weicheren Tapping-Mode-Sonde mit einer nominalen Resonanzfrequenz (f₁) von ≈75 kHz, wie der TnIR-A-10, die entsprechende f₂ (vorausgesagt bei etwa 375–450 kHz) in den nutzbaren Betriebsbereich herkömmlicher AFM-Dither-Piezos, wodurch der Betrieb im Tapping-Mode bei der höheren Resonanzfrequenz ermöglicht wird. Zusammenfassend lässt sich sagen, dass unter idealen elastischen Bedingungen und bei Annahme ähnlicher Q-Faktoren für alle Resonanzmodi und Sonden das Tappen bei f₂ unter gleichzeitiger Demodulation bei f₁ eine höhere Empfindlichkeit verspricht. In der Praxis muss die Sondenauswahl sowie die Zuordnung von Antriebs- und Detektionsmodus jedoch basierend auf den Gerätefähigkeiten sowie experimentellen Bestimmungen der tatsächlichen Resonanzfrequenzen und Q-Faktoren, die aus den gemessenen Cantilever-Abstimmungskurven hervorgehen, optimiert werden.
Obwohl dieses Protokoll auf die heterodyne-erkannte Tapping-Mode-AFM–IR-Methode ausgerichtet ist, sollte bei Verwendung des resonanzverstärkten Kontakt-Mode-AFM–IR eine Sonde gewählt werden, die sich leicht durchbiegt, während sie mit der Probenoberfläche in Kontakt steht; mit anderen Worten, verwenden Sie eine weiche Sonde mit einer geringen nominalen Federkonstante (<1 N/m). Dies verbessert die Erkennungsempfindlichkeit und das S:R-Verhältnis, während gleichzeitig das Risiko einer Probenschädigung oder Sondennutzung durch zu hohe Abbildungskräfte minimiert wird. Die Sonde zeigt mehrere Kontaktresonanzfrequenzen auf, die mittels einer umfassenden Pulstunung bewertet werden sollten (Abbildung 9A). Im Allgemeinen führen höhere Frequenzpeaks zu einer leicht verbesserten räumlichen Auflösung (aufgrund verkürzter thermischer Diffusionszeit), jedoch auf Kosten des S:R-Verhältnisses, da die modale Steifigkeit zunimmt (und somit die Detektionsempfindlichkeit abnimmt)8. Identifizieren Sie scharfe, hohe Kontaktresonanzpeaks, die sowohl eine relativ große Amplitude (d. h. große IR-Response) als auch eine schmale Halbwertsbreite (FWHM) aufweisen, was einem hohen Q-Faktor entspricht (z. B. die in Abbildung 9C gezeigten Resonanzen bei 177 kHz und 1139 kHz). Der Q-Faktor sollte im Allgemeinen mit dem relativen S:R-Verhältnis von Spektren korrelieren, die unter Verwendung einer bestimmten Kontaktresonanz aufgenommen wurden (Abbildung 9D). Als repräsentatives Beispiel wurden zwei Kontaktresonanzen zur AFM–IR-Charakterisierung von mittels EBL strukturierten PMMA-Strukturen, die auf einer oxidbeschichteten Siliziumwaferoberfläche abgeschieden waren, untersucht. Punkt-Spektren, die an derselben PMMA-Stelle mit Laserpuls-Wiederholraten von 177 kHz und 1139 kHz aufgenommen wurden – entsprechend Resonanzen mit hohem Q-Faktor –, zeigten beide ein gutes S:R-Verhältnis (Abbildung 9B). Dieselben Puls-Wiederholraten wurden anschließend verwendet, um AFM–IR-Karten der PMMA-Struktur zu erstellen (Abbildung 9E, 9F), wobei der Modus mit dem höheren Q-Faktor (177 kHz) einen besseren IR-Kontrast in der Abbildung ergab, obwohl das S:R-Verhältnis der Punkt-Spektren, die mit der Kontaktresonanz bei 1139 kHz aufgenommen wurden, leicht besser war (Abbildung 9B, 9D). Im Allgemeinen maximiert die Auswahl einer Puls-Wiederholrate, die mit dem praktisch höchsten Q-Faktor assoziiert ist, die Empfindlichkeit und verbessert den Bildkontrast, wenn IR-Spektren aufgenommen oder ein IR-aktiver Schwingungsmodus kartiert wird.
Möglicherweise ist der kritischste Schritt in diesem AFM–IR-Protokoll die Optimierung der Ausrichtung und Fokussierung des IR-Lasers auf die Sondenspitze (Protokollschritt 4), da dies die Empfindlichkeit gegenüber der photothermischen Antwort der Probe direkt beeinflusst. Da IR-Strahlung für das menschliche Auge unsichtbar ist, verfügen AFM–IR-Systeme in der Regel über einen sichtbaren Justierlaser, der koaxial zum IR-Strahlengang verläuft (Abbildung 3), um eine vorläufige grobe Strahlausrichtung zu ermöglichen. Der sichtbare Laser muss in der XY-Ebene mittig auf der Rückseite des Sondencantilevers direkt über der Sondenspitze positioniert sein, und die Fokussierung erfolgt durch Einstellen der Z-Position der fokussierenden Optik relativ zur Probenoberfläche und Sondenspitze (Abbildung 5A, 5B). Um chromatische Aberrationen zu minimieren, handelt es sich bei der fokussierenden Optik in der Regel um eine reflektierende Optik, beispielsweise einen goldbeschichteten off-axis parabolischen Reflektor (OAP). Selbst nach Optimierung des sichtbaren Justierstrahls ist eine direkte Optimierung des IR-Strahls erforderlich, da Unterschiede in Strahllage, Kollimation und Quellcharakteristika (z. B. M2) zwischen dem sichtbaren und dem IR-Strahl sowie zwischen verschiedenen IR-Quellen bestehen können. Wie in Protokollschritt 4 beschrieben, wird nach Auswahl eines interessierenden Merkmals und einer IR-Wellenzahl, von der eine starke photothermische Antwort erwartet wird, der IR-Strahl über einen mehrere hundert Mikrometer umfassenden Bereich um die Position der sichtbaren Justierung herum gerastert, während das photothermische Signal überwacht wird (Abbildung 5C, 5D).
Die optimale IR-Antwort zeichnet sich typischerweise durch eine zentrierte, annähernd kreisförmige Signaldistribution aus, die der fokussierten IR-Strahltaille entspricht. Für das in dieser Studie verwendete System beträgt der scheinbare Durchmesser der fokussierten Stelle, gemessen anhand der photothermischen Antwort mittels der Fokus-Aufnahmefunktion der Software (Abbildung 5D), typischerweise etwa 40–50 µm. Obwohl es schwierig ist, die tatsächliche Strahltaille an der Spitze-Probe-Schnittstelle direkt zu messen, lässt sich ihre Größenordnung (die wellenlängenabhängig ist) abschätzen, um den ungefähren Fluenz- oder Leistungsdichtebereich zu bewerten und potenzielle unerwünschte Probenerwärmung, Schädigungen oder nichtlineare Effekte einzuschätzen. Basierend auf der 15-mm-Brennweite der IR-fokussierenden Optik und dem etwa 5 mm durchmessenden kollimierten Gaußschen Eingangsstrahl, der in diesem System verwendet wird, wird die beugungsbegrenzte IR-Strahltaille (1/e2-Durchmesser) an der Probe im Bereich von 1000–2000 cm−1 (λ = 5–10) je nach Wellenlänge und Strahlqualität (M2 ≈ 1–1,3) auf etwa 20–50 µm geschätzt. Diese Abschätzung stimmt mit der beobachteten scheinbaren Strahltaille von 40–50 µm während der IR-Strahlausrichtungs-Rastervorgänge überein. Längere Wellenlängen (niedrigere Wellenzahlen) und weniger ideale Strahlqualität (M2 > 1) führen zu größeren Strahltailen. Ebenso ist die Leistungsdichte (oder Fluenz im Fall eines gepulsten Lasers) in unserem System nur schwer direkt messbar. Unter Annahme der maximalen angegebenen Laserleistung und keiner optischen Verluste (einschließlich fehlender Neutraldichtefilter im Strahlengang) wird die maximale mögliche Fluenz an der Probe auf <1 J/cm2 für den Carmina-OPO und <800 mJ/cm2 für den MIRcat-QCL geschätzt. Für den QCL beträgt die maximale Leistungsdichte etwa 800 kW/cm2 bei einem 50-%-Tastverhältnis und weniger als 100 kW/cm2 bei 100-%-Leistung für die in dieser Arbeit verwendeten Tastverhältnisse von <5 %. Diese Werte liegen um mehrere Größenordnungen unter den zehn Megawatt pro Quadratzentimeter (MW/cm2), die in der standardmäßigen konfokalen Fluoreszenzmikroskopie erreichbar sind. Da der Carmina-OPO Pulse mit einer Dauer von etwa 3 ps im Schmalbandmodus erzeugt, könnten nichtlineare Effekte, die mit der Spitzenfluenz verbunden sind, stärker ausgeprägt sein als Effekte durch thermische Dissipation aufgrund der mittleren Leistung. In den hier vorgestellten Experimenten wurde die Laserleistung auf etwa 10–20 % ihres Maximalwerts abgeschwächt, wobei die sichtbaren Strahltailen eine Größenordnung von etwa 50 µm aufwiesen. Unter diesen Bedingungen wurde die Fluenz auf <10 mJ/cm2 geschätzt, und es wurden keine laserleistungsabhängigen Effekte beobachtet.
Bei der Untersuchung eines neuen oder bisher nicht charakterisierten Materialsystems empfiehlt es sich zunächst, die IR-Ausrichtung mithilfe eines Referenzmaterials mit starker und gut charakterisierter IR-Absorptionsbande zu optimieren. Geeignete Beispiele hierfür sind dünne Filme aus PMMA oder PET, die sich leicht auf planen Substraten (z. B. Glas-Objektträgern oder Siliziumwafern) ablegen lassen und nahe 1720–1730 cm-1 starke Carbonyl-(C=O-)Absorptionsbanden aufweisen (Abbildung 5E). Diese Vorgehensweise hilft, Probleme im Zusammenhang mit der Ausrichtung von einer schwachen Probensignalabsorption zu unterscheiden, und kann die Reproduzierbarkeit verbessern, wenn Messbedingungen zwischen verschiedenen Proben übertragen werden. Ebenso empfiehlt es sich beim Einstieg in die Charakterisierung einer neuen Probe, zunächst mit einer niedrigen einfallenden Leistung (z. B. <10 %) zu beginnen und die Leistung schrittweise zu erhöhen, wobei das IR-Spektrum auf leistungsabhängige Veränderungen über eine alleinige Verbesserung des Signal-Rausch-Verhältnisses hinaus zu überwachen ist.
Eine zentrale Einschränkung der AFM–IR-Methode besteht darin, dass die zu charakterisierenden oder identifizierenden chemischen Spezies IR-aktive Schwingungsmoden oder Absorptionsmerkmale im zugänglichen Spektralbereich der IR-Quelle aufweisen müssen. Daher empfiehlt es sich, zunächst ein konventionelles IR-Spektrum der Probe aufzunehmen (z. B. mittels ATR-FTIR) oder veröffentlichte Spektren der erwarteten Komponentenmaterialien heranzuziehen, um das Vorhandensein IR-aktiver Moden im verfügbaren Wellenzahlbereich zu überprüfen. Obwohl diese Aspekte für die meisten organischen Materialien in der Regel keine Probleme bereiten, zeigen zahlreiche Metalle und metallhaltige Verbindungen, einschließlich Übergangsmetall-Dichalkogenide (TMDCs), Schwingungsmoden unterhalb der etwa 670 cm−1 (15 µm) liegenden Grenze der meisten derzeit verfügbaren MIR-Laserquellen. Daher bleibt, wie im Einleitungsteil erwähnt, die Erweiterung des zugänglichen Spektralbereichs abstimmbarer MIR-Quellen ein aktives Forschungsfeld8,28,50. In der Zwischenzeit kann eine Oxidation oder Oberflächenfunktionalisierung solcher Materialien funktionelle Gruppen einführen, die über Schwingungsmoden mit höherer Frequenz verfügen und somit in den Bereich aktueller MIR-Quellen fallen. Ein weiterer Aspekt ist, dass die Erzeugung und Umwandlung des AFM–IR-Signals von der photothermischen Reaktion des Materials abhängt, genauer gesagt von der lokalen Erwärmung, die durch IR-Absorption und anschließende Relaxation der anfänglich angeregten Schwingungsmodus über eine Umverteilung der Vibrationsenergie auf niederfrequente Moden (im Sub-Nanosekunden-Bereich) entsteht, gefolgt von einer lokalen thermischen Expansion, die eine Verschiebung der AFM-Sondenspitze und eine Auslenkung des Cantilevers verursacht. Die lokale Temperaturerhöhung liegt typischerweise unter 1–10 K, abhängig von der Anregungsquelle (z. B. QCL gegenüber OPO)8, und ist proportional zum IR-Absorptionskoeffizienten der Probe bei der einfallenden Wellenlänge67. Die Stärke der resultierenden thermischen Expansion (typischerweise <1 nm) wird durch den thermischen Ausdehnungskoeffizienten des Materials bestimmt, der in der Regel in der Größenordnung von 10⁻4–10-6 K−1 liegt und als wellenlängenunabhängiger, aber materialspezifischer Verstärkungsfaktor wirkt8,15. Materialien mit größeren thermischen Ausdehnungskoeffizienten erzeugen daher im Allgemeinen stärkere Cantilever-Auslenkungen und entsprechend intensivere AFM–IR-Signale, was zu einer verbesserten Messempfindlichkeit führt.
Zusammenfassend hängt die Leistung der AFM–IR-Methode neben den spektralen Bereichsbeschränkungen stark von der Auswahl der Sonden, der Laserjustierung, der Resonanzoptimierung sowie den thermischen und mechanischen Eigenschaften der Probe ab. Variationen in der Steifheit, der Wärmeleitfähigkeit und der Oberflächenmorphologie der Probe können die Signalamplitude und die Reproduzierbarkeit der Messungen beeinflussen, insbesondere im Kontaktmodus. Eine zu hohe Laserleistung kann zudem eine Erwärmung oder Veränderung der Probe verursachen, besonders bei weichen polymeren Materialien. Außerdem ist die Entfernung von atmosphärischem Wasser und Kohlendioxid aus dem Strahlengang und dem Gerätegehäuse zusammen mit einer äußerst stabilen Laserleistung entscheidend für eine korrekte Normalisierung des AFM–IR-Signals in Abhängigkeit von der Wellenlänge. Dies ist besonders wichtig bei schwach absorbierenden Proben8, wie beispielsweise dünnen Filmen, die durch atomare Schichtabscheidung (ALD) oder molekulare Schichtabscheidung (MLD) hergestellt wurden. Trotz dieser Einschränkungen bietet die AFM–IR-Methode eine einzigartige Kombination aus nanoskaliger Ortsauflösung, chemischer Spezifität und direkter Korrelation mit der AFM-Topographie, die mit herkömmlicher IR-Mikroskopie allein nicht erreichbar ist. Selbst bei anspruchsvollen Materialien können Oberflächenoxide, Hydroxide oder andere funktionelle Gruppen, die durch Umwelteinflüsse entstehen, IR-aktive Schwingungsmoden erzeugen, die detektiert werden können. Falls lediglich Schwingungsmoden bei niedrigen Frequenzen auftreten, die außerhalb des nutzbaren Wellenlängenbereichs der MIR-Laserquelle(n) liegen, sind alternative Verfahren wie TERS möglicherweise besser geeignet, da sie sichtbare Anregungswellenlängen nutzen62,63,64,65,66. Ebenso kann, falls die photothermische Antwort aufgrund begrenzter thermischer Ausdehnung schwach ist, die IR-Streutyp-Scanning-Nahfeld-Optische Mikroskopie (IR s-SNOM) der photothermischen AFM–IR vorzuziehen sein und lässt sich oft auf ähnlichen instrumentellen Plattformen realisieren14,51,52,53,54,55,56,57,58,59,60,61,80. Wie die hier vorgestellten Beispiele aus der Halbleitertechnik zeigen, kann die AFM–IR-Methode Untersuchungen zur Prozessentwicklung, Kontaminationsanalysen, flächenselektive Abscheidungsstudien, die Überprüfung von Photoresist-Entfernung sowie die Charakterisierung von Materialien im Nanometerbereich unterstützen und ist damit ein wertvolles Werkzeug für die Halbleiterforschung und die fortschrittliche Fertigungstechnik.
Offenlegungen
Die Autoren haben keine Offenlegungen vorzunehmen.
Danksagungen
Das in dieser Arbeit verwendete Bruker Anasys nanoIR3-s AFM–IR-System wurde mit Unterstützung der M. J. Murdock Charitable Trust (Award Nr. 202014907) angeschafft. Das System befindet sich im Surface Science Laboratory (SSL) der Boise State University, das Teil der FaCT Core Facility, RRID: SCR 024733, ist und Unterstützung durch die National Institutes of Health (NIH) im Rahmen des Institutional Development Awards (IDeA)-Programms des National Institute of General Medical Sciences über die Förderkennzeichen P20GM148321 und P20GM103408 erhält, wobei letzteres auch die Mitautoren C.M.E. und P.H.D. teilweise finanziert. N.O. wird vom Superior Energy-efficient Materials and Devices (SUPREME)-Zentrum unterstützt, einem Programm des Semiconductor Research Corporation (SRC), das von der Defense Advanced Research Projects Agency (DARPA) gesponsert wird. Dieses Material basiert auf einer Forschung, die vom Air Force Research Laboratory (AFRL) gemäß der Vereinbarungsnummer FA8650-20-2-5506 zugunsten des AFRL gefördert wurde. Die US-Regierung ist berechtigt, Reprints zu vervielfältigen und zu verbreiten, soweit dies für Regierungszwecke erforderlich ist, unabhängig von etwaigen Urheberrechtsvermerken. Die hier dargelegten Ansichten und Schlussfolgerungen stellen die Ansichten der Autoren dar und dürfen nicht als offizielle Stellungnahmen oder Billigungen – ausdrücklich oder stillschweigend – seitens des AFRL, des NIH oder der US-Regierung interpretiert werden.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| AFM-Steuerungssoftware | Bruker | Analysis Studio v3.17 | Instrumentensteuerung, AFM-Bildgebung, Erfassung und Datenanalyse mittels AFM–IR. |
| Software zur AFM-Bildverarbeitung und -Analyse | Gwyddion | V2.69 | Verarbeitung und Analyse von AFM-Daten. |
| AFM–IR-Sonde(n), Kontaktmodus | Bruker | PR-EX-CNIR-B-10 | Kontaktmodus-AFM–IR-Sonde mit Resonanzverstärkung; nominelle Federkonstante (k) = 0,2 N/m, Resonanzfrequenz (f0) = 13 kHz, Tip-Radius (r) = 20 nm, goldbeschichteter Cantilever und Tip. |
| AFM–IR-Sonde(n), Tapping-Modus | Bruker | PR-EX-TNIR-D-10 | Tapping-Modus-AFM–IR-Sonde; nominelle Federkonstante (k) = 40 N/m, Resonanzfrequenz (f0) = 300 kHz, Tip-Radius (r) = 20 nm. Goldbeschichteter Cantilever und Tip für AFM–IR-Messungen mit oberseitiger Beleuchtung. Alternative Tapping-Modus-Sonde: PR-EX-TNIR-A-10 (k = 3 N/m, f0 = 75 kHz, r = 20 nm, goldbeschichteter Cantilever und Tip). |
| Metallprobenträger für AFM/STM | Ted Pella | 16208 | Erhältlich in verschiedenen Größen (Durchmesser): Produkt #16223 (6 mm Durchmesser), 16207 (10 mm), 16208 (12 mm), 16218 (15 mm) und 16219 (20 mm). |
| Atomkraftmikroskop | Bruker (Anasys) | nanoIR3-s | AFM–IR-System zur Aufnahme von Topographiebildern, Spektroskopie und chemischer Kartierung. Beinhaltet die Software Analysis Studio und einen Lock-in-Verstärker von Zurich Instruments (MFLI). |
| Breitband-Optischer Parametrischer Oszillator (OPO) | APE | Carmina tunable broadband MIR light source | Breitbandige mittlere Infrarotquelle mit Wellenlängenabstimmung von 2,15–15 μm (~670–4650 cm-1) und einer Bandbreite von ~20 cm-1 oder ~170 cm-1 FWHM, abhängig davon, ob im schmalbandigen (ps) oder breitbandigen (fs) Modus betrieben. Unterstützt AFM–IR (pulsed) und IR s-SNOM (quasi-CW). Ausgang ist ein linear polarisierter TEM00-Modus. Betrieb mit externer Wasserkühlung bei etwa 22 °C. |
| Kühlmittel-/Korrosionsschutzmittel | Innovatek | Protect IP Concentrate | Ethylenglykolbasiertes Kühlmittel und Korrosionsschutzmittel, das im Mischverhältnis 1:3 mit destilliertem Wasser verwendet wird. |
| Komprimierte trockene Luft | Beacon Medaes | SPR30T | Alternatives Spülgas, wenn ultrareiner (99,999 %) N2 nicht verfügbar ist. Eine ölfreie Druckluftkompressor- und Trockneranlage im Haus versorgt die Labore im gesamten Gebäude. |
| Cyanacrylat-Klebstoff (Sekundenkleber) | Gorilla | 7500101 | Optionaler, nichtleitender Klebstoff zum Befestigen von Proben auf magnetischen Probenträgern. Sekundenkleber mit Bürste und Düse zur einfachen Applikation beim Probenaufbau auf magnetischen Probenträgern. Prinzipiell kann jeder cyanacrylatbasierte Sekundenkleber verwendet und ersetzt werden. |
| Destilliertes Wasser | Albertsons | Pure Life | Wird zur Herstellung von Laser-Kühlmittelmischungen verwendet. Im örtlichen Lebensmittelgeschäft erhältlich, aber auch über wissenschaftliche oder chemische Lieferanten verfügbar. |
| Doppelseitiges Kohlenstoffband | Fisher Scientific | 50-285-81 | Wird für temporäre, leicht entfernbar leitfähige Probenaufnahme auf magnetischen Probenträgern verwendet. Leicht weniger leitfähig/höherer Flächenwiderstand (50 Ω/in2) als Silberpaste. Kann auch als doppelseitige Kohlenstoffband-Aufkleber verwendet werden. Eine hilfreiche Vergleichstabelle ist unter https://www.tedpella.com/adhesive_html/conductive-tapes-comparison.aspx verfügbar. |
| Elektronenstrahllithographie (EBL)-System | FEI | Teneo Nabity NPGS | Wird zum Strukturieren von Polymer (PMMA) für eine repräsentative Probe zur Verarbeitung von Halbleiterpolymer-Photolack verwendet. |
| Epoxidharz-Klebstoff | Loctite | EA E-60HP (237112) | Optionaler, nichtleitender (isoliert wirkender) Klebstoff zum Befestigen von Proben auf magnetischen Probenträgern. Zwei-Komponenten-Spritze mit Mischdüse für einfache Applikation und korrektes Mischverhältnis von Harz und Härter. Prinzipiell kann jedes 2-Komponenten-Epoxidharz verwendet und ersetzt werden, abhängig von zusätzlichen Anforderungen an die Probenerfassung (z. B. Arbeitstemperatur, Ausgasen im Vakuum usw.). |
| Nagellack | Sally Hansen | Teflon Tuff 10 Day Nail Color | Optionaler, temporärer Klebstoff zum Befestigen von Proben auf magnetischen Probenträgern. Wurde auch mit klarem LA Colors Base Coat/Top Coat verwendet. Prinzipiell kann jeder im örtlichen Drogeriemarkt erhältliche Nagellack verwendet werden. |
| Isopropanol (IPA) | Fisher Scientific | A451-4 | Wird 10 % (v/v) in destilliertem Wasser als Kühlmittelzusatz für den QCL-Kühler verwendet, um Algenwachstum zu verhindern. |
| Laserschutzbrille | Thorlabs | LG11(A) | LG11 oder LG11A Schott-Glas-IR-Laserschutzbrille. |
| Lock-in-Verstärker | Zurich Instruments | MFLI | Signal-Demodulation und -Detektion für AFM–IR-Messungen. |
| Stickstoffgasversorgung | Norco | SPG TUHPNI | Ultrareines (99,999 %) Spülgas für Instrumente, das verwendet wird, um Wasserdampf und Kohlendioxid aus dem optischen Pfad zu entfernen. |
| Sauerstoff-Entgratungsgerät | Glen | 1000P Plasma Cleaner | Wird in repräsentativen Experimenten zur Herstellung von Halbleiterwafer-Bauelementen verwendet. |
| Photolack | Merck | AZ nLOF 2020 photoresist + AZ 726 developer | Photolack und Entwickler, die für eine repräsentative Probe zur Herstellung von Halbleiterwafer-Bauelementen verwendet werden. |
| Photolack-Probe | Homemade (Cornell University) | N/A | Repräsentative Probe zur Herstellung von Halbleiterwafer-Bauelementen wurde mit AZ nLOF 2020/AZ 726 auf einem mittels MOCVD gewachsenen Ga2O3-Film auf einem Fe-dotierten (010)-Substrat hergestellt und für die AFM–IR-Charakterisierung verwendet. |
| PMMA | Kayaku Advanced Materials | 495 PMMA A6 | Wird zur Herstellung einer repräsentativen Polymerprobe für die EBL-Strukturierung und anschließende AFM–IR-Charakterisierung verwendet. |
| PMMA-Probe | Homemade (Boise State University) | N/A | Repräsentative Polymerprobe, hergestellt aus 495 PMMA A6, strukturiert mittels EBL und verwendet für die AFM–IR-Charakterisierung. |
| Polyethylenterephthalat (PET) | Homemade (Boise State University) | N/A | IR-aktive Ausrichtungsprobe zur Laserjustierung und -optimierung. Kann durch Spin- oder Tropfbeschichtung von PET, PMMA oder einem anderen carbonylhaltigen Polymer auf einem Deckglas, Siliziumwafer oder einem anderen geeigneten, möglichst hochreflektierenden Substrat hergestellt werden. |
| Polypyrrol (PPy)-Probe | Homemade (North Carolina State University) | N/A | Repräsentative strukturierte Probe zur flächenselektiven Abscheidung (ASD), verwendet für die AFM–IR-Charakterisierung. |
| Quantum-Cascade-Laser (QCL) | Daylight Solutions | MIRcat Ultra-Broadly Tunable Mid-IR Laser | Abstimmbare mittlere Infrarotquelle mit vier installierten Chips, die 2635–3000 cm-1, 1425–1835 cm-1, 955–1425 cm-1 und 755–1005 cm-1 abdecken. Linear polarisierter (>100:1 Kontrastverhältnis) TEM00-Ausgangsmodus mit einer Bandbreite von <1 cm-1. Betrieb mit externer Wasserkühlung bei etwa 21 °C. |
| Probenhalter / Spannvorrichtung | Bruker | N/A | Probenaufnahme während AFM–IR-Messungen. |
| Rasterelektronenmikroskop (REM) | FEI | Verios 460L | Wird bei Bedarf für ergänzende Charakterisierung verwendet. |
| Rasterelektronenmikroskop (REM) | Hitachi | SU8700 | Wird bei Bedarf für ergänzende Charakterisierung verwendet. |
| Siliziumdioxid (SiO2)-Vollflächenbeschichteter Siliziumwafer | Micron Technology | N/A | Repräsentativer oxiddotierter Siliziumwafer-Substrat, verwendet zur Herstellung der PMMA-Probe für AFM–IR-Messungen. Undotierter Si-Wafer mit 100 nm dickem thermischem Oxid. |
| Strukturierter Siliziumnitrid/Siliziumdioxid-Siliziumwafer | Tokyo Electron Limited (TEL) | N/A | Repräsentative strukturierte Halbleiterwafer-Probe für die AFM–IR-Charakterisierung. |
| Silberpaste | Ted Pella | 16062 | Schnell trocknender, leitfähiger Klebstoff zum Befestigen von Proben auf magnetischen Probenträgern. Alternativen zu Pelco Conductive Silver Paint (Produkt #16062) sind Produkt #16031 (Pelco Colloidal Silver based Conductive Liquid Silver Paint). Eine hilfreiche Vergleichstabelle ist unter https://www.tedpella.com/adhesive_html/Adhesive-Comparison.aspx verfügbar. |
| Software zur Spektralverarbeitung und -darstellung | OriginLab | Origin 10.0.5.157 | Verarbeitung und Darstellung von IR-Spektren. |
| Pinzette | Sigma-Aldrich | Titan-Pinzette | Handhabung von Sonden und Proben. |
| Vibrationsgedämpfter optischer Tisch | Newport | Integrity 2 VCS | Optischer Tisch zur Minimierung mechanischer Vibrationen während AFM–IR-Messungen. |
| Wasserkühler | ThermoTek | T257P-20 | Umlaufkühler zur Kühlung von IR-Laserquellen. Kühlmittel und Betriebsbedingungen sollten den Herstellerempfehlungen folgen. |
Referenzen
- Eaton P, West P. Atomic Force Microscopy. Oxford University Press; Oxford; 2010.
- Voigtländer B. Atomic Force Microscopy. 2nd ed. Springer; Cham; 2019.
- Sarid D. Scanning Force Microscopy: With Applications to Electric, Magnetic and Atomic Forces. Oxford University Press; Oxford; 1994.
- De Wolf P, Brazel E, Erickson A. Electrical characterization of semiconductor materials and devices using scanning probe microscopy. Mater Sci Semicond Process. 2001;4(1-3):71-76.
- Orji NG, Dixson RG. Metrology and diagnostic techniques for nanoelectronics. In: Metrology and Diagnostic Techniques for Nanoelectronics. Pan Stanford; 2017.
- Dazzi A, et al. AFM-IR: combining atomic force microscopy and infrared spectroscopy for nanoscale chemical characterization. Appl Spectrosc. 2012;66(12):1365-1384.
- Dazzi A, Prater CB. AFM-IR: Technology and applications in nanoscale infrared spectroscopy and chemical imaging. Chem Rev. 2017;117(7):5146-5173.
- Schwartz JJ, Jakob DS, Centrone A. A guide to nanoscale IR spectroscopy: resonance enhanced transduction in contact and tapping mode AFM-IR. Chem Soc Rev. 2022;51(13):5248-5267.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Local infrared microspectroscopy with subwavelength spatial resolution with an atomic force microscope tip used as a photothermal sensor. Opt Lett. 2005;30(18):2388-2390.
- Hill GA, et al. Submicrometer infrared surface imaging using a scanning-probe microscope and an optical parametric oscillator laser. Opt Lett. 2009;34(4):431-433.
- Lu F, Belkin MA. Infrared absorption nano-spectroscopy using sample photoexpansion induced by tunable quantum cascade lasers. Opt Express. 2011;19(21):19942-19947.
- Felts JR, et al. Nanometer-scale infrared spectroscopy of heterogeneous polymer nanostructures fabricated by tip-based nanofabrication. ACS Nano. 2012;6(9):8015-8021.
- Marcott C, et al. Nanoscale IR spectroscopy: AFM-IR—a new technique. Spectroscopy. 2012;27(2):60-65.
- Centrone A. Infrared imaging and spectroscopy beyond the diffraction limit. Annu Rev Anal Chem. 2015;8:101-126.
- Kurouski D, Dazzi A, Zenobi R, Centrone A. Infrared and Raman chemical imaging and spectroscopy at the nanoscale. Chem Soc Rev. 2020;49(11):3315-3347.
- Mathurin J, et al. Photothermal AFM-IR spectroscopy and imaging: Status, challenges, and trends. J Appl Phys. 2022;131(1).
- Bruker Corporation. Application Note #151: 2D Materials Characterization Using Nanoscale FTIR Spectroscopy and Near-field Imaging. Bruker Corporation; 2019.
- Phillips C, et al. Application Note #209: Photothermal AFM-IR for Semiconductor Materials and Devices. Bruker Corporation; 2025.
- Kjoller K, et al. High-sensitivity nanometer-scale infrared spectroscopy using a contact mode microcantilever with an internal resonator paddle. Nanotechnology. 2010;21(18):185705.
- Prater C, et al. Nanoscale infrared spectroscopy of materials by atomic force microscopy. Microsc Anal. 2010;138(5).
- Lu F, Jin MZ, Belkin MA. Tip-enhanced infrared nanospectroscopy via molecular expansion force detection. Nat Photonics. 2014;8(4):307-312.
- Hammiche A, et al. Photothermal FT-IR spectroscopy: A step towards FT-IR microscopy at a resolution better than the diffraction limit. Appl Spectrosc. 1999;53(7):810-815.
- Anderson MS. Infrared spectroscopy with an atomic force microscope. Appl Spectrosc. 2000;54(3):349-352.
- Bozec L, et al. Localized photothermal infrared spectroscopy using a proximal probe. J Appl Phys. 2001;90(10):5159-5165.
- Tuteja M, Kang M, Leal C, Centrone A. Nanoscale partitioning of paclitaxel in hybrid lipid-polymer membranes. Analyst. 2018;143(16):3808-3813.
- Mathurin J, et al. How to unravel the chemical structure and component localization of individual drug-loaded polymeric nanoparticles by using tapping AFM-IR. Analyst. 2018;143(24):5940-5949.
- Reading M, et al. Thermally assisted nanosampling and analysis using micro-IR spectroscopy and other analytical methods. Vibr Spectrosc. 2002;29(1-2):257-260.
- Katzenmeyer AM, Aksyuk V, Centrone A. Nanoscale infrared spectroscopy: improving the spectral range of the photothermal induced resonance technique. Anal Chem. 2013;85(4):1972-1979.
- Hammiche A, et al. Progress in near-field photothermal infra-red microspectroscopy. J Microsc. 2004;213(2):129-134.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Analysis of nano-chemical mapping performed by an AFM-based ("AFMIR") acousto-optic technique. Ultramicroscopy. 2007;107(12):1194-1200.
- Lahiri B, Holland G, Centrone A. Chemical imaging beyond the diffraction limit: experimental validation of the PTIR technique. Small. 2013;9(3):439-445.
- Dazzi A. Infrared nanospectroscopy. In: Biomedical Vibrational Spectroscopy. Wiley; 2008:291-313.
- Custovic I, et al. Infrared nanospectroscopic imaging of DNA molecules on mica surface. Sci Rep. 2022;12(1):18972.
- Van de Driessche AC, et al. AFM-IR for nanoscale chemical characterization in life sciences: Recent developments and future directions. ACS Meas Sci Au. 2023;3(5):301-314.
- Rizevsky S, et al. Characterization of substrates and surface-enhancement in atomic force microscopy infrared analysis of amyloid aggregates. J Phys Chem C. 2022;126(8):4157-4162.
- Ruggeri FS, et al. Single molecule secondary structure determination of proteins through infrared absorption nanospectroscopy. Nat Commun. 2020;11(1):2945.
- Wieland K, et al. Nanoscale chemical imaging of individual chemotherapeutic cytarabine-loaded liposomal nanocarriers. Nano Res. 2019;12(1):197-203.
- Morsch S, Lyon S, Edmondson S, Gibbon S. Reflectance in AFM-IR: Implications for interpretation and remote analysis of the buried interface. Anal Chem. 2020;92(12):8117-8124.
- Wang L, et al. Generalized heterodyne configurations for photoinduced force microscopy. Anal Chem. 2019;91(20):13251-13259.
- Bartlam C, et al. Nanoscale infrared identification and mapping of chemical functional groups on graphene. Carbon. 2018;139:317-324.
- Hamadeh A, et al. Toward conformational identification of molecules in 2D and 3D self-assemblies on surfaces. Commun Chem. 2023;6(1):246.
- Liu ZL, et al. Direct observation of oxygen configuration on individual graphene oxide sheets. Carbon. 2018;127:141-148.
- Rosenberger MR, et al. Measuring individual carbon nanotubes and single graphene sheets using atomic force microscope infrared spectroscopy. Nanotechnology. 2017;28(35):355707.
- Thelven JM, et al. "Three-Color" chemical selectivity between oxide, nitride, and silicon: Area-selective deposition of metal oxide and polymer on SiN and Si-H versus SiO2. Adv Mater Technol. 2025;10(23).
- Pieczulewski N, et al. Achieving 0.05 Ω-mm contact resistance in non-alloyed Ti/Au ohmics to β-Ga2O3 by removing surface carbon. APL Mater. 2025;13(6):061122.
- Lo MKF, et al. Nanoscale chemical-mechanical characterization of nanoelectronic low-dielectric/Cu interconnects. ECS J Solid State Sci Technol. 2016;5(4):P3018-P3024.
- Luo W, et al. Nonlinear nano-imaging of interlayer coupling in 2D graphene-semiconductor heterostructures. Small. 2024;20(24):e2307345.
- Smith KA, et al. Infrared nano-spectroscopy of ferroelastic domain walls in hybrid improper ferroelectric Ca3Ti2O7. Nat Commun. 2019;10(1):5235.
- Wilcken R, et al. Correlated nanoimaging of structure and dynamics of cation-polaron coupling in hybrid perovskites. Sci Adv. 2025;11(9):eads3706.
- Katzenmeyer AM, Holland G, Kjoller K, Centrone A. Absorption spectroscopy and imaging from the visible through mid-infrared with 20 nm resolution. Anal Chem. 2015;87(6):3154-3159.
- Zenhausern F, O'Boyle MP, Wickramasinghe HK. Apertureless near-field optical microscope. Appl Phys Lett. 1994;65(13):1623-1625.
- Piednoir A, Creuzet F, Licoppe C, Ortega JM. Locally resolved infrared spectroscopy. Ultramicroscopy. 1995;57(2):282-286.
- Cricenti A, et al. Free-electron-laser near-field nanospectroscopy. Appl Phys Lett. 1998;73(2):151-153.
- Hillenbrand R, Taubner T, Keilmann F. Phonon-enhanced light-matter interaction at the nanometre scale. Nature. 2002;418(6894):159-162.
- Brehm M, Taubner T, Hillenbrand R, Keilmann F. Infrared spectroscopic mapping of single nanoparticles and viruses at nanoscale resolution. Nano Lett. 2006;6(7):1307-1310.
- Huber AJ, et al. Simultaneous IR material recognition and conductivity mapping by nanoscale near-field microscopy. Adv Mater. 2007;19(17):2209-2212.
- Amarie S, Ganz T, Keilmann F. Mid-infrared near-field spectroscopy. Opt Express. 2009;17(24):21794-21801.
- Huth F, et al. Infrared-spectroscopic nanoimaging with a thermal source. Nat Mater. 2011;10(5):352-356.
- Govyadinov AA, et al. Quantitative measurement of local infrared absorption and dielectric function with tip-enhanced near-field microscopy. J Phys Chem Lett. 2013;4(9):1526-1531.
- Muller EA, Pollard B, Raschke MB. Infrared chemical nano-imaging: Accessing structure, coupling, and dynamics on molecular length scales. J Phys Chem Lett. 2015;6(7):1275-1284.
- Mastel S, et al. Nanoscale-resolved chemical identification of thin organic films using infrared near-field spectroscopy and standard Fourier transform infrared references. Appl Phys Lett. 2015;106(2).
- Anderson MS. Locally enhanced Raman spectroscopy with an atomic force microscope. Appl Phys Lett. 2000;76(21):3130-3132.
- Hayazawa N, Inouye Y, Sekkat Z, Kawata S. Metallized tip amplification of near-field Raman scattering. Opt Commun. 2000;183(1):333-336.
- Stöckle RM, Suh YD, Deckert V, Zenobi R. Nanoscale chemical analysis by tip-enhanced Raman spectroscopy. Chem Phys Lett. 2000;318(1):131-136.
- Pettinger B, Schambach P, Villagómez CJ, Scott N. Tip-enhanced Raman spectroscopy: Near-fields acting on a few molecules. Annu Rev Phys Chem. 2012;63:379-399.
- Sonntag MD, et al. Recent advances in tip-enhanced Raman spectroscopy. J Phys Chem Lett. 2014;5(18):3125-3130.
- Dazzi A, Glotin F, Carminati R. Theory of infrared nanospectroscopy by photothermal induced resonance. J Appl Phys. 2010;107(12).
- Cho H, et al. Improved atomic force microscope infrared spectroscopy for rapid nanometer-scale chemical identification. Nanotechnology. 2013;24(44):444007.
- Kenkel S, Mittal S, Bhargava R. Closed-loop atomic force microscopy-infrared spectroscopic imaging for nanoscale molecular characterization. Nat Commun. 2020;11(1):3225.
- Verbiest GJ, Rost MJ. Beating beats mixing in heterodyne detection schemes. Nat Commun. 2015;6(1):6444.
- Ma X, et al. Revealing the distribution of metal carboxylates in oil paint from the micro- to nanoscale. Angew Chem Int Ed. 2019;58(34):11652-11656.
- Mathurin J, Deniset-Besseau A, Dazzi A. Advanced infrared nanospectroscopy using photothermal induced resonance technique, AFMIR: New approach using tapping mode. Acta Phys Pol A. 2020;137(1):29-32.
- Ramer G, Aksyuk VA, Centrone A. Quantitative chemical analysis at the nanoscale using the photothermal induced resonance technique. Anal Chem. 2017;89(24):13524-13531.
- Gong L, et al. Polymorphic distribution in individual electrospun poly[(R)-3-hydroxybutyrate-co-(R)-3-hydroxyhexanoate] (PHBHx) nanofibers. Macromolecules. 2017;50(14):5510-5517.
- Hinrichs K, Shaykhutdinov T. Polarization-dependent atomic force microscopy-infrared spectroscopy (AFM-IR): Infrared nanopolarimetric analysis of structure and anisotropy of thin films and surfaces. Appl Spectrosc. 2018;72(6):817-832.
- Wang Z, et al. Molecular orientation in individual electrospun nanofibers studied by polarized AFM-IR. Macromolecules. 2019;52(24):9639-9645.
- Gersten J, Nitzan A. Electromagnetic theory of enhanced Raman scattering by molecules adsorbed on rough surfaces. J Chem Phys. 1980;73(7):3023-3037.
- Kelly KL, Coronado E, Zhao LL, Schatz GC. The optical properties of metal nanoparticles: The influence of size, shape, and dielectric environment. J Phys Chem B. 2003;107(3):668-677.
- Hao E, Schatz GC. Electromagnetic fields around silver nanoparticles and dimers. J Chem Phys. 2004;120(1):357-366.
- Willets KA, Van Duyne RP. Localized surface plasmon resonance spectroscopy and sensing. Annu Rev Phys Chem. 2007;58:267-297.
- Urbieta M, et al. Atomic-scale lightning rod effect in plasmonic picocavities: A classical view to a quantum effect. ACS Nano. 2018;12(1):585-595.
- Wallace WE. Infrared spectra. In: Lindstrom PJ, Mallard WG, eds. NIST Chemistry WebBook, NIST Standard Reference Database Number 69. National Institute of Standards and Technology. Available at: https://doi.org/10.18434/T4D303.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar