Dieses Protokoll beschreibt die Laborvorbereitung von Ni-NTA-Lipid-Monoschicht-Affinitätsgittern für die kryogene Elektronenmikroskopie (Kryo-EM). Diese Modifikation der Gitteroberfläche (TEM) erfasst selektiv lösliche, polyhistidin-markierte Proteinkomplexe und verbessert so die strukturelle Bestimmung durch Konzentration verdünnter Proben und das Binden von Partikeln von der Luft-Wasser-Grenzfläche.
Methodenartikel
Detaillierte Vorbereitung von Ni-NTA-Lipid-Monoschicht-Affinitätsgittern für die Kryo-EM-Strukturanalyse löslicher polyhistidin-markierter Proteinkomplexe
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Kryoprobepräparierung bleibt eine große technische Herausforderung für die hochauflösende strukturelle Bestimmung von Proteinkomplexen. Wechselwirkungen an der Luft-Wasser-Grenzfläche können eine Proteindenaturierung oder bevorzugte Ausrichtung induzieren und so die erreichbare Auflösung einschränken. Außerdem weisen verdünnte Proben oder Ziele mit geringer Häufigkeit eine unzureichende Partikeldichte auf, was die effiziente Datenerhebung erschwert. Lipidbasierte Affinitätsgitter bieten eine effektive Strategie, um diese Einschränkungen zu beheben. Dieser Artikel präsentiert ein Schritt-für-Schritt-Protokoll zur Vorbereitung von Ni-NTA-Lipidmonolayer-Affinitätsgittern für die strukturelle Analyse löslicher, polyhistidin-markierter Proteinkomplexe. Die wichtigsten Phasen des Protokolls umfassen die Herstellung eines Lipidgemischs, das Gießen der Lipidmischung auf die Oberfläche eines Reservoirpuffers, das Übertragen der resultierenden Lipidmonoschicht auf TEM-Gitter, optional das Trocknen und Lagern der Lipidgitter bis zu einer Woche sowie das Kryo-Tauchen der Lipidgitter mit der Probe. Eine erfolgreiche Implementierung dieses Protokolls ergibt Kryo-Gitter, die eine einzige Schicht gut dispergierter Partikel mit verbesserter Partikeldichte im Vergleich zu Gittern ohne Lipidmonoschicht enthalten. Das Verfahren kann innerhalb weniger Stunden in einem Labor abgeschlossen werden, das mit einem Kryopo-Kolben, einer chemischen Abzughaube und Standardwerkzeugen für die Kryopräparatisierung ausgestattet ist. Durch die Kombination detaillierter schriftlicher Anweisungen mit Videodemonstrationen zielt diese Arbeit darauf ab, die Zugänglichkeit, Reproduzierbarkeit und breitere Nutzung von Ni-NTA-Lipid-Monolayer-Affinitätsgittern innerhalb der Kryo-EM-Gemeinschaft zu verbessern.
Einleitung
Experimentelle Techniken zur Bestimmung der Proteinstruktur, darunter Röntgenkristallographie, Kernmagnetresonanz (NMR) und kryogene Elektronenmikroskopie (Kryo-EM), basieren alle auf sorgfältiger Probenvorbereitung. Bei der Einteilchenanalyse (SPA) Kryo-EM ist die Probequalität oft der Hauptfaktor, der die Auflösung der endgültigen Rekonstruktion begrenzt. Da technologische Fortschritte bei Kryo-Transmissions-Elektronenmikroskopen (Kryo-TEMs) und direkten Elektronendetektoren die Effizienz der Datenerfassung und die erreichbare Auflösung weiter verbessern, verschiebt sich die Hauptherausforderung bei hochauflösender Kryo-EM zunehmend von der Bildaufnahme hin zur Probenvorbereitung und Qualität 1,2,3,4,5,6,7.
Die traditionelle Kryogittervorbereitung beinhaltet in der Regel das Aufbringen von einigen Mikrolitern Probe auf die Oberfläche eines Transmissionselektronenmikroskopiegitters (TEM), das Gitter mit Filterpapier abtupfen und es schnell in ein Kryogen, typischerweise flüssiges Ethan oder eine Propan-Ethan-Mischung, eintauchen. Idealerweise enthält das resultierende Kryogitter dünnes Glaskörpereis mit monodispergierten Teilchen. In der Praxis ist es oft schwierig, dieses Ergebnis zu erreichen, und es kann mehrere Optimierungsrunden erfordern, um Gitter zu erzeugen, die für hochauflösende strukturelle Bestimmung geeignet sind. Häufige Probleme sind Proteindenaturierung an der Luft-Wasser-Grenzfläche (AWI)8,9, bevorzugte Orientierung10 und niedrige Partikeldichte innerhalb der Eisschicht 11,12. Letztere Herausforderung ist besonders bedeutend für Proteinkomplexe, die hochdynamisch, kurzlebig oder schwer isolierbar bei mikromolaren Konzentrationen sind. Mehrere Strategien wurden entwickelt, um diese Einschränkungen zu beheben, darunter Graphenoxid-13-kontinuierliches ultradünnesKohlenstoff-14 und streptavidinbeschichtete Nanoperlen zur Erfassung biotinylierter Ziele15.
Ein alternativer Ansatz besteht darin, TEM-Gitter mit Affinitätsflächen zu modifizieren, die gezielt Zielmoleküle binden. Diese Affinitätsgitter können Teilchen an der Gitteroberfläche konzentrieren und gleichzeitig die Exposition gegenüber dem AWI reduzieren, wodurch die Teilchenverteilung verbessert und die strukturelle Integrität erhalten bleibt. Darüber hinaus kann der Konzentrationseffekt makromolekulare Komplexe mit geringer Häufigkeit aus verdünnten oder heterogenen Proben anreichern.
Im vergangenen Jahrzehnt wurden mehrere Affinitätsgitterstrategien für SPA-Kryo-EM entwickelt. Diese Ansätze lassen sich anhand der Modifikation von TEM-Gitteroberflächen und der entsprechenden Funktionalisierungsstrategie kategorisieren. Häufig verwendete Oberflächen sind ultradünne, amorpheKohlenstoff-14-Graphen- oderGraphenoxid-13,16-Lipidmonoschichten oder Lipid-Nanoröhren 17,18 sowie zweidimensionale Streptavidinkristalle, die auf Lipidmonoschichten 19,20 gewachsen sind. Unter diesen Ansätzen waren zweidimensionale Streptavidin-Affinitätsgitter besonders erfolgreich bei der Bestimmung hochauflösender Proteinstrukturen 21,22,23,24,25,26,27,28,29. Verwandte Methoden umfassen die Verwendung von monodisperiertem Einzelteilchenstreptavidin, das an Lipidmonoschichten gebunden ist und kürzlich zur Bestimmung der Struktur des Mini-Chromosom-Erhaltungskomplexes angewandt wurde, der an doppelsträngige DNA (dsDNA)30 gebunden ist.
Trotz dieser Fortschritte bleiben zugängliche und reproduzierbare Methoden zur Affinitätsgittervorbereitung begrenzt. Jede Technik hat einzigartige Probenanforderungen für die selektive Zielbindung, und keine ist kommerziell verfügbar, was spezialisierte Herstellungsprotokolle und chemische Modifikationen erfordert. Diese zusätzlichen Schritte können die technische Komplexität von SPA-Kryo-EM-Workflows erheblich erhöhen. Dementsprechend präsentiert dieser Artikel ein detailliertes, schrittweises Protokoll, das die Vorbereitung der hier beschriebenen Affinitätsgittertechnologie erleichtern soll. Das Ni-NTA-Lipid-Monolayer-Affinitätsgitter-Protokoll wurde zuvorroutinemäßig implementiert und kann problemlos für Kryo-EM-Strukturstudien löslicher, polyhistidin-markierter Proteinkomplexe mit einem breiten Molekulargewichtsbereich (97–470 kDa) verwendet werden (Abbildung 1). Die Methode ist kompatibel mit Proteinkonzentrationen von 0,05 bis 0,2 mg/mL in waschenfreien Puffern.
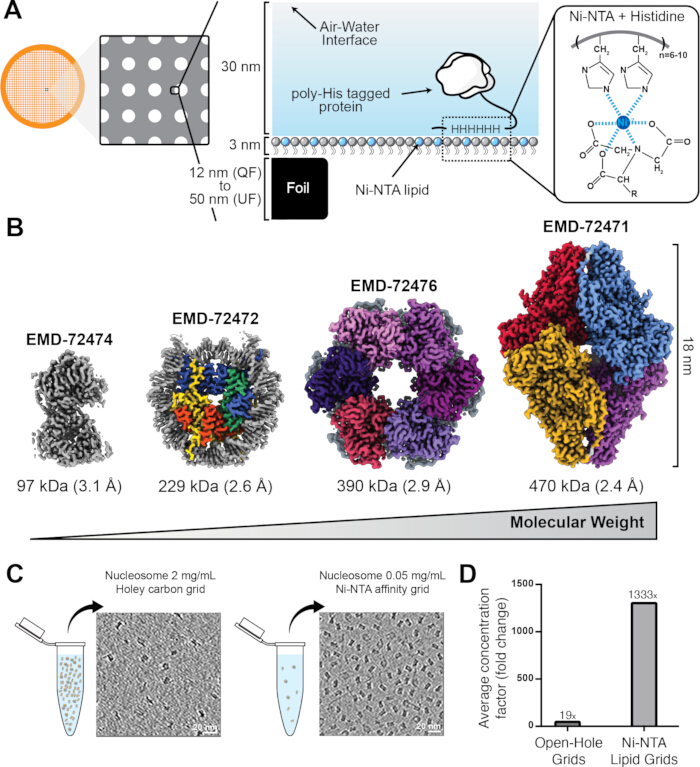
Abbildung 1: Überblick über das Design des Ni-NTA-Lipidaffinitätsgitters. (A) Schaltplan eines 20%igen Ni-NTA-Lipid-Kryo-Gitters. Das Kryogitter ist links dargestellt, mit einer Querschnittsansicht der Lipidmonoschicht, die die Abmessungen des Kohlenstofffilms, der Lipidmonoschicht, des Glaskörpers und der anhafteten Partikel (Mitte) zeigt. Die Wechselwirkung zwischen Histidin-Seitenketten und Ni-NTA-Lipid ist rechts dargestellt. (B) Beispiele für polyhistidin-markierte Proteine, die mit Lipidaffinitätsgittern gelöst wurden. Karten werden maßstabsgetreu zueinander gezeichnet, wobei Molekulargewicht, Größe, Auflösung und EMDB-Zugangsnummer angegeben sind. (C) Repräsentative tomographische Schnitte von polyhistidin-markierten Nukleosomen, hergestellt mit nicht-lipidhaltigen Kryogittern bei 2 mg/mL (rechts) und Ni-NTA-Lipidaffinitäts-Kryo-Gittern bei 0,05 mg/mL (links). (D) Durchschnittlicher Konzentrationsfaktor von nicht-lipidhaltigen Kryogittern im Vergleich zu Ni-NTA-Lipidaffinitäts-Kryogittern, was die Fähigkeit des Lipidfilms demonstriert, polyhistidin-markierte Proteine von der Luft-Wasser-Grenzfläche (AWI) zu konzentrieren. Teile dieser Abbildung wurden aus den Abbildungen 1A, B und 2A, B in Skrajna et al.17 mit Genehmigung von Elsevier adaptiert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Protokoll
Diese Studie umfasste weder menschliche Teilnehmer, klinische Daten noch lebende Tiere. Die Reagenzien und die verwendeten Geräte sind in der Materialtabelle aufgeführt.
HINWEIS: DOPC bezieht sich auf 18:1 (Δ9-cis) PC. Das Ni-NTA-Lipid bezieht sich auf 18:1 DGS-NTA(Ni). Niedrigsalzpuffer bezeichnet 10 mM HEPES (pH 7,4) mit 50 mM NaCl. Der Verdünnungspuffer bezieht sich auf 20 mM HEPES (pH 7,4) mit 150 mM NaCl.
1. Waschen von wiederverwendbarem Glasgeschirr (~30 Min.)
- Sammeln Sie zwei kleine Petrischalen, zwei kleine Petrischale-Abdeckungen, eine 25-ml-Flasche mit Stopfen und eine 1-ml-Flasche mit Stopfen. Stellen Sie die Gegenstände in die Nähe des Waschbeckens.
- Lösen Sie ein anionisches Tensidpulver in warmem Leitungswasser in einem 11,4-Liter-Kunststoffbehälter.
- Tauchen Sie das Glasgerät vorsichtig in die Tensidlösung.
- Während du Nitrilhandschuhe trägst, schrubbe alle zugänglichen Glasflächen mit einer Laborbekleidungsbürste. Gründlich mit ultrareinem Wasser abspülen.
- Entfernen Sie das restliche Wasser, indem Sie das Glasbein sanft auf Papiertüchern klopfen.
- Trockne das Glasgeschirr mit einem Föhn, bis keine sichtbare Feuchtigkeit mehr übrig ist.
HINWEIS: Bewahren Sie gewaschenes Glasgeschirr in einer sauberen, staubfreien Umgebung auf.
2. Gleichgewicht der Lipide auf Raumtemperatur (1–4 H)
HINWEIS: Wenn bereits Lipidbestände vorbereitet wurden, überspringen Sie diesen Abschnitt.
- Legen Sie eine versiegelte Ampull mit 25 mg DOPC-Pulver und eine versiegelte Ampull mit 1 mg Ni-NTA-Lipidpulver in eine chemische Abzughaube.
- Gleiche die Lipide mindestens 1 Stunde auf Raumtemperatur aus.
3. Aufbau der Lösungsmittelreinigungsstation (~10 Min)
VORSICHT: Chloroform ist eine gefährliche und flüchtige Flüssigkeit, die als Depressiv für das zentrale Nervensystem sowie als Reizstoff für Haut, Augen und Atemwege wirkt. Führen Sie alle Schritte mit mehr als 100 μL Chloroform in einer chemischen Abzugshaube aus, während Sie geeignete persönliche Schutzausrüstung (PSA) tragen, einschließlich Handschuhen, Laborkittel und Augenschutz. Entfernen und entsorgen Sie kontaminierte Nitrilhandschuhe innerhalb von 1 Minute nach der Exposition, da Chloroform schnell in Nitril eindringt. Kombinieren Sie keine Chlorform-Abfälle mit anderen chemischen Abfallströmen.
- Sammeln Sie 99,8 % Chloroform, eine Chloroform-Abfallflasche mit Deckel, 99,5 % Ethanol, eine Ethanolabfallflasche mit Deckel, einen Behälter für scharfe Gegenstände, zwei kleine Petrischälchen, zwei kleine Petrischale, eine große Petrischale mit Filterpapier der Stufe 1, drei oder mehr 1–2 cm lange2 Stücke selbstversiegelnde Folie und Papiertücher. Ordnen Sie alle Materialien in der chemischen Abzugshaube an (Abbildung 2).
- Spülen Sie die Petrischalen mit 20–30 ml Chloroform ab. Werfen Sie die Spülung in die passende Abfallflasche. Wiederhole das mit Ethanol. Lufttrocknen Sie das Geschirr.
- Füllen Sie eine kleine Petrischale mit Chloroform und die andere mit Ethanol. Decken Sie beide Schüssel ab, um die Verdunstung zu minimieren.
- Füllen Sie die Petrischalen während des gesamten Experiments wieder auf, besonders wenn das Chloroform sichtbar mit Verunreinigungen trüb wird.
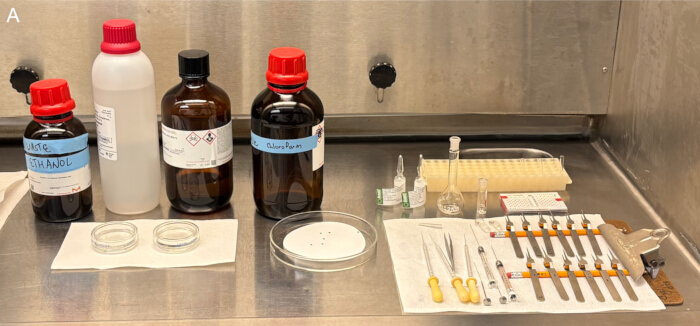
Abbildung 2: Chemische Dampfhaube mit Werkzeugen und Reagenzien zur Herstellung von Lipidmischungen. Bild der Lösungsmittelreinigungsstation sowie gereinigte Werkzeuge, Glaswaren und TEM-Gitter. Flaschen von links nach rechts: Ethanolabfälle, Ethanol, Chloroform und Chloroform-Abfälle. Petrischalen von links nach rechts: Ethanol-, Chloroform- und TEM-Gitter auf Filterpapier. Weitere Gegenstände von links nach rechts und von oben nach unten sind Kulturröhrchen in einem Röhrengestell, Lipidampullen, Volumetrische Kolben mit Stopfen, gelagerte TEM-Gitter, Glaspipetten mit Glühbirnen, feine Pinzette, Glasspritzen und Antikapillarpinzetten mit eingeflossenen Abstandsabstellern (Bleistiftstummeln). Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
4. Reinigungswerkzeuge, Glaswaren und TEM-Gitter mit Lösungsmitteln (~20 Min)
- Sammeln Sie ein Paar feinspitzige Pinzetten, zwölf Paar selbstschließende Antikapillarpinzetten, drei Glaspipetten, eine 25-μL-Glasspritze, eine 2,5-μL-Glasspritze, drei Glaskulturröhrchen in einem Röhrengestell, eine 25-mL-Volumetrik mit Stopfen, eine 1-mL-Volumetrische Flasche mit Stopfen, zwanzig bis fünfundzwanzig 3,7-mL-Gewindeglasphiolen mit phenolischen Kappen, und zwölf goldgitterartige, löcherige Kohlenstoff-TEM-Gitter. Platzieren Sie die Materialien in der Nähe der Lösungsmittelreinigungsstation in der chemischen Abzugshaube.
HINWEIS: Führen Sie einen Abstandshalter, wie einen Bleistiftstumpf, in jedes Paar antikapillarer Pinzetten ein, wenn sie nicht verwendet werden, um eine Fehlbildung und Fehlstellung der Spitze zu verhindern. Wirf die verbogene Pinzette weg. - Reinigen Sie die Pinzette, indem Sie die Spitzen mehrmals in Chloroform tauchen. Wiederhole das mit Ethanol. Lufttrocknen.
- Reinigen Sie die Glaspipetten, indem Sie Chloroform mehrmals aspirieren und dosieren. Wiederhole das mit Ethanol. Lufttrocknen.
- Reinigen Sie die Spritzen, indem Sie Chloroform aspirieren und dosieren, bis sich der Kolben gleichmäßig bewegt. Wiederhole das mit Ethanol. Nehmen Sie den Kolben aus dem Spritzenlauf und lassen Sie ihn an der Luft trocknen.
- Reinigen Sie die Kulturröhren, indem Sie Chloroform mehrmals mit einer Glaspipette hinzufügen und entfernen. Wiederhole das mit Ethanol. Entfernen Sie die Restflüssigkeit, indem Sie die Schläuche umdrehen und sanft auf Papiertücher klopfen. Lufttrocknen.
- Reinigen Sie die Volumenkolben, indem Sie Chloroform mit einer Glaspipette hinzufügen, den Kolben verschließen und die Innenflächen vorsichtig abspülen. Entsorge das Lösungsmittel in die Abfallflasche. Wiederhole das mit Ethanol. Lassen Sie die Flaschen unverstopft und an der Luft trocknen.
- Reinigen Sie die Fläschchen, indem Sie Chloroform mit einer Glaspipette hinzufügen, das Fläschchen abdecken und die Innenflächen vorsichtig abspülen. Entsorge das Lösungsmittel. Wiederhole das mit Ethanol. Lassen Sie die Fläschchen unverschlossen und an der Luft trocknen.
- Reinigen Sie die TEM-Gitter, indem Sie die verstärkte Außenkante mit einer feinen Pinzette greifen, ohne Schäden an der Kohlefolie zu vermeiden. Tauchen Sie die Gitter dreimal vertikal in Chloroform, dann dreimal in Ethanol.
- Legen Sie die TEM-Gitter mit der Kohlenstoffseite nach oben auf das Filterpapier und lassen Sie sie an der Luft trocknen.
5. Kühlen des Gusspuffers (>20 Min.)
- Legen Sie mindestens 50 ml Salzarm-Puffer auf Eis.
- Kühle den Puffer mindestens 20 Minuten ab.
6. Herstellung separater 1 mg/mL Chloroform-Lagerlösungen von DOPC und Ni-NTA-Lipid (~20 min)
HINWEIS: Wenn zuvor Lipidvorräte vorbereitet wurden, springen Sie zu Abschnitt 8, "Herstellung der 80% DOPC/20% Ni-NTA Lipidmischung."
- Stellen Sie sicher, dass die DOPC- und Ni-NTA-Lipidpulver auf Raumtemperatur ausgeglichen sind.
VORSICHT: Rasierer und zerbrochenes Glas sind scharfe Gefahren. Seien Sie vorsichtig beim Umgang mit Rasierer und beim Zerbrechen von Glasampullen. - Um die Sichtbarkeit des DOPC-Pulvers zu verbessern, entfernen Sie das Ampullenetikett, indem Sie es mit einem Rasierer abschneiden und abziehen. Wiederholen Sie das für die Ni-NTA-Lipidampule.
- Mit beiden Händen und beim Überarbeiten des scharfen Behälters die Ampulle mit 25 mg DOPC vorsichtig aufbrechen. Werfen Sie den Ampullenhals in den Behälter für scharfe Gegenstände. Stellen Sie den Ampullkörper in die Nähe der Chloroformschale. Wiederhole das für die 1 mg Ni-NTA Lipidampule.
- Bürste vorsichtig Glassplitter von Handschuhen und Arbeitsflächen in den Behälter für scharfe Gegenstände. Ersetzen Sie beschädigte Handschuhe sofort.
- Beschrifte eine Glaspipette für Chloroform, eine für DOPC und eine für Ni-NTA-Lipid.
- Fülle eine kleine, mit Lösungsmittel gereinigte Petrischaal mit Chloroform.
- Verwenden Sie die DOPC-Pipette, um 2–5 ml Chloroform in die DOPC-Ampull zu übertragen. Aspirieren und dosieren Sie die Lösung, bis das Lipid am Boden und an den Seiten vollständig aufgelöst ist.
- Übertragen Sie die DOPC-Lösung mit der DOPC-Pipette in den 25-mL Volumenkolben. Bringen Sie die Flasche mit Chloroform mit der Chloroform-Pipette auf ein Endvolumen von 25 mL.
- Werfen Sie die DOPC-Ampull in den Behälter mit scharfen Gegenständen.
- Weniger als 1 ml Chloroform werden mit der Chloroform-Pipette in den 1-mL Volumenkolben übertragen.
- Verwenden Sie die Ni-NTA-Lipidpipette, um das Chloroform vom 1-mL Volumenkolben in die Ni-NTA-Lipidampule zu übertragen. Aspirieren und dosieren Sie die Lösung, bis das Lipid am Boden und an den Seiten vollständig aufgelöst ist.
- Übertragen Sie die Ni-NTA-Lipidlösung mit der Ni-NTA-Lipidpipette in den 1-mL großen Volumenkolben. Bringen Sie den Kolben mit Chloroform mit der Chloroform-Pipette auf ein Endvolumen von 1 mL.
- Entsorgen Sie die Ni-NTA-Lipidampule im Scharfstoffbehälter.
7. Vorbereitung kleiner Aliquoten von Lipid für die Langzeitlagerung (~15 Min)
- Verwenden Sie die DOPC-Pipette, um 1–2 ml DOPC-Material in mehrere Glasphiolen zu aliquotieren. Verschließen und beschriften Sie die Fläschchen.
- Verwenden Sie die Ni-NTA-Lipidpipette, um 0,2–0,5 ml Ni-NTA-Lipidmaterial in mehrere Glasphiolen zu aliquotieren. Verschließen und beschriften Sie die Fläschchen.
VORSICHT: Flüssiger Stickstoff (LN2) ist ein Kryogen, das zunächst einen kurzen Leidenfrost-Effekt hervorrufen kann, bevor es starke Schmerzen, Taubheit, Blasen und Erfrierungen verursacht. Die Schwere der Verletzung nimmt mit der Expositionsdauer zu und kann sich von Verbrennungen ersten bis vierten Grades in weniger als einer Minute verschlimmern. Objekte, die durch LN2 gekühlt werden, können ähnliche Verletzungen verursachen. Achte auf Wärmeleitung durch Kryo-Proben-Werkzeuge beim Umgang mit ihnen in LN2. Tragen Sie ein Gesichtsschutz, um vor Spritzern zu schützen. Tauchen Sie die Hände nicht in LN2 ein, auch nicht mit kryoschützenden Handschuhen, da eingeschlossenes LN2 weiterhin Kontakt zur Haut haben kann. Verwechseln Sie nicht kondensierten atmosphärischen Wasserdampf mit LN2-Dampf. LN2 dehnt sich etwa 700 × im Volumen aus, wenn es in einen unsichtbaren, geruchlosen gasförmigen Erstickstoff übergeht. Stellen Sie sicher, dass alle LN2-Tanks und Dewars ordnungsgemäß belüftet sind, um Druckaufbau zu verhindern. Verwenden Sie LN2 nur in gut belüfteten Bereichen und verdampfen Sie ungenutztes LN2 in einem chemischen Abzugshaube. - Fülle einen kleinen Kryogen-Dewar mit LN2.
- Entfernen Sie den Deckel von einem Aliquot-Fläschchen, gießen Sie Stickstoffdampf hinein, schließen Sie das Fläschchen wieder ab und versiegeln Sie es mit einer selbstdichtenden Folie. Wiederholen Sie das für alle Aliquot-Fläschchen.
HINWEIS: Lagern Sie Lipid-Aliquot-Aktien bis zu 3 Monate bei −20 °C.
8. Herstellung der 80%-DOPC/20%-Ni-NTA-Lipidmischung (~15 Min)
- Stellen Sie sicher, dass der DOPC- und Ni-NTA-Lipidbestand auf Raumtemperatur ausgeglibt ist.
- Beschrifte ein Glaskulturrohr für DOPC, eines für Ni-NTA-Lipid und eines für die Lipidmischung.
- Verwenden Sie die DOPC-Pipette, um 50–100 μL (2–3 Tropfen) DOPC-Material in das DOPC-Kulturrohr zu übertragen. Versiegeln Sie das Rohr mit selbstabdichtender Folie.
- Verwenden Sie die Ni-NTA-Lipidpipette, um 20–50 μL (1–2 Tropfen) Ni-NTA-Lipidmaterial in das Ni-NTA-Lipidkulturrohr zu übertragen. Versiegeln Sie das Rohr mit selbstabdichtender Folie.
- Verwenden Sie die 25-μL-Spritze, um 20 μL DOPC-Aliquot in den Spritzenlauf zu ziehen. Überprüfen Sie, dass das Fass keine Blasen enthält, und entnehmen Sie die Probe bei Bedarf neu. Gib den Aliquot in das Lipidmischrohr. Wiederholen Sie dies einmal für ein Gesamtvolumen von 40 μL.
- Reinigen Sie die Spritze mit Chloroform, gefolgt von Ethanol.
- Verwenden Sie die Spritze, um 10 μL Ni-NTA-Lipidaliquot zu entnehmen. Überprüfen Sie, dass das Fass keine Blasen enthält, und entnehmen Sie die Probe bei Bedarf neu. Geben Sie den Aliquot in das Lipidmischrohr ein, sodass das Endvolumen auf 50 μL kommt.
- Mischen Sie die Lipide, indem Sie die Lösung mehrmals aspirieren und dosieren. Versiegeln Sie das Rohr mit selbstabdichtender Folie.
- Reinigen Sie die Spritze mit Chloroform, gefolgt von Ethanol. Lufttrocknen.
9. Gießen einer Lipidmonoschicht und Übergabe auf die TEM-Gitter (~10 Min)
- Stellen Sie sicher, dass der Salzarme Puffer gekühlt ist.
- Nehmen Sie eine kleine LED-Lampe, den gekühlten salzarmen Puffer, eine Pufferflasche mit Deckel, Reagenzethanol, eine Ethanolabfallflasche, eine Flasche Rizinusöl mit Pipette, die Lipidmischung, eine kleine Petrischale, eine 2,5-μL-Spritze, zwölf Paare Antikapillarpinzetten, zwölf TEM-Gitter und Gewebe mit wenig Fussel. Ordnen Sie die Materialien auf einer gut beleuchteten schwarzen Arbeitsplatte an (Abbildung 3).
- Richten Sie den flachen Arm jedes Paares antikapillarer Pinzetten auf die Kohlenstoffseite eines TEM-Gitters aus. Klemme das Gitter entlang der verstärkten Außenkante. Wiederholen Sie das für alle Raster.
- Füllen Sie die kleine Petrischale bis zum Rand mit gekühltem, salzarmem Puffer (Abbildung 4A). Geben Sie einen Tropfen Rizinusöl in die Mitte der Pufferoberfläche (Abbildung 4B, 4C).
HINWEIS: Gehen Sie zügig durch die folgenden Schritte, da sich die Lipidmonoschicht im Laufe der Zeit allmählich vom Zentrum des Rizinusöls entfernt und so die Übertragungseffizienz verringert. Temperaturschwankungen und Schwingungen beschleunigen diesen Prozess. - Verwenden Sie die 2,5-μL-Spritze, um 1 μL Lipidmischung zu entnehmen. Senke die Spritzennadelspitze in die Mitte des Rizinusöls. Gib die Lipidmischung als Tropfen ab, der knapp über der Oberfläche hängt, und berühre den Tropfen dann vorsichtig mit dem Rizinusöl (Abbildung 4D).
- Verwenden Sie die LED-Lampe, um die Bildung eines flachen Lipidkreises mit 2–3 cm Durchmesser zu bestätigen, der von einem Ring aus Rizinusöl umgeben ist (Abbildung 4E). Wenn diese Morphologie nicht beachtet wird, setzen Sie die Gießschale zurück, indem Sie den Puffer entfernen, die Schale mit Reagenzethanol abspülen, mit Flosenarmen Geweben trocknen und eine salzarte Puffermischung, Rizinusöl und Lipidmischung erneut auftragen.
HINWEIS: Überschüssiges Rizinusöl behindert die Bildung der Lipidmonoschicht, während unzureichendes Rizinusöl die Monoschicht nicht vollständig halten kann. Die Lipidfluidität ist temperaturabhängig. Ist der Puffer zu kalt, breitet sich das Lipid nicht in eine Monoschicht aus. Ist der Puffer zu warm, wandern Lipid und Rizinusöl zum Rand der Schale und kollabieren. Gießen Sie gekühlten Puffer in eine Petrischale bei Zimmertemperatur, um eine optimale Lipidverteilung zu erreichen. Setze die Zauberschüssel nach jedem Gittertransfer nach Bedarf zurück. Stellen Sie sicher, dass die Gießschale vollständig ölfrei ist, bevor Sie frischen Puffer hinzufügen. - Übertragen Sie die Lipidmonoschicht auf ein TEM-Gitter, indem Sie das geklemmte TEM-Gitter in die Mitte des Lipidgusses senken, wobei die Kohlenstoffseite nach unten zeigt. Berühren Sie vorsichtig die gesamte Kohlenstoffoberfläche mit der Lipidmonoschicht, ohne das Gitter zu untertauchen oder zu lösen (Abbildung 4F).
- Überprüfen Sie das Lipidgitter, um die vollständige Flüssigkeitsabdeckung und das Fehlen von Rizinusöl zu bestätigen (Abbildung 5). Entsorge ölige Gitter.
- Wiederholen Sie das Übertragungsverfahren für alle TEM-Gitter.
HINWEIS: Geklemmte Lipidgitter können innerhalb von 5–10 Minuten austrocknen. Lipidgitter können über Nacht vor der Rehydrierung auf der Werkbank festgehalten bleiben. Alternativ können getrocknete Lipidgitter in eine Gitterbox gelegt und bis zu einer Woche in einem Desiccator bei Raumtemperatur aufbewahrt werden, bevor sie wieder gespannt und rehydriert werden.
KRITISCH: Fahren Sie nur dann fort, wenn innerhalb von 2 Stunden ein Taucheinfrieren erfolgt. Ansonsten verzögern Sie die restlichen Schritte.
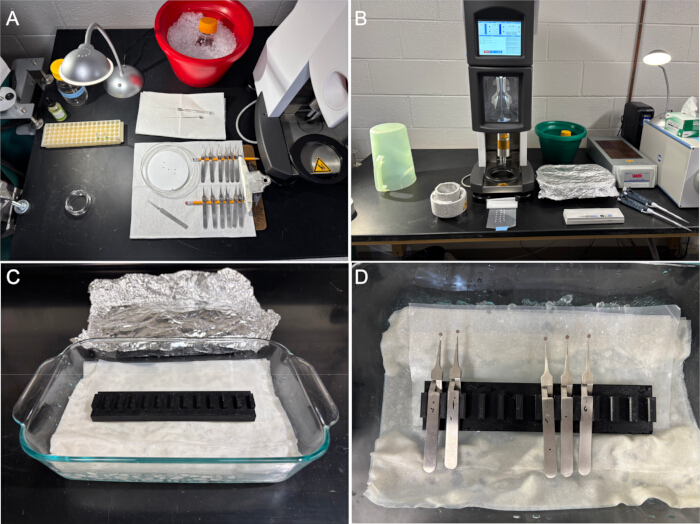
Abbildung 3: Werkbankaufbau zum Gießen von Lipidmonoschichten und Taucheinfrieren. (A) Von links nach rechts und von oben nach unten gezeigte Gegenstände umfassen eine Rizinusöl-Tropfflasche, eine Pufferabfallflasche, eine LED-Lampe, ein gekühlter salzarmer Puffer auf Eis, ein Röhrenrack mit Lipidaliquoten und Lipidmischung, eine 2,5 μL Glasspritze, eine leere Petrischale, eine Petrischale mit TEM-Gittern auf Filterpapier, eine fein gespitzte Pinzette und eine Antikapillarpinzette mit eingesetzten Abstandsbehältern. (B) Zu den gezeigten Gegenständen gehören ein gekühlter, befeuchteter Kryo-Pümpel, ein zusammengebauter Kryo-Pümpel-Topf, ein Eiskübel mit Verdünnungspuffer und Probe, eine mit Folie bedeckte Feuchtigkeitskammer auf der Arbeitsplatte, eine versiegelte, selbstdichtende Folie mit Linien von Verdünnungspuffertropfen, Kryo-Plunger-Pinzetten und Mikropipetten. (C) Feuchtigkeitskammer auf der Arbeitsplatte mit Eis, feuchten Papiertüchern, selbstabdichtender Folie und einem Pinzettenhalter auf der Werkbank. (D) Lipidgitter, die mit Antikapillarpinzetten im Inneren der Feuchtigkeitskammer auf der Arbeitsplatte abgeklemmt werden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
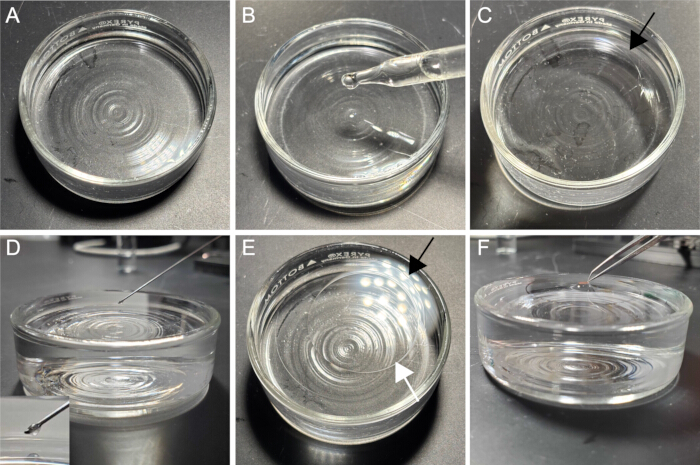
Abbildung 4: Gießen einer Lipidmonoschicht und Übertragung auf TEM-Gitter. (A) Gießschale gefüllt mit salzarmem Puffer. (B) Ausdosierung von 1 Tropfen Rizinusöl in die Gießschale. (C) Kreis aus Rizinusöl, der auf der Pufferoberfläche schwimmt; Ein schwarzer Pfeil zeigt die Rizinusölgrenze an. (D) Spritzennadel, die über dem Rizinusöl zentriert ist, wobei der Fasen nach unten zeigt; 1 μL Tropfen Lipidmischung schwebte an der Nadelspitze. (E) Lipidmischung, verteilt in einem Ring aus Rizinusöl; Der schwarze Pfeil zeigt die Rizinusölgrenze an, der weiße Pfeil die Lipidmonoschichtgrenze. (F) Übertragung der Lipidmonoschicht auf die Kohlenstoffseite eines TEM-Gitters. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
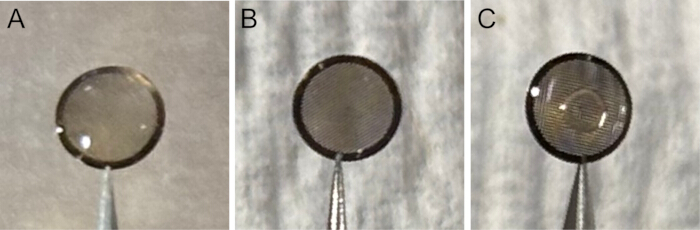
Abbildung 5: Beispiele für TEM-Gitter nach Lipid-Monolayer-Transfer. (A) Erfolgreicher Lipidtransfer mit Puffer, der über die gesamte Gitteroberfläche verteilt ist. (B) Erfolgreicher Lipidtransfer nach 1 Stunde Lufttrocknung. (C) Mit Rizinusöl kontaminierter Lipidtransfer, sichtbar im Zentrum des Gitters. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
10. Inkubation von Klontpapier in einem Kryoplumpen bei 4 °C und 100 % Luftfeuchtigkeit (>1 H)
- Stellen Sie die Feuchtigkeitskammer des Kryo-Pümpels auf 4 °C und 100 % Luftfeuchtigkeit ein.
- Legen Sie Fleckpapier auf die Löschpads. Inkubieren Sie das Kleckpapier mindestens 1 Stunde bei hoher Luftfeuchtigkeit.
11. Kühlen des Verdünnungspuffers (~20 Min)
- Legen Sie mindestens 20 ml Verdünnungspuffer auf Eis.
- Kühle den Puffer mindestens 20 Minuten ab.
12. Inkubationsverdünnungspuffer auf den Lipidgittern (>15 min)
- Sammeln Sie eine Backform, eine Version eines 3D-gedruckten Pinzettenhalters (Supplemental Files 1–3), einen 25–35 cm langen Streifen 10 cm breiten selbstversiegelnden Films, einen 35–45 cm langen Streifen 30,4 cm breite Alufolie, Eis und Papiertücher. Platzieren Sie die Materialien in der Nähe des Kryo-Pümpels (Abbildung 3).
- Positioniere die Backform längs neben dem Kryoplepper. Füllen Sie das Gericht halb mit Eis und decken Sie es dann mit Papiertüchern ab. Befeuchte die Papiertücher leicht mit Leitungswasser.
- Legen Sie den Streifen der selbstversiegelnden Folie längs auf der gegenüberliegenden Hälfte der Backform direkt über den feuchten Papiertüchern.
- Positioniere den 3D-gedruckten Pinzettenhalter längs in der Mitte der Backform, direkt auf die nassen Papiertücher und die selbstversiegelnde Folie.
- Decken Sie die Backform mit Alufolie ab (Abbildung 3).
- Ersetzen Sie geschmolzenes Eis während des gesamten Experiments.
- Platzieren Sie die geklemmten Lipidgitter in der Feuchtigkeitskammer auf der Arbeitsplatte über dem selbstabdichtenden Film, wobei die Lipidseite nach oben zeigt (Abbildung 3).
HINWEIS: Vermeiden Sie es, die Feuchtigkeitskammer auf der Werkbank zu bewegen oder die Lipidgitter mit einer Pipettenspitze zu berühren, da diese Maßnahmen die Gitter lösen können. Entfernen Sie alle Gitter, die auf die selbstversiegelnde Folie fallen, sofern die Gitter unbeschädigt bleiben. - Auf jede Lipidoberfläche werden 2 μL Probenverdünnungspuffer aufgetragen. Decken Sie die Kammer mit Folie ab, um die Verdunstung zu minimieren.
- Halten Sie die Hydratation jedes Lipidgitters aufrecht, indem Sie einen zusätzlichen 2 μL Verdünnungspuffer anwenden, wann immer weniger als 1 μL Flüssigkeit auf dem Gitter verbleibt.
- Gleiche die hydratisierten Lipidgitter in der gekühlten Feuchtigkeitskammer auf der Arbeitsplatte mindestens 15 Minuten aus.
13. Inkubation der Probe auf den Lipidgittern (>15 min)
- Stellen Sie sicher, dass die Lipidgitter mindestens 15 Minuten kontinuierlich mit einem Verdünnungspuffer hydratisiert wurden.
- Stellen Sie sicher, dass der Lagerverdünnungspuffer vollständig gekühlt ist.
- Tragen Sie 3 μL Polyhistidin-markierte Probe auf jedes hydratisierte Lipidgitter auf. Decken Sie die Kammer mit Folie ab, um die Verdunstung zu minimieren.
- Halten Sie die Hydratation jedes Lipidgitters aufrecht, indem Sie einen zusätzlichen 2 μL Verdünnungspuffer anwenden, wann immer weniger als 2 μL Flüssigkeit auf dem Gitter verbleiben.
- Inkubiere die Gitter mindestens 15 Minuten.
14. Vorbereitung des Kryo-Plumpentopfes (>15 Min.)
- Bauen Sie den Kryo-Kolbentopf zusammen, einschließlich der Spindel, die für die indirekte Kühlung des Messingbechers verwendet wird.
- Beschrifte die Kryo-Gitter-Boxen und lege sie in den Kryo-Pümpeltopf.
- Fülle den Kryo-Plunger-Topf mit LN2. Decken Sie den Topf ab, um Eiskontamination zu minimieren.
- Halten Sie das LN2-Level über den Kryo-Gitter-Boxen aufrecht, indem Sie regelmäßig zusätzliches LN2 hinzufügen.
- Kühlen Sie die Metallteile und Kryogitterboxen mindestens 10 Minuten auf LN2-Temperatur.
VORSICHT: Flüssiges Propan und Ethan sind hochentzündliche Kryogene, die ähnliche Verletzungen wie LN2 verursachen, aber keinen spürbaren Leidenfrost-Effekt zeigen. Infolgedessen kann Kontakt zu sofortiger und anhaltender Verletzung führen. Vermeiden Sie Spritzer während der Handhabung. Wenn Propan-Ethan LN2 verunreinigt, behandeln Sie das kontaminierte LN2 mit denselben erhöhten Vorsichtsmaßnahmen wie flüssiges Propan und Ethan. Nach der Benutzung stellen Sie den Kryo-Kolbenbehälter in eine chemische Abzughaube, damit die Kryogene sicher verdampfen können. - Fülle den Messingbecher mit einer 60:40 flüssigen Propan-Ethan-Mischung.
- Gleiche das Propan-Ethan-Gemisch für mindestens 5 Minuten auf LN2-Temperatur aus.
15. Plunge-Freezing der Lipidgitter (~1 H)
- Stellen Sie sicher, dass das Kleckpapier mindestens 1 Stunde bei 4 °C und 100 % Luftfeuchtigkeit ausgeglichent ist.
- Stellen Sie sicher, dass die Lipidgitter mindestens 15 Minuten mit einer Polyhistidin-markierten Probe inkubiert haben.
- Überprüfen Sie, dass die Propan-Ethan-Temperatur unter −190 °C liegt, und entfernen Sie dann die Spindel.
- Geben Sie drei 50 μL Tropfen Verdünnungspuffer in einer Leitung auf ein gesichertes 10 cm2 Stück selbstabdichtendes Folie (Abbildung 3).
- Waschen Sie ein geklemmtes Lipidgitter, indem Sie die Lipidoberfläche sequentiell an jedem Verdünnungspuffertropfen berühren und das Gitter beim letzten Tropfen freigeben.
- Benutze die Kryo-Plunger-Pinzette, um das schwebende Lipidgitter aufzunehmen. Montiere das Gitter in den Kryo-Pümpel.
- Nehmen Sie die verwendeten Puffertropfen mit einem fusselfreien Gewebe auf und entsorgen Sie es.
- Wenden Sie die folgenden Kryo-Plunger-Einstellungen auf das Lipidgitter an, bevor Sie in die Propan-Ethan-Mischung eingefroren werden: Wartezeit, 0 s; totaler Fleck, 1; blotkraft, −10; Blotzeit, 4 S; und Abflusszeit 0 S.
- Übertrage das Kryo-Gitter aus dem Propan-Ethan-Becher in einen verfügbaren Slot in einer Kryo-Gitter-Box.
- Wiederholen Sie das Taucheinfrieren-Verfahren für alle Lipidgitter.
Ergebnisse
Um die erwarteten Ergebnisse dieses Protokolls zu veranschaulichen, wurde eine Reihe von Experimenten durchgeführt. Holey-Carbon R1.2/1,3 TEM-Gitter mit und ohne 20 % Ni-NTA-Lipidmonoschichten wurden mit der Probe im Tauchen eingefroren und mit einem 200-keV-Kryo-TEM abgebildet. Für jede Bedingung wurden 3–9 Gitterquadrate abgebildet. Die Eisdicke variierte zwischen einzelnen Gittern und Gitterquadraten, wobei optimale Regionen dünnes Glaskörpereis und gut eingebettete Partikel enthielten, was durch charakteristische Thon-Ringe in der schnellen Fourier-Transformation (FFT)31 bestätigt wurde.
Im ersten Experiment wurde die gereinigte, polyhistidin-markierte Staphylococcus aureus-glutamat-Synthase (saGS) verwendet, um die optimale Präparation und erwartete Leistung von 20%igen Ni-NTA-Lipid-Monoschicht-Affinitätsgittern zu demonstrieren (Abbildung 6). Lipidmonoschichten wurden auf Gold-Mesh-TEM-Gitter übertragen. Die Lipidgitter wurden getrocknet und eine Woche lang in einem Austrocknungsbehälter aufbewahrt, bevor sie rehydriert wurden. Nach vollständiger Rehydrierung wurde saGS mit 0,1 mg/mL 15–30 Minuten auf den Gittern inkubiert, um die Teilchenbindung zu ermöglichen. Die saGS-Partikel, mit einer durchschnittlichen Partikelanzahl von 274 Partikeln pro Mikroskop (N = 7), waren gleichmäßig über die Lipidmonoschicht verteilt, mit minimaler oder keiner Überlappung.
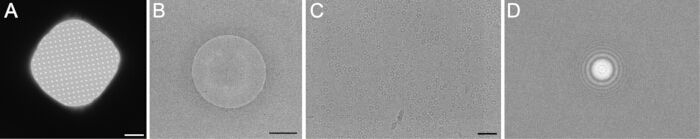
Abbildung 6: Repräsentative Kryo-TEM-Bilder eines 20%igen Ni-NTA-Lipidaffinitätsgitters. Die Lipidmonoschicht wurde eine Woche lang getrocknet und wie im Protokoll beschrieben mit einem salzarmen Puffer rehydriert. Repräsentative Bilder wurden bei niedriger (A), mittlerer (B) und hoher (C) Vergrößerung aufgenommen, wobei die entsprechende FFT in (D) gezeigt wurde. Partikel, mit durchschnittlich 274 Partikeln pro Mikroskop (N = 7), sind gleichmäßig über die Gitteroberfläche innerhalb einer dünnen Glaskörperschicht verteilt. Skalenbalken: 10 μm, 500 nm und 50 nm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Im zweiten Experiment wurden saGS-Proben mit Partikelstapelung verwendet, um die Auswirkungen von Lipidgittern auf die Proteinaggregation zu demonstrieren (Abbildung 7). Vier Kryogitter-Bedingungen wurden untersucht: saGS bei 1,0 mg/mL auf Kupfergittern ohne Lipid, saGS bei 0,1 mg/mL auf Kupfergittern ohne Lipid, saGS bei 0,1 mg/mL auf Goldgittern mit nie getrocknetem Lipid und saGS bei 0,1 mg/mL auf Goldgittern mit einer Woche getrockneten Lipiden und saGS mit 0,1 mg/mL auf Goldgittern mit Lipid, das eine Woche lang getrocknet wurde, bevor es rehydriert wurde. Lipidgitter wiesen eine höhere Partikeldichte auf, mit durchschnittlichen Teilchen von 40 oder 46 Partikeln pro Mikroskop (N = 12), im Vergleich zu Nicht-Lipidgittern bei derselben Proteinkonzentration, die im Durchschnitt 2 Partikel pro Mikroskop ergaben (N = 12). Diese Ergebnisse zeigten einen klaren Konzentrationseffekt im Vergleich zu unveränderten TEM-Gittern und bestätigten, dass die 20%ige Ni-NTA-Lipidmonoschicht intakt blieb. Obwohl Partikelstapelung weiterhin beobachtet wurde, zeigten Teilchen auf Lipidgittern minimale Überlappungen und blieben in einer ähnlichen Fokalebene. Im Gegensatz dazu traten Partikel auf nicht-lipidbasierten Gittern in deutlich unterschiedlichen Brenntiefen auf, wobei aggregierte Partikel in der höheren Konzentration von 1 mg/mL beobachtet wurden.
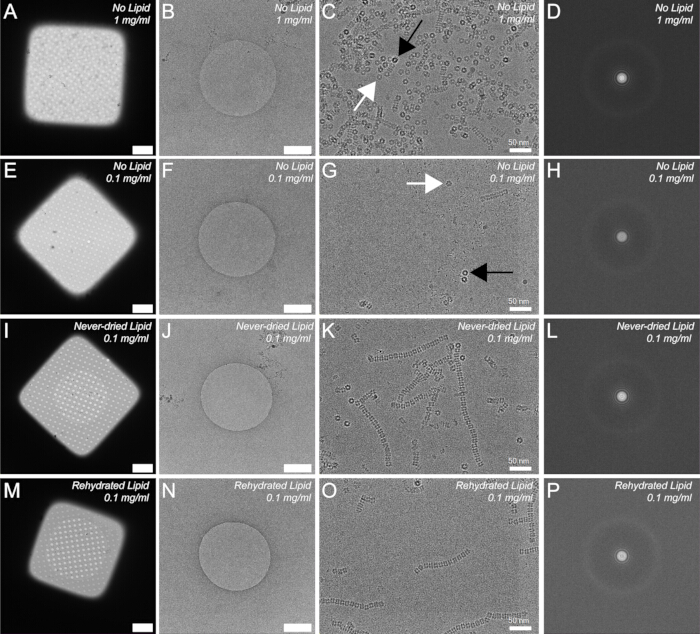
Abbildung 7: Kryo-TEM-Bilder von gestapelten, polyhistidin-markierten saGS auf 20 % Ni-NTA-Lipid- und Nicht-Lipidgittern. (A–D) Nicht-Lipidgitter, hergestellt mit saGS bei 1,0 mg/mL, dargestellt bei niedriger (A), intermediärer (B) und hoher (C) Vergrößerung, mit entsprechender FFT (D). (E–H) Nicht-Lipidgitter, das mit saGS bei 0,1 mg/mL hergestellt wird. (I–L) Nie getrocknetes Lipidgitter, hergestellt mit saGS bei 0,1 mg/mL.
(M–P) Rehydratiertes Lipidgitter, vorbereitet mit saGS bei 0,1 mg/mL. Die Partikeldichte auf Nicht-Lipidgittern war niedriger als bei den entsprechenden Lipidaffinitätsgittern, im Durchschnitt 2 Partikel pro Mikroskop im Vergleich zu 46 bzw. 47 Partikeln pro Mikroskop (N = 12). Schwarze Pfeile zeigen stark defokussierte Partikel an. Weiße Pfeile zeigen Teilchen in der Nähe des Fokuss. Skalenbalken: 10 μm, 500 nm und 50 nm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Im dritten Experiment wurden Lipidgitter N-Dodecyl-β-D-Maltosid (DDM) ausgesetzt. Als Probe wurde gereinigtes SaGS mit 0,1 mg/mL verwendet. Das Waschmittel zerstörte die Lipid-Monoschicht. Lipid-Kryogitter mit 0,05 % DDM im Puffer (Abbildung 8) wiesen Lücken in der Lipidmonoschicht, Lipidmizellen auf der Gitteroberfläche und eine reduzierte Partikeldichte im Verhältnis zur Kontrollbedingung auf.
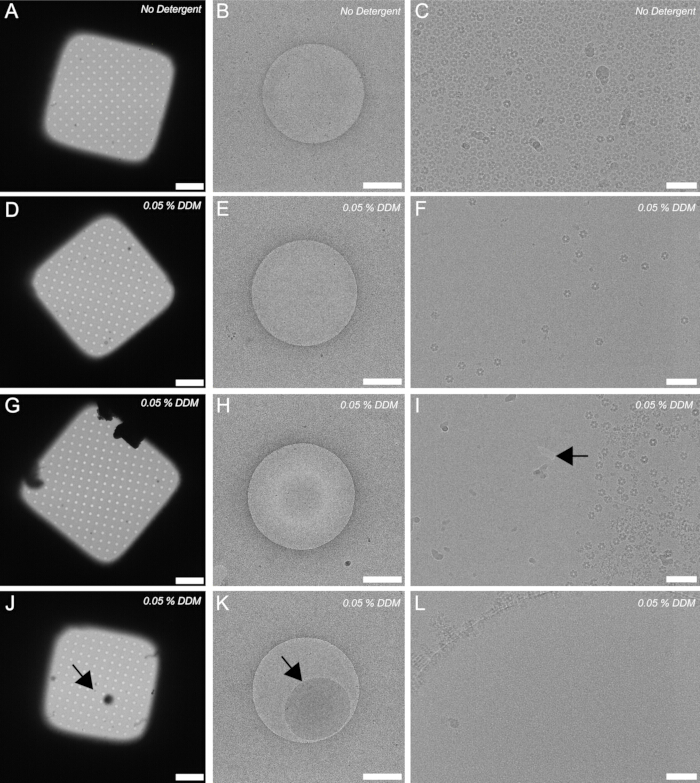
Abbildung 8: Repräsentative Bilder von 20 % Ni-NTA-Lipidgittern, die 0,05 % N-Dodecyl-β-D-Maltosid (DDM) ausgesetzt sind. Kryogitter wurden mit niedriger, mittlerer und hoher Vergrößerung abgebildet. (A–C) Bilder eines 20%igen Ni-NTA-Lipidaffinitätsgitters, rehydratisiert mit Probenverdünnungspuffer. (D–L) Bilder eines 20%igen Ni-NTA-Lipidaffinitätsgitters, rehydratisiert mit einem Probeverdünnungspuffer mit 0,05% DDM. die partikeldichte von saGS war bei detergent-behandelten TEM-Gittern niedriger. Der Pfeil in Panel I zeigt ein Loch in der Lipidmonoschicht an. Pfeile in den Panels J und K zeigen dieselbe Lipidmicelle an. Skalenbalken: 10 μm, 500 nm und 50 nm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Die Eisdicke variierte sowohl zwischen den Gittern als auch innerhalb einzelner Gitterquadrate. In manchen Fällen war das Eis zu dünn oder fehlte in Teilen des Gitterquadrats (Abbildung 9A), ungleichmäßig verteilt (Abbildung 9B) oder zu dick für die Bildgebung (Abbildung 9C). In einigen Regionen war die Eisdicke geringer als der Durchmesser des Proteinkomplexes. Trockene Bereiche oder Regionen mit sehr dünnem Eis, definiert als dünner als der Partikeldurchmesser, sollten bei der Datenerhebung vermieden werden, da Proteine in diesen Bereichen wahrscheinlich denaturiert sind. Basierend auf Erfahrungen mit diesem Protokoll werden etwa 25–50 % der Kryogitter voraussichtlich ausreichend dünnes Eis enthalten, das für die Datenerfassung von SPA über mehrere Gitterquadrate geeignet ist. Die Eisdicke kann optimiert werden, indem die Tluckzeit angepasst oder das endgültige Puffervolumen auf dem Gitter vor dem Taucheinfrieren verändert wird.
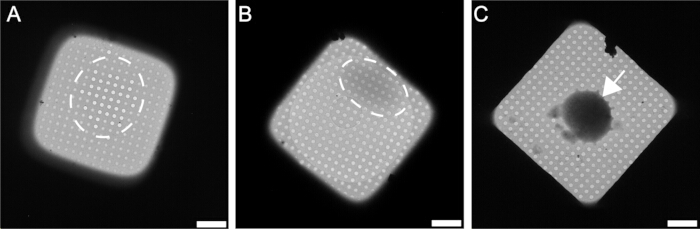
Abbildung 9: Beispiele für suboptimale Ni-NTA-Affinitätsgitter. Repräsentative Kryo-TEM-Mikrographen suboptimaler Kryogitter mit 20 % Ni-NTA-Affinität. (A) Lipidfilm, der im Zentrum des Gitterquadrats fehlt, angezeigt durch den weiß gestrichelten Kreis um leere Löcher. (B) Gitterquadrat mit ungleichmäßigem Eis, mit dickerem Eis in der Nähe des durch den weiß gestrichelten Kreis angezeigten Bereich. (C) Rasterquadrat mit Eis, das zu dick für die Abbildung ist, angezeigt durch den Pfeil. Maßstabsbalken: 10 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
Wenn sie korrekt vorbereitet sind, enthalten Affinitätsgitter eine Lipidmonoschicht mit überwiegend einer einzelnen Partikelschicht, die auf den Film adsorbiert ist. Es wird erwartet, dass die Partikeldichte die auf Nicht-Lipidgittern mit ähnlichen Probenkonzentrationen beobachtet wird. Das Versäumnis, die Lipidmonoschicht auf ein TEM-Gitter zu übertragen, führt zu Kryogittern, die entweder leere Löcher (Abbildung 10A) oder Löcher mit Glaseis ohne Lipidfilm enthalten und wenige oder keine Partikel aufweisen (Abbildung 10B, C).
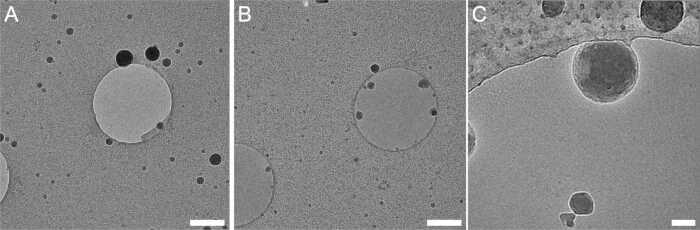
Abbildung 10: Beispiel für ein TEM-Gitter ohne Lipidmonoschicht. Cryo-TEM-Bilder zeigen eine fehlgeschlagene Übertragung der Lipidmonoschicht auf die TEM-Gitteroberfläche. Polyhistidin-markierte humane Nukleosomen werden auf den Kohlenstofffilm adsorbiert. (A) Bereich des Gitterquadrats mit leeren Löchern. (B) Verschiedene Bereiche desselben Gitters, die Löcher enthalten, die mit Glaskörpereis gefüllt sind, aber keine sichtbaren Partikel oder Lipidfilme enthalten. (C) Hochvergrößerungsbild eines Lochs ohne Lipidfilm, das aber glashaltiges Eis enthält; Partikel sind auf der dicken Kohlenstoffträgerfolie sichtbar. Skalenbalken: 1 μm und 50 nm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Ergänzungsakte 1: Anleitung zum 3D-Druck des Pinzettenhalters. Diese Zusatzdatei enthält detaillierte Anweisungen zum 3D-Drucken von maßgefertigten Pinzettenhaltern, die während der Hydratation des Lipidgitters und der Probeninkubation verwendet werden. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzungsakte 2: STL-Datei für einen 3D-Druck-Pinzettenhalter. Diese Zusatzdatei enthält die für den 3D-Druck erforderliche Stereolithographie-(STL)-Datei – die Pinzettenhalter-Version zur Inkubation hydratisierter Lipidgitter in einer Feuchtigkeitskammer auf der Arbeitsplatte (Abbildung 3C, 3D). Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzungsakte 3: STL-Datei für den 3D-Druck-Kryo-Plumpen-Pinzetterhalter. Diese Zusatzdatei enthält die Stereolithographie-(STL)-Datei, die für den 3D-Druck, die Pinzettenhalter-Version benötigt wird, die zur Inkubation hydratisierter Lipidgitter in einer Kryo-Pümpel-Feuchtigkeitskammer verwendet wird. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Diese Studie präsentiert ein detailliertes Schritt-für-Schritt-Protokoll zur Herstellung von Ni-NTA-Lipid-Monolayer-Affinitätsgittern und hebt wichtige praktische Überlegungen und Vorteile dieses Ansatzes für die routinemäßige Kryo-EM-Strukturbestimmung löslicher polyhistidin-markierter Proteinkomplexe hervor. Mehrere Schritte im Protokoll sind technisch anspruchsvoll und anfällig für Benutzerfehler, insbesondere für Erstnutzer.
Die Modifikation der Lipidmonoschicht kann innerhalb von etwa 2 Stunden abgeschlossen werden, und die resultierenden Lipidgitter können getrocknet und für spätere Verwendung gelagert werden. Mit zusätzlichen 2 Stunden und Zugang zu einem Kryo-Pümpel können anschließend Kryo-Gitter vorbereitet werden. Dementsprechend eignet sich diese Methode gut für Mehrbenutzereinrichtungen und Kryo-EM-Labore. Mit diesem Ansatz wurden Strukturen löslicher Proteinkomplexe mit einer Menge von 97 bis 470 kDa mit Auflösung17 unter 3 Å bestimmt. Eine effiziente Bindung an die Ni-NTA-Lipidmonoschicht erfordert eine polyhistidin-markierte Komponente, die einen flexiblen Linker enthält. Obwohl bei bestimmten Proben, darunter Nukleosomen und Glutamatsynthase, ein gewisses Maß an bevorzugter Ausrichtung gegenüber der Monoschicht beobachtet wurde, begrenzten diese Orientierungen die Auflösung nicht und führten keine Dehnungsartefakte in die endgültigen Rekonstruktionen ein. Die Wechselwirkung zwischen der Ni-NTA-Lipidmonoschicht und polyhistidin-markierten Proteinen fördert eine effiziente Partikelaufnahme an der Oberfläche des TEM-Gitters. Daher kann die strukturelle Analyse mit relativ verdünnten Proben und Standard-Kryo-EM-Verarbeitungspipelines wie RELION und CryoSPARC ohne zusätzliche Probenvorbereitungsschritte durchgeführt werden.
Eine sorgfältige Handhabung von TEM-Gittern und die Vorbereitung von Lipidmischungen sind für reproduzierbare Ergebnisse unerlässlich. Lipidmonolagen sind hochempfindlich gegenüber Schadstoffen, darunter Rückrestreinigungen, Öle und Staub. Eine gründliche Reinigung aller Glasbeirre ist daher entscheidend. Das Waschen mit einem anionischen Tensid, gefolgt von ausgiebigem Abspülen mit ultrareinem Wasser und gründlichem Lufttrocknen wird dringend empfohlen, bevor man unmittelbar vor der Anwendung erneut mit Chloroform und Ethanol spült.
Das Protokoll verwendet Gold-Mesh-TEM-Gitter, da diese über ein breites Spektrum von Proben- und Pufferbedingungen hinweg nicht reaktiv sind. Um unterschiedliche Proben aufzunehmen, können die Puffer beim Lipidguss, der Lipidgitter-Rehydrierung, der Probeinkubation und dem Waschen vor dem Taucheinfrieren je nach Bedarf modifiziert werden. Probenpuffer mit Glycerol oder anderen Zusatzstoffen können während des Waschschritts vor der Vitrifizierung entfernt werden. Puffer mit Dithiothreitol (DTT) sollten vermieden werden, da DTTNickel-32 reduziert und die Bindung zwischen polyhistidin-markierten Proteinen und der Ni-NTA-Lipidmonoschicht stört. Detergents werden ebenfalls nicht empfohlen, da 0,05 % N-Dodecyl-β-D-Maltosid (DDM) die Lipidmonoschicht zerstört haben und andere Detergente, die häufig für Membranprotein-Strukturstudien verwendet werden, voraussichtlich ähnliche Effekte erzielen (Abbildung 8D–L). Ob geringere Reinigungskonzentrationen oder Reinigungsmittel mit niedriger kritischer Micellekonzentration die Integrität der Monoschicht ebenfalls stören, bleibt noch abzuklären.
Der technisch anspruchsvollste Teil des Protokolls ist das Abgießen und Übertragen der Lipidmonoschicht auf das TEM-Gitter. Dieser Schritt ist sehr empfindlich gegenüber Temperatur, Vibration und Handhabungstechnik. Optimale Ergebnisse wurden erzielt, indem Lipidfilme bei Raumtemperatur (~22 °C) mit vorgekühltem Puffer gegossen wurden. Mechanische Störungen sollten minimiert werden, da Vibrationen die Monoschicht destabilisieren können. Dementsprechend sollte die Petrischale nach dem Lipidguss stationär bleiben. Während des Transfers können Rizinusöl- und Lipidmonoschicht allmählich über die Pufferoberfläche wandern, was die Wahrscheinlichkeit erhöht, Rizinusöl statt der Lipidmonoschicht zu übertragen (Abbildung 5C). Eine ordnungsgemäße Befüllung der Petrischale und eine sorgfältige Steuerung der Gitterorientierung sind notwendig, um einen vollständigen und gleichmäßigen Monoschichttransfer zu gewährleisten. Das Versäumnis, den Lipidfilm auf die TEM-Gitteroberfläche zu übertragen, erzeugt eine hydrophobe Gitteroberfläche, wodurch der Puffer auf der Kohlenstoffoberfläche perlt.
In dieser Studie wurde nur ein Kryo-Pümpel mit zweiseitigem Blotting untersucht. Andere Blotting-Methoden, einschließlich manueller oder einseitiger Blotting, werden jedoch voraussichtlich vergleichbare Ergebnisse liefern, sofern der Lipidfilm unbeschädigt bleibt. Bei der Anpassung dieses Protokolls sollten Lipidgitter ähnlich wie Standard-TEM-Gitter behandelt werden, wobei mehrere wichtige Überlegungen erforderlich sind. Eine Plasmareinigung sollte vermieden werden, und die Lipidgitter sollten mindestens 15 Minuten vor der Probeanwendung kontinuierlich hydriert bleiben. Die Proben sollten mindestens 15 Minuten auf dem Lipidgitter inkubiert werden, um die Oberflächenadsorption zu ermöglichen, und das Gitter sollte vor dem Tlotten mit mindestens einem Tropfen Verdünnungspuffer kontaktiert werden, um das endgültige Puffervolumen auf der Gitteroberfläche zu normalisieren. Die Aufrechterhaltung der Hydratation der Ni-NTA-Lipidmonoschicht während der gesamten Probeincubation ist entscheidend, da Verdunstung die lokalen Salzkonzentrationen erhöhen und potenziell die Proteinstruktur oder komplexe Zusammensetzung verändern kann. Längere Inkubationszeiten (>30 Min) können die Partikeldichte auf dem Gitter erhöhen, wobei die verlängerte Inkubation gegen eine mögliche Probendegradation ausgeglichen werden sollte. Die in diesem Protokoll beschriebene 60:40-Flüssigpropan-Ethan-Gemisch wird empfohlen, ist aber nicht zwingend erforderlich. Alternative Propan-Ethan-Verhältnisse oder reines Ethan können ebenfalls zusammen mit einem Kryo-Pümpel mit einem Ethan-Becher-Heizsystem verwendet werden, um das Kryogen während des gesamten Experiments flüssig zu halten. Schließlich wird die Teilchenverteilung von der Eisdicke beeinflusst. In einigen Fällen können Teilchen aus Regionen mit besonders dünnem Eis, insbesondere in der Nähe des Zentrums von Gitterquadraten, ausgeschlossen werden. Daher müssen die Blottingbedingungen möglicherweise für jedes Vitrifizierungsgerät optimiert werden. Insgesamt bieten Ni-NTA-Lipidmonolayer-Affinitätsgitter eine robuste und zugängliche Strategie zur strukturellen Bestimmung löslicher, polyhistidin-markierter Proteinkomplexe. Mit sorgfältiger Umsetzung des hier beschriebenen Schritt-für-Schritt-Verfahrens kann diese Methode problemlos in Standard-Kryo-EM-Workflows integriert werden.
Danksagungen
Die Autoren danken Caleb Fisher, Rob McGinty, Nicholas Wright, Blake Fordyce und Bryan Roth von der University of North Carolina at Chapel Hill für die Bereitstellung von Puffern, die in diesen Experimenten verwendet wurden. Die UNC-Chapel Hill CryoEM Core Facility und das UNC Core Facility Advocacy Committee werden für technische und finanzielle Unterstützung anerkannt. Die biomolekulare Kryo-Elektronenmikroskopie-Einrichtung im Fachbereich Chemie und Biochemie der University of California, Santa Cruz (RRID: SCR_021755), wird für technische Unterstützung anerkannt. Diese Arbeit wurde vom National Cancer Institute der National Institutes of Health im Rahmen der Stipendienummer P30CA016086 unterstützt und durch einen Zuschuss der National Institutes of Health R35GM150960 Richard W. Baker vergeben.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 1 mL Volumetrie-Kolben mit Stopfen | Avantor | 10124-382 | VWR Volumetrie-Kolben, klares Glas, Klasse A, serialisiert, mit Penny-Head-Glasstopfen, 1 mL |
| 2,5 µL Glasspritze | Hamilton | 7632-01 | 2,5 Mikroliter Spritze, abnehmbare Nadel (RN), keine Nadel im Lieferumfang enthalten |
| 3,7 mL Glasfläschchen mit Gewinde und Phenolkappe | Fisher Scientific | 03338A | Fisherbrand Klasse B klares Glasgewindefläschchen mit angebrachtem Verschluss, 3,7 mL |
| 4-Slot Kryo-Rasterbox | MiTeGen | 71166-10 | Cryo Rasterbox rund mit Deckel |
| 11,4 L Plastikwanne | Sterilite 12 qt Spülbecken, Mehrzweck-Kunststoffwaschbecken | ||
| 25 µL Glasspritze | Hamilton | 80430 | 25 Mikroliter Spritze, abnehmbare Nadel (RN), einschließlich 22s Gauge, 52 mm gebogene Spitznadel |
| 25 mL Volumetrie-Kolben mit Stopfen | Avantor | 10123-994 | VWR Volumetrie-Kolben, klares Glas, Klasse A, serialisiert, mit Penny-Head-Glasstopfen, 25 mL |
| 99,5% reines Ethanol | Thermo Fisher Scientific | 615090040 | Ethanol, 99,5%, ACS-Reagenz, absolut, 200 Proof |
| 99,8% reines Chloroform | Fisher Scientific | AA32614K2 | Chloroform, ACS, 99,8+% |
| Aluminiumfolie | Walmart | Aluminiumfolie, 30,4 cm Breite | |
| Anionisches Tensidpulver | Fisher Scientific | 50-997-492 | Electron Microscopy Sciences Alconox anionisches Pulverdetergens, 4 lb |
| Backform | Walmart | Pyrex 232-D 3-Quart tief Glasbackform | |
| Blotpapier | Ted Pella | 47000-100 | Standard Vitrobot Filterpapier, Ø55/20 mm, Grad 595 |
| Flasche Rizinusöl mit Tropfer | Walmart | Bio Rizinusöl mit Tropfer, 1 fl oz | |
| Cryo-Plunger | Thermo Fisher Scientific | 1151972 | FEI Vitrobot Mark IV |
| DOPC | Avanti Polar Lipids | 850375P-25mg | 18:1 (Δ9-Cis) PC (DOPC), 1,2-Dioleoy-sn-glycero-3-phosphocholin Pulver, 25 mg |
| Feinspitzenpinzette | Ted Pella | 505 | DUMONT Biology Grade Pinzette, Stil 5, polierter Edelstahl |
| Glaskulturröhrchen | Fisher Scientific | 14958A | Fisherbrand Einweg-Flintglasröhrchen mit glattem Ende, 1 mL |
| Glasköpfchen | Fisher Scientific | 13-678-20A | Fisherbrand Einweg-Borosilikatglas Pasteur Pipette, 14,6 cm |
| Gold-Mesh Loch-Carbon TEM-Raster | Quantifoil | N1-C14nAu30-01 | QUANTIFOIL R 1.2/1.3 Au 300 Mesh |
| Filterpapier Grad 1 | Sigma-Aldrich | WHA1001150 | Whatman qualitatives Filterpapier, Grad 1, 150 mm Durchmesser |
| Große Petrischale mit Deckel | Fisher Scientific | 08747E | Corning PYREX wiederverwendbare Petrischale mit Deckel, 150 mm Durchmesser, 15 mm Höhe |
| Wenig Fusselnde Tücher | Fisher Scientific | 06-666 | Kimtech Science Kimwipes empfindliche Wischer, 1-lagig |
| Ni-NTA Lipid | Avanti Polar Lipids | 790404P-5mg | 18:1 DGS-NTA(Ni), 1,2-Dioleoy-sn-glycero-3-[(N-(5-Amino-1-carboxypentyl)iminodiacetic acid)succinyl] (Nickelsalz) |
| Pipettenkugel | Fisher Scientific | S32325 | Fisherbrand Gummikugel, natürlich, 2 mL |
| Reagenzethanol | Sigma-Aldrich | 362808-1L | Reagenzalkohol ≥89% (GC), enthält 5% Isopropylalkohol und 5% Methylalkohol |
| Selbstschließende Anti-Kapillarpinzette | Ted Pella | 510-5 | DUMONT Anti-Kapillar-Umkehrpinzette, Biology Grade, Stil 5ACN, Edelstahl |
| Selbstdichtende Folie | Fisher Scientific | S47529 | Parafilm M Wickelfolie, 10 cm |
| Kleine Petrischale mit Deckel | Fisher Scientific | 08747A | Corning PYREX wiederverwendbare Petrischale mit Deckel, 60 mm Durchmesser, 15 mm Höhe |
| Spritzennadel | Hamilton | 7803-01 | 27 Gauge kleine Hub-abnehmbare Nadel (RN), angespitzt, 75 mm Länge, 45° Winkel |
Referenzen
- Chan, L. M., et al. High-resolution single-particle imaging at 100–200 keV with the Gatan Alpine direct electron detector. J Struct Biol. 216 (3), 108108(2024).
- Efremov, R. G., Stroobants, A. Coma-corrected rapid single-particle cryo-EM data collection on the CRYO ARM 300. Acta Crystallogr D Struct Biol. 77 (Pt 5), 555-564 (2021).
- Frechin, L., et al. High-resolution cryo-EM performance comparison of two latest-generation cryo electron microscopes on the human ribosome. J Struct Biol. 215 (1), 107905(2023).
- Herzik, M. A. Jr, Wu, M., Lander, G. C. High-resolution structure determination of sub-100 kDa complexes using conventional cryo-EM. Nat Commun. 10 (1), 1032(2019).
- Karia, D., et al. Sub-3 Å resolution protein structure determination by single-particle cryo-EM at 100 keV. Structure. 33 (10), 1717-1727.e4 (2025).
- McMullan, G., et al. Structure determination by cryoEM at 100 keV. Proc Natl Acad Sci U S A. 120 (49), e2312905120(2023).
- Peng, R., et al. Characterizing the resolution and throughput of the Apollo direct electron detector. J Struct Biol X. 7, 100080(2023).
- D’Imprima, E., et al. Protein denaturation at the air-water interface and how to prevent it. eLife. 8, (2019).
- Noble, A. J., et al. Routine single-particle cryoEM sample and grid characterization by tomography. eLife. 7, (2018).
- Tan, Y. Z., et al. Addressing preferred specimen orientation in single-particle cryo-EM through tilting. Nat Methods. 14 (8), 793-796 (2017).
- Snijder, J., et al. Vitrification after multiple rounds of sample application and blotting improves particle density on cryo-electron microscopy grids. J Struct Biol. 198 (1), 38-42 (2017).
- Cianfrocco, M. A., Kellogg, E. H. What could go wrong? A practical guide to single-particle cryo-EM: From biochemistry to atomic models. J Chem Inf Model. 60 (5), 2458-2469 (2020).
- Cheng, H., et al. Dual-affinity graphene sheets for high-resolution cryo-electron microscopy. J Am Chem Soc. 145 (14), 8073-8081 (2023).
- Yu, G., Li, K., Jiang, W. Antibody-based affinity cryo-EM grid. Methods. 100, 16-24 (2016).
- Arimura, Y., Konishi, H. A., Funabiki, H. MagIC-Cryo-EM, structural determination on magnetic beads for scarce macromolecules in heterogeneous samples. eLife. 13, (2025).
- Zhao, Q., et al. An immobilized antibody-based affinity grid strategy for on-grid purification of target proteins enables high-resolution cryo-EM. Commun Biol. 7 (1), 715(2024).
- Skrajna, A., et al. Nickel-NTA lipid-monolayer affinity grids allow for high-resolution structure determination by cryo-EM. J Struct Biol. 217 (4), 108253(2025).
- Esfahani, B. G., et al. SPOT-RASTR—A cryo-EM specimen preparation technique that overcomes problems with preferred orientation and the air/water interface. PNAS Nexus. 3 (8), pgae284(2024).
- Cookis, T., et al. Streptavidin-affinity grid fabrication for cryo-electron microscopy sample preparation. J Vis Exp. (202), e66197(2023).
- Han, B. G., et al. Long shelf-life streptavidin support-films suitable for electron microscopy of biological macromolecules. J Struct Biol. 195 (2), 238-244 (2016).
- Song, J., et al. Structural basis for inactivation of PRC2 by G-quadruplex RNA. Science. 381 (6664), 1331-1337 (2023).
- Cookis, T., et al. Structural basis for the inhibition of PRC2 by active transcription histone posttranslational modifications. Nat Struct Mol Biol. 32 (2), 393-404 (2025).
- Gillies, J. P., et al. Structural basis for cytoplasmic dynein-1 regulation by Lis1. eLife. 11, (2022).
- Sauer, P. V., et al. Structural and quantum chemical basis for OCP-mediated quenching of phycobilisomes. Sci Adv. 10 (14), eadk7535(2024).
- Sauer, P. V., et al. Activation of automethylated PRC2 by dimerization on chromatin. Mol Cell. 84 (20), 3885-3898.e8 (2024).
- Ciapponi, M., et al. Structural basis of the histone ubiquitination read-write mechanism of RYBP-PRC1. Nat Struct Mol Biol. 31 (7), 1023-1027 (2024).
- Dominguez-Martin, M. A., et al. Structures of a phycobilisome in light-harvesting and photoprotected states. Nature. 609 (7928), 835-845 (2022).
- Marechal, N., Serrano, B. P., Zhang, X., Weitz, C. J. Formation of thyroid hormone revealed by a cryo-EM structure of native bovine thyroglobulin. Nat Commun. 13 (1), 2380(2022).
- Kasinath, V., et al. JARID2 and AEBP2 regulate PRC2 in the presence of H2AK119ub1 and other histone modifications. Science. 371 (6527), (2021).
- Ma, J., et al. Open architecture of archaea MCM and dsDNA complexes resolved using monodispersed streptavidin affinity CryoEM. Nat Commun. 15 (1), 10304(2024).
- Kim, L. Y., et al. Benchmarking cryo-EM single-particle analysis workflow. Front Mol Biosci. 5, 50(2018).
- Zhou, Z., Jin, J., Deng, X., Jia, Z. Protein purification via consecutive histidine-polyphosphate interaction. Protein Sci. 33 (6), e5021(2024).
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar