Die LC3-Immunoblot-Analyse ist eine weit verbreitete Methode zur Überwachung der Autophagie, erfordert jedoch eine sorgfältige Optimierung. Dieses Protokoll beschreibt einen robusten Ansatz zur Detektion und Quantifizierung von LC3-II in aus KPC-Zellen abgeleiteten Pankreaskrebszellen, einschließlich wesentlicher technischer Aspekte und eines standardisierten Workflows für die dichtometrische Analyse mithilfe von Fiji.
Methodenartikel
Western-Blot-Analyse des Mikrotubuli-assoziierten Proteins Light Chain 3 zur Überwachung der autophagosomalen Dynamik in pankreaskrebszellen aus Mäusen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Autophagie spielt eine komplexe Rolle beim Pankreas-ductalen Adenokarzinom (PDAC) und trägt zur Tumorprogression, Anpassung an zellulären Stress sowie zur Therapieresistenz bei. Eine genaue Beurteilung der Dynamik von Autophagosomen ist daher für die Erforschung der Krebsbiologie unerlässlich. Unter den verfügbaren Methoden wird die Immunoblot-Analyse des Mikrotubuli-assoziierten Proteins Light Chain 3 (LC3) häufig zur Überwachung der Autophagosom-Dynamik eingesetzt, indem zwischen der zytosolischen (LC3-I) und der lipidierten, an Autophagosomen gebundenen Form (LC3-II) unterschieden wird. Aufgrund des geringen Molekulargewichts von LC3 und des minimalen Unterschieds in der elektrophoretischen Mobilität dieser Isoformen ergeben sich jedoch technische Herausforderungen, die eine sorgfältige Optimierung erfordern. Hier wird ein reproduzierbares Protokoll zur semi-quantitativen Analyse der LC3-II-Spiegel mittels Western Blot in aus KPC-Mäusen stammenden pankreatischen Krebszellen vorgestellt. Die Methode beinhaltet optimierte Bedingungen für die Zelllyse, Elektrophorese, Proteintrennung und proteinvermittelte Detektion, um eine zuverlässige Trennung und Nachweisbarkeit der LC3-Isoformen sicherzustellen. Zusätzlich wird ein standardisierter Arbeitsablauf zur dichtemetrischen Analyse der LC3-II-Banden mittels Fiji (ImageJ) bereitgestellt. Die Empfindlichkeit der Methode wird durch den Nachweis erhöhter LC3-II-Spiegel unter Bedingungen der Autophagie-Induktion (Behandlung mit Gemcitabin) und eingeschränktem autophagischen Fluss (VMP1-Knockdown) demonstriert. Kritische technische Parameter, die die Dateninterpretation beeinflussen, wie die Zusammensetzung des Lysepuffers und die Spezifität der Antikörper, werden ebenso untersucht wie häufige experimentelle Fallstricke. Obwohl die LC3-Immunoblot-Analyse allein nicht ausreicht, um den autophagischen Fluss vollständig zu charakterisieren, stellt sie in Kombination mit ergänzenden Assays einen robusten und zugänglichen Ansatz zur Überwachung der autophagischen Aktivität dar. Das Protokoll kann an andere experimentelle Kontexte angepasst werden und erleichtert so mechanistische Untersuchungen der Autophagie in Krebsmodellen.
Einleitung
Die Makroautophagie (im Folgenden als Autophagie bezeichnet) ist ein regulierter degradativer Weg, über den Zellen zytoplasmatische Materialien, einschließlich Proteine und dysfunktionale Organellen, abbauen. Ein Kennzeichen der Autophagie ist die Bildung einer doppelmembranösen Struktur, die als Autophagosom bekannt ist und zelluläre Fracht einschließt, um sie anschließend zu Lysosomen zu transportieren, wo sie abgebaut wird1,2,3. In normalen Zellen trägt die Autophagie zum kontrollierten Umsatz von Proteinen und Organellen bei, wodurch oxidativer Stress begrenzt und das Risiko der Tumorentwicklung verringert wird. In Krebszellen hingegen kann dieser Prozess dafür genutzt werden, das Überleben unter Bedingungen hoher metabolischer Belastung, Nährstoffmangel und Hypoxie zu unterstützen. Indem die Autophagie die Anpassung an eine feindliche Mikroumgebung erleichtert, trägt sie auch zur Chemotherapieresistenz bei, teilweise indem sie therapieinduzierte zelluläre Schäden verringert4,5.
Pankreaskrebs ist in den Vereinigten Staaten die dritthäufigste Ursache für krebsbedingte Todesfälle. Etwa 90 % aller Pankreaskrebsfälle werden als duktales Pankreasadenokarzinom (PDAC) klassifiziert. Im Gegensatz zu mehreren anderen Malignitäten, bei denen eine Früherkennung und therapeutische Fortschritte die Überlebensrate der Patienten verbessert haben, wird PDAC in über 80 % der Fälle erst im fortgeschrittenen Stadium diagnostiziert. Diese späte Diagnosestellung, verbunden mit einer aggressiven Tumorbiologie und einer deutlichen Therapieresistenz, führt zu einer Fünf-Jahres-Überlebensrate von etwa 11 %6.
Das KPC-Mausmodell, das auf der pancreasspezifischen Aktivierung von onkogenem Kras und der bedingten Deletion von Trp53 basiert, die durch Cre-Rekombinase vermittelt wird, ist eines der am häufigsten verwendeten genetisch veränderten Modelle des Pankreas-ductalen Adenokarzinoms. Diese Mäuse entwickeln spontan Tumore, die der menschlichen Erkrankung stark ähneln und sich von intraepithelialen Pankreasneoplasien (PanIN) bis zum invasiven Karzinom fortentwickeln. Bedeutend ist, dass dieses Modell zentrale Merkmale des Pankreaskarzinoms nachbildet, darunter ein dichtes desmoplastisches Stromagewebe und eine immunsuppressive Tumormikroumgebung. Aus KPC-Mäusen isolierte Tumorzellen (KPC-abgeleitete Zellen) stellen ein ergänzendes in vitro-System dar, das viele der genetischen und phänotypischen Eigenschaften der ursprünglichen Tumore beibehält und somit mechanistische Untersuchungen sowie eine kontrollierte Evaluierung therapeutischer Ansprechen ermöglicht7,8.
VMP1 ist ein essentielles, autophagieassoziiertes Protein, das die Autophagie durch seine Interaktion mit Beclin-1 und die Rekrutierung des PI3KC3-Komplexes initiiert9,10. Über die Initiation hinaus ist VMP1 an mehreren Stadien der Autophagie beteiligt, einschließlich der Bildung10, Schließung11 von Autophagosomen sowie selektiver Prozesse wie der Mitophagie12 und Zymophagie13. VMP1 bleibt während des gesamten autophagischen Flusses aktiv beteiligt und könnte zusätzliche Funktionen als Phospholipid-Scramblase ausüben14. Im Pankreas ist die Expression von VMP1 normalerweise gering, wird jedoch unter Stressbedingungen wie Pankreatitis und onkogener Transformation stark induziert, wobei es die Autophagie downstream der Signalgebung durch mutiertes KRAS fördert15,16. VMP1 ist im Pankreaskarzinom überexprimiert17, und experimentelle Mausmodelle haben gezeigt, dass VMP1-abhängige Autophagie gemeinsam mit KRAS die Tumorbildung und die Entstehung von PanIN-Läsionen unterstützt18. Darüber hinaus trägt VMP1 zur Chemotherapieresistenz bei, da seine Hochregulierung durch Wirkstoffe wie Gemcitabin19 die Autophagie stimuliert19 und das Überleben von Tumorzellen unterstützt17, was seine protumorigene Rolle unterstreicht15.
Autophagosomen zeichnen sich durch das Vorhandensein des Autophagie-assoziierten Proteins Mikrotubuli-assoziiertes Protein Light Chain 3 (LC3) aus20. Unter Basalbedingungen liegt LC3 hauptsächlich in einer löslichen Form (LC3-I) vor, die im gesamten Zytoplasma und Kern verteilt ist. Nach Aktivierung der Autophagie wird LC3 lipidiiert, indem es an Phosphatidylethanolamin konjugiert wird, wodurch die membranassoziierte Form LC3-II entsteht1,21. Obwohl LC3-II aufgrund dieser Modifikation ein höheres Molekulargewicht als LC3-I aufweist, wandert es während der SDS-PAGE schneller, wahrscheinlich aufgrund seiner erhöhten Hydrophobizität. Folglich spiegelt die Umwandlung von LC3-I in LC3-II eine Lipidierung und nicht eine proteolytische Verarbeitung wider, wobei LC3-I typischerweise bei etwa 16 kDa und LC3-II bei etwa 14 kDa detektiert wird. Da die Konzentrationen von LC3-II mit der Anzahl der Autophagosomen korrelieren, wird die LC3-Immunoblotanalyse häufig zur Überwachung der autophagischen Aktivität verwendet22. Eine genaue Beurteilung der LC3-Dynamik ist daher entscheidend für die Interpretation experimenteller Ergebnisse im Zusammenhang mit der Autophagie.
Diese Studie beschreibt die Standardisierung und technische Optimierung eines klassischen LC3-Immunblot-Protokolls in einer aus KPC-Zellen stammenden Pankreaskarzinom-Zelllinie. Die Optimierung ist besonders wichtig, da LC3 ein Protein mit geringer Molmasse ist, die Formen LC3-I und LC3-II sich in ihrer elektrophoretischen Mobilität nur um etwa 2 kDa unterscheiden und LC3-II eine lipidierte Spezies darstellt21,22. Daher können bereits geringfügige methodische Abweichungen die Detektion von LC3 beeinträchtigen und zu suboptimalen Ergebnissen führen. Zudem ist die artliche Herkunft der Proben eine wichtige Überlegung, um eine optimale Immunreaktivität zu erreichen. Das optimierte Protokoll ist empfindlich genug, um erhöhte LC3-II-Spiegel nach Behandlung mit dem chemotherapeutischen Wirkstoff Gemcitabin sowie nach Herunterregulation von VMP1 nachzuweisen, Bedingungen, die bekanntermaßen die Autophagie stimulieren bzw. den autophagosomalen Fluss beeinträchtigen. Schließlich werden zwei mögliche technische Fallstricke hervorgehoben, um deren Auswirkung auf die Datenqualität und die Interpretation der Ergebnisse zu verdeutlichen. Ein Überblick über diesen experimentellen Arbeitsablauf ist in Abbildung 1 dargestellt.
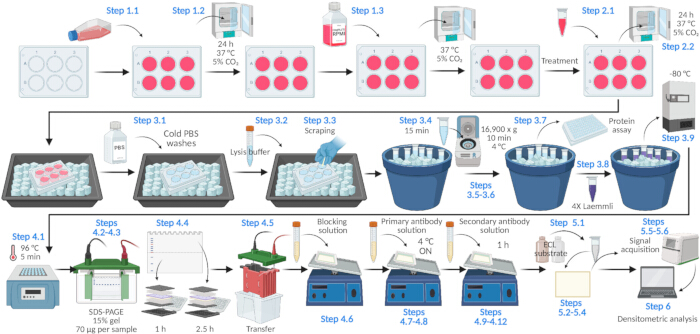
Abbildung 1: Schematische Darstellung des LC3-Immunoblot-Protokolls in KPC-abgeleiteten Zellen. Schematische Übersicht des Protokolls zur Detektion und Quantifizierung von LC3-II mittels Immunoblot. KPC-abgeleitete Pankreaskrebszellen werden kultiviert und experimentellen Behandlungen unterzogen, gefolgt von Zelllyse, Proteinquantifizierung, SDS-PAGE, Membranübertragung, Antikörper-basierter Detektion von LC3, Erfassung des chemilumineszenten Signals und dichtemetrischer Analyse der LC3-II-Banden, normiert auf eine Ladekontrolle. Der Arbeitsablauf verdeutlicht die wichtigsten Verfahrensschritte und kritischen Phasen, die für eine zuverlässige Beurteilung der LC3-Dynamik erforderlich sind. Erstellt mit BioRender.com. Klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Protokoll
Alle Tierversuche wurden gemäß den institutionellen Richtlinien durchgeführt und von dem Institutional Animal Care and Use Committee (IACUC) des Massachusetts General Hospital unter dem Protokoll #2019N000111 genehmigt. Die in dieser Studie verwendete aus KPC-Zellen stammende Pankreaskrebszelllinie wurde zuvor im Mostoslavsky-Labor unter diesem genehmigten Protokoll etabliert. Die Liste der Reagenzien, Chemikalien und Geräteinformationen ist in der Tabelle der Materialien enthalten.
1. Zellpräparation
- Säen Sie KPC (KrasG12D; Trp53f/+; p48-Cre)-abgeleitete Pankreastumorzellen mit niedriger Passage in eine 6-Loch-Platte in Roswell Park Memorial Institute-Medium (RPMI 1640), das 10 % fetalen Kälberserum, 100 U/mL Penicillin und 100 µg/mL Streptomycin enthält. Stellen Sie die Ansiededichte so ein, dass am Tag der Lyse eine Konfluenz von 70 %–90 % erreicht wird.
HINWEIS: Eine Ansiededichte von 3,5 × 10⁵ Zellen pro Loch führte nach 72 h zu einer Konfluenz von etwa 80 %. Da das Wachstum zwischen verschiedenen Laboren und KPC-Modellen variieren kann, sollte die optimale Ansiededichte vor dem eigentlichen Experiment empirisch bestimmt werden.
HINWEIS: Um stabile VMP1-Knockdown-Zelllinien zu erzeugen, produzieren Sie Lentivirus-Partikel durch Cotransfektion von HEK293T-Zellen mit Verpackungsplasmiden und dem jeweiligen lentiviralen Vektor unter Verwendung von Polyethylenimin (PEI). Sammeln Sie die lentiviralen Überstände 72 h nach der Transfektion, zentrifugieren Sie bei 300 × g für 10 min bei 4 °C, um zelluläre Trümmer zu entfernen, und filtrieren Sie durch einen Spritzenfilter mit 0,45 µm Porengröße. Führen Sie eine einzige Transduktionsrunde der KPC-Zellen mit den gesammelten viralen Überständen durch. Selektieren Sie stabil transduzierte Zellen durch Behandlung mit 2,5 µg/mL Puromycin (1:4.000 Verdünnung aus einer 10 mg/mL Stammlösung) über 72 h. - Kultivieren Sie die Zellen bei 37 °C in einem befeuchteten Inkubator mit 5 % Kohlendioxid (CO₂).
- Ersetzen Sie das Medium durch frisches Medium und setzen Sie die Inkubation unter denselben Bedingungen fort.
2. Behandlung mit 20 µM Gemcitabin
- Stellen Sie einen 10 mM Gemcitabin-Lösung in RPMI-Medium einen Tag vor der Lyse her. Behandeln Sie jede Vertiefung mit 4 µL der 10 mM-Lösung, um eine Endkonzentration von 20 µM zu erreichen.
- Inkubieren Sie die Zellen 24 h bei 37 °C in einem befeuchteten Inkubator mit 5 % Kohlendioxid (CO₂).
3. Zelllysate
- Stellen Sie die Platte auf Eis und waschen Sie sie dreimal mit kalter phosphatgepufferter Kochsalzlösung (PBS; 137 mM NaCl, 2,7 mM KCl, 8 mM Na₂HPO₄ und 2 mM KH₂PO₄).
- Geben Sie 80 µL Puffer zur Zelllyse (50 mM Tris-HCl, pH 8,0, 150 mM NaCl, 1 % Triton X-100 und 0,1 % SDS) unter Zusatz von Proteaseinhibitoren hinzu.
HINWEIS: Wenn zwischen den Vertiefungen unterschiedliche Konfluenzniveaus beobachtet werden, passen Sie das Volumen des Lysepuffers an, um vergleichbare Protein-Konzentrationen zu erhalten. Als Richtwert verwenden Sie etwa 10 µL Lysepuffer pro 10 % Konfluenz (z. B. 70 µL bei 70 % Konfluenz und 90 µL bei 90 % Konfluenz). - Verwenden Sie das breite (proximale) Ende einer P200-Pipettenspitze, um die gesamte Oberfläche jeder Vertiefung gründlich abzukratzen, um die Zellen vom Untergrund zu lösen und im Lysepuffer zu sammeln.
- Sammeln Sie das Lysat in einem Mikrozentrifugenröhrchen und bewahren Sie es 15 Minuten auf Eis auf.
- Zentrifugieren Sie die Proben 10 Minuten lang bei 16.900 × g und 4 °C.
- Überführen Sie das Überstand in ein sauberes Mikrozentrifugenröhrchen.
- Entnehmen Sie eine Aliquotprobe zur Proteinquantifizierung und bewahren Sie sie bis zur Analyse auf Eis auf.
HINWEIS: Zur Proteinquantifizierung verdünnen Sie 2,5 µL Lysat in 7,5 µL Lysepuffer und mischen Sie dies mit 200 µL Bicinchoninsäure-Reagenz. Alternativen Methoden zur Proteinquantifizierung können ebenfalls verwendet werden. - Geben Sie 4× Laemmli-Probenpuffer (250 mM Tris-HCl, pH 6,8, 8 % SDS, 40 % Glycerin, 0,04 % Bromphenolblau und 20 % β-Mercaptoethanol) zu den Lysaten hinzu und mischen Sie gründlich. Für 77,5 µL Lysat fügen Sie 25,8 µL Laemmli-Probenpuffer hinzu.
- Bewahren Sie die Proben bei −80 °C auf.
HINWEIS: Der Protokollschritt kann an dieser Stelle unterbrochen werden. Die Proben können bis zu zwei Wochen lang vor der SDS-PAGE bei −80 °C gelagert werden.
4. SDS–PAGE und Western Blot
- Erhitzen Sie die Proben 5 min bei 96 °C.
- Geben Sie 70 µg jeder Probe auf ein 15%iges SDS-PAGE-Gel (1,5 mm Dicke) und führen Sie die Elektrophorese bei 90 V durch, bis die Farbstofffront in das Trenngel eindringt. Verwenden Sie ein selbst gegossenes 15%iges Polyacrylamid-Trenngel, das 15% Acrylamid/Bis-Acrylamid, 375 mM Tris-HCl (pH 8,8) und 0,1% SDS enthält.
- Erhöhen Sie die Spannung auf 120 V und setzen Sie die Elektrophorese fort, bis die Farbstofffront das untere Ende des Gels erreicht oder verlässt. Beenden Sie den Lauf, bevor der 10-kDa-Marker der Molekulargewichtsleiter das Gel verlässt.
- Schneiden Sie das Gel bei etwa 25 kDa durch, um den oberen und unteren Teil zu trennen.
- Übertragen Sie die Proteine auf eine 0,2 µm PVDF-Membran, die zuvor mit Methanol in Übertragungspuffer (25 mM Tris-Basis, 192 mM Glycin und 20% [v/v] Methanol) voraktiviert wurde, bei 200 mA für 1 h für den unteren Geltteil (<25 kDa) und 2,5 h für den oberen Geltteil (>25 kDa).
- Blockieren Sie die Membran 1 h in Blockpuffer unter leichtem Schütteln.
- Bereiten Sie eine 1:1.000-Verdünnung des primären Anti-LC3-Antikörpers in Blockpuffer, der 0,1% Tween-20 enthält.
HINWEIS: Der primäre Anti-LC3-Antikörper wurde 1:1.000 verdünnt verwendet, der primäre Anti-Aktin-Ladungskontrollantikörper wurde 1:4.000 verdünnt verwendet. - Incubieren Sie die Membran über Nacht bei 4 °C mit dem primären Anti-LC3-Antikörper unter leichtem Schütteln.
- Waschen Sie die Membran viermal je 5 min mit TBS-T (0,1% Tween-20 in TBS; 20 mM Tris-HCl, pH 7,6, und 150 mM NaCl).
- Bereiten Sie eine 1:2.000-Verdünnung des mit Peroxidase konjugierten sekundären Antikörpers gegen Kaninchen in Blockpuffer vor.
- Incubieren Sie die Membran 1 h bei Raumtemperatur mit dem sekundären Antikörper unter leichtem Schütteln.
- Waschen Sie die Membran viermal je 5 min mit TBS-T.
- Waschen Sie die Membran zweimal mit TBS.
5. Chemilumineszenznachweis
- Stellen Sie das zweikomponentige, verstärkte Chemilumineszenz-Substrat her, indem Sie unmittelbar vor der Verwendung gleiche Volumina von Reagenz A (Luminol/Verstärker-Lösung) und Reagenz B (Peroxid-Lösung) mischen.
- Entfernen Sie vorsichtig überschüssige Flüssigkeit von der Membran mit einem Laborabwischpapier.
- Legen Sie die Membran in eine lichtundurchlässige Box.
- Geben Sie die verstärkte Chemilumineszenz-Lösung auf die Membran, schließen Sie die Box und inkubieren Sie 5 min.
- Lassen Sie überschüssige Lösung von der Membran ablaufen und legen Sie die Membran in das Bildgebungssystem zur Signaldetektion.
- Nehmen Sie die Bilder gemäß den Herstelleranweisungen für das Bildgebungssystem auf.
6. Dichtometrische Analyse mit Fiji
- Ziehen Sie die Bilddatei per Drag & Drop in das Fiji-Fenster, um sie zu öffnen.
- Konvertieren Sie das Bild in 8-Bit-Graustufen (Image → Type → 8-bit).
- Falls erforderlich, drehen Sie das Bild, um die Bänder horizontal auszurichten (Image → Transform → Rotate).
- Aktivieren Sie die Vorschau und stellen Sie das Raster auf eine geeignete Anzahl von Linien ein (z. B. 20).
- Passen Sie den Drehwinkel an, bis die Bänder korrekt ausgerichtet sind.
- Verwenden Sie das rechteckige Auswahlwerkzeug, um einen interessierenden Bereich (ROI) um die erste Spur zu definieren, wobei nur das Band, das LC3-II entspricht, eingeschlossen wird.
HINWEIS: Die Auswahl sollte nicht mehr als doppelt so breit wie hoch sein. Verwenden Sie für alle in die Analyse einbezogenen Bänder dieselben ROI-Abmessungen. - Wählen Sie Analyze → Gels → Select First Lane.
- Verschieben Sie denselben ROI zur nächsten Spur und positionieren Sie ihn um das entsprechende Band.
- Wählen Sie Analyze → Gels → Select Next Lane.
- Wiederholen Sie die Schritte 6.6 und 6.7, bis die letzte Spur ausgewählt ist.
- Erzeugen Sie Intensitätsprofile (Analyze → Gels → Plot Lanes).
- Verwenden Sie das Geradenwerkzeug, um die Basislinie jedes Peaks zu definieren, und quantifizieren Sie die Bandintensität mithilfe des Zauberstabwerkzeugs.
- Normalisieren Sie die Werte auf eine Loading-Control.
Ergebnisse
Dieses Protokoll beschreibt die Western-Blot-Analyse zur Untersuchung der LC3-Dynamik in einer aus KPC-Zellen stammenden Pankreaskarzinom-Zelllinie unter verschiedenen experimentellen Bedingungen. Das Protokoll erzeugt chemilumineszente Bilder von LC3 und einer Ladekontrolle. In dieser Studie wurde Actin als Ladekontrolle verwendet.
Zwei repräsentative Anwendungen des Protokolls werden gezeigt. Zunächst wurden Kontroll-KPC-Zellen mit mit Gemcitabin behandelten KPC-Zellen verglichen. Gemcitabin ist ein Chemotherapeutikum, von dem bereits berichtet wurde, dass es Autophagie in Pankreaskrebszellen induziert19. Abbildung 2A zeigt ein repräsentatives LC3-Immunoblot mit Actin als Ladekontrolle. Die durch dichtometrische Analyse in Fiji erhaltene Quantifizierung ist in Abbildung 2B dargestellt. Die LC3-II-Spiegel wurden auf Actin normalisiert. In den mit Gemcitabin behandelten Zellen wurde ein signifikanter Anstieg der LC3-II-Spiegel um 59 % beobachtet, was mit einer Induktion der Autophagie übereinstimmt.
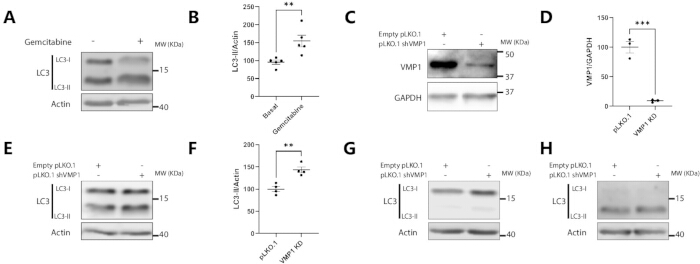
Abbildung 2: LC3-Immunoblot-Analyse in aus KPC stammenden Pankreaskrebszellen: (A–B) Wirkung von Gemcitabin, (C–F) VMP1-Herunterregulation und (G–H) suboptimale technische Bedingungen. (A–B) LC3-Spiegel unter basalen und mit Gemcitabin behandelten Bedingungen. Aus KPC stammende Pankreaskrebszellen wurden 24 h mit 20 µM Gemcitabin behandelt oder unbehandelt belassen. Zelllysate wurden für LC3 und Aktin als Ladekontrolle immunmarkiert. (A) Dargestellt sind repräsentative Immunoblot-Bilder von LC3 und Aktin. (B) Der Graph zeigt die Quantifizierung der LC3-II-Bandendensitometrie, normiert auf Aktin. Die Daten sind als Mittelwert ± SEM angegeben. **p < 0,01 nach dem ungepaarten Student’s t-Test. n = 4 pro Bedingung. (C–D) Validierung des shRNA-vermittelten VMP1-Knockdowns. Zellen, die konstitutiv entweder ein leeres pLKO.1-Plasmid (pLKO.1) oder ein pLKO.1-Plasmid, das eine shRNA gegen die Maus-VMP1-Sequenz kodiert (VMP1 KD), exprimieren, wurden lysiert und analysiert. (C) Dargestellt ist ein repräsentatives Western-Blot-Bild von VMP1 mit GAPDH als Ladekontrolle. (D) Quantifizierung der VMP1-Expressionslevel, die eine Reduktion um ~90 % in den VMP1-KD-Zellen zeigt. Die Daten sind als Mittelwert ± SEM angegeben. ***p < 0,001 nach dem ungepaarten Student’s t-Test. n = 3 pro Bedingung. (E–F) Wirkung der VMP1-Herunterregulation auf die LC3-II-Akkumulation. Aus KPC stammende Pankreaskrebszellen, die konstitutiv entweder ein leeres pLKO.1- oder shVMP1-Plasmid exprimieren, wurden lysiert und für LC3 sowie Aktin als Ladekontrolle immunmarkiert. (E) Dargestellt sind repräsentative Immunoblot-Bilder von LC3 und Aktin. (F) Der Graph zeigt die Quantifizierung der LC3-II-Bandendensitometrie, normiert auf Aktin. Die Daten sind als Mittelwert ± SEM angegeben. **p < 0,01 nach dem ungepaarten Student’s t-Test. n = 5 pro Bedingung. (G–H) Suboptimale Experimente. Aus KPC stammende Pankreaskrebszellen, die konstitutiv entweder ein leeres pLKO.1- oder ein shVMP1-Plasmid exprimieren, wurden lysiert und für LC3 sowie Aktin als Ladekontrolle immunmarkiert. (G) Dargestellt sind repräsentative Immunoblot-Bilder von LC3 und Aktin, die aus Lysaten stammen, die mit einem Lysepuffer mit niedriger Detergenskonzentration hergestellt wurden. (H) Dargestellt sind repräsentative Immunoblot-Bilder von LC3 und Aktin, wobei LC3 mit einem primären Antikörper detektiert wurde, dessen Reaktivität mit Maus-Geweben nicht garantiert ist. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Ein zweites Experiment wurde unter Verwendung von aus KPC stammenden Pankreaskrebszellen durchgeführt, die konstitutiv entweder ein leeres pLKO.1-Plasmid (pLKO.1) oder ein pLKO.1-Plasmid exprimieren, das einen gegen die murine VMP1-Sequenz gerichteten shRNA kodiert (VMP1 KD). Zunächst wurde eine erfolgreiche Herunterregulation von VMP1 überprüft. Abbildung 2C zeigt eine repräsentative VMP1-Immunoblot-Aufnahme mit GAPDH als Beladungskontrolle, und Abbildung 2D quantifiziert eine Reduktion der VMP1-Expression um 90 % in den VMP1-KD-Zellen. Anschließend wurden die LC3-II-Spiegel in diesen Zellen analysiert. Ein Anstieg der LC3-II-Akkumulation wurde erwartet, da VMP1 für die Bildung von Autophagosomen erforderlich ist. Obwohl die Herunterregulation von VMP1 die Umwandlung von LC3-I in LC3-II nicht verhindert, beeinträchtigt sie die Autophagosomenbildung und den nachfolgenden Abbau des Cargos, was zur Akkumulation von LC3-II führt11,15. Repräsentative Immunoblots für LC3 und Aktin sind in Abbildung 2E dargestellt, und die Quantifizierung des Verhältnisses LC3-II/Aktin ist in Abbildung 2F aufgeführt. Im Vergleich zu den pLKO.1-Kontrollen wurde in den VMP1-KD-Zellen ein signifikanter Anstieg der LC3-II-Spiegel um 43 % beobachtet.
Diese Ergebnisse zeigen, dass der Protokollansatz eine zuverlässige Detektion und Quantifizierung der LC3-II-Spiegel in einem aus KPC-Zellen abgeleiteten Modell des Pankreaskarzinoms ermöglicht. Geringfügige Abweichungen vom Protokoll können jedoch zu suboptimalen Ergebnissen führen.
Da LC3-II die lipidierte Form von LC3 ist, erfordert eine effiziente Extraktion einen Lysepuffer mit einer ausreichenden Konzentration an Detergenzien. Abbildung 2G zeigt repräsentative Immunoblots von LC3 und Aktin, die aus dem gleichen experimentellen Modell wie in Abbildung 2E–F (pLKO.1 gegenüber VMP1-KD) stammen, jedoch unter Verwendung eines Lysepuffers mit niedriger Detergenzienkonzentration (50 mM Tris-HCl, pH 7,4, 250 mM NaCl, 25 mM NaF, 2 mM EDTA und 0,1 % Triton X-100). Obwohl das Aktin-Signal akzeptabel blieb, war das LC3-Signal suboptimal. Lediglich das LC3-I-Band war deutlich sichtbar, während das LC3-II-Band kaum nachweisbar war und im Vergleich zu LC3-I deutlich reduziert war.
Eine weitere wichtige Variable bei der LC3-Immunblot-Analyse ist die Auswahl des primären Antikörpers. Die in Abbildung 2A, 2B, 2E, 2F und 2G gezeigten Immunoblots wurden mit einem primären Antikörper erzeugt, der in diesem experimentellen System eine robuste LC3-Detektion ermöglichte. Im Gegensatz dazu zeigt Abbildung 2H einen LC3-Immunoblot, der mit einem anderen primären Antikörper durchgeführt wurde und suboptimale Ergebnisse lieferte. Unter diesen Bedingungen war LC3-I kaum nachweisbar, und das Signal für LC3-II war deutlich schwächer im Vergleich zu dem, das mit dem Antikörper in den vorangegangenen Experimenten erhalten wurde.
Diskussion
Dieser Artikel beschreibt die technische Optimierung und Standardisierung eines klassischen LC3-Immunblottings in aus KPC-Zellen abgeleiteten Pankreaskrebszellen. Angesichts der zunehmend anerkannten Rolle der Autophagie und autophagiebezogener Proteine bei der Entstehung und Progression von Pankreaskrebs23 bietet dieser standardisierte Arbeitsablauf eine zuverlässige Methode zur Untersuchung der LC3-Dynamik. Das Protokoll kann angewendet werden, um den autophagosomalen Pool unter verschiedenen experimentellen Bedingungen zu bewerten, einschließlich Chemotherapie, oxidativem Stress, Hypoxie, endoplasmatischem Retikulum-Stress sowie genetischen Modifikationen wie Genüberexpression, Genabsenkung, Gen-Knockout oder Mutation. Neben der Untersuchung der LC3-Dynamik lässt sich das Protokoll auch anpassen, um direkte oder indirekte Interaktionen zwischen LC3 und Zielproteinen zu analysieren. Beispielsweise kann eine Immunpräzipitation eines Zielproteins mit anschließender LC3-Detektion im Eluat mittels dieses Arbeitsablaufs durchgeführt werden. Darüber hinaus kann das LC3-Immunblotting zur Analyse extrazellulärer Vesikel im Kontext der sekretorischen Autophagie eingesetzt werden, einem aufstrebenden Forschungsfeld mit wachsender Bedeutung beim Pankreaskarzinom des Pankreasgangs24,25.
Wie in Abbildung 2G–H veranschaulicht, müssen mehrere kritische Schritte sorgfältig kontrolliert werden, da bereits geringfügige Abweichungen zu suboptimalen Ergebnissen führen können. Eine der wichtigsten Überlegungen betrifft die Zusammensetzung des Lysepuffers. Eine effiziente Extraktion von LC3-II erfordert einen Puffer mit relativ hoher Detergenskonzentration, wie beispielsweise RIPA-Puffer oder eine ähnliche Formulierung. Puffer mit geringerem Detergensgehalt, die üblicherweise in Immunpräzipitationsprotokollen verwendet werden, um Protein-Protein-Interaktionen zu erhalten, können möglicherweise LC3-II nicht ausreichend solubilisieren. Unter diesen Bedingungen kann LC3-I nachweisbar bleiben, während LC3-II schwer oder gar nicht nachweisbar wird, was die Dateninterpretation beeinträchtigt.
Ein weiterer entscheidender Faktor ist die Auswahl eines Primärantikörpers, der für das untersuchte experimentelle System validiert wurde. Die hier vorgestellte technische Bewertung beschränkte sich auf einen Vergleich zweier Antikörper desselben Herstellers und stellt keine umfassende Validierung über mehrere Klone oder Anbieter hinweg dar. Dennoch verdeutlichen die Ergebnisse, wie sich die Leistung eines Antikörpers zwischen verschiedenen experimentellen Systemen erheblich unterscheiden kann. Obwohl aufgrund dieses begrenzten Vergleichs keine endgültigen Schlussfolgerungen zur Spezies-Spezifität gezogen werden können, unterstreicht die suboptimale Leistung des alternativen Antikörpers in diesem Modell die Bedeutung einer empirischen Validierung gegenüber der alleinigen Annahme vorhergesagter Kreuzreaktivität. Laut dem Datenblatt des Herstellers ist dieser Antikörper für humane Proben validiert, während die Reaktivität gegenüber Maus auf Sequenzhomologie basierend vorhergesagt wird. Obwohl eine schwache LC3-Detektion in Mauszellen beobachtet wurde (Abbildung 2H), konnte derselbe Antikörper zuvor in Rattenpankreasgewebe und in aus Ratten stammenden AR42J-Zellen keine nachweisbaren Signale erzeugen (Daten nicht gezeigt). Diese Beobachtungen unterstreichen die Notwendigkeit, die Leistung von Antikörpern innerhalb des jeweils verwendeten biologischen Modells zu validieren.
Zu optimierende zusätzliche Parameter umfassen die Gelelektrophorese und die Bedingungen der Elektrophorese. Ein Trenngel mit 15 % ermöglicht eine ausreichende Trennung von LC3-I und LC3-II, wenn die Elektrophorese beendet wird, sobald der Farbstoff-Front den unteren Rand des Gels erreicht hat, aber bevor der 10-kDa-Molekulargewichtsmarker das Gel verlässt. Im Gegensatz dazu bieten Gele mit niedrigerer Konzentration, wie 7 %-Gele, keine ausreichende Auflösung. Auch die Übertragungsbedingungen sind von Bedeutung, da LC3 ein Protein mit niedrigem Molekulargewicht ist. Eine unzureichende Übertragungsdauer oder ein zu geringer Strom können die Übertragungseffizienz verringern, während eine zu lange Übertragungsdauer oder ein zu hoher Strom zum Verlust des Proteins durch die Membran führen können. Die Verwendung von Membranen mit größeren Porenweiten kann dieses Risiko weiter erhöhen.
Mehrere Änderungen des Protokolls können akzeptabel sein. Statt P200-Pipettenspitzen können kommerzielle Zellabstreifer zur Zellgewinnung verwendet werden. Die Proben können unmittelbar nach der Lyse verarbeitet werden, anstatt eingefroren zu werden, sofern sie auf Eis gehalten werden. Ebenso können handelsübliche Polyacrylamid-Gele, einschließlich 4–20%iger Gradientengelen, verwendet werden. Alternativen zur hier beschriebenen Blockierungslösung sind beispielsweise milchbasierte Blockierreagenzien aus Laborqualität oder 1 % BSA in TBS-T. Auch alternative Puffer für die Antikörperinkubation können verwendet werden, vorausgesetzt, Natriumazid wird aus Lösungen ausgeschlossen, die mit Horseradish-Peroxidase-konjugierten Sekundärantikörpern enthalten, da es die Peroxidase-Aktivität hemmt.
Das Protokoll kann außerdem an andere experimentelle Systeme angepasst werden, einschließlich Zelllinien, die aus verschiedenen Geweben stammen, sowie Gewebelysate. Da der Arbeitsablauf jedoch hauptsächlich in aus KPC-Zellen abstammenden Pankreaskrebszellen optimiert wurde, sollte seine breitere Anwendbarkeit sorgfältig geprüft werden. Unterschiede im Zelltyp, in den basal vorhandenen Autophagie-Niveaus, in Proteinexpressionsprofilen und in der Zusammensetzung der Proben können die LC3-Detektion erheblich beeinflussen. Daher wird eine Anpassung an alternative Systeme vermutlich eine zusätzliche Optimierung erfordern, und die Verträglichkeit der Antikörper mit der untersuchten Spezies sollte stets überprüft werden.
Eine grundlegende Einschränkung der LC3-Immunblotting muss ebenfalls betont werden. Eine alleinige Akkumulation von LC3-II ist nicht ausreichend, um den Autophagie-Status eindeutig zu bestimmen oder zwischen einer erhöhten Autophagie-Induktion und einer beeinträchtigten Räumung von Autophagosomen zu unterscheiden. Obwohl LC3-II während der Autophagie-Induktion gebildet wird, wird es auch im Rahmen des autophagischen Prozesses in Lysosomen abgebaut. Folglich können sowohl eine verstärkte Autophagie als auch eine gestörte autophagische Flussdynamik nach der LC3-Konjugation zur Akkumulation von LC3-II führen26.
Diese Einschränkung wird durch die in Abbildung 2A, B und Abbildung 2E, F gezeigten Experimente veranschaulicht, bei denen unter biologisch unterschiedlichen Bedingungen erhöhte LC3-II-Spiegel beobachtet wurden. In mit Gemcitabin behandelten Zellen spiegelt die Anreicherung von LC3-II eine aktive Induktion der Autophagie wider, die mit einer erhöhten VMP1-Expression und einer verstärkten Umwandlung von LC3-I zu LC3-II11,19 assoziiert ist. Im Gegensatz dazu beeinträchtigt die VMP1-Genabschaltung die Reifung und den Abbau von Autophagosomen. Unter diesen Bedingungen bleibt die LC3-Lipidierung intakt, aber der LC3-II-Abbau ist aufgrund eines defekten autophagischen Flusses gestört, was zu einer Anreicherung von LC3-II trotz beeinträchtigter autophagischer Fortschreitung führt22. Da diese unterschiedlichen biologischen Zustände allein durch LC3-Immunblotting nicht voneinander unterschieden werden können, sind ergänzende Methoden wie die Analyse von SQSTM1/p62 und lysosomale Hemmungsassays erforderlich, um den autophagischen Fluss streng zu bewerten26.
In Kombination mit diesen komplementären Ansätzen bleibt die LC3-Immunblotting eine der zugänglichsten und aussagekräftigsten Methoden zur Überwachung der Autophagie. Auch alternative Techniken weisen Einschränkungen auf. Die Quantifizierung von LC3-Punkten mittels Immunfluoreszenz27 kann eine erhöhte Autophagie nicht zuverlässig von einer beeinträchtigten Flussrate unterscheiden und kann schwierig zu standardisieren und zu automatisieren sein. Die Immunfluoreszenz erfordert jedoch weniger biologisches Material und kann daher bei begrenzten klinischen Proben, wie menschlichen Biopsien, vorteilhaft sein. Außerdem benötigt die LC3-Immunblotting keine auf Transfektion basierende Reportersysteme und vermeidet somit Artefakte, die mit der Überexpression von Proteinen verbunden sind. Schließlich fehlt der herkömmlichen Durchflusszytometrie die ausreichende Auflösung, um LC3-I von LC3-II zu unterscheiden, was ihre Eignung zur Beurteilung der autophagischen Aktivität einschränkt.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht.
Danksagungen
This work was supported by grants from the Consejo Nacional de Investigaciones Científicas y Técnicas (CONICET) [PIP 2021–2023 GI-11220200101549CO], the Agencia Nacional de Promoción de la Investigación, el Desarrollo Tecnológico y la Innovación (Agencia I+D+i) [PICT-2021-I-A-00328], the Universidad de Buenos Aires [UBACyT 2023–2025, 20020220300232BA], and the Fundación Norberto Quirno, Ciudad de Buenos Aires.
The authors gratefully acknowledge The Company of Biologists for financial support through a Traveling Fellowship awarded by Disease Models & Mechanisms. This support contributed to the work arising from the funded visit. Further information about the charity is available at https://www.biologists.com/.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| C-DiGit-Blot-Scanner | LI-COR BioScience | 3600 | Wird für die chemilumineszente Detektion im Schritt 5.6 verwendet |
| 10x Phosphatgepufferte Kochsalzlösung (PBS) | Corning | 46-013-CM | Wird zur Herstellung steriler 1x PBS zur Zellwäsche vor dem Passagieren im Schritt 1.1 verwendet. |
| 2-Mercaptoethanol (β-Mercaptoethanol) | Sigma-Aldrich (Merck) | M3148 | Wird zur Herstellung des 4×-Laemmli-Probelöseung für die SDS-PAGE-Probenpräparation im Schritt 3.8 verwendet. |
| 3D-Schüttler | DLAB | SK-D1807-E | Wird zum Inkubieren der Membranen in Blockier-, Primär- und Sekundärantikörperlösungen sowie während der Waschschritte verwendet (Schritte 4.6, 4.8, 4.9, 4.11, 4.12 und 4.13). |
| 6-Loch-Zellkulturplatte | SORFA | SCP-11-006 | Wird zum Aussäen der Zellen im Schritt 1.1 verwendet. |
| Acrylamid | Sigma-Aldrich (Merck) | A8887 | Wird zur Herstellung des 15%-igen SDS-PAGE-Gels benötigt, das für die Schritte 4.2–4.5 erforderlich ist. |
| Anti-Glyceraldehyd-3-phosphat-Dehydrogenase, mausmonoklonal, Klon 6C5 | Merck Millipore | MAB374 | RRID:AB_2107445 Reaktivität: Mensch, Katze, Schwein, Maus, Kaninchen, Fisch, Hund, Ratte. Wird als Ladekontrolle zur Beurteilung der Knockdown-Effizienz verwendet (Abbildungen 2C und 2D). |
| Anti-Maus-IgG, HRP-gekoppelter Antikörper | Cell Signaling Technology | 7076 | RRID: AB_330924. Wird zur Herstellung der Sekundärantikörperlösung im Schritt 4.10 verwendet. |
| Anti-Kaninchen-IgG, HRP-gekoppelter Antikörper | Cell Signaling Technology | 7074 | RRID: AB_2099233. Wird zur Herstellung der Sekundärantikörperlösung im Schritt 4.10 verwendet. |
| Anti-β-Actin (ACTB)-Antikörper, mausmonoklonal, AC-15 | Sigma-Aldrich (Merck) | A1978 | RRID:AB_476744 Reaktivität: Schaf, Karpfen, Katze, Huhn, Ratte, Maus, Hirudo medicinalis, Kaninchen, Hund, Schwein, Mensch, Rind, Meerschweinchen. Wird als Ladekontrolle in den Abbildungen 2A, 2B, 2E, 2F, 2G und 2H verwendet. |
| Bromphenolblau | Sigma-Aldrich (Merck) | B0126 | Wird zur Herstellung des 4×-Laemmli-Probelöseung für die SDS-PAGE-Probenpräparation im Schritt 3.8 verwendet. |
| Ethylenediamintetraessigsäure (EDTA) | Sigma-Aldrich (Merck) | E9884 | Wird zur Herstellung des lysearmen Puffer (Abbildungen 2G und 2H) verwendet. |
| Fötales Rinderserum | NATOCOR | Lintc-634 | Wird zur Herstellung des kompletten Kulturmediums für die Zellkultur verwendet (Schritte 1 und 2). |
| Fiji | Open-Source-Software | N/V | Bildanalyse-Software |
| Glycerin | Sigma-Aldrich (Merck) | G5516 | Wird zur Herstellung des 4×-Laemmli-Probelöseung für die SDS-PAGE-Probenpräparation im Schritt 3.8 verwendet. |
| Glycin | Sigma-Aldrich (Merck) | G7126 | Wird zur Herstellung des Transferpuffers für Schritt 4.5 verwendet. |
| Immun-Blot PVDF-Membran, Rolle, 0,2 µm, 26 cm x 3,3 m | Bio-Rad | 1620177 | Wird für den Transfer im Schritt 4.5 verwendet. |
| Intercept (TBS) Blockierpuffer | LI-COR BioScience | 927-60001 | Wird zum Blockieren im Schritt 4.6 sowie zur Herstellung der Primär- und Sekundärantikörperlösungen in den Schritten 4.7 und 4.10 verwendet. |
| LC3 A/B (D3U4C) Kaninchen-monoklonaler Antikörper | Cell Signaling Technology | 12741 | RRID: AB_2617131 Reaktivität: Mensch, Maus, Kaninchen. Wird zur Herstellung der Primärantikörperlösung im Schritt 4.7 verwendet. |
| LC3B (D11) Kaninchen-monoklonaler Antikörper | Cell Signaling Technology | 3868S | RRID: AB_2137707 Reaktivität: Mensch. Wird als LC3-Primärantikörper in Abbildung 2H verwendet. |
| Methanol | Anedra | 6197 | Wird zur Aktivierung der PVDF-Membran und zur Herstellung des Transferpuffers im Schritt 4.5 verwendet. |
| Millex-HV-Spritzenfiltereinheit, 0,45 μm PVDF | Merck Millipore | SLHV033RS | Wird zum Filtrieren des lentivirus-haltigen Mediums (Schritt 1.1) verwendet. |
| Mini-Digital-Trockenbad | Labnet International, Inc. | D 5060075 | Wird zum Erhitzen der Proben im Schritt 4.1 verwendet. |
| Mini-PROTEAN Tetra-Elektrophorese-System | Bio-Rad | 1658025FC | Wird für SDS-PAGE und Transfer in den Schritten 4.2, 4.3 und 4.5 verwendet. |
| MISSION shRNA, die auf die murine Vmp1 (TRCN0000279038) abzielt | Sigma-Aldrich (Merck) | SHCLND-NM_029478 | Wird zur Erzeugung stabiler VMP1-Knockdown-Zelllinien verwendet (Schritt 1.1). |
| N,N'-Methylenbisacrylamid (Bis-Acrylamid) | Sigma-Aldrich (Merck) | M7279 | Wird zur Herstellung des 15%-igen SDS-PAGE-Gels benötigt, das für die Schritte 4.2–4.5 erforderlich ist. |
| Nabigem 1g Gemcitabin | Microsules Argentina | M3060584-3 | Wird für die Gemcitabin-Behandlung im Schritt 2 verwendet. |
| Pen-Strep-Lösung | Sartorius | 03-031-1B | Wird zur Herstellung des kompletten Kulturmediums für die Zellkultur verwendet (Schritte 1 und 2). |
| Pierce BCA-Protein-Assay-Kit | Thermo Fisher Scientific | 23227 | Wird für die Proteinquantifizierung verwendet (Schritt 3.7). |
| Pierce Protease-Inhibitor-Tabletten | Thermo Fisher Scientific | A32953 | Wird zur Herstellung des Lysepuffers im Schritt 3.2 verwendet. |
| Polyethylenimin HCl MAX, linear (PEI MAX), MW 40.000 | Polysciences | 24765-1 | Wird für die Transfektion mit lentiviralen Plasmiden verwendet (Schritt 1.1). |
| Kaliumchlorid (KCl) | Sigma-Aldrich (Merck) | P9333 | Wird zur Herstellung von PBS im Schritt 3.1 verwendet. |
| Monobasisches Kaliumphosphat (KH2PO4) | Sigma-Aldrich (Merck) | P5655 | Wird zur Herstellung von PBS im Schritt 3.1 verwendet. |
| PowerPac Basic Netzteil | Bio-Rad | 1645050 | Wird für SDS-PAGE und Transfer in den Schritten 4.2, 4.3 und 4.5 verwendet. |
| Prestained Proteinladder | Genbiotech | PM201 | Wird für SDS-PAGE in den Schritten 4.2–4.4 verwendet. |
| Puromycin (10 mg/mL-Lösung) | InvivoGen | ant-pr-1 | Wird für die Selektion stabil transduzierter Zellen verwendet (Schritt 1.1). |
| RPMI 1640 | Genbiotech | MC2012L | Wird zur Herstellung des kompletten Kulturmediums für die Zellkultur verwendet (Schritte 1 und 2). |
| Natriumchlorid (NaCl) | Sigma-Aldrich (Merck) | S9888 | Wird zur Herstellung von PBS im Schritt 3.1, der Lysepuffer im Schritt 3.2 und von TBS im Schritt 4.9 verwendet. |
| Natriumlaurylsulfat (SDS) | Sigma-Aldrich (Merck) | L3771 | Wird zur Herstellung des Lysepuffers im Schritt 3.2 und des 15%-igen SDS-PAGE-Gels benötigt, das für die Schritte 4.2–4.5 erforderlich ist. |
| Natriumfluorid (NaF) | Sigma-Aldrich (Merck) | S7920 | Wird zur Herstellung des lysearmen Puffers verwendet (Abbildungen 2G und 2H). |
| Dibasisches Natriumphosphat (Na2HPO4) | Sigma-Aldrich (Merck) | S9763 | Wird zur Herstellung von PBS im Schritt 3.1 verwendet. |
| Sorval ST 16R Zentrifuge | Thermo Fisher Scientific | 75004380 | Wird zum Zentrifugieren der Zellen im Schritt 1.1 und der Lysate im Schritt 3.5 verwendet. |
| Chemilumineszenter Substrat SuperSignal West Pico PLUS | Thermo Fisher Scientific | 34577 | Wird für die chemilumineszente Detektion im Schritt 5.1 verwendet. |
| Thermo Scientific 1300 Series A2 Klasse II, Typ A2 Sicherheitswerkbank | Thermo Fisher Scientific | 1386 | Wird für die sterile Zellkulturhandhabung in den Schritten 1.1, 1.3 und 2.1 verwendet. |
| Thermo Scientific BB 150 CO2-Inkubator | Thermo Fisher Scientific | BB150-2TCS-L | Wird für die Zellkultur in den Schritten 1.2 und 2.2 verwendet. |
| TMEM49/VMP1 (D1Y3E) Kaninchen-monoklonaler Antikörper | Cell Signaling Technology | 12929 | RRID: AB_2714018 Reaktivität: Mensch, Maus, Ratte. Wird als Primärantikörper zur Überprüfung der VMP1-Knockdown-Effizienz in den Abbildungen 2C und 2D verwendet. |
| Tris-Basis | Sigma-Aldrich (Merck) | T1503 | Wird zur Herstellung des Transferpuffers für Schritt 4.5 verwendet. |
| Tris-Hydrochlorid (Tris-HCl) | Sigma-Aldrich (Merck) | T3253 | Wird zur Herstellung der Lysepuffer im Schritt 3.2, des 4×-Laemmli-Probelöseung im Schritt 3.8, des 15%-igen SDS-PAGE-Gels für die Schritte 4.2–4.5 sowie von TBS im Schritt 4.9 verwendet. |
| Triton X-100 | Sigma-Aldrich (Merck) | T8787 | Wird zur Herstellung der Lysepuffer im Schritt 3.2 verwendet. |
| Trypsin EDTA | Gibco | 11570626 | Wird zum Passagieren der Zellen im Schritt 1.1 verwendet. |
Referenzen
- Grasso D, Renna FJ, Vaccaro MI. Initial steps in mammalian autophagosome biogenesis. Front Cell Dev Biol. 2018;6:146.
- Galluzzi L, et al. Molecular definitions of autophagy and related processes. EMBO J. 2017;36(13):1811–1836.
- Wang Q, Sun Y, Li TY, Auwerx J. Mitophagy in the pathogenesis and management of disease. Cell Res. 2026;36(1):11–37.
- Debnath J, Gammoh N, Ryan KM. Autophagy and autophagy-related pathways in cancer. Nat Rev Mol Cell Biol. 2023;24(8):560–575.
- Altalbawy FMA, et al. Deciphering autophagy signaling in cancer: A paradigm shift from molecular classifications to clinical innovations. Semin Oncol. 2025;52(5):152397.
- Stoffel EM, Brand RE, Goggins M. Pancreatic cancer: Changing epidemiology and new approaches to risk assessment, early detection, and prevention. Gastroenterology. 2023;164(5):752–765.
- Kugel S, et al. SIRT6 suppresses pancreatic cancer through control of Lin28b. Cell. 2016;165(6):1401–1415.
- Hingorani SR, et al. Trp53R172H and KrasG12D cooperate to promote chromosomal instability and widely metastatic pancreatic ductal adenocarcinoma in mice. Cancer Cell. 2005;7(5):469–483.
- Molejon MI, Ropolo A, Re AL, Boggio V, Vaccaro MI. The VMP1-Beclin 1 interaction regulates autophagy induction. Sci Rep. 2013;3:1055.
- Ropolo A, et al. The pancreatitis-induced vacuole membrane protein 1 triggers autophagy in mammalian cells. J Biol Chem. 2007;282(51):37124–37133.
- Zhao YG, et al. The ER-localized transmembrane protein EPG-3/VMP1 regulates SERCA activity to control ER-isolation membrane contacts for autophagosome formation. Mol Cell. 2017;67(6):974–989.e6.
- Vanasco V, Ropolo A, Grasso D, Alvarez S, Vaccaro MI. VMP1-dependent selective mitophagy and mitochondrial fragmentation are protective cellular mechanisms in pancreatitis. Pancreatology. 2018;18(4 Suppl):S86–S87.
- Grasso D, et al. Zymophagy, a novel selective autophagy pathway mediated by VMP1-USP9x-p62, prevents pancreatic cell death. J Biol Chem. 2011;286(10):8308–8324.
- Ghanbarpour A, Valverde DP, Melia TJ, Reinisch KM. A model for a partnership of lipid transfer proteins and scramblases in membrane expansion and organelle biogenesis. Proc Natl Acad Sci U S A. 2021;118(16):e2101562118.
- Renna FJ, Gonzalez CD, Vaccaro MI. Decoding the versatile landscape of autophagic protein VMP1 in cancer: A comprehensive review across tissue types and regulatory mechanisms. Int J Mol Sci. 2024;25(7):3758.
- Lo Ré AE, et al. Novel AKT1-GLI3-VMP1 pathway mediates KRAS oncogene-induced autophagy in cancer cells. J Biol Chem. 2012;287(30):25325–25334.
- Gilabert M, et al. Novel role of VMP1 as modifier of the pancreatic tumor cell response to chemotherapeutic drugs. J Cell Physiol. 2013;228(9):1834–1843.
- Loncle C, et al. The pancreatitis-associated protein VMP1, a key regulator of inducible autophagy, promotes Kras(G12D)-mediated pancreatic cancer initiation. Cell Death Dis. 2016;7(7):e2295.
- Ropolo A, et al. A novel E2F1-EP300-VMP1 pathway mediates gemcitabine-induced autophagy in pancreatic cancer cells carrying oncogenic KRAS. Front Endocrinol (Lausanne). 2020;11:411.
- Tanida I, Ueno T, Kominami E. LC3 and autophagy. Methods Mol Biol. 2008;445:77–88.
- Kabeya Y, et al. LC3, a mammalian homologue of yeast Apg8p, is localized in autophagosome membranes after processing. EMBO J. 2000;19(21):5720–5728.
- Mizushima N, Yoshimori T. How to interpret LC3 immunoblotting. Autophagy. 2007;3(6):542–545.
- Li J, Chen X, Kang R, Zeh HJ, Klionsky DJ, Tang D. Regulation and function of autophagy in pancreatic cancer. Autophagy. 2021;17(11):3275–3296.
- Moresco P, et al. Signal peptide-independent secretion of keratin-19 by pancreatic cancer cells. Proc Natl Acad Sci U S A. 2025;122(27):e2426218122.
- Gonzalez CD, Resnik R, Vaccaro MI. Secretory autophagy and its relevance in metabolic and degenerative disease. Front Endocrinol (Lausanne). 2020;11:266.
- Klionsky DJ, et al. Guidelines for the use and interpretation of assays for monitoring autophagy (4th edition). Autophagy. 2021;17(1):1–382.
- Renna FJ, Herrera Lopez M, Manifava M, Ktistakis NT, Vaccaro MI. Evaluating autophagy levels in two different pancreatic cell models using LC3 immunofluorescence. J Vis Exp. 2023;(194):e65005. doi:10.3791/65005.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar