Dieses Protokoll beschreibt die Isolierung, Reinigung und Kultur hochreiner humaner myeloischer Zellen/Mikroglia aus Gehirngewebe von Schnellautopsien postmortaler Proben von Personen mit und ohne humane Immundefizienzvirus-1 (HIV-1). Es bietet eine robuste ex vivo-Plattform zur Untersuchung der Biologie myeloischer Zellen/Mikroglia, des HIV-Reservoirs im Gehirn, der Neuroinflammation sowie von Strategien zur Heilung von HIV.
Methodenartikel
Isolierung von Hirnmikroglia zur Untersuchung der Persistenz des Humanen Immundefizienz-Virus-1
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Wir haben ein robustes Protokoll etabliert und optimiert, um primäre humane myeloide Zellen des Gehirns (BrMCs) aus postmortalen Gehirngeweben von Personen mit oder ohne HIV-1 (HIV) zu isolieren, zu kultivieren und zu untersuchen, die im Rahmen einer Schnellautopsie gewonnen wurden, wobei >97,3 % der BrMCs sind Mikrogliazellen (MG) des Gehirns. Daher bezeichnen wir diese isolierten BrMCs als MG bzw. BrMCs/MG, um die Zellpopulationen besser widerzuspiegeln. Diese Methode ermöglicht eine umfassende ex vivo Untersuchung der Mikroglialbiologie, einschließlich ihrer Rolle bei der Aufrechterhaltung von HIV-Reservoiren im Gehirn, der Vermittlung von Neuroinflammation und der Beteiligung an neuronaler Schädigung, sowie Bewertung von Strategien zur Heilung von HIV.
Um die Zellviabilität und die Integrität von RNA und Protein zu bewahren, wurden Gehirngewebe innerhalb von 6 h nach dem Tod im Anschluss an eine schnelle Forschungsautopsie entnommen. Mehrere Regionen, darunter die frontalen, parietalen und okzipitalen Kortizes, der Hippocampus und die Basalganglien, wurden mittels enzymatischer Verdauung und kontrollierter mechanischer Dissoziation sowie anschließender Dichtegradientenzentrifugation aufgearbeitet. Dichtegradientenzentrifugation zur Erzeugung lebensfähiger Einzelzell-Suspensionen mit effizienter Entfernung von Myelintrümmern und Erythrozytenlyse. BrMCs/MG wurden anschließend mittels eines zweistufigen Isolationsverfahrens gereinigt, das aus der CD3-⁺ T-Zell-Depletion gefolgt von CD11b⁺ magnetische Bead-Anreicherung zur Sicherstellung von Reinheit und Spezifität
Gereinigte myeloide Zellen wurden unter definierten Bedingungen mit Zugabe von M-CSF kultiviert, um die Vitalität und funktionelle Integrität während einer langen ex vivo-Kultur zu erhalten. Diese optimierte Plattform bietet eine zuverlässige und skalierbare Grundlage für molekulare, immunologische und virologische Analysen von HIV-Reservoiren im Gehirn sowie verwandter Mechanismen in BrMCs/MG.
Einleitung
Hirnmyeloide Zellen (BrMCs)/Mikroglia sind die wichtigsten angeborenen Immunzellen im zentralen Nervensystem (ZNS)1,2,3. Unter gesunden Bedingungen überwachen sie ständig das Gehirn und unterstützen bei Aufgaben wie der synaptischen Beschneidung, der Beseitigung von Zelltrümmern und der Unterstützung von Neuronen4,5,6. Bei Krankheitszuständen werden Mikroglia immunologisch aktiviert, was zu Neuroinflammation führt und eine wesentliche Rolle bei der Neurodegeneration in verschiedenen ZNS-Erkrankungen spielt7,8,9. Während einer HIV-1-(HIV-)Infektion stellen BrMCs/Mikroglia zusammen mit ZNS-T-Zellen und möglicherweise Astrozyten das wichtigste HIV-Reservoir im Gehirn dar; letztere spielen vermutlich nur eine untergeordnete Rolle bei HIV-Reservoiren im ZNS. Mikroglia beherbergen latent infiziertes, integriertes provirales HIV-DNA, zeigen jedoch trotz effektiver antiretroviraler Therapie (ART) nur eine geringe Expression von HIV-RNA10,11,12. Eine persistierende HIV-Infektion in BrMCs/Mikroglia führt zu chronischer Entzündung und ist mit der HIV-assoziierten neurokognitiven Störung (HAND) assoziiert, auch unter moderner ART, was sich in kognitiven, Verhaltens- und motorischen Symptomen bei bis zu 50 % der Menschen mit HIV (PWH) zeigt13,14,15,16. Daher ist das Verständnis der Funktion persistierend HIV-infizierter Mikroglia einer der Schlüssel, um die molekularen Mechanismen der HIV-Infektion und -Latenz, die Wechselwirkungen zwischen Mikroglia, Astrozyten und anderen ZNS-Zellen, neuronale Schädigungen sowie den Krankheitsverlauf von HAND zu erforschen, was entscheidend ist, um Behandlungsziele gegen neuroHIV zu identifizieren11,12,17.
Es gibt jedoch technische Herausforderungen bei der Untersuchung von Mikrogliazellen an menschlichem postmortalen Gehirngewebe. Ein hoher Myelingehalt, insbesondere in der weißen Substanz, kann Zellen einfangen und Filter verstopfen, wodurch die Zellausbeute sinkt, es sei denn, das Myelin wird vor der immunmagnetischen Selektion entfernt18,19. Nach dem Tod von PWH können Oberflächenmarker der Zellen, wie TMEM119 und P2RY12, abgebaut werden, wodurch die genaue Identifizierung von Mikrogliazellen erschwert wird20,21. Außerdem weisen myeloide Zellen in HIV-infizierten Gehirnen periphere Monozyten und gewebe-residente Makrophagen auf, die einige gemeinsame Marker mit Mikrogliazellen teilen; daher sind zusätzliche Schritte erforderlich, um eine reine Population von BrMCs, insbesondere von Mikrogliazellen, anzureichern22,23.
Aktuelle Ansätze zur Isolierung menschlicher Mikroglia eignen sich nicht gut für HIV-infizierte postmortale Gewebe. Die fluoreszenzaktivierte Zellsortierung liefert umfassende Ergebnisse, erfordert jedoch teure Geräte, ist zeitaufwändiger und ergibt eine geringe Zellausbeute aus kleinen Mengen wertvollen menschlichen Hirngewebes24,25. Die Immunpanning-Methode ist spezifisch, kann aber nicht viele Proben aus verschiedenen Hirnregionen gleichzeitig verarbeiten und benötigt eine lange Inkubationszeit, was für postmortales Gewebe ungeeignet ist, das nach einem Übernacht-Transport schnell bearbeitet werden muss26,27. Außerdem ermöglicht keine dieser Methoden die Gewinnung sowohl von T-Lymphozyten als auch von myeloischen Zellen aus derselben Probe, was notwendig wäre, um eine vollständige Immuncharakterisierung HIV-infizierter ZNS-Zellen durchzuführen17,28.
Dieses Protokoll beschreibt eine reproduzierbare, zuverlässige und effiziente Methode zur Isolierung und Anreicherung von Mikroglia und anderen Immunzellen des zentralen Nervensystems (ZNS) aus postmortalen menschlichen Hirngeweben von HIV-infizierten Personen. Eine kontrollierte mechanische Dissoziation in Kombination mit einer schonenden enzymatischen Verdauung (z. B. TrypLE Express und DNase I) erhält die Oberflächenantigene weitgehend und minimiert die Zellaggregation29,30. Die Entfernung von Myelin erfolgt durch Dichtegradientenzentrifugation über Percoll, gefolgt von der immunmagnetischen Trennung von CD3⁺-T-Zellen und CD11b⁺-Myeloidzellen31,32. Wichtig ist, dass die Verwendung milder enzymatischer Bedingungen entscheidende Myeloidmarker wie CD11b und CD68 sowie mikrogliaspezifische Biomarker wie TMEM119 und P2RY12 erhält und somit eine präzise Charakterisierung der ZNS-Zellen sowie Analysen nachgeschalteter Signalwege ermöglicht33. Der zweistufige Selektionsansatz liefert zudem eine hochreine Fraktion von CD3⁺-T-Zellen, die für virologische und immunologische Untersuchungen geeignet ist. Dies ist im Kontext von NeuroHIV von besonderer Bedeutung, da T-Zellen eine Rolle im viralen ZNS-Reservoir spielen und an der HIV-assoziierten neurologischen Schädigung beteiligt sind, die nach dem Einwandern von T-Zellen ins Gehirn auftritt34,35.
Insgesamt verbessert dieser zweistufige, sequenzielle Ansatz – zunächstige Depletion von CD3⁺ T-Zellen, gefolgt von der Anreicherung von CD11b⁺ myeloischen Zellen aus der CD3-negativen Fraktion – sowohl die Zellreinheit als auch die Ausbeute an ZNS-Zellen, während gleichzeitig der Einsatz dieser wertvollen, begrenzten und kostbaren Gewebeproben maximiert wird. Die isolierten Zellen eignen sich für eine breite Palette nachgeschalteter Anwendungen, einschließlich Bulk- und Einzelzell-RNA-Sequenzierung, Durchflusszytometrie, funktionelle Assays und virologische Analysen, wie die Quantifizierung von HIV-DNA/RNA sowie virale Auswuchs-Assays zur Bestimmung der replikationsfähigen viralen Reservoire in im ZNS ansässigen Immunzellen17,36,37.
Dieses Protokoll ist mit Laboren kompatibel, die für die Bearbeitung von postmortalen Hirngeweben unter BSL-2+-Bedingungen ausgestattet sind, da viele PWH unter ART-Suppression stehen oder nur kurzfristig am Lebensende von der ART unterbrochen werden. Es erfordert lediglich Standardplattformen für die immunmagnetische Trennung und Durchflusszytometrie, um die Spezifität von BrMCs/Mikroglia nach der Isolierung zu überprüfen. Mit geringfügigen Modifikationen kann es auch zur Untersuchung von Erkrankungen des zentralen Nervensystems wie Alzheimer-Krankheit, multipler Sklerose, Long COVID19 und traumatischer Hirnverletzung38,39,40 angepasst werden. Dieses Protokoll wurde außerdem für die Isolierung von Gehirnzellen aus SIVmac251- oder SIVmac239-infizierten nichtmenschlichen Primaten (NHPs)12,41 sowie aus humanisierten Mausmodellen der HIV-Infektion oder -Latenz optimiert und bietet damit ein physiologisch relevantes Modell der HIV-Infektion im Gehirn. Im Gegensatz zu menschlichen Gehirnen sind diese Tiermodelle leichter zugänglich und stellen eine wertvolle ergänzende Ressource für mechanistische und translationsorientierte Studien zur HIV-Infektion, HIV-Latenz und assoziiertem neuroHIV dar.
Protokoll
HINWEIS: Alle humanen und NHP-Gewebeproben unter BSL-2-Bedingungen behandeln. Tragen Sie geeignete persönliche Schutzausrüstung, einschließlich Kittel, Handschuhe, Maske und Gesichtsschutz, bei der Behandlung mit Percoll, ACK-Puffer und DMSO. Entsorgen Sie chemische und biologische Abfälle gemäß den institutionellen Richtlinien. Spülen Sie alle Einweggeräte, die während der Gewebe-Dissociation verwendet wurden – beispielsweise Skalpelle, Pipetten und Petrischalen – mit 10 % Bleichmittel aus, bevor Sie sie in Bioabfallsäcken entsorgen. Spülen Sie wiederverwendbare Geräte wie Pinzetten und Scheren mit 10 % SDS ab, bevor Sie sie waschen und autoklavieren.
1. Sammlung von Gehirngewebe
- Menschliche Proben
HINWEIS: Die in dieser Studie verwendeten menschlichen Gewebe wurden gemäß Protokollen beschafft, die von der Institutional Review Board (IRB) der University of California, San Diego (UCSD; IRB Nr. 160563)12 genehmigt wurden. Die menschlichen Spender waren Personen mit HIV, die eine antiretrovirale Therapie (ART) erhielten. Wichtige Merkmale der Spender, einschließlich Alter, Geschlecht, postmortaler Intervall (PMI) und ART-Status, werden hier kurz zusammengefasst; diese Spendermerkmale wurden bereits in einer früheren Veröffentlichung ausführlich beschrieben12.- Sammlung des Gewebes innerhalb von ≤6 h nach dem Tod , um die Zellviabilität und die RNA-Integrität zu bewahren, und Versand an das Verarbeitungslabor innerhalb von 24 h.
- NHP-Proben
HINWEIS: Rhesusmakaken (Macaca mulatta) wurden im Emory National Primate Research Center (ENPRC, PROTO201700286) oder im California National Primate Research Center (CNPRC, UCD IACUC #22832) gehalten. Die Tierpflege und experimentellen Verfahren wurden gemäß den Vorschriften der jeweiligen Institutional Animal Care and Use Committees (IACUCs) durchgeführt und entsprachen den institutionellen und bundesweiten Richtlinien. Alle Einrichtungen zur Tierpflege sind vom US-Landwirtschaftsministerium und der Association for Assessment and Accreditation of Laboratory Animal Care International (AAALAC) akkreditiert.- Sammlung des Gewebes unmittelbar nach der Sektion12.
- Gewebesammlung
HINWEIS: Alle Handhabungen in vorab gekühlten Wägebooten auf Eis durchführen.- Sammlung von 2–20 g pro Hirnregion (z. B. frontaler, parietaler, okzipitaler Kortex, Hippocampus, Basalganglien), abhängig von der Gewebeverfügbarkeit.
- Gewebeproben in eiskaltes DMEM/F12 überführen, ergänzt mit ART: 100 nM Nevirapin, 200 nM Raltegravir, 25 nM Darunavir. Die Proben bei 4 °C lagern.
- Transportbedingungen
- Proben in verschlossenen Röhrchen bei 4 °C auf Eis lagern.
- Transport der Röhrchen durch zertifiziertes Personal gemäß UN3373-Kategorie-B-Vorschriften12. Übernachtversand auf Eis an das Verarbeitungslabor.
2. Gewebevorbereitung
- Überführen Sie das Gewebe in 50-mL-Röhrchen. Waschen Sie das Gewebe 10–15 Mal, indem Sie die Röhrchen vorsichtig mit 20–40 mL kaltem HBSS mit DNase (10 U/mL) umdrehen, bis der Überstand klar ist.
ANMERKUNG: Dadurch werden Blut, Gewebereste und Kontaminationen entfernt. Stellen Sie sicher, dass das Volumen ausreicht, damit die Gewebestücke beim Waschen frei beweglich sind. - Entfernen und verwerfen Sie die Hirnhäute und großen Gefäße mithilfe steriler Pinzetten.
- Überführen Sie das Gewebe in eine neue Petrischale und notieren Sie das Gewicht des Gewebes (ohne Behältnis) nach Gehirnregionen.
- Zerreißen Sie das Gewebe mit einem sterilen Paar Pinzetten in etwa 10 mL HBSS + DNase I (10 U/mL) zu Fragmenten von ca. 1–2 mm Größe.
ANMERKUNG: Das Zerkleinern kann in der Petrischale mit einem Skalpell erfolgen.
3. Enzymatische Verdauung
- Bereiten Sie die Verdauungslösung vor, indem Sie 10 mL 1x rekombinantes Zell-Dissociationsenzym und DNase I (endgültig 10 U/mL) mischen.
- Erwärmen Sie den Rotationsschüttler auf 37 °C vor und stellen Sie das rekombinante Zell-Dissociationsenzym mit DNase I (endgültig 10 U/mL) in einen 37 °C-Inkubator.
- Überführen Sie das Gewebe in der Verdauungslösung aus Schritt 3.1 in Kolben (T150 bei Volumina > 50 mL; kleinere Kolben bei < 50 mL) und inkubieren Sie es in Rotationsschüttlern unter folgenden Bedingungen: 37 °C, 150 U/min, 30 min.
- Resuspendieren Sie vorsichtig mit einer 10-mL- und anschließend mit einer 5-mL-Pipette durch mehrmaliges Auf- und Abpipettieren.
HINWEIS: Vermeiden Sie aggressives Pipettieren. - Inkubieren Sie 5 min bei Raumtemperatur, damit sich das Gewebe absetzen kann.
- Zellgewinnung
- Sammeln Sie den Überstand in einem 50-mL-Röhrchen; dies ist Gewinnung #1. Geben Sie 10 % FBS zum gesammelten Überstand hinzu, um die Enzymaktivität zu stoppen.
- Resuspendieren Sie das verbleibende Gewebe in HBSS + DNase I (10 U/mL) + 10 % FBS (10 mL/g Gewebe). Pipettieren Sie vorsichtig auf und ab und filtrieren Sie durch 70–100 µm-Siebe.
HINWEIS: Bei ausreichendem enzymatischen Verdau sollte das gesamte Gewebe durch das Sieb passieren. - Zentrifugieren Sie bei 500 × g, Raumtemperatur, 10 min; dies ist Gewinnung #2.
HINWEIS: Um die Ausbeute zu maximieren, lassen Sie die Suspension absetzen und überführen Sie nur den Überstand in ein neues Röhrchen.
- Endverarbeitung
- Zentrifugieren Sie die Gewinnungen (C1 und C2) bei 500 × g für 10 min.
- Entfernen Sie die Überstände. Vereinigen Sie die Zellpellets aus C1 und C2 in einem einzigen Röhrchen.
4. Entfernung von Myelingebäck (Percoll-Gradient)
- Stellen Sie isotonisches Percoll (SIP) her, indem Sie 9 Teile Percoll mit 1 Teil 10x HBSS mischen. Bereiten Sie so viel zu, dass etwa 2,5 mL/g Gewebe zur Verfügung stehen.
- Stellen Sie eine 35 %ige Percoll-Arbeitslösung her, indem Sie 3,5 mL SIP mit 5,5 mL 1x HBSS mischen. Bereiten Sie so viel zu, dass etwa 4,5 mL/g Gewebe zur Verfügung stehen.
- Dichtetrennung
- Suspendieren Sie das Zellpellet aus Schritt 3.7.2 in 35 %igem Percoll. Verwenden Sie etwa 4,5 mL 35 %iges Percoll pro Gramm ursprüngliches Gewebegewicht (d. h. das vor der Dissoziation gemessene Gewicht).
- HINWEIS: Suspendieren Sie die Zellen in 35 %igem Percoll in einem 50-mL-Röhrchen (maximal 30 mL pro Röhrchen). Bei großen Gewebemengen verteilen Sie die Zellen auf mehrere 50-mL-Röhrchen.
- Überschichten Sie jedes Röhrchen vorsichtig mit 10 mL 1x HBSS. Inkubieren Sie 5 Minuten auf Eis oder bei 4 °C.
- Zentrifugieren Sie bei 800 ×g, 45 Minuten, 4 °C (ohne Bremse während der Verzögerung).
- Gewinnung der Schichten
- Entfernen Sie das Überstand und die Myelinschicht vorsichtig, ohne die untere Interphase zu stören.
- Sammeln Sie das Pellet und die Interphase (unterhalb der Myelinschicht, enthaltend gemischte Gehirnzellen und den Percoll-Anteil) in einem neuen 50-mL-Konusröhrchen, um eine Mitnahme von Verunreinigungen zu vermeiden.
- Verdünnen und Waschen
- Fügen Sie HBSS im Verhältnis 3:1 hinzu (z. B. 30 mL HBSS pro 10 mL gesammelter Suspension), um Percoll zu verdünnen (~3-fache Verdünnung).
- Zentrifugieren Sie bei 1.000 × g, 10 Minuten bei 4 °C (mit voller Bremse und Beschleunigung).
- Entfernen Sie den Überstand vollständig.
- Erythrozytenlyse und Zellzählung
- Behandeln Sie das Zellpräparat aus Schritt 4.5.3 mit ACK-Puffer (5 mL, 10 Minuten, 37 °C).
- Zählen Sie die vitalen Zellen mithilfe von Trypanblau.
- HINWEIS: Erwartete Ausbeute: ~0,1–1 × 10⁶ ZNS-Zellen/g Gewebe, abhängig vom Zustand des Gewebes.
- Fügen Sie 10 mL PBS hinzu, um den ACK-Lysepuffer zu inaktivieren. Zentrifugieren Sie 5 Minuten bei 500 × g.
HINWEIS: Optionaler Haltepunkt: Die Zellen können vor der Sortierung über Nacht bei einer Dichte von 0,5–1 × 10⁶ Zellen/mL Medium kultiviert werden (DMEM/F-12, Glutamin-Zusatz mit Natriumpyruvat (500 mL), 10 % hitzeinaktiviertes FBS, 1x HEPES-Pufferlösung, 1x Antibiotikum-Antimykotikum (5,5 mL 100x-Lösung), 10 ng/mL MCSF (1.000x-Lösung).
Nach Abschluss der oben beschriebenen Schritte zur Gewebedissoziation, Erythrozytenlyse, Zellzählung und optionalen Übernachtkultur wurden die Populationen der CD3+- und CD11b+-Zellen mit kommerziell verfügbaren Zellisolationssystemen gemäß den Herstelleranweisungen isoliert. Detaillierte Informationen zu den Kits, Reagenzien und dem vollständigen Isolationsverfahren finden Sie in der Materialtabelle, wobei im Folgenden ein kurzer Überblick über den Isolationsarbeitsablauf gegeben wird.
5. Isolierung von CD3⁺ T-Zellen (positive Selektion)
HINWEIS: Isolieren Sie zunächst CD3+ aus der hergestellten Einzelzell-Suspension mithilfe eines immunmagnetischen Positivselektions-Kits im Freisetzungformat für CD3 (siehe Tabelle der Materialien). Bewahren Sie sowohl die CD3+- als auch die CD3--Fraktion auf, die bei diesem Schritt entstehen. Die CD3--Fraktion wird für Schritt 6 benötigt.
- Bereiten Sie den Freisetzungspuffer vor.
- Bereiten Sie den 1x Freisetzungspuffer am Tag der Verwendung durch Verdünnung des 40x Freisetzungspuffer-Konzentrats in Zellseparationspuffer vor und lagern Sie ihn bei 4–6 °C oder auf Eis.
HINWEIS: Bereiten Sie 2,5 mL 1x Freisetzungspuffer für jede zu verarbeitende Probe vor.
- Bereiten Sie den 1x Freisetzungspuffer am Tag der Verwendung durch Verdünnung des 40x Freisetzungspuffer-Konzentrats in Zellseparationspuffer vor und lagern Sie ihn bei 4–6 °C oder auf Eis.
- Bereiten Sie die Zellprobe vor und markieren Sie sie mit dem Selektionscocktail.
- Resuspendieren Sie das Zellpellet aus Schritt 4.6.3 bei 1 × 10⁸ Zellen/mL in Zellseparationspuffer in einem 5 mL-Rundboden-Polystyrolrohr.
- Geben Sie den CD3-Selektionscocktail zur Probe im Verhältnis 100 µL pro mL Probe hinzu. Mischen Sie die Probe vorsichtig und inkubieren Sie sie 3 min bei Raumtemperatur.
- Markieren Sie die Probe mit magnetischen Partikeln.
- Vortexen Sie die magnetischen Partikel unmittelbar vor Gebrauch 30 s. Geben Sie die magnetischen Partikel im Verhältnis 100 µL pro mL Probe hinzu. Mischen Sie die Probe vorsichtig und inkubieren Sie sie 3 min bei Raumtemperatur.
- Bringen Sie die Probe durch Zugabe von Zellseparationspuffer auf ein Gesamtvolumen von 2 mL und mischen Sie durch vorsichtiges mehrmaliges Auf- und Abpipettieren der Suspension.
- Isolieren Sie die CD3+-Fraktion durch magnetische Trennung.
- Stellen Sie das ungekapselte Probenröhrchen in den magnetischen Zellseparator und inkubieren Sie es 5 min bei Raumtemperatur.
- HINWEIS: An die magnetischen Partikel gebundene Zellen bilden die CD3+-Fraktion und verbleiben an der Röhrchenwand innerhalb des Magnetfelds; die nicht gebundene Überstände bilden die CD3--Fraktion.
- Ohne das Röhrchen aus dem magnetischen Separator zu entfernen, pipettieren Sie den Überstand in ein sauberes, beschriftetes 15 mL-Konischrohr, das für die CD3--Fraktion vorgesehen ist.
- Nehmen Sie das Röhrchen aus dem magnetischen Separator und resuspendieren Sie die zurückgehaltenen Zellen vorsichtig in 2 mL Zellseparationspuffer.
- Wiederholen Sie die Schritte 5.4.1 bis 5.4.3 insgesamt dreimal mit jeweils 5 min magnetischer Trennung und sammeln Sie alle Überstände im gleichen Röhrchen für die CD3--Fraktion.
- Lösen Sie die CD3+-Fraktion von den magnetischen Partikeln ab.
- Geben Sie 2,5 mL 1x Freisetzungspuffer (hergestellt in Schritt 5.1.2) zu den zurückgehaltenen Zellen hinzu und mischen Sie durch vorsichtiges zweimal bis dreimaliges Auf- und Abpipettieren der Suspension. Inkubieren Sie die Suspension 3 min bei Raumtemperatur.
- Stellen Sie das ungekapselte Röhrchen in den magnetischen Zellseparator und inkubieren Sie es 5 min bei Raumtemperatur.
- Ohne das Röhrchen aus dem magnetischen Separator zu entfernen, pipettieren Sie den Überstand in ein sauberes, beschriftetes 15 mL-Konischrohr, das für die CD3+-Fraktion vorgesehen ist.
HINWEIS: Der Freisetzungspuffer löst die magnetischen Partikel von den markierten Zellen ab: Der resultierende Überstand stellt die gereinigte CD3+-Fraktion dar, während die verbleibenden magnetischen Partikel im Magnetfeld an der Röhrchenwand gebunden bleiben und verworfen werden.
- Zellzählung und Kryokonservierung
- Zählen Sie die Zellen und lagern Sie den CD3+-Anteil durch Schnellgefrieren von Aliquots bei -80 °C ein, nachdem die verbleibenden Zellen 24 h in einem Kryogemisch (90 % FBS + 10 % DMSO) in einem Isopropanol-basierten Einfriermedium kryokonserviert wurden, und überführen Sie die Probe anschließend in flüssigen Stickstoff.
6. Isolierung von CD11b⁺ myeloischen Zellen (aus der CD3⁻-Fraktion)
HINWEIS: Die in Schritt 5.4.4 zurückgehaltene CD3--Fraktion wurde einer zweiten immunmagnetischen positiven Selektion unterzogen, um mittels anti-CD11b-magnetischer Mikroperlen und eines magnetischen Trennsystems im Säulenformat CD11b+ myeloide Zellen zu isolieren (siehe Materialtabelle).
- Bereiten Sie den Trennpuffer vor und bestimmen Sie die Zellanzahl.
- Stellen Sie den 1x BSA-basierten Trennpuffer her, indem Sie die 20x-Konzentration in isotonischer Spüllösung verdünnen, und bewahren Sie den hergestellten Puffer bis zur Verwendung kühl (4–8 °C) auf.
- Bestimmen Sie die Gesamtanzahl der Zellen in der CD3-Fraktion mithilfe eines Hämozytometers oder eines automatischen Zellzählgeräts.
- Markieren Sie die Zellen mit anti-CD11b magnetischen Mikroperlen.
- Zentrifugieren Sie die Zellsuspension 10 Minuten bei 300 × g und aspirieren Sie das Überstandsvolumen vollständig.
- Resuspendieren Sie das Zellpellet in 80 µL 1x BSA-basiertem Trennpuffer pro 1 × 10⁷ Gesamtzellen.
- Fügen Sie 20 µL anti-CD11b magnetische Mikroperlen pro 1 × 10⁷ Gesamtzellen hinzu, mischen Sie gründlich und inkubieren Sie 15 Minuten bei 4–8 °C.
- HINWEIS: Die Inkubation auf nassem Eis anstelle im Kühlschrank kann eine längere Inkubationszeit erfordern. Eine Inkubation bei höheren Temperaturen oder über die empfohlene Zeit hinaus kann das Risiko einer unspezifischen Zellmarkierung erhöhen.
- Waschen Sie die markierten Zellen, indem Sie 1 mL 1x Trennpuffer pro 1 × 10⁷ Zellen hinzufügen, zentrifugieren Sie 10 Minuten bei 300 × g und aspirieren Sie das Überstandsvolumen vollständig.
- Resuspendieren Sie bis zu 1 × 10⁸ Gesamtzellen in 500 µL Trennpuffer.
- Führen Sie die magnetische Trennung an der Säule durch.
- Platzieren Sie eine magnetische Trennsäule im Magneten und equilibrieren Sie sie, indem Sie 500 µL 1x Trennpuffer (für Kleinvolumensäule) oder 1 mL 1x Trennpuffer (für Großvolumensäule) durchlaufen lassen; verwerfen Sie den Waschabfluss.
HINWEIS: Verwenden Sie eine Kleinvolumensäule, wenn die Probe nur wenige Gesamtzellen enthält. Verwenden Sie eine Großvolumensäule für Proben mit hoher Gesamtzellzahl, wie beispielsweise aus Milz gewonnene oder kombinierte Immunpräparationen. - Platzieren Sie ein sauberes 5-mL-Rundbodenglas aus Polystyrol unter die equilibrierte Säule und geben Sie die 500 µL (Kleinvolumensäule) oder 1 mL (Großvolumensäule) markierte Zellsuspension auf die Oberseite der Säule.
- Nachdem die Probe vollständig in die Säule eingetreten ist, waschen Sie die Säule dreimal, wobei Sie pro Waschgang 500 µL 1x Trennpuffer (Kleinvolumensäule) oder 1 mL (Großvolumensäule) hinzufügen. Fügen Sie jeweils erst den nächsten Waschgang hinzu, sobald das Reservoir der Säule leer ist.
HINWEIS: Der kombinierte Abfluss, der in den Schritten 6.3.2 und 6.3.3 gesammelt wurde, stellt die nicht markierte, CD11b--Fraktion dar. - Nehmen Sie die Säule vom Magneten und setzen Sie sie auf ein sauberes, beschriftetes 5-mL-Polystyrolrohr, das für die CD11b+-Fraktion vorgesehen ist.
- Pipettieren Sie 1 mL (Kleinvolumensäule) oder 2 mL (Großvolumensäule) 1x Trennpuffer auf die Oberseite der Säule und spülen Sie die markierten Zellen unmittelbar in das Sammelrohr, indem Sie den mitgelieferten Kolben fest nach unten drücken.
- Platzieren Sie eine magnetische Trennsäule im Magneten und equilibrieren Sie sie, indem Sie 500 µL 1x Trennpuffer (für Kleinvolumensäule) oder 1 mL 1x Trennpuffer (für Großvolumensäule) durchlaufen lassen; verwerfen Sie den Waschabfluss.
- Quantifizierung und Weiterverarbeitung der CD11b+-Fraktionen
- Zählen Sie die Zellen aus beiden Fraktionen (CD11b+ und CD11b-) und lagern Sie die CD11b--Aliquote durch Schnellgefrieren bei -80 °C ein, nachdem die verbleibenden Zellen 24 Stunden in einem Kryogemisch (90 % FBS + 10 % DMSO) in einem auf Isopropanol basierenden Gefriermittel kryokonserviert wurden; anschließend überführen Sie die Probe in flüssigen Stickstoff.
- Verwenden Sie die CD11b+-Zellen für nachfolgende Experimente.
Ergebnisse
Der in diesem Protokoll beschriebene optimierte Arbeitsablauf ermöglicht die reproduzierbare Isolierung lebensfähiger, hochangereicherter T-Zellen und BrMCs/Mikroglia aus postmortalen, mit HIV infizierten menschlichen Hirngeweben. Die erfolgreiche Durchführung des Protokolls wird durch eine Reihe von Qualitätskontrollen bestätigt, einschließlich der Beurteilung der Zellviabilität, der Quantifizierung der Zellzahlen und der immunphänotypischen Charakterisierung in entscheidenden Phasen. Repräsentative Ergebnisse eines erfolgreichen Experiments werden unten beschrieben.
Gewebedissoziation und Zellgewinnung
Wie in Abbildung 1A dargestellt, sollte eine gut verarbeitete Probe nach mechanischer Dissoziation und Dichtegradientenzentrifugation ein optisch klares Pellet mit minimalem Rest an Myelin-Debris nach der Percoll-Zentrifugation aufweisen. In repräsentativen Experimenten mit Gehirngeweben von PWH nach schneller Autopsie liegen die Gesamtzellzahlen vor der immunmagnetischen Selektion typischerweise zwischen 8,0 × 10⁴ und 1,0 × 10⁶ Zellen pro Gramm Gehirngewebe, was deutlich niedriger ist als die Ausbeuten aus Milzgewebe (~5 × 10⁷ Zellen/g) (Tabelle 1), und spiegelt die inhärenten biologischen Unterschiede zwischen diesen Geweben wider.
Geringere Ausbeuten oder reduzierte Vitalität sind häufig mit verlängerten postmortalen Intervallen (>24 h), suboptimalen Gewebelagerungsbedingungen oder übermäßiger mechanischer Kraft während der Homogenisierung verbunden. In solchen Fällen erscheint die Myelinschicht nach der Percoll-Zentrifugation dicker und diffuser, und die Interphase, die ZNS-Zellen enthält, ist weniger deutlich abgegrenzt. Eine unvollständige Entfernung der Myelinschicht (Protokollschritt 4.4) kann zu einer Kontamination mit Myelintrümmern führen, die bei der Trypanblau-Ausschlusszählung fälschlicherweise als tote Zellen identifiziert werden könnten. Diese Kontamination kann außerdem die nachfolgende Antikörperfärbung beeinträchtigen und somit die Effizienz der magnetischen Trennung beeinträchtigen. Falls ein Übertrag von Myelin vermutet wird, wird vor der immunmagnetischen Selektion ein zusätzlicher Percoll-Gradientenzentrifugationsschritt empfohlen.
CD3+-T-Fraktion
Der positivselektive Schritt für CD3⁺ T-Zellen dient einem doppelten Zweck: Er bereichert den T-Zell-Anteil für parallele Analysen von ZNS-Zellen und entfernt infiltrierende T-Lymphozyten aus der myeloisch angereicherten Fraktion, um eine mögliche T-Zell-Kontamination in den isolierten myeloischen Zellen auszuschließen. In repräsentativen Experimenten machte die CD3⁺-Fraktion etwa 2–8 % der gesamt isolierten Zellen aus (ca. 1 × 10⁴ Zellen/g Gewebe) (Tabelle 1), was früheren Berichten entspricht, die auf eine begrenzte und geringe Infiltration von T-Zellen in ZNS-Geweben von HIV-infizierten Personen hinweisen.
Anreicherung, Charakterisierung und ex vivo-Kultur von CD11b⁺ BrMC
Nach der CD3⁺-Ausschöpfung wurde der CD3⁻-Anteil einer CD11b⁺-Selektion mittels magnetischer Mikroperlen unterzogen. Wie zuvor berichtet(12), ermöglichte dieses Verfahren eine Anreicherung von CD11b⁺ BrMCs auf 95,2 % im Vergleich zu 28,4 % im Vorläuferanteil. Eine hochsensitive RT-qPCR für das T-Zell-Markerprotein CD3E (empfindlich genug, um eine einzelne T-Zelle unter einer Million BrMCs nachzuweisen) zeigte keine nachweisbaren T-Zellen in den isolierten BrMCs/Mikroglia(12), was die hohe Reinheit bestätigt und eine Kontamination mit T-Zellen ausschließt.
Die gereinigten CD11b⁺ BrMCs wurden anschließend bis zu zwei Wochen lang in Mikroglia-Zellmedium kultiviert, um die Zellerholung und -anheftung zur Initiierung des Zellwachstums zu ermöglichen. Wie in Abbildung 1B gezeigt, bildeten die isolierten humanen BrMCs bereits am fünften Tag nach der Isolierung eine Monolayer und wiesen eine bipolar geformte Morphologie auf. Diese Zellen sind nun bereit für ex vivo-Messungen, Charakterisierungen sowie funktionelle Nachuntersuchungen. Eine repräsentative, auf Durchflusszytometrie basierende Reinheitsanalyse der aus dem NHP-Gehirn isolierten CD11b⁺-Fraktion ist in Abbildung 2A dargestellt und zeigt, dass 97,3 % der Zellen CD11b und TMEM119 koexprimierten. Die Reinheit sowohl menschlicher als auch anderer NHP-BrMC-Präparationen wurde bereits früher beschrieben12. In diesen Analysen wurde der CD11b⁺-Anteil von 28,4 % auf 95,5 % angereichert, wobei TMEM119⁺-Zellen bis zu 95,9 % der isolierten Population aus menschlichen Proben ausmachten. Wir bezeichnen diese Zellen als Mikroglia, obwohl ein kleiner Anteil andere im Gehirn residente myeloide Zellpopulationen darstellen könnte.
Ein ähnliches Verfahren kann ebenfalls angewendet werden, um CD3-positive Zellen aus der Milz zu isolieren⁺ T-Zellen und CD11b⁺ myeloide Zellen (SMCs) (Tabelle 1). Die Reinheitsbewertung zeigte ~98,9 % CD3+ Zellen und 99,3 % von CD11b+ Zellen (Abbildung 2BC). Diese lebensfähigen Zellpopulationen (Abbildung 2E,) konnten in Kultur gehalten werden, was vergleichende Analysen mit isolierten ZNS-Zellen ermöglichte (Abbildung 2D).
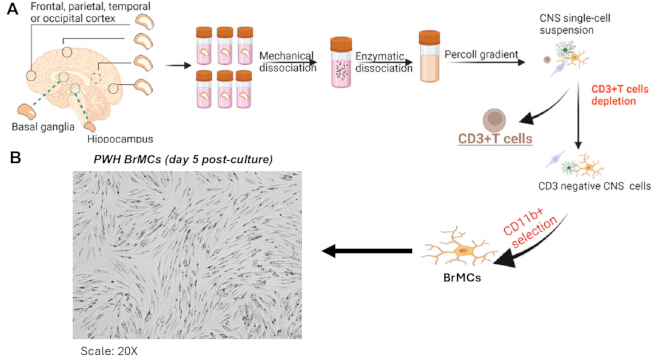
Abbildung 1. Ein zweistufiges, sequenzielles Isolationsverfahren zur Anreicherung von BrMCs. (A) Schematische Darstellung des zweistufigen Verfahrens zur Isolierung von Zellen des ZNS zur Anreicherung von CD11b⁺ BrMCs. (B) Die Morphologie der BrMCs (100x Vergrößerung) nach 5 Tagen im Kulturmedium zeigt eine erfolgreiche Anheftung der MG an die Kulturschale. Abkürzungen: BrMCs = Gehirn-Myeloidzellen; ZNS = zentrales Nervensystem; MG = Mikroglia. Klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzuzeigen.
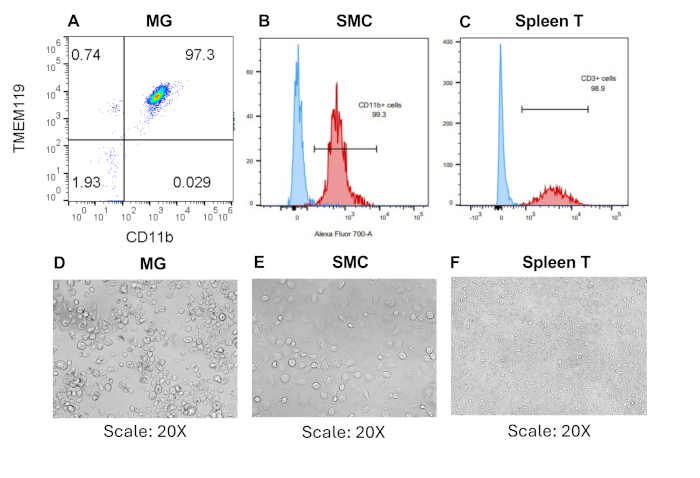
Abbildung 2. Erfolgreiche Isolierung von Milz-T-Zellen und myeloischen Zellen. (A–C) Durchflusszytometrie-Analyse der CD3⁺- und CD11b⁺-Fraktionen unter Verwendung der angegebenen Antikörper. (D–F) Repräsentative Bilder (unten) zeigen Mikroglia, CD3⁺ T-Zellen und milzige myeloische Zellen 7 Tage nach Kultivierung nach Isolierung aus Gehirn und Milz (Maßstab: 20x). Abkürzungen: SMCs = spleen myeloid cells; MG = microglia. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Region | Gewicht des Gewebes (g) | Vor der Isolierung | CD3+ T-Zellen | CD11b+ BrMCs/SMC | |||
| PWH | lebende Zellen | Zellen/g Gewebe | lebende Zellen | Zellen/g Gewebe | lebende Zellen | Zellen/g Gewebe | |
| FCP | 18,25 | 8,82E+06 | 4,83E+05 | 7,30E+05 | 1,33E+04 | 2,82E+06 | 1,55E+05 |
| PCT | 4,1 | 3,53E+05 | 8,61E+04 | 1,20E+05 | 2,93E+04 | ||
| TCX | 16 | 4,15E+06 | 2,59E+05 | 2,79E+06 | 1,74E+05 | ||
| OCC | 4,24 | 1,75E+06 | 4,13E+05 | 4,50E+05 | 1,06E+05 | ||
| CRB | 11,4 | 4,15E+06 | 3,64E+05 | 2,64E+06 | 2,32E+05 | ||
| H | 1 | 1,23E+06 | 1,23E+06 | 6,00E+04 | 6,00E+04 | ||
| SPL | 5,25 | 2,82E+08 | 5,37E+07 | 2,98E+07 | 5,68E+06 | 9,60E+06 | 1,83E+06 |
Tabelle 1: Ausbeute der einzelnen Zelltypen nach der zweistufigen Isolierung von ZNS-Zellen.
Diskussion
Um reproduzierbare Daten mit diesem Protokoll zu erhalten, ist es wichtig, jeden Schritt sorgfältig zu befolgen. Das Auslassen oder Überstürzen einzelner Schritte kann die Zellausbeute, Vitalität und Reinheit verringern. Der wichtigste Faktor vor der Analyse ist die Schnelligkeit, mit der Gewebe nach dem Tod verarbeitet werden42. Menschliches Hirngewebe sollte so schnell wie möglich bearbeitet werden, idealerweise innerhalb von 6–12 h. Längeres Warten führt zum Abbau von Mikroglia-Oberflächenantigenen wie TMEM119 und P2RY12 und verringert die Zellviabilität20. Um dies zu vermeiden, ist es entscheidend, dass Gewebe umgehend transferiert und sofort bei 4 °C in HBSS mit DNase I gelagert werden.
Die mechanische Dissoziation muss sorgfältig angepasst werden43. Eine übermäßige Homogenisierung zerstört die Zellen und setzt DNA frei, was zu Verklumpungen führt und sowohl die Ausbeute als auch die Effizienz der Säule verringert44. Werden die Gewebe nicht ausreichend homogenisiert, verbleiben lebende Zellen in den Gewebefragmenten eingeschlossen. Das Hinzufügen von DNase I zum Dissoziationsmedium hilft, Verklumpungen zu verhindern45. Drei bis vier Mahldurchgänge mit dazwischenliegenden Spülschritten erzielen gewöhnlich gute Ergebnisse. Bei der Dichtegradientenzentrifugation mit Percoll ist es wichtig, die Zentrifugeneinstellungen exakt einzuhalten und die Bremse nicht zu verwenden, da diese die Schichten vermischen und die Zellseparation zerstören würde45. Beim Hinzufügen von HBSS zur Percoll-Suspension sollte das HBSS langsam entlang der Röhrenwand gegossen werden, um die Trennung der Schichten zu bewahren. Falls die Experimentatoren mit diesem Verfahren unerfahren sind, empfiehlt es sich, zunächst mit gefärbten Lösungen zu üben, bevor wertvolles Gewebe verwendet wird. Während der magnetischen Säulenfraktionierung über CD11b+ sollten Zellen und alle Puffer bei 4–8 °C gehalten werden. Steigt die Temperatur während der Inkubation mit Mikrokügelchen über diesen Bereich an, kann dies unspezifische Markierungen, Antikörper-Capping und die Aufnahme der Kügelchen verursachen, wodurch Reinheit und Selektionseffizienz erheblich verringert werden33.
Dieses Protokoll kann an verschiedene Gewebetypen oder Laboreinrichtungen angepasst werden. Wenn das Gewebe viele rote Blutkörperchen enthält, beispielsweise bei unvollständiger Herzperfusion, kann vor der Percoll-Gradientenzentrifugation ein ACK-Lyse-Schritt hinzugefügt werden, um diese zu entfernen und die Trennung zu verbessern46. Die ACK-Inkubation sollte nicht über längere Zeiträume durchgeführt werden, da dies die Leukozyten-Vitalität beeinträchtigen kann47. Wenn die Ausbeute weiterhin niedrig bleibt, sollte der auf dem Sieb verbleibende Zelltrümmer unter einem Stereomikroskop überprüft werden. Befindet sich noch viel lebendes Gewebe, kann die Anzahl der Zerkleinerungszyklen erhöht oder das Gewebe kleiner als 0,5 g pro Sieb zerschnitten werden. Beim Sammeln aus dem Percoll-Gradienten ist es ratsam, eine kleine Menge Percoll über dem Pellet zurückzulassen, um ein Verlieren der Interphase zu vermeiden. Wenn die Säule während der MACS-Trennung verstopft, deutet dies meist darauf hin, dass zu viele Zellen aufgetragen wurden oder noch Zelltrümmer in der Suspension vorhanden sind.
Obwohl dieses Protokoll für HIV-infiziertes menschliches Gehirngewebe konzipiert ist, gibt es einige wichtige Einschränkungen, die bei der Interpretation der Ergebnisse berücksichtigt werden müssen. Die mechanische Dissoziation verursacht stets zellulären Stress, der die Genexpression von Mikrogliazellen vorübergehend verändern und entzündliche Signalwege aktivieren könnte33,48. Eine weitere Einschränkung ist die Verwendung von CD11b als primärem Selektionsmarker. CD11b findet sich auf vielen myeloiden Zellen des zentralen Nervensystems, nicht nur auf Mikroglia, sondern auch auf eindringenden Monozyten und Makrophagen, die aufgrund der Neuroinflammation im HIV-infizierten Gewebe häufiger vorkommen49. Um ortsansässige Mikroglia von eindringenden Zellen zu unterscheiden, sind weitere Analysen mit mikrogliaspezifischen Markern wie TMEM119, P2RY12 und SALL1 erforderlich20,50. Eine dritte Einschränkung betrifft die Verfügbarkeit des Gewebes und Unterschiede zwischen Spendern. Postmortale menschliche Gehirnproben können nicht ersetzt werden, was es äußerst schwierig macht, das Protokoll mithilfe technischer Replikate desselben Spenders zu optimieren. Außerdem variieren die Proben hinsichtlich Ausbeute, Vitalität und Mikroglia-Aktivierung, insbesondere bei Menschen mit HIV, bei denen neurokognitive Funktion, ART-Vorgeschichte und andere gesundheitliche Probleme stark variieren können. Diese Unterschiede müssen in Experimenten sorgfältig dokumentiert und kontrolliert werden.
Verglichen mit anderen Methoden erzielt die FACS-basierte Isolierung unter Verwendung von Antikörpern gegen CD11b, CD45, TMEM119 oder P2RY12 eine hohe Reinheit, erfordert jedoch teure Geräte, ist zeitaufwändig und erhöht den zellulären Stress33,51. Zudem führt sie zu einer geringeren Zellausbeute als magnetische Mikroperlen-basierte Methoden52. Die Immunopanning-Methode ist sehr spezifisch, ebenfalls zeitaufwändig, benötigt eine spezialisierte Substratpräparation und eignet sich nur bedingt zur Verarbeitung von Gewebe aus mehreren Regionen53. Handelsübliche enzymatische Dissoziationskits können die Ausbeute an Einzelzellen verbessern und mechanische Belastungen verringern, sind jedoch teurer und können Oberflächenmarker durch Proteaseaktivität verändern, wodurch die Markierungseffizienz für nachfolgende immunmagnetische oder Durchflusszytometrie-Schritte reduziert wird54,55. Daher beinhaltet dieses Protokoll eine milde enzymatische Verdauung während des Hauptdissoziationsschritts, um Oberflächenantigene zu erhalten, was besonders wichtig für empfindliche Marker wie CD11b, CD68 und TMEM119 ist. Der hier verwendete schrittweise immunmagnetische Ausschöpfungs-Anreicherungsansatz, bei dem zunächst eine Depletion von CD3+-T-Zellen und anschließend eine positive Selektion von CD11b+-Zellen erfolgt, bietet einen klaren Arbeitsablaufvorteil gegenüber Einzelschritt-Protokollen. Er ermöglicht die Gewinnung von T-Zellen für parallele immunologische Untersuchungen und maximiert gleichzeitig die Reinheit des myeloischen Anteils. Diese doppelte Gewinnung ist besonders nützlich in der HIV-Reservoir-Forschung, bei der sowohl T-Zellen als auch myeloische Zellen im ZNS von Bedeutung sind.
Die isolierten CD11b+-Zellen können für eine Vielzahl von Forschungsanwendungen verwendet werden. Zur Untersuchung viraler Reservoire eignet sich dieser Zellanteil zur Messung des HIV-p24-Antigens, der HIV-DNA/RNA-Kopienzahl mittels digitaler Tropfen-PCR sowie für ex-vivo-Virusauswuchs-Assays56,57. Alle diese Methoden erfordern lebensfähige, angereicherte myeloide Zellen und sind wichtig für das Verständnis des ZNS-Reservoirs, das trotz ART-Behandlung persistiert58. Für transkriptomische Studien sind mit diesem Protokoll präparierte Zellen sowohl für die Bulk- als auch für die Einzelzell-RNA-Sequenzierung geeignet59,60. Dies ermöglicht es Forschenden, Mikroglia-Aktivierung, krankheitsassoziierte Mikroglia-Signaturen sowie die Reaktionen der Mikroglia auf eine HIV-Infektion auf Einzelzellevel zu untersuchen61. Mit geringen Modifikationen, wie der Verwendung unterschiedlicher Selektionskits und der Anpassung der Gradientenvolumina, kann dieser Arbeitsablauf auch auf andere neurologische Erkrankungen angewandt werden, darunter Alzheimer, multiple Sklerose, Long-COVID19 und traumatische Hirnverletzungen, bei denen ebenfalls eine Analyse der Mikroglia in postmortalen Gewebeproben erforderlich ist49,62.
Zusammenfassend bietet dieses Protokoll eine zuverlässige, skalierbare, flexible und reproduzierbare Methode zur Isolierung von myeloischen Zellen/Mikroglia aus menschlichem und tierischem Gehirngewebe. Da es mit zahlreichen nachgeschalteten Plattformen kompatibel ist und die Gewinnung mehrerer Immunzelltypen aus einer einzigen Gewebeprobe ermöglicht, stellt es ein wertvolles Werkzeug für Forscher in den Bereichen Neuroimmunologie, Virologie und Neuropathologie dar.
Offenlegungen
Die Autoren erklären, dass keine Interessenkonflikte bestehen.
Danksagungen
We thank Dr. Sara Gianella from the “Last Gift” cohort at UC San Diego for collecting human tissues. We also thank Dr. Ann Chahroudi at the Emory National Primate Research Center, Dr. Afam Okoye at Oregon Health & Science University, and Dr. Satya Dandekar at the University of California, Davis, for providing rhesus macaque tissues. This work was supported by R21MH128034, R01MH136852, R21AI167709, R01MH139446, and R01AI186609. The funders had no role in study design, data collection and analysis, decision to publish, or preparation of the manuscript.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 10-mL-Spritzen | VWR | Cat# 76837-040 | |
| 25-mL-serologische Pipetten | VWR | Cat# 76201-710 | |
| ACK-Lysepuffer | Thermo Fisher Scientific | Cat# A1049201 | |
| Antibiotikum-Antimykotikum (100x) | Thermo Fisher Scientific | Cat# 15240112 | |
| autoMACS-Spüllösung | Miltenyi Biotec | Cat# 130-091-222 | |
| Biosicherheitswerkbank (BSL-2) | |||
| CD11b-Mikroperlen, human und Maus – lyophilisiert | Miltenyi Biotec | Cat# 130-097-142 | |
| CD11b-Mikroperlen, nicht-menschliche Primaten | Miltenyi Biotec | Cat# 130-091-100 | |
| CD3-Mikroperlen-Kit, nicht-menschliche Primaten | Miltenyi Biotec | Cat# 130-092-012 | |
| Zellzählplättchen | Thermo Fisher Countess | Cat# C10312 | Alternative VWR, Cat# 10228-0050 |
| Clorox-Keimtötendes Bleichmittel | Essendant | Cat# 50371500 | |
| Corning-Zellkulturschalen, unbehandelt | Thermo Fisher Scientific | Cat# 08-772-32 | |
| Cynomolgus-Affen-M-CSF | Kingfisher Biotech | Cat# RP1612Y-100 | |
| Einwegspritzen mit Luer-Lok-Anschluss | BD | Cat# 14-829-45 | |
| DMEM/F-12 | Thermo Fisher Scientific | Cat# 11320082 | |
| DNase I, rekombinant, RNase-frei | Roche | Cat# 4716728001 | |
| EasySep-Puffer | STEMCELL Technologies | Cat# 20144 | |
| EasySep FITC-Positivselektionskit II | STEMCELL Technologies | Cat# 17682 | |
| EasySep Release Human CD3 Positivselektionskit | STEMCELL Technologies | Cat# 17751 | |
| Falcon-Zellseparatoren, 70 µm und 100 µm | Corning | Cat# 21008-950 | |
| Fötales Kälberserum (FBS) | VWR | Cat#97068-091 | |
| Feine gebogene Pinzette | VWR | Cat# 82027-410 | |
| Gentamicin | Thermo Fisher Scientific | Cat# 15750060 | |
| Gibco RPMI 1640 | Thermo Fisher Scientific | Cat# 11875-119 | |
| HBSS, 1x ohne Calcium, Magnesium und Phenolrot | Thermo Fisher Scientific | Cat# 14175103 | |
| HBSS, 10x mit Calcium, Magnesium, Phenolrot | Thermo Fisher Scientific | Cat# 14060040 | |
| Blutkörperchenzähler oder automatischer Zellzähler | |||
| Menschliches M-CSF | PeproTech | Cat# 300-25 | alternative Cat# 78057 |
| Isotonische Spül-/Verdünnungslösung für die magnetische Trennung | Miltenyi Biotec | 130-091-222 | |
| L-Glutamin (200 mM) | Thermo Fisher Scientific | Cat# 25030-061 | |
| MACS BSA-Grundlösung (20x) | Miltenyi Biotec | Cat# 130-091-376 | |
| Magnetisches Trennsystem | EasySep oder MACS | ||
| MS-Säulen | Miltenyi Biotec | Cat# 130-042-201 | |
| Penicillin-Streptomycin | Thermo Fisher Scientific | Cat# 15140122 | |
| Percoll | Cytiva/GE Healthcare, | Cat# GE17-0891-01 | |
| Schutzkittel | Kappler ProVent | Cat# 17-988-497B | |
| Kühlzentrifuge | |||
| Natriumpyruvat (100 mM) | Thermo Fisher Scientific | Cat# 11360070 | |
| Präparationspinzette | VWR | Cat# 82027-440 | Alternative Cat# 82027-438 |
| Sterile Einweg-Messerklingen | Cardinal Health | Cat# 11213-237 | VWR-Alternative Cat# 89140-800 |
| TrypLE Express Enzym (1x), Phenolrot | ThermoFisher | Cat# 1250510 |
Referenzen
- Prinz M, Masuda T, Wheeler MA, Quintana FJ. Microglia and central nervous system-associated macrophages: from origin to disease modulation. Annu Rev Immunol. 2021;39:251-77.
- Labzin LI, Heneka MT, Latz E. Innate immunity and neurodegeneration. Annu Rev Med. 2018;69:437-49.
- Thompson KK, Tsirka SE. The diverse roles of microglia in the neurodegenerative aspects of central nervous system (CNS) autoimmunity. Int J Mol Sci. 2017;18(3):504.
- Cornell J, Salinas S, Huang HY, Zhou M. Microglia regulation of synaptic plasticity and learning and memory. Neural Regen Res. 2022;17(4):705-16.
- Konishi H, Kiyama H, Ueno M. Dual functions of microglia in the formation and refinement of neural circuits during development. Int J Dev Neurosci. 2019;77:18-25.
- Fujita Y, Yamashita T. Neuroprotective function of microglia in the developing brain. Neuronal Signal. 2021;5(1):NS20200024.
- Gao C, Jiang J, Tan Y, Chen S. Microglia in neurodegenerative diseases: mechanism and potential therapeutic targets. Signal Transduct Target Ther. 2023;8(1):359.
- Leng F, Edison P. Neuroinflammation and microglial activation in Alzheimer disease: where do we go from here? Nat Rev Neurol. 2021;17(3):157-72.
- Hickman S, et al. Microglia in neurodegeneration. Nat Neurosci. 2018;21(10):1359-69.
- Donoso M, et al. Identification, quantification, and characterization of HIV-1 reservoirs in the human brain. Cells. 2022;11(15):2379.
- Asahchop EL, et al. Reduced antiretroviral drug efficacy and concentration in HIV-infected microglia contributes to viral persistence in brain. Retrovirology. 2017;14(1):47.
- Tang Y, et al. Brain microglia serve as a persistent HIV reservoir despite durable antiretroviral therapy. J Clin Invest. 2023;133(12):e167417.
- Thompson LJP, et al. HIV-associated neurocognitive disorder: a look into cellular and molecular pathology. Int J Mol Sci. 2024;25(9):4697.
- Olivier IS, Cacabelos R, Naidoo V. Risk factors and pathogenesis of HIV-associated neurocognitive disorder: the role of host genetics. Int J Mol Sci. 2018;19(11):3594.
- Eggers C, et al. HIV-1-associated neurocognitive disorder: epidemiology, pathogenesis, diagnosis, and treatment. J Neurol. 2017;264(8):1715-27.
- Prates GS, et al. HIV expression persists in the cerebrospinal fluid of HIV-associated neurocognitive disorders despite effective ART. Emerg Microbes Infect. 2026;15(1):2616945.
- Ash MK, Al-Harthi L, Schneider JR. HIV in the brain: identifying viral reservoirs and addressing the challenges of an HIV cure. Vaccines (Basel). 2021;9(8):867.
- Andersen ND, Srinivas S, Piñero G, Monje PV. A rapid and versatile method for the isolation, purification and cryogenic storage of Schwann cells from adult rodent nerves. Sci Rep. 2016;6(1):31781.
- Flores-Obando RE, Freidin MM, Abrams CK. Rapid and specific immunomagnetic isolation of mouse primary oligodendrocytes. J Vis Exp. 2018;(135):e57543.
- Van Wageningen TA, et al. Regulation of microglial TMEM119 and P2RY12 immunoreactivity in multiple sclerosis white and grey matter lesions is dependent on their inflammatory environment. Acta Neuropathol Commun. 2019;7(1):206.
- Honarpisheh P, et al. Potential caveats of putative microglia-specific markers for assessment of age-related cerebrovascular neuroinflammation. J Neuroinflammation. 2020;17(1):366.
- Rai MA, et al. Comparative analysis of human microglial models for studies of HIV replication and pathogenesis. Retrovirology. 2020;17(1):35.
- Gumbs SB, et al. Human microglial models to study HIV infection and neuropathogenesis: a literature overview and comparative analyses. J Neurovirol. 2022;28(1):64-91.
- Ma Z, Zhou Y, Collins DJ, Ai Y. Fluorescence activated cell sorting via a focused traveling surface acoustic beam. Lab Chip. 2017;17(18):3176-85.
- Sutermaster BA, Darling EM. Considerations for high-yield, high-throughput cell enrichment: fluorescence versus magnetic sorting. Sci Rep. 2019;9(1):227.
- Simon M, et al. Loss of perivascular aquaporin-4 localization impairs glymphatic exchange and promotes amyloid β plaque formation in mice. Alzheimers Res Ther. 2022;14(1):59.
- Olah M, et al. A transcriptomic atlas of aged human microglia. Nat Commun. 2018;9(1):539.
- Nühn MM, et al. Shock and kill within the CNS: a promising HIV eradication approach? J Leukoc Biol. 2022;112(5):1297-315.
- Donlin LT, et al. Methods for high-dimensional analysis of cells dissociated from cryopreserved synovial tissue. Arthritis Res Ther. 2018;20(1):139.
- Montanari M, et al. Automated-mechanical procedure compared to gentle enzymatic tissue dissociation in cell function studies. Biomolecules. 2022;12(5):701.
- Galatro TF, et al. Isolation of microglia and immune infiltrates from mouse and primate central nervous system. In: Clausen BE, Laman JD, editors. Inflammation: Methods and Protocols. New York: Humana Press; 2017. p. 333-42.
- Grabert K, McColl BW. Isolation and phenotyping of adult mouse microglial cells. In: Rousselet G, editor. Macrophages: Methods and Protocols. New York: Humana Press; 2018. p. 77-86.
- Ocañas SR, et al. Minimizing the ex vivo confounds of cell-isolation techniques on transcriptomic and translatomic profiles of purified microglia. eNeuro. 2022;9(2):ENEURO.0348-21.2022.
- Subra C, Trautmann L. Role of T lymphocytes in HIV neuropathogenesis. Curr HIV/AIDS Rep. 2019;16(3):236-43.
- Farhadian SF, et al. HIV viral transcription and immune perturbations in the CNS of people with HIV despite ART. JCI Insight. 2022;7(13):e160267.
- Marsh SE, et al. Dissection of artifactual and confounding glial signatures by single-cell sequencing of mouse and human brain. Nat Neurosci. 2022;25(3):306-16.
- Jolly S, et al. Single-cell quantification of mRNA expression in the human brain. Sci Rep. 2019;9(1):12353.
- Schroeter CB, et al. One brain-all cells: a comprehensive protocol to isolate all principal CNS-resident cell types from brain and spinal cord of adult healthy and EAE mice. Cells. 2021;10(3):651.
- Swartzlander DB, et al. Concurrent cell type-specific isolation and profiling of mouse brains in inflammation and Alzheimer's disease. JCI Insight. 2018;3(13):e121109.
- Zhao J, et al. Single-cell RNA sequencing reveals the heterogeneity of liver-resident immune cells in human. Cell Discov. 2020;6(1):22.
- Li X, et al. Histone decrotonylation plays a distinct role in HIV latency. Sci Adv. 2026;12(15):eaec0149.
- Heng Y, et al. The effects of postmortem delay on mouse and human microglia gene expression. Glia. 2021;69(4):1053-60.
- Trujillo M, et al. Combined mechanical and enzymatic dissociation of mouse brain hippocampal tissue. J Vis Exp. 2021;(176):e63007.
- Herron S, Delpech JC, Madore C, Ikezu T. Using mechanical homogenization to isolate microglia from mouse brain tissue to preserve transcriptomic integrity. STAR Protoc. 2022;3(4):101670.
- STEMCELL Technologies. How to prepare a single cell suspension from a frozen cell sample. protocols.io. 2019. doi:10.17504/protocols.io.4umgwu6.
- Volovitz I, et al. A non-aggressive, highly efficient, enzymatic method for dissociation of human brain tumors and brain tissues to viable single cells. BMC Neurosci. 2016;17(1):30.
- Manglani M, Gossa S, McGavern DB. Leukocyte isolation from brain, spinal cord, and meninges for flow cytometric analysis. Curr Protoc Immunol. 2018;121(1):e44.
- Bakina O, et al. In situ Patch-seq analysis of microglia reveals a lack of stress genes as found in FACS-isolated microglia. PLoS One. 2024;19(7):e0302376.
- Narasipura SD, et al. Inflammatory responses revealed through HIV infection of microglia-containing cerebral organoids. J Neuroinflammation. 2025;22(1):36.
- Haage V, et al. Comprehensive gene expression meta-analysis identifies signature genes that distinguish microglia from peripheral monocytes/macrophages in health and glioma. Acta Neuropathol Commun. 2019;7(1):20.
- Pan J, Wan J. Methodological comparison of FACS and MACS isolation of enriched microglia and astrocytes from mouse brain. J Immunol Methods. 2020;486:112834.
- Bordt EA, et al. Isolation of microglia from mouse or human tissue. STAR Protoc. 2020;1(1):100035.
- Bohlen CJ, Bennett FC, Bennett ML. Isolation and culture of microglia. Curr Protoc Immunol. 2019;125(1):e70.
- MacMullan MA, et al. An enzyme-free, cold-process acoustic method for gentle and effective tissue dissociation. bioRxiv. 2023:2023.10.03.560704. doi:10.1101/2023.10.03.560704.
- Mattei D, et al. Enzymatic dissociation induces transcriptional and proteotype bias in brain cell populations. Int J Mol Sci. 2020;21(21):7944.
- Kuzmichev YV, et al. Application of ultrasensitive digital ELISA for p24 enables improved evaluation of HIV-1 reservoir diversity and growth kinetics in viral outgrowth assays. Sci Rep. 2023;13(1):10958.
- Ferreira EA, Clements JE, Veenhuis RT. HIV-1 myeloid reservoirs: contributors to viral persistence and pathogenesis. Curr HIV/AIDS Rep. 2024;21(2):62-74.
- León-Rivera R, et al. Central nervous system viral seeding by mature monocytes and potential therapies to reduce CNS viral reservoirs in the cART era. mBio. 2021;12(2):e03633-20.
- Alyaqoobi Z, He Y, Wang X. Single-cell and bulk transcriptome analysis reveals the impact of inflammatory microglia on prognosis and immunotherapy response in primary glioblastoma. Clin Transl Oncol. 2026;28(6):2314-34.
- Farhadian SF, et al. Single-cell RNA sequencing reveals microglia-like cells in cerebrospinal fluid during virologically suppressed HIV. JCI Insight. 2018;3(18):e121718.
- Spurgat MS, Tang SJ. Single-cell RNA-sequencing: astrocyte and microglial heterogeneity in health and disease. Cells. 2022;11(13):2021.
- Marsh SE, et al. Multi-modal analysis and modeling of human neurodegenerative disease to reveal disease mechanisms and biomarkers. Alzheimers Dement. 2022;18:e061905.