Dieses Protokoll beschreibt ein bildbasiertes Verfahren zur Live-Cell-Abbildung, mit dem die von tumorinfiltrierenden Lymphozyten (TIL) vermittelte Zytotoxizität gegenüber patientenabgeleiteten Tumororganoiden quantifiziert werden kann. Es ermöglicht die kinetische Echtzeitanalyse der Apoptose zur funktionellen Immunprofillierung und Beurteilung immunmodulatorischer Therapien.
Methodenartikel
Ein bildgebender Co-Kultur-Assay in Echtzeit zur Quantifizierung der durch tumorinfiltrierende Lymphozyten vermittelten apoptotischen Abtötung von patientenderivierten Tumor-Organoiden
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Verständnis der funktionellen Kapazität tumorinfiltrierender Lymphozyten (TILs), autologe Tumorzellen zu erkennen und zu eliminieren, ist zentral für die Weiterentwicklung der personalisierten Immuntherapie. Ziel dieser Methode ist es, ein bildbasiertes Verfahren zur Live-Cell-Imaging-Bestimmung der TIL-vermittelten, Caspase-3-abhängigen apoptotischen Zerstörung von patientenabgeleiteten Tumororganoiden (PDTOs) in Echtzeit bereitzustellen. Diese Methode kombiniert etablierte Verfahren zur Isolierung und Expansion von PDTOs und TILs mit einem standardisierten dreidimensionalen Kokultursystem und einer automatisierten, fluoreszenzbasierten Apoptose-Detektion.
Tumororganoide werden in bildgebungsgeeigneten 96-Well-Platten ausgesät und mit einem roten Tumormarker markiert, während expandierte TILs in definierten Effektor-zu-Target-Verhältnissen in Gegenwart eines Caspase-3-aktivierten grün fluoreszierenden Substrats hinzugefügt werden. Die Kokulturen werden alle 4 Stunden mithilfe eines Live-Cell-Analysesystems unter Erfassung der Phasenkontrast- und Dual-Fluoreszenzkanäle abgebildet. Eine quantitative Bildanalyse identifiziert rot-positive Tumorstrukturen und berechnet den Anteil rot/grün doppelt-positiver apoptotischer Tumorobjekte über die Zeit. Entsprechende technische und biologische Replikate sowie Baseline-, spontane Apoptose-, negative und positive Abtötungs-Kontrollen werden einbezogen, um die Aussagekraft des Assays sicherzustellen.
Durch die Erhaltung der Tumorheterogenität innerhalb der dreidimensionalen Architektur der PDTOs und die Möglichkeit einer longitudinalen Quantifizierung bietet dieses Protokoll ein physiologisch relevantes System zur funktionellen Profilierung patientenspezifischer Tumor-TIL-Interaktionen sowie zur Untersuchung immunmodulatorischer Wirkstoffe, die die antitumorale Immunität verstärken.
Einleitung
Die Krebsimmuntherapie wurde durch die Entwicklung von Immun-Checkpoint-Inhibitoren (ICIs), die die Signalwege des programmierten Zelltodproteins 1 / des programmierten Todesliganden 1 (PD-1/PD-L1) und des mit cytotoxischen T-Lymphozyten assoziierten Proteins 4 (CTLA-4) gezielt hemmen, revolutioniert, wodurch die körpereigenen, T-Zell-vermittelten antitumoralen Reaktionen bei mehreren soliden Tumortypen wiederbelebt werden1,2,3. Trotz nachhaltiger Ansprechen bei einer Untergruppe von Patienten erzielen die meisten keine klinisch relevante Verbesserung, und validierte prädiktive Biomarker zur prospektiven Identifizierung von Ansprechern stellen weiterhin einen ungedeckten Bedarf dar. Funktionelle Tests, die die T-Zell-vermittelte Tumorzellabtötung direkt messen, sind daher entscheidende Werkzeuge für die Entdeckung von Biomarkern und die präklinische Bewertung therapeutischer Kombinationen, die darauf abzielen, zytotoxische Immunantworten zu verstärken.
Herkömmliche zytotoxische Assays, einschließlich des Chrom-51-Freisetzungsassays, der Quantifizierung von Lactatdehydrogenase (LDH) und lumineszenzbasierter ATP-Vitalitätsassays wie CellTiter-Glo, wurden häufig zur Quantifizierung der immunvermittelten Zelltötung eingesetzt, liefern jedoch Einzelzeitpunktmessungen in Form von Gesamtwerten, die über keine räumliche und zeitliche Auflösung verfügen4,5,6. Ebenso quantifizieren Endpunkt-Flusszytometrie-basierte Tötungsassays den Zelltod zu einem festgelegten Zeitpunkt und eignen sich nur unzureichend für dreidimensionale Kultivierungsformate. Zudem bilden zweidimensionale Tumorzelllinien, die in diesen Assays häufig verwendet werden, die tumorspezifische Heterogenität primärer Patiententumore nicht vollständig ab.
Patientenabgeleitete Tumororganoide (PDTOs) haben sich als klinisch relevante ex vivo Plattform etabliert, die genomische Veränderungen, zelluläre Heterogenität und die pharmakologische Reaktion des ursprünglichen Tumors genauer wiedergibt als herkömmliche Zelllinienmodelle.7,8,9,10,11,12. Kürzliche Studien haben gezeigt, dass PDTOs mit autologen Immunzellen koinkubiert werden können, um antitumorale Immunantworten zu modellieren ex vivo; die meisten veröffentlichten Ansätze stützen sich jedoch auf Endpunkt-Messungen der Vitalität oder auf arbeitsintensive Analysen mittels konfokaler Bildgebung, wodurch der experimentelle Durchsatz eingeschränkt wird und eine dynamische Überwachung der Abtötungsreaktion ausgeschlossen ist13,14,15,16.
Hier beschreiben wir einen echtzeitfähigen, bildbasierten Kokultur-Assay zur quantitativen, bildbasierten Erfassung der T-Zell-vermittelten Zytotoxizität gegenüber fluoreszenzmarkierten PDTOs. Die Methode verwendet die zeitraffende Fluoreszenzmikroskopie in Kombination mit einem Caspase-3-aktivierten fluoreszierenden Substrat, um kinetische Apoptosekurven mit Einzelorganoid-Auflösung innerhalb eines Beobachtungszeitraums von 12–36 Stunden zu erzeugen. Im Vergleich zu herkömmlichen Zytotoxizitätsassays bietet diese Plattform mehrere technische Vorteile: Sie erhält die dreidimensionale Tumorarchitektur während des gesamten Assays aufrecht, ermöglicht die Auflösung der zeitlichen Dynamik der Apoptoseinduktion, erlaubt definierte Effektor-zu-Target-Verhältnisse und hat zukünftiges Potenzial für mittelhochdurchsatzfähige Wirkstofftests, einschließlich Immun-Checkpoint-Inhibitoren und gezielt wirkende Substanzen, die allein oder in Kombination getestet werden. Dieses Protokoll richtet sich an Forschende im Bereich der Immuno-Onkologie, der funktionellen präzisen Medizin und der T-Zell-Biologie und kann in Laboren mit Standard-Zellkulturausstattung sowie einem System für die Fluoreszenz-Bildgebung an lebenden Zellen umgesetzt werden.
Die Isolierung und Kultur von aus Patientenmaterial gewonnenen Tumororganoiden (PDTOs) und den entsprechenden tumorinfiltrierenden Lymphozyten (TILs) aus menschlichen Tumorgeweben sind gut etablierte und weit verbreitete Methoden. Robuste Protokolle zur mechanischen und enzymatischen Tumordissoziation, zur dreidimensionalen Einbettung in eine Basalmembranmatrix, zur langfristigen Organoidvermehrung sowie zur parallelen Isolierung und ex vivo-Expansion von TILs wurden bereits umfassend für verschiedene Tumortypen validiert. Diese Methoden bewahren zuverlässig die Heterogenität der Tumorzellen, deren Architektur und die Immunspezifität und wurden in Kokultursystemen angepasst, um Tumor-Immun-Interaktionen zu untersuchen. Daher wurden in dieser Studie die Isolierung und Expansion von Organoiden und TILs gemäß zuvor veröffentlichter und validierter Protokolle durchgeführt, ohne wesentliche Änderungen, sofern nicht anders angegeben.
Protokoll
Alle Verfahren mit menschlichem Tumorgewebe und tumorinfiltrierenden Lymphozyten (TILs) wurden gemäß der Genehmigung durch die Institutional Review Board (IRB#1305013903) und den institutionellen Biosicherheitsvorschriften durchgeführt, wobei vor der Gewebegewinnung eine schriftliche informierte Einwilligung eingeholt wurde. Die zuständige Genehmigungsbehörde war die Institutional Review Board der Weill Cornell Medicine (aufgeführt als Institutional Review Board (IRB), Weill Cornell Medicine, New York, NY) gemäß Protokoll #1305013903. Unter dieses Protokoll fallen Proben, darunter überschüssiges Tumorgewebe, das nach standardmäßigen chirurgischen Eingriffen oder Forschungsverfahren nach der routinemäßigen pathologischen Beurteilung gewonnen wurde; vorhandenes archiviertes, gefrorenes oder formalinfixiertes paraffineingebettetes (FFPE) Gewebe der Weill Cornell Medical College oder anderer Institutionen; Blut, aus dem periphere mononukleäre Blutzellen (PBMCs), Serum und Plasma isoliert und gelagert werden; Mundhöhlenabstriche, Speichel, Urin oder gutartiges Gewebe, die in einigen Fällen als Kontrollen dienen; sowie bei Teilnehmern, die am Rapid-Autopsy-Programm teilnehmen, Gewebe, das innerhalb von 6 Stunden (bis zu 24 Stunden) nach dem Tod im Rahmen einer Autopsie gewonnen wurde. Die in dieser Studie verwendeten TILs wurden aus den oben beschriebenen Tumorgewebeproben expandiert. Persönliche Identifikatoren wurden von allen Bioproben entfernt, die nur über eine eindeutige Patientenidentifikationsnummer gemäß HIPAA und institutionellen Standards mit der Identität der Teilnehmer verknüpft waren; eine Neuzuordnung der Daten erfolgte erst zum Zeitpunkt der Berichterstellung. Alle Experimente wurden unter Biosicherheitsstufe 2 (BSL-2) in einem zertifizierten biologischen Sicherheitswerkbank der Klasse II durchgeführt. Biohazard-Materialien wurden gemäß den institutionellen Richtlinien entsorgt. Siehe Tabelle der Materialien und Zusatzdatei 1 für die verwendeten Materialien sowie die Zubereitung der Puffer und Medien, die in dieser Arbeit verwendet wurden.
1. Fluoreszenzmarkierung und Rekonstitution von aus Patienten gewonnenen Tumororganoiden (PDTOs) (Abbildung 1)
- Altes Matrigel entfernen und Zelldissoziation einleiten.
- Die Kulturplatte in die Sicherheitswerkbank stellen. Das Medium vorsichtig aus den Vertiefungen aspirieren, ohne die Matrigel-Tröpfchen zu stören.
- 1–2 mL zelluläres Dissoziationsenzym pro Vertiefung bei Raumtemperatur hinzufügen. Mit einer P1000-Pipette und einem sterilen Zellabstreifer mehrmals auf- und abpipettieren, um die Matrigel-Tröpfchen vollständig aufzulösen.
- Die Zellsuspension in ein beschriftetes kegelförmiges 15-mL-Röhrchen überführen. Pro Vertiefung zusätzlich 1 mL des Dissoziationsenzyms hinzufügen, um verbliebene Zellen auszuwaschen, und zur gleichen Röhrchen überführen. Das Volumen so anpassen, dass insgesamt mindestens 5 mL Enzym pro Vertiefung gesammelt werden. Das Röhrchen verschließen und manuell schütteln, um gründlich zu mischen.
- Enzymatische Dissoziation
- Das Röhrchen in ein 37 °C warmes Wasserbad stellen. 10 Minuten inkubieren und alle 2–3 Minuten manuell schütteln, um die Dissoziation zu fördern. Optisch auf vollständige Desaggregation überwachen.
- Nach erfolgter Dissoziation bei 4 °C 3 Minuten lang mit 300 × g zentrifugieren. Das Röhrchen nach der Zentrifugation überprüfen.
- Falls kein Pellet entsteht und die Matrigel-Wolke bestehen bleibt, zusätzliches Zelldissoziationsenzym hinzufügen. Schütteln und erneut 3–5 Minuten ins Wasserbad zurückstellen. Falls sich weiterhin kein Pellet bildet, das Röhrchen 3 Minuten lang auf Eis stellen, damit sich die Matrix absetzen kann.
- Zellzählung und Bestimmung der Vitalität
- Das Überstandmedium aspirieren, ohne das Pellet zu stören. 10 mL des +++ Waschmediums hinzufügen.
- Bei 4 °C 3 Minuten lang mit 300 × g zentrifugieren. Das Pellet in 1 mL PBS resuspendieren. Vorsichtig pipettieren, um eine Einzelzellsuspension zu erhalten.
- 15 µL der Zellsuspension mit 15 µL 0,4 % Trypanblau mischen. Pro Kammer einer Zählkammer 10 µL auftragen. Lebende Zellen mit einem automatischen Zähler oder einem Hämozytometer zählen.
- Die Zellen während der Zählung auf Eis halten. Eine 6-Loch-Platte mit nicht gewebekompatibler Beschichtung bei 37 °C vorwärmen, um sie später beimpfen zu können.
- Fluoreszenzmarkierung von Tumorzellen
- Die Zellkonzentration in PBS auf 1 × 10⁶ lebensfähige Zellen/mL einstellen.
- CellTrace Far Red-Farbstoff mit 20 µL DMSO rekonstituieren, um eine 1 mM Stammlösung herzustellen. Vortexen und kurz zentrifugieren.
- 1 µL der 1 mM Stammlösung pro 1 mL Zellsuspension (1 × 10⁶ Zellen/mL) hinzufügen, sodass eine Endkonzentration von 1 µM für die Färbung erreicht wird. Vorsichtig umdrehen, um zu mischen. 30 Minuten bei 37 °C im Dunkeln inkubieren.
- Zum Auswaschen des Farbstoffs das Fünffache des Volumens an PBS hinzufügen. 5 Minuten lang mit 300 × g zentrifugieren. Zweimal mit PBS waschen.
- Die Effizienz der Markierung überprüfen. Ein sichtbar gefärbtes Zellpellet dient als qualitatives Akzeptanzkriterium.
- Die Vitalität nach der Färbung mittels Trypanblau-Ausschluss bestimmen und die beobachtete Vitalität (80 %) dokumentieren.
ANMERKUNG: Die Zellen erst dann zur Einbettung weiterverarbeiten, wenn das Zellpellet gleichmäßig gefärbt ist und die Vitalität nach der Färbung ≥80 % beträgt.
- Herstellung einer 3D-zellulären Matrixsuspension
- Das Pellet in einem geeigneten Volumen kulturspezifischen Medium basierend auf der Größe des Pellets resuspendieren (z. B. bei 900.000 Zellen 500 µL Medium hinzufügen; bei 1,8 Millionen Zellen 1.000 µL Medium hinzufügen).
- Kaltes Matrigel im Verhältnis 1:2 (Medium:Matrix) hinzufügen, sodass eine Endkonzentration von 67 % Matrigel erreicht wird. Gründlich, aber vorsichtig mischen, um Blasenbildung zu vermeiden (typisches Ziel: 300.000 Zellen pro Vertiefung einer 6-Loch-Platte).
- Plattieren von 3D-Matrixtröpfchen
- Mit einer 200-µL-Pipette 100-µL-Tröpfchen auftragen: 5 Tröpfchen pro Vertiefung in 6-Loch-Platten. Die Platten 5 Minuten lang in einen 37 °C warmen Inkubator stellen.
- Die Platten umdrehen und weitere 40 Minuten inkubieren, um die vollständige Polymerisation sicherzustellen. Das Vorhandensein eingebetteter Zellen mittels Mikroskopie bestätigen.
- Pro Vertiefung (6-Loch-Platte) 4 mL Medium hinzufügen und die Platten in den Inkubator zurückstellen. 72 Stunden kultivieren, um die Bildung von Organoiden mit einer Größe von 100–300 µm zu ermöglichen.
2. Vorbereitung der Organoiden für den Kill-Assay
- Lösen der Basalmembranmatrix unter Erhaltung der 3D-Organoidstruktur.
- Entfernen Sie die Organoidplatten aus dem Inkubator und überführen Sie sie in einen Biosicherheitsschrank. Aspirieren Sie vorsichtig das Kulturmedium aus jedem Well, ohne die Matrigel-Kuppeln zu stören.
HINWEIS: Ein Well soll unberührt bleiben, um eine vollständige Dissoziation und Tumorzellzählung durchzuführen (siehe Abschnitt 2.2). - Geben Sie 1 mL kalte Cell Recovery Solution direkt in jedes Well, um die Basalmembranmatrix aufzulösen. Mechanisch lösen Sie die Kuppeln mithilfe einer P1000-Pipette und einem sterilen Zellabstreifer auf, bis die Matrix vollständig von der Plattenoberfläche gelöst ist.
- Überführen Sie die Suspension aus bis zu drei Wells in ein vorbeschriftetes 15-mL-Konischglas, das auf Eis gehalten wird. Fügen Sie weitere 8 mL kalte Cell Recovery Solution dem Glas hinzu. Legen Sie das Glas horizontal auf einen Schüttler bei 4 °C für 30 min, um eine vollständige Auflösung der Matrix sicherzustellen.
HINWEIS: Schützen Sie die Proben vor Licht, falls eine Fluoreszenzmarkierung durchgeführt wurde. - Nach der Inkubation bei 300 × g für 3 min bei 4 °C zentrifugieren. Aspirieren Sie das Überstandsvolumen vollständig, ohne das Organoid-Pellet zu stören.
- Lösen Sie das Pellet vorsichtig in vollständigem PDTO-Medium unter Verwendung langsamer, breitgeöffneter Pipettenspitzen auf, um die intakte 3D-Organoidarchitektur zu bewahren.
ENTSCHIDEND: Vermeiden Sie übermäßiges Pipettieren oder Vortexen, da dies die 3D-Struktur beschädigt.
Falls nach der Zentrifugation noch Reste der Matrix sichtbar sind, wiederholen Sie die Inkubation in kalter Cell Recovery Solution für weitere 10–15 min. Zentrifugieren Sie erneut und bewerten Sie das Ergebnis.
- Entfernen Sie die Organoidplatten aus dem Inkubator und überführen Sie sie in einen Biosicherheitsschrank. Aspirieren Sie vorsichtig das Kulturmedium aus jedem Well, ohne die Matrigel-Kuppeln zu stören.
- Bestimmung der Anzahl lebensfähiger Tumorzellen und Einstellung der Organoid-Suspensionskonzentration.
- Dissoziieren Sie das reservierte Well vollständig mithilfe des beschriebenen Zelldissoziationsenzyms (Abschnitt 1). Inkubieren Sie bei 37 °C für 5–7 min unter intermittierendem Triturieren.
- Neutralisieren Sie mit vollständigem PDTO-Medium. Zentrifugieren Sie bei 300 × g für 5 min. Resuspendieren Sie in 1 mL Medium.
- Mischen Sie 15 µL Zellsuspension mit 15 µL 0,4 % Trypanblau. Zählen Sie die lebensfähigen Zellen mithilfe eines Hämozytometers oder eines automatisierten Zählers.
- Berechnen Sie anhand der Anzahl lebensfähiger Zellen die erforderliche Verdünnung, um eine Konzentration von 200.000 lebensfähigen Zellen/mL im vollständigen PDTO-Medium zu erreichen.
HINWEIS: Beispielrechnung: Für ein Ziel von 20.000 Tumorzellen pro Well in 100 µL ist eine Arbeitskonzentration von 200.000 Zellen/mL erforderlich. Bei der Aussaat einer kompletten 96-Well-Bildgebungsplatte (60 innere Wells) beträgt das benötigte Assayvolumen insgesamt 6 mL (100 µL × 60 Wells), bei einem Totvolumen von 20 % sollten jedoch 7,2 mL vorbereitet werden. Die benötigte Zellanzahl beträgt daher 6 mL × 200.000 Zellen/mL = 1,2 × 10⁶ Zellen und 7,2 mL × 200.000 Zellen/mL = 1,44 × 10⁶ Zellen.
- Aussaat der Organoiden für den Killingsassay
HINWEIS: Verwenden Sie 96-Well-Bildgebungsplatten mit schwarzen Wänden und klarem Boden. Säen Sie jede Bedingung in mindestens drei technischen Wiederholungen aus.- Dispensieren Sie mithilfe einer Mehrkanalpipette 100 µL Organoidsuspension pro Well, um 20.000 lebensfähige Tumorzellen pro Well zu erreichen.
- Füllen Sie die äußersten Wells der Platte mit jeweils 200 µL steriler PBS, um Verdunstung und Randeffekte zu minimieren.
- Überprüfen Sie visuell die gleichmäßige Verteilung unter dem Mikroskop.
- Lassen Sie die Organoiden vor der Zugabe von T-Zellen 10–30 min bei 37 °C sedimentieren.
- Gewährleistung kontinuierlicher Organoidvermehrung.
- Verwenden Sie die Einzelzell-Suspension, die während der Zählung erzeugt wurde. Resuspendieren Sie die Zellen in mediumsspezifischem Kulturmedium. Fügen Sie kaltes Matrigel hinzu, um eine Endkonzentration von 67 % zu erreichen.
- Säen Sie in vorgewärmte 6-Well-Suspensionsplatten mit jeweils 100.000 Zellen pro Well aus. Lassen Sie das Gel polymerisieren und überlagern Sie es mit Medium, wie in Abschnitt 1 beschrieben. Stellen Sie die Platten zurück in den Inkubator, um die Vermehrung fortzusetzen.
3. Herstellung von tumorreaktiven T-Zellen
- Expansion und Gewinnung von tumorinfiltrierenden Lymphozyten (TILs)
- TILs aus Tumorgewebeproben mittels etablierter Protokolle isolieren und expandieren13,14.
- Folgende Merkmale für jede TIL-Präparation dokumentieren: Vitalität nach der Expansion: ≥80 % (Trypanblau-Ausschluss); CD3⁺-Reinheit: ≥85 %; CD4⁺/CD8⁺-Verteilung: ≥30 % CD8⁺ T-Zellen, wobei das CD4:CD8-Verhältnis angegeben wird; Dauer der Expansion und Kulturbedingungen: 10–14 Tage in vollständigem RPMI-1640, ergänzt mit 10 % humanem AB-Serum und rekombinantem humanem IL-2 (600 IE/mL), unter körperfremdkörperfreien (feeder-free) Bedingungen; Aktivierungs-/Erschöpfungsphänotyp: PD-1 ≤ 50 %, TIM-3 ≤ 30 % und LAG-3 ≤ 20 % der CD3⁺-Zellen zum Zeitpunkt des Assays; nach Stimulation nachweisbare Aktivierungsmarker (z. B. CD69 oder CD25); Nachweis von Tumorreaktivität: messbare antigenspezifische Aktivität in mindestens einem funktionellen Assay (z. B. erhöhte IFN-γ-Produktion, Hochregulation von CD137/4-1BB, CD107a-Degranulation oder Zytotoxizität gegenüber autologen Tumorzellen).
- Bestätigen, dass jedes PDTO ausschließlich mit seiner autologen TIL-Präparation koinkubiert wurde.
HINWEIS: Körperfremdkörperfreie Expansionsstrategien bevorzugen, um zytotoxische CD8+-Populationen zu erhalten. Protokolle, die bestrahlte körperfremde PBMCs verwenden, können die Expansion in Richtung CD4+-T-Zellen verzerren. Körperfremdkörperfreie Systeme erhalten CD8+-T-Zellen besser.
Die TIL-Expansion auf maximal 14 Tage begrenzen, um Erschöpfungsphänotypen und Verlust der zytotoxischen Funktion zu vermeiden. - Am Tag des Assays die T-Zellen aus den Kulturgefäßen sammeln. Die Zellen in 15-mL-Konizflaschen überführen. Bei Raumtemperatur 3 min mit 300 × g zentrifugieren. Das Überstandmedium vollständig abpipettieren.
- Vorbereitung der T-Zellen für das funktionelle Assay.
- Den Pellet aus Schritt 3.1.4 in 1 mL grundlegendem T-Zell-Medium (RPMI 1640 + 10 % FBS + 1 % Pen/Strep) resuspendieren.
HINWEIS: Sicherstellen, dass das Medium kein IL-2, IL-15, Zytokine, Anti-CD3/CD28-Beads oder körperfremde Zellen enthält.
ENTSCHIDEND: Restliche Zytokine oder Aktivierungsbeads verstärken künstlich die Zytotoxizität und verfälschen die Interpretation des Assays. - Zellkonzentration und Vitalität mittels Trypanblau bestimmen. Nur fortfahren, wenn die Vitalität ≥ 80 % beträgt.
- Den Pellet aus Schritt 3.1.4 in 1 mL grundlegendem T-Zell-Medium (RPMI 1640 + 10 % FBS + 1 % Pen/Strep) resuspendieren.
- Vorbereitung der Effektor:Target-Verhältnisse (E:T).
- Das E:T-Verhältnis als T-Zellen:Tumorzellen definieren.
HINWEIS: Die zur Berechnung des E:T-Verhältnisses verwendete Anzahl an Tumorzellen wird aus einem parallel bearbeiteten Referenzbrunnen geschätzt (Abschnitt 2.2). Da Organoiden als intakte dreidimensionale Strukturen ausgesät werden, kann die Anzahl der Tumorzellen innerhalb einzelner Koinkubationsbrunnen nicht direkt bestimmt werden, ohne das Assay zu stören. Die aus dem Referenzbrunnen ermittelte geschätzte Tumorzellkonzentration wird einheitlich auf alle Brunnen angewendet, die aus derselben gepoolten Organoidsuspension hergestellt wurden.- Für ein E:T-Verhältnis von 2:1 mit 20.000 Tumorzellen pro Brunnen 40.000 T-Zellen pro Brunnen hinzufügen. Die T-Zellen auf 400.000 Zellen/mL einstellen, um 100 µL pro Brunnen zuzugeben; demnach 400.000 Zellen/mL × 0,1 mL = 40.000 Zellen.
- Wenn eine komplette 96-Loch-Bildgebungplatte (die inneren 60 Löcher) beimpft wird, beträgt das benötigte T-Zellvolumen 6 mL, und bei einem Totvolumen von 20 % ergibt sich ein T-Zellvolumen von 7,2 mL.
Erforderliche T-Zellen: 6 mL × 400.000 Zellen/mL = 2,4 × 10⁶ Zellen
7,2 mL × 400.000 Zellen/mL = 2,88 × 10⁶ Zellen
HINWEIS: Das geschätzte E:T-Verhältnis unterliegt inhärenten Variabilitäten, die mit der dreidimensionalen Organoidkultur verbunden sind, einschließlich Variationen in der Organoidgröße (typischerweise 100–300 µm im Durchmesser), Zellverlust während der Matrigel-Auflösung und des Waschens (Abschnitt 2.1) sowie geringfügigen Pipettier- und Zellabsenkungsunterschieden während der Plattenherstellung.
Um die Variabilität zu minimieren, mindestens drei technische Wiederholungen pro Bedingung ansäen, Pipettenspitzen mit großem Durchmesser und schonende Resuspension verwenden, um die Integrität der Organoiden zu bewahren, und vor der Zugabe der T-Zellen visuell eine gleichmäßige Verteilung der Organoiden über die Brunnen bestätigen (Abschnitt 2.3).
- Das E:T-Verhältnis als T-Zellen:Tumorzellen definieren.
- Vorbereitung des Caspase-3-Detektionsreagens.
- Caspase-3-Substrat verwenden; Stammlösungskonzentration: 200 µM, um eine Arbeitslösung herzustellen, indem das Substrat direkt der T-Zell-Suspension zugegeben wird, um eine Endkonzentration von 2 µM in der T-Zell-Suspension zu erreichen. Vorsichtig mischen.
HINWEIS: Lichtempfindlich – stets vor Licht schützen.
- Caspase-3-Substrat verwenden; Stammlösungskonzentration: 200 µM, um eine Arbeitslösung herzustellen, indem das Substrat direkt der T-Zell-Suspension zugegeben wird, um eine Endkonzentration von 2 µM in der T-Zell-Suspension zu erreichen. Vorsichtig mischen.
- Optional: Wirkstoffscreening oder Immunmodulationsstudien
HINWEIS: Dieses Assay kann angepasst werden, um kleine Molekülinhibitoren (z. B. Kinaseninhibitoren, Stoffwechselmodulatoren), Immun-Checkpoint-Inhibitoren (z. B. Anti-PD-1, Anti-PD-L1) und Kombinationstherapien zu evaluieren.- Die Wirkstoffe 24–72 h vor der Matrixauflösung und der Zugabe von T-Zellen mit den Organoiden vorinkubieren oder gleichzeitig mit den T-Zellen hinzufügen.
- Für jede Bedingung Kontrollen mit nur Fahrzeug (vehicle-only) einbeziehen.
- Wenn Immun-Checkpoint-Inhibitoren getestet werden, vor dem Assay die Expression des Zielmoleküls (z. B. PD-L1) auf den Organoiden und von PD-1 auf den T-Zellen bestätigen.
4. Aufbau der Kokultur und experimentelle Kontrollen.
- Ko-Kultur-Setup
- Entfernen Sie die mit Organoiden beschichtete 96-Loch-Bildgebungplatte aus dem Inkubator und überführen Sie sie in den Biosicherheitswerkbank. Resuspendieren Sie die vorbereitete T-Zell-Suspension (Abschnitt 3) unmittelbar vor dem Ansäen vorsichtig, um eine homogene Verteilung sicherzustellen (Abbildung 2A).
- Fügen Sie mithilfe einer Mehrkanalpipette 100 µL der T-Zell-Suspension (enthaltend das Caspase-Substrat bei 2 µM) zu jedem Loch hinzu, das 100 µL Organoiden enthält. Klopfen Sie nach der Zugabe die Platte sanft 2–3 Mal, um eine gleichmäßige Zellverteilung zu gewährleisten.
HINWEIS: Vermeiden Sie es, den Boden der Vertiefung zu berühren, um eine Störung der Organoiden zu verhindern. Pipettieren Sie nicht auf und ab innerhalb der Vertiefungen. Übermäßige Bewegung beeinträchtigt die Integrität der Organoiden und verändert die Kinetik der T-Zell-Infiltration. - Überführen Sie die Platte unverzüglich in ein Live-Cell-Bildgebungssystem, um Temperaturschwankungen zu minimieren.
HINWEIS: Endgültige Endkonzentrationen in der Vertiefung nach 1:1-Verdünnung: Die Kombination von 100 µL Organoidensuspension (in vollständigem Organoid-Medium) mit 100 µL T-Zell-Suspension (in basischem T-Zell-Medium) halbiert die Konzentration jedes Bestandteils. Endkonzentrationen sind: B27-Zusatz 0,5X; Nicotinamid 5 mM; Glutamin-Ersatzstoff 0,5X; Penicillin/Streptomycin 50 U/mL / 50 µg/mL; HEPES 5 mM; N-Acetylcystein 0,625 mM; Primocin 50 µg/mL; FGF-Basic (FGF-2) 0,5 ng/mL; FGF-10 10 ng/mL; PGE2 0,5 µM; SB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; Noggin und R-Spondin jeweils 5 % (v/v); FBS (aus T-Zell-Medium) 5 %; Caspase-3-Substrat 1 µM endgültig in der Vertiefung.- Konfigurieren Sie die kinetische Aufnahme in der Live-Cell-Bildgebungsoftware, indem Sie Scan nach Zeitplan auswählen, um eine wiederholte Bildaufnahme über die gesamte Dauer des Assays zu ermöglichen (Abbildung 3B), wählen Sie Standard als Scantyp für die Kompatibilität von Phasenkontrast und Fluoreszenz (Abbildung 3C) und geben Sie die Kanäle Phasenkontrast, Grün und Rot bei 10× mit optimierten, kanalspezifischen Aufnahmezeiten an (Abbildung 3D).
- Stellen Sie die Fluoreszenzaufnahmezeit (Belichtungszeit) pro Kanal für die grünen und roten Kanäle auf etwa 300–400 ms ein und vergewissern Sie sich, dass das 10×-Objektiv ausgewählt ist (Bildkalibrierung 1,24 µm/px bei 10×).
HINWEIS: Der repräsentative Datensatz wurde auf dem angegebenen Live-Cell-Analysesystem erfasst (siehe Tabelle der Materialien). Die Bildanalyse wurde mit dem Basic Analyzer unter Verwendung einer gespeicherten Analyse-Definition (mit dem Namen red-green-overlap-Bladder) durchgeführt. - Legen Sie fest, dass vier Bilder pro innerer Vertiefung der 96-Loch-Platte aufgenommen werden, wobei die Scans alle 2 Stunden über einen Zeitraum von bis zu 36 Stunden wiederholt werden (Abbildung 3A,E).
- Starten Sie die Bildanalyse, indem Sie eine neue Analyse-Definition erstellen und die Kanäle Phasenkontrast, Grün und Rot aktivieren (Abbildung 4A,B).
- Optimieren Sie die Segmentierungsparameter für den roten Kanal, einschließlich Flächenschwellwerte und Kanten-Ausschlussfilter, um Tumorzellen von Trübstoffen und Doppelzellen zu trennen (Abbildung 4C).
- Festlegen für den roten Kanal (Tumor, CellTrace Far Red): Segmentierungstyp auf Surface Fit mit einem Schwellwert von 2,0 RCU; aktivieren Sie Kantenspaltung mit Kantensensitivität = 0; setzen Sie Löcher füllen = 0 µm2 und Größe anpassen = 0 Pixel; und wenden Sie einen minimalen Objektflächenfilter von 50 µm2 an (keine Filter für maximale Fläche, Exzentrizität oder Intensität).
- Für den grünen Kanal (NucView 488 Caspase-3/7) erstellen Sie die grüne Segmentierung mit Segmentierungstyp auf Surface Fit und einem Schwellwert von 2,0 GCU; aktivieren Sie Kantenspaltung mit Kantensensitivität = 0; setzen Sie Löcher füllen = 0 µm2 und Größe anpassen = 0 Pixel; und wenden Sie keine Flächen- oder Intensitätsfilter an.
- Definieren Sie den apoptotischen Tumor-Readout als doppelt positive Objekte (Grün + Rot). Wenden Sie keine zusätzlichen Flächen- oder Intensitätsfilter auf die Überlappung an. Validieren Sie die Überlappungskriterien anhand der Vertiefungen mit spontaner Apoptose und positiver Abtötungskontrolle und wenden Sie anschließend die Analyse-Definition einheitlich auf alle Vertiefungen an.
- Konfigurieren Sie Analysemetriken für beide Kanäle, um den Anteil der doppelt positiven apoptotischen Objekte (Rot/Grün) zu quantifizieren; überprüfen Sie die Segmentierungsüberlagerungen, um eine korrekte Identifikation der Tumorobjekte sicherzustellen (Abbildung 4D).
- Wählen Sie die Scan-Zeitpunkte und Vertiefungen aus, um alle experimentellen Zeitpunkte abzudecken (Abbildung 4E), und vergewissern Sie sich, dass abgeschlossene Analysen zur Überprüfung sowie zum tabellarischen oder grafischen Datenexport verfügbar sind (Abbildung 4F,G).
- Exportieren Sie die objektbasierten und pro-Vertiefung-Analysedaten (pro Zeitpunkt) für die nachfolgende Quantifizierung.
Ergebnisse
Tumororganoidkulturen, die für die hier gezeigten Ergebnisse verwendet wurden, wurden etabliert und über Passage 5 hinaus expandiert sowie in mehr als 6 Kryoröhrchen mit jeweils 1 × 10⁶ Zellen pro Röhrchen eingelagert; für jeden Assay wurden die Kulturen nach dem Auftauen erneut expandiert. Die maligne epitheliale Identität und die Abwesenheit von überwucherndem normalem epithelialem oder stromalem Gewebe wurden durch gezielte Sequenzierung bestätigt, die den Erhalt der im Ausgangstumor vorhandenen somatischen Mutationen zeigte, sowie durch histologische Einbettung, die eine mit der Pathologie des ursprünglichen Tumors übereinstimmende Organoidmorphologie aufwies; alle Zelllinien wurden vor der Verwendung als mykoplasma-negativ bestätigt. Kulturen mit normaler epithelialer Morphologie oder solche, die die molekularen Merkmale des Ausgangstumors nicht beibehielten, wurden identifiziert und ausgeschlossen, wodurch eine Kontamination mit Nicht-Tumorzellen im Assay minimiert wurde.
Alle gezeigten Ergebnisse (Abbildung 1, Abbildung 2, Abbildung 3, Abbildung 4 und Abbildung 5) stammen von einem einzelnen, gepaarten Organoid-TIL-Paar, das von einem Patienten mit Lungenadenokarzinom gewonnen wurde. Die Tumorkonserve wurde aus einer Operation entnommen, die ohne vorherige neoadjuvante Behandlung durchgeführt wurde, und die Organoiden wurden im 21. Durchgang verwendet. Die Organoiden wurden ab der anfänglichen Isolierung bis zum gezeigten Test (21. Durchgang) etwa 12 Wochen lang kultiviert. Das Datum der Tumorentfernung gilt als geschützte Gesundheitsinformation und wird daher nicht angegeben.
Nach der erneuten Ausplattierung werden die PDTOs gewonnen, gezählt und in 96-Well-Bildgebungsplatten ausplattiert. Parallel dazu werden die TILs im Effektor-zu-Target-Verhältnis von 2:1 vorbereitet, wobei unmittelbar vor dem Aufbau der Kultur das NucView 488 Caspase-3-Substrat hinzugefügt wird (Abbildung 2A). Repräsentative Bilder aus einem einzelnen Well zu einem intermediären Zeitpunkt zeigen das erwartete Vier-Kanal-Ergebnis: Der Phasenkontrast bestätigt das Vorhandensein von Organoiden und Immunzellen (Abbildung 2B); die grüne Fluoreszenz identifiziert das caspase-3-aktivierte apoptotische Signal (Abbildung 2C); die rote Fluoreszenz markiert selektiv die mit CellTrace Far Red markierten Tumororganoiden (Abbildung 2D); und die überlagerte Aufnahme zeigt rote/grüne Doppel-positive apoptotische Tumorelemente, den primären Assay-Endpunkt (Abbildung 2E). Ein minimales spontanes grünes Signal innerhalb der rot-positiven Strukturen ist in Abwesenheit einer TIL-vermittelten Zerstörung zu erwarten. Zur Quantifizierung werden rote/grüne Doppel-positive (apoptotische) Organoiden als Prozentsatz apoptotischer PDTOs angegeben und über die Zeit als Mittelwert ± SEM dargestellt, wobei Segmentierungsüberlagerungen die korrekte Identifizierung der Tumorstrukturen bestätigen (Abbildung 4D).
In einem repräsentativen Experiment zur Untersuchung von sechs kleinen Molekülen bei 1 µM, zeigen Drug 4 und Drug 5 ab etwa 24 h eine erhöhte Apoptose im Vergleich zum FahrstoffAbbildung 5A; ** p < 0,01, *** p < 0,001, **** p < 0,0001); Vergleich innerhalb eines einzelnen repräsentativen Experiments. Violin-Diagramme zum Zeitpunkt 36 h zeigen ergänzend die Verteilung der Reaktionen über die Wiederholungen hinweg und verdeutlichen, dass Drug 4 und Drug 5 in diesem repräsentativen Experiment die stärksten Zunahmen an apoptotischen PDTOs hervorrufen, während Drug 3 eine nominell verminderte Abtötungsreaktion aufweist, was mit einer möglichen immunsuppressiven Wirkung übereinstimmt (Abbildung 5B).
Um zu bestätigen, dass die gemessene Apoptose auf einer von tumorinfiltrierenden Lymphozyten (TIL) abhängigen Zerstörung beruht und nicht auf direkter Arzneimitteltoxizität oder einem von Effektorzellen stammenden Signal, wurde eine repräsentative Verbindung (Drug 5) in drei parallelen Versuchsansätzen über einen Zeitraum von 36 h untersucht: einer Kokultur (TIL + Organoid), einer Organoid-allein-Kultur (keine TIL) und einer T-Zelle-allein-Kultur (Abbildung 5C).
Der Co-Kultur-Arm zeigte eine fortschreitende, zeitabhängige Akkumulation apoptotischer PDTOs, die nach 36 h 19,2 ± 1,0 % erreichten (Mittelwert ± Standardfehler des Mittelwerts, n = 6 Vertiefungen), während der nur aus Organoiden bestehende Arm (ohne TILs) während des gesamten Zeitraums niedrig blieb und nach 36 h lediglich auf 4,0 ± 0,3 % anstieg (n = 3 Vertiefungen), was einem um den Faktor 4,8 niedrigeren Signal entspricht. Die Kontrolle mit nur T-Zellen blieb über den gesamten Beobachtungszeitraum auf Basisniveau (0,0 %; n = 3 Vertiefungen), was damit übereinstimmt, dass ausschließlich Tumorgewebesphäroide fluoreszenzmarkiert waren, und bestätigt, dass das Signal nicht von Effektorzellen ausgeht. Zusammen zeigen diese Versuchsansätze einen netto TIL-abhängigen apoptotischen Zelltod über dem Hintergrundwert der allein aus Tumor bestehenden Probe. Da der Organoiden-allein-Arm in Gegenwart des Wirkstoffs aufgenommen wurde, dient er auch als Kontrolle für Wirkstoff plus Tumor (ohne TILs): Bei Vorhandensein des Wirkstoffs, aber ohne TILs, blieb die Apoptose niedrig (4,0 ± 0,3 % nach 36 h), was darauf hinweist, dass der erhöhte Zelltod im entsprechenden Co-Kultur-Arm nicht auf eine direkte Organoiden-Zytotoxizität dieser Verbindung zurückzuführen ist. Ein entsprechender Wirkstoff-allein-Arm wurde nur für Wirkstoff 5 angelegt; für die übrigen Verbindungen wird der erhöhte Apoptosegrad daher als kombinierter Effekt beschrieben, der noch nicht spezifisch auf eine Immunverstärkung zurückgeführt werden kann, und eine pro Verbindung erforderliche Wirkstoff-allein-Kontrolle wird als notwendiger Validierungsschritt identifiziert.
Alle zur Unterstützung der Ergebnisse dieser Studie erforderlichen Daten sind uneingeschränkt verfügbar. Die rohen Zeitrafferaufnahmen, Objekt-Ebene-Exportdateien, Incucyte-Analyse-Definitionsdateien, Segmentierungsparameter, Metadaten sowie die statistischen Quelldaten, die Abbildung 5 zugrunde liegen, wurden in einem öffentlichen Repository hinterlegt und sind unter einer offenen Lizenz frei zugänglich (doi: 10.5281/zenodo.21676769). Die Objekt-Ebene-Quelldaten, Plattenpläne, Segmentierungseinstellungen und die Analyse-Definitionsdatei, die zur Erstellung von Abbildung 5 verwendet wurden, sind in Zusatzdatei 2 enthalten.
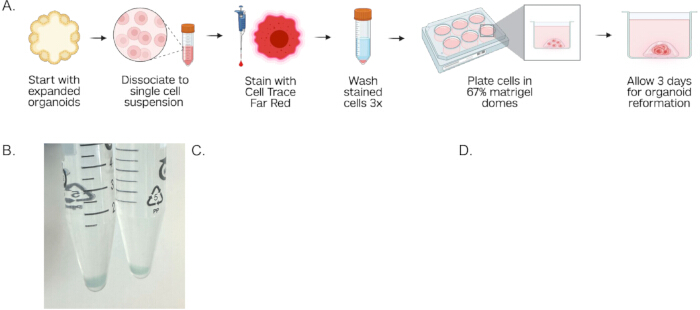
Abbildung 1: Fluoreszenzmarkierung und dreidimensionale Rekonstitution von patientenabgeleiteten Tumororganoiden. (A) Schematische Übersicht des Arbeitsablaufs zur Herstellung von PDTOs: Organoiden werden aus Matrigel gelöst, in eine Einzelzell-Suspension dissoziiert, mit CellTrace Far Red-Farbstoff markiert, in einer Matrigel-Matrix resuspendiert und als 3D-Tropfen für eine 72-stündige Re-Expansion vor dem Co-Kultur-Assay ausgebracht. (B) Repräsentatives Foto markierter Zellpellets in 15-mL-Röhrchen, das sichtbare Färbung zeigt, die auf eine erfolgreiche CellTrace Far Red-Färbung hinweist. (C) Phasenkontrastaufnahme eines Matrigel-Tropfens mit reexpandierten Tumororganoiden nach 72-stündiger Kultur. (D) Fluoreszenz-Überlagerungsbild, das rot markierte Tumororganoiden (CellTrace Far Red) zeigt und die intakte 3D-Organoid-Morphologie sowie eine gleichmäßige fluoreszenzmarkierung vor dem Aufbau des Co-Kultur-Assays bestätigt. Die Bilder wurden bei 10-facher Vergrößerung aufgenommen. Maßstäbe = 800 µm (C) und 400 µm (D). Abkürzung: PDTO = patientenabgeleitetes Tumororganoid. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
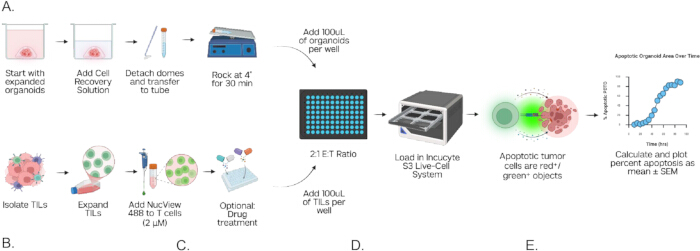
Abbildung 2. Ablauf des Kokultur-Assays und repräsentative Fluoreszenzbilder der TIL-vermittelten Tumororganoid-Zerstörung. (A) Schematische Darstellung des gesamten Kokultur-Assay-Ablaufs mit zwei parallelen Vorbereitungsschritten: (oberer Pfad) Organoid-Gewinnung aus Matrigel, Zählung und Ausplattieren in 96-Well-Bildgebungsplatten; (unterer Pfad) Expansion der TILs, Resuspension und Zugabe des Caspase-3-Substrats. Beide Pfade münden in den Aufbau einer Kokultur in einer 96-Well-Platte, die in das Live-Cell-Bildgebungssystem eingelegt wird, um kinetische Aufnahmen und eine automatisierte Analyse durchzuführen. Repräsentative Bilder aus einem Kokultur-Well zu einem einzelnen Zeitpunkt: (B) Phasenkontrast, (C) grüner Fluoreszenzkanal mit dem caspase-3-aktivierten NucView 488-Signal in apoptotischen Zellen, (D) roter Fluoreszenzkanal mit CellTrace Far Red-markierten Tumororganoiden und (E) überlagerte Fluoreszenzbilder, die rote/grüne Doppel-positive apoptotische Tumorobjekte zeigen. Die Bilder wurden mit 10×-Vergrößerung aufgenommen. Maßstab = 400 µm. Abkürzung: TIL = tumorinfiltrierende Lymphozyten. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
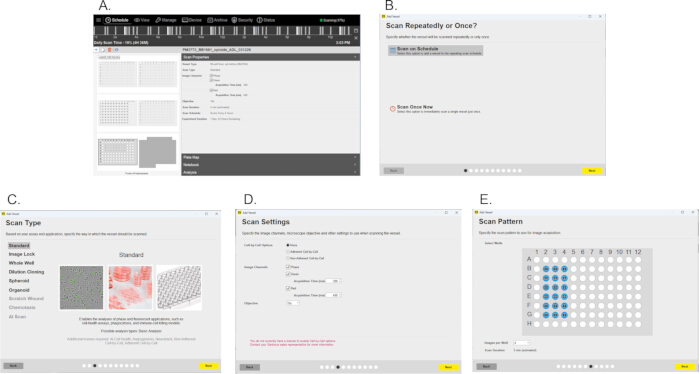
Abbildung 3. Instrumenten-Scan-Einrichtung und Konfiguration der Erfassungsparameter für die Live-Cell-Bildgebung. (A) Instrumenten-Zeitplanungsübersicht mit einem aktiven Scan, einschließlich Plattenlayout und Scan-Eigenschaften wie Gefäßtyp, Bildkanäle, Objektiv, Scan-Dauer und Erfassungszeitplan. (B) Dialogfeld Wiederholten Scan durchführen oder einmalig? mit ausgewählter Option Scan nach Zeitplan, um eine longitudinale kinetische Bildgebung über die gesamte Assay-Dauer zu ermöglichen. (C) Auswahlbereich für Scantyp mit ausgewähltem Standard-Modus, der Phasenkontrast- und fluoreszenzbasierte Analyseanwendungen unterstützt. (D) Bereich Scan-Einstellungen zur Festlegung der Bildkanäle (Phasenkontrast, Grün, Rot), der Erfassungszeiten pro Kanal und der Auswahl eines 10×-Objektivs. (E) Scanmuster-Bereich mit der Auswahl der Vertiefungen für die inneren Vertiefungen einer 96-Loch-Platte, konfiguriert für vier Bilder pro Vertiefung mit einer geschätzten Scan-Dauer. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
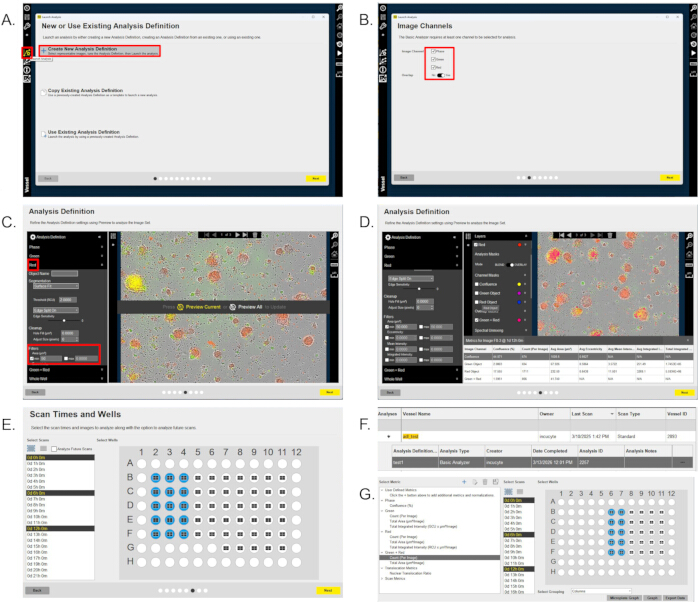
Abbildung 4. Einrichtung des Live-Cell-Imaging-Instruments und Workflow der Bildanalyse mittels integrierter Software. (A) Startinterface der Analyse, das die Auswahl von Neue Analyse-Definition erstellen zeigt, um eine neue Analyse-Pipeline zu initiieren. (B) Panel zur Auswahl der Bildkanäle mit aktivierten Phasen-, Grün- und Rotkanälen für die Doppelfluoreszenz-Aufnahme. (C) Interface „Analyse-Definition“, das Segmentierungsparameter für den roten Kanal anzeigt, einschließlich minimaler und maximaler Flächenschwellwerte, Randausschluss und Debris-Filter, die zur Identifizierung von Tumorzellen verwendet werden. (D) Interface „Analyse-Definition“, das konfigurierte Analysemetriken für die grünen und roten Kanäle zeigt, zusammen mit einer repräsentativen Segmentierungsüberlagerung, die die korrekte Identifizierung roter und grüner doppelt-positiver apoptotischer Tumorgewebe bestätigt. (E) Interface zur Auswahl von Scan-Zeit und Wells, das zur Planung wiederholter Bildaufnahmen in den inneren Wells einer 96-Well-Imaging-Platte verwendet wird. (F) Fertige Analyse-Definition unter der Bilddatei auswählen. (G) Zusammenfassungsansicht der abgeschlossenen Analyse mit Angaben zur Probe, Analysetyp, verfügbaren Metriken und Optionen zum Datenausgang, einschließlich Mikroplatten-Diagramm, Diagramm und tabellarischer Export. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
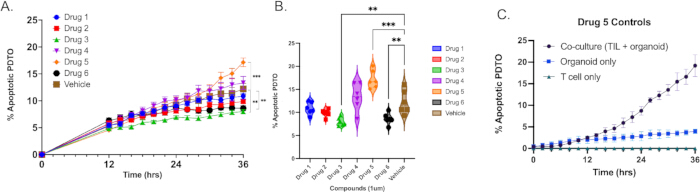
Abbildung 5. Repräsentative Analyse der Wirkung kleiner Moleküle auf die durch TIL vermittelte Zerstörung von Tumororganoiden. (A) Kinetische Zerstörungskurven, die den prozentualen Anteil apoptotischer PDTOs über die Zeit unter verschiedenen Behandlungsbedingungen mit kleinen Molekülen sowie einer Fahrzeugkontrolle zeigen, dargestellt als Mittelwert ± SEM. (B) Violin-Diagramme zur Endpunktanalyse nach 36 Stunden als alternative grafische Methode zur Visualisierung der Verteilung apoptotischer Reaktionen unter verschiedenen Behandlungsbedingungen, die einen beschreibenden Vergleich zwischen drogenbehandelten und Fahrzeugkontroll-Kokulturen innerhalb dieses repräsentativen Experiments ermöglichen. (C) Kontrollen zur TIL-Abhängigkeit für eine repräsentative Verbindung (Drug 5): prozentualer Anteil apoptotischer PDTOs über einen Zeitraum von 36 h in der Kokultur (TIL + Organoid), allein den Organoiden (ohne TIL) und nur den T-Zellen, wodurch bestätigt wird, dass das apoptotische Signal TIL-abhängig ist und nicht von Effektorzellen ausgeht (Kokultur n = 6 Vertiefungen; Organoid-allein und T-Zelle-allein n = 3 Vertiefungen; Mittelwert ± SEM). Abkürzungen: PDTO = patientenderivierte Tumororganoiden; TIL = tumorinfiltrierende Lymphozyten; SEM = Standardfehler des Mittelwerts. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Zusatzdatei 1: Herstellung von Medien und Puffern. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Datei 2. Quelldaten und Analysedateien für Abbildung 5. Dieser ZIP-Ordner enthält die objektbasierten Quelldaten, Plattenkarten, Segmentierungseinstellungen und die Analysedefinitionsdatei, die zur Erstellung der Verbindungsscreening- und Drug-5-Kontrollanalysen in Abbildung 5 verwendet wurden. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Dieses Protokoll beschreibt ein bildbasiertes Verfahren zur Live-Cell-Imaging-Analyse, mit dem zytotoxische Interaktionen zwischen vom Patienten stammenden Tumororganoiden (PDTOs) und passenden tumorinfiltrierenden Lymphozyten (TILs) bewertet werden können. Durch die Integration dreidimensionaler Tumorarchitektur, autologer Immunzellen und Echtzeit-Messungen der Caspase-3-Aktivierung ermöglicht dieses System eine dynamische Beurteilung der Apoptose von Tumorzellen unter physiologisch relevanten Bedingungen. Der Arbeitsablauf kombiniert etablierte Methoden zur Kultivierung von Organoiden und TILs mit kontrollierten Koinkubationsbedingungen und automatisierter, bildbasierter Quantifizierung und bietet somit einen bildbasierten Ansatz für funktionelle Immunstudien. Da die vorangehenden Schritte zur Isolierung und Expansion der PDTOs und TILs gemäß zuvor veröffentlichten Protokollen durchgeführt werden und hier nicht vollständig beschrieben sind, ist zur vollständigen Reproduktion dieses Arbeitsablaufs die Konsultation der entsprechenden Quellen zusätzlich zu diesem Protokoll erforderlich.
Eine zentrale Stärke dieses Ansatzes ist die Erhaltung der tumorintrinsischen Heterogenität innerhalb der Organoiden. Im Gegensatz zu zweidimensionalen Monolayersystemen bewahren Organoiden ihre dreidimensionale Struktur und die Wechselwirkungen zwischen Tumorzellen. Bei der Kultur zusammen mit passenden TILs ermöglicht dies die Beurteilung von T-Zell-Infiltration, kontaktabhängiger Zerstörung von Tumorzellen und kinetischen Reaktionen über die Zeit. Die Verwendung eines caspase-3-aktivierten fluoreszierenden Substrats erlaubt eine direkte Messung der Apoptose, anstatt auf indirekte Parameter wie den Verlust der Konfluenz oder ATP-basierte Endpunkt-Vitalitätsassays angewiesen zu sein.
Mehrere kritische Parameter bestimmen den experimentellen Erfolg. Die Integrität der Organoiden beim Ansäen ist entscheidend; eine Überverdauung während der initialen Tumordissoziation oder eine übermäßige mechanische Zerstörung während des Aufbaus der Kokultur kann die Organoiden fragmentieren, was künstlich die Anzahl roter Objekte erhöht und die Apoptoseberechnungen verfälscht. Eine konsistente Größenverteilung der Organoiden verbessert die Segmentierungsgenauigkeit und verringert die Variabilität zwischen den Wells. Ebenso müssen genaue Effektor-zu-Target-(E:T)-Verhältnisse über alle Ansätze hinweg beibehalten werden, da ungenaue T-Zellzählung oder Zellklumpen die Variabilität der Abtötungskinetik verursachen. Eine schonende Resuspension unmittelbar vor dem Ansäen minimiert dieses Problem. Im dargestellten repräsentativen Datensatz wurde nur ein einziges E:T-Verhältnis (2:1) untersucht, was mit dem in unserem Labor etablierten Standardarbeitsprotokoll übereinstimmt. Höhere E:T-Verhältnisse führen nach etablierter Literatur zur T-Zell-Zytotoxizität im Allgemeinen zu einer stärkeren Tumorzellabtötung, und eine formale Titration dieses Parameters bleibt eine zukünftige Validierungsrichtung für diese Plattform. Die Auswahl und Validierung der Segmentierungsparameter stellt einen weiteren entscheidenden Schritt dar. Die Schwellenwerte für minimale und maximale Objektgröße müssen Trümmer ausschließen, während intakte Tumorgewebe erfasst werden; zu großzügige Schwellenwerte erhöhen die Tumorzellzählung künstlich, während zu restriktive Schwellenwerte die Tumorlast unterschätzen. Überlappungskriterien für rote und grüne Signale müssen sowohl anhand von Kontrollen zur spontanen Apoptose als auch anhand von positiven Abtötungskontrollen validiert werden und konsistent auf alle Wells angewendet werden, um Verzerrungen bei der Berechnung des prozentualen Apoptoseanteils zu vermeiden.
Die Einbeziehung geeigneter Kontrollen stärkt die Interpretierbarkeit. Tumor-allein-Kontrollen etablieren die Baseline-Stabilität der roten Fluoreszenz, während Tumor-plus-Substrat-Kontrollen die spontane Apoptose unabhängig von immunbedingter Aktivität quantifizieren. T-Zellen-allein-Kontrollen bestimmen das Hintergrund-Caspase-Signal, das von absterbenden Lymphozyten ausgeht. Positive Apoptose-Kontrollen bestätigen die Funktionalität des Substrats und validieren die Segmentierungsschwellenwerte. Diese Kontrollen sind besonders wichtig, wenn unabhängige Tumor-TIL-Paare verglichen werden, da die basalen Apoptoseraten zwischen Organoid-Linien variieren können.
Diese auf Bildgebung basierende Plattform bietet mehrere Vorteile gegenüber herkömmlichen Zytotoxizitätsassays, wie beispielsweise dem Chromfreisetzungsassay oder Endpunkt-basierten ATP-Vitalitätsmessungen. Die Echtzeit-Bildgebung ermöglicht eine kontinuierliche, nichtinvasive Überwachung der Tumor-Immun-Interaktionen und erlaubt eine präzise kinetische Auflösung der immunvermittelten Zerstörung. Im Gegensatz zu Endpunkt-Assays, die lediglich eine einzige kumulative Messung liefern und vorübergehende oder sequenzielle zytotoxische Ereignisse verschleiern können, unterscheidet die longitudinale Bildgebung zwischen schnellen frühen zytotoxischen Reaktionen und verzögerter oder fortschreitender Apoptose. Diese zeitliche Auflösung ermöglicht die Identifizierung von Latenzphasen, die mit der T-Zell-Aktivierung oder -Infiltration assoziiert sind, von Spitzenintervallen der Zerstörung sowie von Plateauphasen, die möglicherweise auf Erschöpfung der T-Zellen oder Resistenz der Zielzellen hinweisen. Wiederholte Messungen aus derselben Vertiefung verringern die Variabilität zwischen Proben und machen parallele Platten zu mehreren Zeitpunkten überflüssig. Da die Tumormasse und die apoptotische Umwandlung in jedem Intervall gleichzeitig quantifiziert werden, ist eine dynamische Normalisierung möglich, wodurch die Genauigkeit im Vergleich zu Gesamtlyse-Assays verbessert wird, die nicht zwischen immunvermittelter Zerstörung und spontanem Zelltod unterscheiden können. Insgesamt liefert dieser Ansatz eine physiologisch aussagekräftigere und mechanistisch besser interpretierbare Bewertung der zytotoxischen Funktion als herkömmliche Einzelzeitpunkt-Assays.
Es sollten jedoch mehrere Einschränkungen berücksichtigt werden. Obwohl aus Patienten gewonnene Tumororganoide die native Tumorarchitektur besser nachbilden als konventionelle zweidimensionale Kulturen, modellieren sie die stromalen, vaskulären oder myeloischen Komponenten des Tumormikromilieus nicht vollständig. Zudem ermöglicht die Bildgebung mit 10×-Vergrößerung eine ausreichende Durchsatzleistung für longitudinale Analysen, kann aber einzelne Zellinteraktionen innerhalb dicht gepackter Organoiden nicht auflösen. Bildgebungen mit höherer Vergrößerung können die räumliche Auflösung verbessern, verringern jedoch das Sichtfeld und den Durchsatz des Assays. Dieser Assay quantifiziert spezifisch die caspase-3-abhängige apoptotische Zelltod von Tumorzellen. Durch T-Zellen vermittelte Zytotoxizität, die über caspase-unabhängige Mechanismen erfolgt, wie Nekrose oder Nekroptose, wird durch diesen Endpunkt nicht erfasst und sollte daher im Rahmen der Aussagekraft des Assays interpretiert werden. Außerdem könnte die Einzelzell-Dissociation, Markierung und 72-stündige Re-Expansion prinzipiell Subpopulationen selektieren; die innerhalb dieses Zeitraums neu entstehenden Strukturen mit einer Größe von 100–300 µm behalten dennoch die multizelluläre dreidimensionale Architektur der ursprünglichen Organoiden bei, und im Vergleich zu den Ausgangskulturen wurden keine offensichtlichen morphologischen Veränderungen beobachtet, obwohl kein formaler Vergleich der klonalen Zusammensetzung vor und nach der Re-Expansion durchgeführt wurde. Die vorliegende Studie beinhaltet keinen pharmakologischen positiven Kontroll-Referenzwert, beispielsweise einen Immun-Checkpoint-Inhibitor (z. B. anti-PD-1) in einem PD-L1⁺/PD-1⁺ Organoid–TIL-Paar, bei dem eine erwartete Steigerung der Zelltodrate auftritt, um den dynamischen Bereich des Assays formal zu kalibrieren; die Einbeziehung eines solchen Referenzmittels zur Immunstimulation stellt einen wichtigen nächsten Validierungsschritt dar, und die hier berichteten vergleichenden Ergebnisse zu Wirkstoffen sollten dementsprechend interpretiert werden. Eine kontrollierte Behandlung mit dem jeweiligen Wirkstoff allein (ohne TILs) wurde in diesen Beispielen nur für Wirkstoff 5 durchgeführt; eine relative Steigerung des Zelltods kann daher den anderen Verbindungen, für die keine pro-Wirkstoff-Kontrolle ohne TILs vorliegt, nicht zugeschrieben werden. Eine orthogonale, an derselben Probe durchgeführte Validierung dieses bildbasierten Endpunkts mittels einer unabhängigen Goldstandard-Methode zur Bestimmung des Zelltods, wie beispielsweise Annexin-V-Färbung in der Durchflusszytometrie oder Einzelzell-Bestätigung mittels konfokaler Mikroskopie, wurde hier nicht durchgeführt und wird als entscheidender nächster Schritt identifiziert, um die Spezifität des rot/grün doppelt positiven Signals weiter zu etablieren17.
Ein weiterer Aspekt besteht darin, dass die CellTrace Far Red-Fluoreszenz mit jeder Runde der Tumorzellteilung progressiv verdünnt wird. Folglich könnte die Proliferation während des 72-h-Organoid-Rekoverzeitraums und des anschließenden Bildgebungsfensters die Fluoreszenzintensität zu späteren Zeitpunkten verringern, was möglicherweise die Anzahl detektierbarer CellTrace-positiver Tumorzellen reduziert und den berechneten Anteil an Apoptose aufgrund eines verkleinerten Nenners leicht erhöht. Um diesen möglichen störenden Faktor zu überwachen, wurde die Anzahl der CellTrace Far Red-positiven Objekte über den gesamten Bildungszeitraum hinweg longitudinal verfolgt, und die Wells wurden auf erhebliche Abnahmen des rot-positiven Signals unabhängig von der apoptosisassoziierten Aktivierung von Caspase-3/7 überprüft. Im Beobachtungszeitraum zeigte sich kein signifikanter, unerklärter Verlust an CellTrace-positiven Objekten, was darauf hindeutet, dass eine Farbstoffverdünnung wahrscheinlich keinen wesentlichen Beitrag zu den beobachteten Veränderungen in den Apoptosemessungen leistete. Dennoch bleibt dies eine inhärente Einschränkung der Tumorzellverfolgung mittels Fluoreszenzverdünnung und sollte bei der Interpretation von Messungen zu späteren Zeitpunkten berücksichtigt werden.
Die biologische Variabilität zwischen patientenabgeleiteten Proben stellt sowohl eine Stärke als auch eine Herausforderung dieser Assay-Plattform dar. Obwohl diese Variabilität eine klinisch relevante Tumorheterogenität widerspiegelt, sollte ein geeignetes experimentelles Design die biologische Variation bei der Festlegung des Studienumfangs und der Anforderungen an die Wiederholungen berücksichtigen. Jedes einzigartige Tumor–TIL-Paar sollte als unabhängige biologische Wiederholung betrachtet werden, während technische Wiederholungen dazu dienen, die Variabilität innerhalb einer Probe zu bewerten. Der repräsentative Datensatz in Abbildung 5 zeigt ein einzelnes Organoid–TIL-Paar, das in technischer Dreifachwiederholung analysiert wurde; daher beschreibt die dargestellte zweifaktorielle ANOVA mit wiederholten Messungen die Assay-Variabilität innerhalb dieser einzelnen Probe und sollte nicht als Bewertung der interindividuellen biologischen Variabilität interpretiert werden. Die Anzahl an erforderlichen unabhängigen Organoid–TIL-Paaren pro Studie sollte anhand prospektiver Power-Berechnungen unter Berücksichtigung der erwarteten Effektgröße, der biologischen Variabilität und der experimentellen Zielsetzungen bestimmt werden. Technische Wiederholungen sollten einbezogen werden, um die Präzision des Assays zu quantifizieren, dürfen jedoch nicht als Ersatz für unabhängige biologische Wiederholungen angesehen werden.
Zukünftige Modifikationen dieses Protokolls könnten die Blockade von Immun-Checkpoints, die Modulation von Zytokinen, kleine molekulare Inhibitoren oder genetische Störungen beinhalten, um die Mechanismen aufzuklären, die die T-Zell-vermittelte Zytotoxizität regulieren. Die Integration mit Einzelzell-Transkriptomik oder räumlicher Bildgebung könnte den mechanistischen Erkenntnisgewinn weiter vertiefen. Außerdem könnte eine Anpassung an Hochdurchsatz-384-Well-Formate die Anwendung in der Wirkstoffscreening ermöglichen. Diese Plattform lässt sich zudem leicht anpassen, um Chimeric-Antigen-Rezeptor-T-Zell-(CAR-T-)Therapien anstelle von polyklonalen TILs zu evaluieren, wozu lediglich die Bestätigung der Zielantigenexpression auf PDTOs vor der Kokultur sowie die entsprechende Einbeziehung von antigen-negativen Organoid-Kontrollen zur Bestätigung der On-Target-Spezifität erforderlich ist18,19,20.
Zusammenfassend bietet dieses Protokoll eine quantitative, bildbasierte Methode zur Echtzeit-Messung der von TIL vermittelten Zytotoxizität gegenüber autologen Tumororganoiden. Eine sorgfältige Beachtung der Organoidintegrität, konsistenter Effektor-Verhältnisse, validierter Segmentierungsschwellenwerte und geeigneter Kontrollen gewährleistet eine zuverlässige Quantifizierung. Dieses System ist breit anwendbar in Studien zur Tumorimmunologie, zur Modulation von Immun-Checkpoint-Proteinen, zur Optimierung der adoptiven Zelltherapie sowie zum personalisierten funktionellen Immunprofil.
Offenlegungen
B.D.H. ist Mitbegründer und Berater von Faeth Therapeutics. O.E. hält Anteile an Volastra Therapeutics und Owkin, dies hat jedoch keine Beziehung zu diesem Projekt. Weder Faeth Therapeutics, Volastra Therapeutics noch Owkin haben finanzielle Mittel, Materialien, Ausrüstung, Software, geistiges Eigentum oder Beiträge zum Studiendesign für diese Arbeit bereitgestellt. Die übrigen Autoren erklären keine wettbewerbsrelevante Interessenkonflikte.
HINWEIS ZUR NUTZUNG VON KI:
Während der Erstellung dieser Arbeit verwendeten die Autor(en) Claude zur Sprachbearbeitung. Nach der Nutzung dieses Tools/Dienstes überprüften und bearbeiteten die Autor(en) den Inhalt nach Bedarf und übernehmen die volle Verantwortung für den Inhalt des veröffentlichten Artikels.
Danksagungen
Wir danken dem Englander Institute for Precision Medicine am Weill Cornell Medicine für die großzügige Unterstützung und den Zugang zu institutionellen Ressourcen. Diese Arbeit wurde außerdem durch das MERIT-Programm-Geschenk / The Medical Excellence Foundation, Inc. (Förderkennzeichen Nr. 61500857) unterstützt, das an Olivier Elemento und Benjamin D. Hopkins vergeben wurde. Die Finanzierung hatte keinerlei Einfluss auf das Studiendesign, die Datenerhebung, die Analyse oder die Vorbereitung des Manuskripts. Die Noggin- und R-Spondin-sekretierenden HEK293T-Produktionslinien erhielten wir als freundliche Gabe aus dem Labor von Yu Chen (Memorial Sloan Kettering Cancer Center) und wurden wie zuvor beschrieben generiert21.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Kegelförmige 15-mL-Röhrchen | Corning | 430791 | Zellensammlung und Zentrifugation |
| 6-Loch-Platten ohne Gewebekulturbehandlung | Greiner Bio-One | 657185 | 3D-Organoid-Aussaat und -Expansion |
| A-83-01 (TGF-beta-Inhibitor) | Tocris Bioscience | 2939 | Vollständiges Organoid-Medium |
| Advanced DMEM/F12 | Thermo Fisher Scientific | 12634010 | Bestandteil des Kulturmediums |
| B27-Zusatzmittel (50X), serumfrei | Thermo Fisher Scientific | 17504044 | Vollständiges Organoid-Medium |
| Schwarze 96-Loch-Mikroplatte mit optischem Boden, schwarz, TC-Oberfläche | Nunc | 165305 | Platte für Live-Cell-Bildgebung im Abtötungsassay |
| Cell Recovery Solution | Corning | 354253 | Kaltes Auflösen von Matrigel unter Erhaltung der 3D-Organoid-Struktur |
| CellTrace Far Red Cell Proliferation Kit | Thermo Fisher Scientific | C34564 | Fluoreszenzmarkierung von Tumorzellen (roter Kanal) |
| Biologischer Sicherheitswerkbank der Klasse II | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Aseptische Handhabung unter BSL-2-Bedingungen |
| CO2-Inkubator (37 °C, 5% CO2, befeuchtet) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Organoid-Expansion und Inkubation der Kokultur |
| Countess 3 Automatischer Zellzähler | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Automatisierte Zellzählung/Lebensfähigkeit (in Kombination mit Countess-Slides, C10312) |
| Countess-Zählkammern (oder Neubauer-Zählkammer) | Thermo Fisher Scientific | C10312 | Automatisierte Zellzählung |
| Dimethylsulfoxid (DMSO), steril | Sigma-Aldrich | D2650 | Rekonstitution des CellTrace Far Red Farbstoffs |
| Dulbeccos phosphatgepufferte Kochsalzlösung (PBS), 1X, ohne Ca2+/Mg2+ | Corning | 21-040-CVR | Zellresuspension zur Zählung und Farbstoffmarkierung |
| Fötales Rinderserum (FBS), hitzeinaktiviert | Thermo Fisher Scientific | 16140071 | Bestandteil des Kulturmediums |
| GlutaMAX-I-Zusatzmittel (100X) | Thermo Fisher Scientific | 35050061 | Bestandteil des Kulturmediums |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Statistische Analyse (zweifaktorielle RM-ANOVA) und Darstellung |
| HEK293T-Produktionszelllinien (Noggin- und R-Spondin-sekretierend) | Yu Chen Lab, Memorial Sloan Kettering Cancer Center (MSKCC) | Geschenk (siehe Gao et al., Cell 2014) | Herstellung von konditioniertem Medium (Abschnitt 0.2); großzügige Spende des Yu Chen Lab (MSKCC); hergestellt gemäß Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016 |
| HEPES (1-M-Lösung) | Thermo Fisher Scientific | 15630080 | Bestandteil des Kulturmediums |
| Menschliches rekombinantes FGF-10 | Thermo Fisher Scientific | PHG0204 | Vollständiges Organoid-Medium |
| Menschliches rekombinantes basisches FGF (FGF-2) | Thermo Fisher Scientific | PHG0261 | Vollständiges Organoid-Medium |
| Incucyte-Basissoftware (v2024B) | Sartorius | Integrierte Software v2024B | Planung der Bildaufnahme und automatisierte Segmentierung/Analyse |
| Incucyte S3 Live-Cell-Analysesystem | Sartorius | 4647 | Gerät für Live-Cell-Bildgebung (37 °C, 5% CO2); Phasenkontrast- und Doppelfluoreszenzaufnahme |
| Invertiertes Phasenkontrast-/Fluoreszenzmikroskop | Nikon | Eclipse Ts2-FL | Organoid-Qualitätskontrolle und visuelle Bestätigung der Segmentierung |
| Laborgefrierschrank (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Lagerung von Wachstumsfaktor- und konditionierten Medium-Aliquoten |
| Laborrührschüttler / Schüttelplattform (geeignet für 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Auflösung der Matrix in kalter Cell Recovery Solution (Abschnitt 2.1) |
| Matrigel-Basalmembranmatrix, wachstumsfaktorreduziert | Corning | 356231 | 3D-Matrix zur Einbettung und Expansion von Organoiden |
| Mausrekombinantes EGF | PeproTech | 315-09 | Vollständiges Organoid-Medium |
| N-Acetylcystein | Sigma-Aldrich | A9165 | Vollständiges Organoid-Medium |
| Nicotinamid | Sigma-Aldrich | N0636 | Vollständiges Organoid-Medium |
| Noggin (konditioniertes Medium oder rekombinant) | Im Labor hergestellter Aliquot | — | Vollständiges Organoid-Medium |
| NRG1 (Neuregulin-1 / Heregulin) | R&D Systems | 396-HB | Vollständiges Organoid-Medium |
| NucView 488 Caspase-3 Substrat (200 µM Stammlösung) | Biotium | 30029 | Echtzeitnachweis der Caspase-3-Aktivierung (Apoptosenachweis, grüner Kanal) |
| Penicillin-Streptomycin-Lösung (100X) | Thermo Fisher Scientific | 15140122 | Bestandteil des Kulturmediums |
| PGE2 (Prostaglandin E2) | Sigma-Aldrich | P0409 | Vollständiges Organoid-Medium |
| Primocin | InvivoGen | ant-pm-1 | Vollständiges Organoid-Medium |
| Kühlzentrifuge (Schwenkköbel, 300 × g, 4 °C) | Eppendorf | 022628187 (Zentrifuge 5810 R, Rotor A-4-62) | Zentrifugationsschritte zur Dissoziation und Wäsche |
| RPMI 1640 Medium | Thermo Fisher Scientific | 11875093 | Grundmedium zur T-Zellresuspension |
| R-Spondin (konditioniertes Medium oder rekombinant) | Im Labor hergestellter Aliquot | — | Vollständiges Organoid-Medium |
| SB202190 (p38 MAPK-Inhibitor) | Sigma-Aldrich | S7076 | Vollständiges Organoid-Medium |
| Staurosporin | Sigma-Aldrich | S4400 | Positiver Abtötungskontrollstoff; pro-apoptotischer Wirkstoff zur Bestätigung der Funktionalität des Caspase-Substrats |
| Stericup Steriles Vakuumfiltrationssystem (0,22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Filtration/Herstellung von Noggin- und R-Spondin-konditioniertem Medium (Abschnitt 0.2) |
| Steriler Zellabstreifer | Corning | 3008 | Mechanische Disruption von Matrigel-Domen |
| Trypanblau-Lösung, 0,4 % | Thermo Fisher Scientific | 15250061 | Bestimmung der Lebensfähigkeit mittels Ausschlussmethode |
| TrypLE Express Enzym (1X) | Thermo Fisher Scientific | 12604021 | Enzymatische Dissoziation von Matrigel und Organoiden |
| Wasserbad (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Enzymatische Dissoziation und Aufwärmen des Mediums |
| Y-27632 (ROCK-Inhibitor) | Sigma-Aldrich | Y0503 | Vollständiges Organoid-Medium |
Referenzen
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar