Dieses Protokoll demonstriert die detergent-vermittelte Rekonstitution eines Membranproteins, Cytochrom-Bo3-Ubicinoloxidase, in große unilamellare Vesikel aus PDMS-g-PEO und deren Umwandlung in riesige Vesikel mittels Fusions-Elektroformation. Die daraus resultierenden funktionalen polymerbasierten Kompartimente sind für fortgeschrittene biochemische und biophysikalische Studien geeignet.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Herstellung von membranproteinfunktionalisierten Polymeren und Polymer/Lipid-Hybriden großen und riesigen unilamellen Vesikeln
In diesem Artikel
Zusammenfassung
Zusammenfassung
Vesikel, die aus amphiphilen Copolymeren bestehen, allein oder mit Phospholipiden gemischt, bieten eine überlegene mechanische und chemische Stabilität im Vergleich zu herkömmlichen Lipidvesikeln. Dies macht sie zu einem attraktiven Chassis, das weiterentwickelt und erweitert werden kann, um spezifische Anwendungen wie Arzneimittelabgabe, diagnostisches Biosensorik, den Bau künstlicher Zellen und bioinspirierte Mikro- und Nanoreaktoren zu ermöglichen. Insbesondere ist die Funktionalisierung durch Membranprotein-Einbau für viele dieser Anwendungen unerlässlich. Hier präsentieren wir ein Protokoll zur Herstellung von membran-proteinfunktionalisierten großen unilamellaren Vesikeln (LUVs) aus dem Graft-Copolymer PDMS-g-PEO mittels detergent-vermittelter Rekonstitution. Außerdem beschreiben wir, wie diese großen Vesikel mithilfe eines Fusions-Elektroformationsansatzes in riesige unilamelläre Vesikel (GUV) umgewandelt werden können. Das Protokoll umfasst die Fluoreszenzkennzeichnung von Membranproteinen, die Herstellung von Polymer- und Hybrid-LUVs, die Rekonstitution von Membranproteinen, die Analyse der Größenverteilung mittels dynamischer Lichtstreuung (DLS), die Bewertung der Proteinaktivität mittels Sauerstoffverbrauchsmessungen, die Herstellung von proteinfunktionalisierten GVs sowie die Analyse der Proteineinschleusung und Protonenpumpaktivität in GUVs mittels Konfokalmikroskopie. Repräsentative Ergebnisse zeigen die Bildung monodisperser Proteo-LUVs mit einem Polydispersitätsindex (PDI) unter 0,2 sowie die erfolgreiche Erzeugung von Proteo-GUVs mit einem Durchmesser von 5–35 μm. Die Proteinaktivität wird durch Sauerstoffverbrauchsmessungen sowohl in Polymer-LUVs (18,2 nmol/min/mL) als auch in hybriden LUVs (26,9 nmol/min/mL) bestätigt. Die Proteineinfügung in GUVs wird durch Fluoreszenzintensität quantifiziert, was 20,6 ± 3,7 a.u. für Polymer-GUVs und 26,2 ± 5,0 a.u. für hybride GUVs ergibt. Die Protonenpumpaktivität in GUVs, überwacht mit einem kapselten, pH-sensitiven Farbstoff, entspricht der Proteinfunktionalität, wobei das Einwärtspumpen von Protonen vorherrscht. Die mechanische Weichheit des Copolymers und die lipidähnliche Doppelschichtdicke (~5,3 nm) unterstützen eine effiziente Proteineinfügung und Funktionserhaltung.
Einleitung
Amphiphile Blockcopolymere können sich in wässriger Lösung zu Membranen selbst zusammensetzen, die sich spontan krümmen und sich schließen, um kugelförmige, membranumschlossene Kompartimente zu bilden, die als Polymersomen (Polymervesikel) bekannt sind. Im Vergleich zu Lipidmembranen bieten polymerbasierte Kompartimente eine erhöhte chemische Vielseitigkeit sowie verbesserte chemische1 und mechanische Stabilität2, was sie für Anwendungen wie Arzneimittelabgabe, Nano- und Mikroreaktoren sowie den Bau langlebiger künstlicher Zellen äußerst attraktiv macht. Sowohl unsere Gruppe als auch andere haben Polymermembranen funktionalisiert, indem sie Membranproteine eingesetzt haben, um künstliche Organellen und Zellen zu erzeugen: 1,3,4,5,6,7,8,9,10,11,12,13,14,15 . Polymere, die einen poly(dimethylsiloxan) (PDMS) hydrophoben Kern enthalten, eignen sich besonders gut für die Einbindung von Membranproteinen aufgrund der hohen Kettenflexibilität und der Möglichkeit, die hydrophobe Dicke der Membran besser an die Transmembrandomäne5 des Proteins anzupassen. Während unser Labor sich hauptsächlich auf das Graft-Copolymer poly(dimethylsiloxan)-graft-poly(ethylenoxid) (PDMS-g-PEO) konzentriert hat, das hochdynamische Membranen 4,16,17 bildet, die weicher als herkömmliche Lipiddoppelschichten sind und eine Dicke von etwa 5,3 nm1 aufweisen, haben andere Gruppen erfolgreich PDMS-basierte Triblock-Copolymere wie PMOXA-b-PDMS-b-PMOXA5 eingesetzt,6,7,8,9,10,11 und PEtOz-b-PDMS-b-PEtOz12 zur Membranprotein-Rekonstitution. Sogar vergleichsweise starre Diblock-Copolymere wie PBD-b-PEO, insbesondere in hybriden Systemen, die mit Lipiden gemischt sind, wurden für eine erfolgreiche Proteineinbindung13 eingesetzt. Diese Beispiele verdeutlichen die Vielseitigkeit polymerbasierter Membranen als Rekonstitutionsplattformen, die zudem eine verbesserte chemische Stabilität1 und eine verlängerte funktionelle Lebensdauer14 für integrierte Membranproteine bieten können. Obwohl Polymer-/Lipid-Hybridmembranen nicht immer die chemische Stabilität reiner Polymersysteme1 erreichen, bieten sie einen attraktiven Kompromiss, indem sie die mechanische Robustheit von Polymeren mit der biologischen Bedeutung von Lipiden verbinden. Dies führt zu einer Membranumgebung, die den natürlichen biologischen Membranen näher ähnelt und gleichzeitig die wichtigsten Vorteile synthetischer Materialien bewahrt. Solche hybriden Architekturen können zusätzliche Vorteile bieten, darunter eine reduzierte Protonenpermeabilität, die durch die nanoskaligeUmlagerung 1 und die Domänenbildung innerhalb derMembran 15 entsteht.
Es existieren mehrere Techniken zur Rekonstituierung von Membranproteinen in nanosizeden Vesikeln (LUVs), darunter organisch-lösungsmittelvermittelte Rekonstitution (z. B. Umkehrphasenverdunstung, Rehydratierung von Lipid-Protein-Filmen), mechanische Ansätze (z. B. Sonikation, French Press, Gefrier-Tau) und detergent-vermittelte Rekonstitution (durch Reinigungsmittelentfernung, Verdünnung oder direkte Einbau)18 sowie neuere Strategien wie der direkte Transfer von Styrol-Maleinsäure-Copolymer-Nanodiscs19. Während Porine erfolgreich in Polymer-LUVs durch direkte Einfügung integriert wurden, zum Beispiel durch Zugabe des Proteins an den Polymerfilm während der Rehydratation8. Dieser Ansatz führt in der Regel zu einer geringen Einfügungseffizienz bei größeren oder komplexeren Membranproteinen und führt oft zu einer zufälligen Proteinorientierung. Folglich bleibt die detergent-vermittelte Rekonstitution, bei der gezielt Waschmittel hinzugefügt und anschließend entfernt wird, die am weitesten verbreitete Methode. Es ist auch die bevorzugte Strategie, größere Membranproteine in polymerbasierte LUVs einzubauen, insbesondere bei asymmetrischen Proteinen, bei denen eine kontrollierte Orientierung für die Funktion entscheidend ist. Bei diesem Ansatz werden die Membranen von Vesikeln zunächst mit dem bevorzugten Waschmittel gesättigt (die sättigbare Reinigungskonzentration wird als Rsat) bezeichnet), teilweise löslich (Koexistenz von Vesikeln und Mizellen) oder vollständig löslich, d. h. in Mizellen zerlegt (Waschmittelkonzentration wird als Rsol bezeichnet). Diese erste Membranbehandlung wird dann von der Proteinzufuhr, Inkubation und der Entfernung des Waschmittels18 gefolgt. Letzteres kann durch Dialyse, Größenausschlusschromatographie oder Adsorption auf hydrophobe Polystyrolperlen (z. B. Bio-Beads) erreicht werden. Die Wahl des Waschmittels, seine Konzentration und die Entfernungsmethode werden für jeden Membrantyp und jedes Protein optimiert, um die Einbaueffizienz zu maximieren und die Proteinorientierungzu steuern.
Während LUVs gut für Massenaktivitätsmessungen geeignet sind, erfordern Einzelvesikel-Studien und optische mikroskopische Analysen, dass Membranproteine zu riesigen unilamellären Vesikeln (GUVs) rekonstituiert werden. Fünf Hauptansätze werden für die Proteineinbindung in GUVs verwendet: Koformation in Anwesenheit von Protein und organischem Lösungsmittel21, Koformation in Anwesenheit eines Waschmittels22, Einfügung in vorgefertigte GUVs mittels Detergent-Verdünnung23, Einfügung durch Membranfusion mit Proteo-LUVs16,24 und Fusion-Elektroformation25. Obwohl diese Ansätze erfolgreich auf Lipid-GUVs angewendet wurden, ist ihr Transfer auf Polymer- oder Polymer/Lipid-Hybrid-GUVs oft eine Herausforderung. Insbesondere führen Koformations- und Reinigungs-Verdünnungsmethoden häufig zu geringen Einfügungswirkungsgraden in Polymermembranen oder sind mit bestimmten Polymerzusammensetzungen nicht kompatibel15. Fusionsbasierte Strategien 4,16,24,26,27, die auf zusätzliche fusogene Substanzen setzen, können ebenfalls problematisch sein, da synthetische kationische Lipide/Polymere oder fusogene Peptide die Stabilität des Membranproteins beeinträchtigen, die Membraneigenschaften verändern oder die Einbaueffizienz des Zielproteins verringern können. Die Fusionselektroformation überwindet viele dieser Einschränkungen und hat sich als robuste und effiziente Methode zur Integration von Membranproteinen in Polymer- und Polymer/Lipid-Hybrid-GUVs 1,5,15 erwiesen. Dieser Ansatz ermöglicht eine kontrollierte Proteineinbindung bei gleichzeitiger Erhaltung der Membranintegrität und Proteinfunktionalität, was es besonders geeignet für die Erzeugung von proteinfunktionalisierten Polymer-GUVs macht.
Die Rekonstituierung von Protonenpumpen in polymerbasierte Vesikel ist entscheidend für den Aufbau langlebiger künstlicher Zellen, da sie die Erzeugung transmembraner Protonengradienten ermöglicht – der fundamentalen Energie-Währung lebender Systeme. Durch die Nachbildung der chemiosmotischen Energieumwandlung in einer kontrollierten Minimalmembranumgebungkönnen diese Vesikel die ATP-Synthese, den aktiven Transport und die Stoffwechselreaktionen antreiben und so die energetische Grundlage schaffen, die für eine autonome, lebensnahe Funktionalität erforderlich ist. Eine repräsentative Protonenpumpe, die in solchen Systemen verwendet wird, ist die Cytochrom-Bo3-Oxidase aus E. coli, einem terminalen respiratorischen Enzym, das Sauerstoffreduktion mit Protonentranslokation über die Membran koppelt. Da Elektronentransfer und Protonenpumpung eng gekoppelt sind, kann ihre Aktivität in synthetischen Vesikeln quantitativ entweder durch Sauerstoffverbrauch 1,20 oder durch Verfolgung der Protonengradientenbildung1 überwacht werden.
In diesem Protokoll präsentieren wir einen detaillierten Arbeitsablauf für die Herstellung von PDMS-g-PEO-basierten LUVs, einschließlich reiner Polymer- und Polymer/Lipid-Hybridmembranen, deren Funktionalisierung mit Membranproteinen, der Skalierung auf GUVs sowie Aktivitätsmessungen der rekonstituierten Protonenpumpen-Cytochrom-bo3-Oxidase sowohl durch Massen-Sauerstoffverbrauchs-Assays als auch Einzelvesikel-Protonenpumpmessungen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
HINWEIS: Alle während dieses Protokolls entstandenen gefährlichen chemischen Abfälle müssen gemäß institutionellen und lokalen Vorschriften entsorgt werden.
1. Vorbereitung für Bio-Beads SM-2
HINWEIS: Bio-Beads SM-2 werden mit Methanol vorgewaschen, um Konservierungsstoffe und organische Verunreinigungen vor der Desorption des Waschmittels zu entfernen.
- Legen Sie das Filterpapier in einen Glastrichter, der über einem sauberen Glasbecher oder -kolben positioniert ist.
- Fügen Sie mindestens 600 mg Bio-Beads SM-2 in den Trichter hinzu (ausreichend für drei Wiederholungen der Rekonstitution bei Hybrid- und Polymer-LUVs).
HINWEIS: Mindestens 90 mg Bio-Beads SM-2 sind pro Rekonstitution erforderlich, wie in Schritt 4.4.1 angegeben. Eine größere Menge kann vorbereitet werden, wenn weitere Rekonstruktionen geplant sind. - Waschen Sie die Perlen dreimal mit reinem Methanol und verwenden Sie genug Volumen, um die Perlen jedes Mal vollständig einzutauchen.
VORSICHT: Führen Sie alle Methanol-Handhabungsschritte in einer chemischen Abzugshaube durch. - Waschen Sie die Perlen sofort dreimal mit Milli-Q-Wasser, um den Rest von Methanol zu entfernen.
HINWEIS: Lassen Sie die Perlen während des Waschvorgangs nicht austrocknen. Beim Entfernen der Waschmittel sollten Sie darauf achten, dass die Perlen feucht bleiben und nicht vollständig austrocknen. - Füllen Sie die gewaschenen Perlen in einen geeigneten Aufbewahrungsbehälter (z. B. ein steriles 50-mL-Polypropylen-Zentrifugenrohr oder eine Glasflasche mit fest verschlossenem Deckel), geben Sie Milli-Q-Wasser, bis die Perlen vollständig untergetaucht sind, und lagern Sie bis zu 3 Monate bei 4 °C.
2. Fluoreszenzkennzeichnung von Membranproteinen
- Proteinverdünnung
- Zytochrom bo3-Oxidase auf 2,2 mg/mL in einem 20 mM HEPES-Puffer auflösen, der 0,05 % n-Dodecyl β-D-Maltosid (DDM) (w/v), pH 8,3 enthält. Dieser pH-Wert sorgt für einen ausreichenden Anteil unprotonierter (reaktiver) primärer Amine für eine effiziente Markierung.
HINWEIS: Für eine optimale Markierung mit ATTO N-Hydroxysuccinimidyl (NHS)-Farbstoffen halten Sie den Puffer-pH-Wert zwischen 8,3 und 8,5. Für andere Farbstoffe folgen Sie den Anweisungen des Herstellers zur Proteinkonjugation, einschließlich der empfohlenen Etikettierungsbedingungen.
- Zytochrom bo3-Oxidase auf 2,2 mg/mL in einem 20 mM HEPES-Puffer auflösen, der 0,05 % n-Dodecyl β-D-Maltosid (DDM) (w/v), pH 8,3 enthält. Dieser pH-Wert sorgt für einen ausreichenden Anteil unprotonierter (reaktiver) primärer Amine für eine effiziente Markierung.
- Farbstoffzugabe
- Fügen Sie der Proteinlösung einen achtfachen molaren Überschuss an aminreaktivem ATTO 643 N-Hydroxysuccinimidyl (NHS) Ester, gelöst mit 2 mg/mL in wasserfreiem DMSO, hinzu.
HINWEIS: Für andere Farbstoffe befolgen Sie die Anweisungen des Herstellers zur Proteinkonjugation, einschließlich des empfohlenen Farbstoff-zu-Protein-Molar-Überschusses. - Mischen Sie vorsichtig, indem Sie das Mikrozentrifugenrohr dreimal anklopfen, um eine homogene Verteilung des Farbstoffs zu gewährleisten.
- Fügen Sie der Proteinlösung einen achtfachen molaren Überschuss an aminreaktivem ATTO 643 N-Hydroxysuccinimidyl (NHS) Ester, gelöst mit 2 mg/mL in wasserfreiem DMSO, hinzu.
- Inkubation
- Inkubieren Sie das Reaktionsgemisch bei Raumtemperatur (20–25 °C) 1,5 Stunden lang unter sanftem Rühren (250 U/min) in einem Thermomixer, im Dunkeln, um Photobleaching zu verhindern.
- Entfernung des ungebundenen Farbstoffs
- Gleiche die Superdex 200 10/300 GL-Säule (CV: 23,562 mL) mit mindestens 2 Spaltenvolumen (ca. 48 mL) Membranprotein-Eluationspuffer (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (w/v)) bei einer Durchflussrate von 0,3 mL/min mit einem ÄKTA-Reinigungssystem aus.
HINWEIS: Zur Entfernung überschüssigen fluoreszierenden Farbstoffs reichen kürzere Gelfiltersäulen (10–20 cm Bettlänge) in der Regel aus, insbesondere bei weniger hydrophilen Farbstoffen. Der Farbstoffhersteller empfiehlt das Entsalzen mit einer Sephadex G-25-Matrix. In dieser Studie wurde aufgrund der Verfügbarkeit des Instruments eine Superdex 200 10/300 GL-Säule verwendet. - Lade bis zu 500 μL des markierten Proteins mit einer 1-mL Kapillarschleife auf und eluere mit demselben Puffer bei 0,3 mL/min.
- Überwachen Sie die Elution, indem Sie die Absorption bei 280 nm für Protein und 643 nm für ATTO 643 Farbstoff messen.
- Sammeln Sie 0,5 ml Fraktionen über 1,5 Spaltenvolumen. Identifizieren Sie Fraktionen, die sowohl Protein als auch Farbstoff enthalten. Verwenden Sie direkt bei ausreichender Konzentration oder konzentrieren Sie sie mit Amicon Zentrifugalfiltereinheiten. Für die Konzentration mit Amicon-Filtern verwenden Sie einen Zentrifugalfilter mit einem Molekulargewichts-Cutoff von 30 kDa und zentrifugieren Sie mit 14.000 × g für 30 Minuten bei 4 °C.
- Gleiche die Superdex 200 10/300 GL-Säule (CV: 23,562 mL) mit mindestens 2 Spaltenvolumen (ca. 48 mL) Membranprotein-Eluationspuffer (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (w/v)) bei einer Durchflussrate von 0,3 mL/min mit einem ÄKTA-Reinigungssystem aus.
- Bestimmung der Proteinkonzentration und des Grads der Markierung (DOL)
- Misse die Absorptionsspektren des gereinigten Konjugates.
- Berechnen Sie die Proteinkonzentration und die durchschnittliche Anzahl der Farbstoffmoleküle pro Enzym mit:
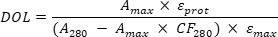
wobei Amax die Absorption des Konjugierten am Farbstoffabsorptionsmaximum (λabs; ATTO 643, λ = 643 nm), A280 ist die Absorption bei 280 nm (Absorptionsmaximum von Proteinen), εProt ist der molare Extinktionskoeffizient des denaturierten Cytochrom-Bo3-Oxidases (184.720 M⁻1cm⁻1), εFarbstoff ist der molare Extinktionskoeffizient des Farbstoffs (150.000 M⁻1cm⁻1), und CF280 ist der Korrekturfaktor für die ATTO-643-Absorption bei 280 nm (0,04).
3. Vorbereitung großer unilamellärer Vesikel (LUVs)
- Herstellung von dünnem Polymer oder Polymer/Lipidfilm
- Verwenden Sie Verdrängungspipetten mit lösungsmittelbeständigen Spitzen oder gasdichte Glasspritzen, um Polymer-, Lipid- und fluoreszierende Farbstofflösungen, die in Chloroform:methanol (2:1, v/v) gelöst sind, gemäß den in Tabelle 1 aufgeführten Zusammensetzungen in ein sauberes Glasfläschchen zu übertragen.
VORSICHT: Führen Sie alle Lösungsmittel unter einer Abzugshaube mit Schutzhandschuhen und Schutzbrillen durch. - Mischen Sie die Lösung gründlich durch sanftes Vortexen und halten Sie das Fläschchen aufrecht, um die Homogenität zu gewährleisten.
VORSICHT: Stellen Sie die Wirbelgeschwindigkeit sorgfältig ein, um zu verhindern, dass die Flüssigkeit spritzt oder aus dem Fläschchen auf Ihre Hände spritzt. - Verdampfen Sie die organischen Lösungsmittel etwa 1 Stunde lang unter einem sanften Stickstoffstrom in der Dampfhaube, bis sich ein gleichmäßiger Dünnfilm an der Fläschchenwand bildet (Abbildung 1).
HINWEIS: Stellen Sie den Stickstofffluss so an, dass die Flüssigkeit sich sanft bewegt, ohne zu spritzen; Ein zu hoher Fluss kann zu ungleichmäßiger Filmbildung führen. Nach 5–10 Minuten kann der Durchfluss leicht erhöht werden, um eine vollständige Trocknung und gleichmäßige Verbreitung der Vesikelmischung entlang des Fläschchenbodens zu gewährleisten.
- Verwenden Sie Verdrängungspipetten mit lösungsmittelbeständigen Spitzen oder gasdichte Glasspritzen, um Polymer-, Lipid- und fluoreszierende Farbstofflösungen, die in Chloroform:methanol (2:1, v/v) gelöst sind, gemäß den in Tabelle 1 aufgeführten Zusammensetzungen in ein sauberes Glasfläschchen zu übertragen.
- Filmrehydration
- Rehydratieren Sie den getrockneten Film mit 1 ml Rehydrationspuffer (1 mM Tris-HCl, pH 7,5, 200 mM Saccharose), um eine endgültige Amphiphilkonzentration von 5 mg/mL zu erhalten (entsprechend 1,67 mM für Polymersomen und 2,14 mM für hybride Vesikel). Wenn Polymersomen zur Rekonstitution verwendet werden, ergänzen Sie den Rehydrationspuffer mit 0,1 % Natriumcholat.
VORSICHT: Natriumcholat ist ein leichter Reizstoff. Vermeiden Sie längeren Hautkontakt und das Einatmen von Pulver. Führen Sie gemäß dem Sicherheitsdatenblatt (SDS) des Herstellers. - Vortexen energisch, bis der Film vollständig abgelöst und aufgehängt ist, wodurch multilamellare Vesikel (MLVs) entstehen.
- Rehydratieren Sie den getrockneten Film mit 1 ml Rehydrationspuffer (1 mM Tris-HCl, pH 7,5, 200 mM Saccharose), um eine endgültige Amphiphilkonzentration von 5 mg/mL zu erhalten (entsprechend 1,67 mM für Polymersomen und 2,14 mM für hybride Vesikel). Wenn Polymersomen zur Rekonstitution verwendet werden, ergänzen Sie den Rehydrationspuffer mit 0,1 % Natriumcholat.
- Frost-Tau-Zyklen (nur Hybridvesikel)
- Hybride MLV-Suspensionen werden fünf Gefrier-Tau-Zyklen wie folgt unterzogen: Die Proben für 1 Minute in flüssigem Stickstoff einfrieren, sie in einem 35 °C Wasserbad auftauen, bis sie vollständig geschmolzen sind, und 3000 U/min 30 Sekunden lang mit einem Rohrschüttler vortexen. Wiederholen Sie dieses Verfahren insgesamt fünf Zyklen.
HINWEIS: Überspringe diesen Schritt für reine Polymersome.
VORSICHT: Flüssigstickstoff (−196 °C) kann schwere kryogene Verbrennungen verursachen. Führen Sie sie in einem gut belüfteten Bereich mit geeigneter PSA (kryogene Handschuhe, Schutzbrille und Laborkittel). Vermeiden Sie Kontakt mit Haut und Augen.
- Hybride MLV-Suspensionen werden fünf Gefrier-Tau-Zyklen wie folgt unterzogen: Die Proben für 1 Minute in flüssigem Stickstoff einfrieren, sie in einem 35 °C Wasserbad auftauen, bis sie vollständig geschmolzen sind, und 3000 U/min 30 Sekunden lang mit einem Rohrschüttler vortexen. Wiederholen Sie dieses Verfahren insgesamt fünf Zyklen.
- Extrusion
- Übertragen Sie die Vesikelsuspension auf einen Mini-Extruder, der mit einer 100 nm porengroßen Polycarbonatmembran ausgestattet ist.
- Die Suspension 21 Mal extrudieren, um größenhomogene LUVs zu erhalten.
HINWEIS: Stellen Sie sicher, dass der letzte Extrusionstritt die LUV-Suspension in der Spritze gegenüber der initialen Ladespritze zurücklässt. Dies minimiert die Kontamination der Endprobe mit größeren Vesikeln oder Restmaterial, das möglicherweise nicht vollständig durch die Membran gegangen ist.
- Lagerung
- Lagern Sie die LUV-Suspension bei 4 °C und verwenden Sie sie innerhalb einer Woche, um die Verteilung der Vesikelgröße aufrechtzuerhalten und Aggregation oder mikrobielles Wachstum im saccharosehaltigen Puffer zu verhindern.
- Vor der Anwendung wird die LUV-Suspension vorsichtig durch Vortex homogenisiert.
4. Rekonstituierung des Membranproteins in LUVs
- Vorbehandlung von Vesikeln mit Waschmittel
- Übertragen Sie 200 μL LUVs in ein 2-mL Mikrozentrifugenrohr (Abbildung 1). Bei Verwendung von Hybrid-LUVs wird 1 μL 20 % (w/v) Natriumcholat hinzugefügt, um eine endgültige Waschmittelkonzentration von 0,1 % (w/v) zu erhalten. Bei Verwendung von Polymer-LUVs ist kein zusätzliches Waschmittel erforderlich, da bereits Natriumcholat vorhanden ist.
HINWEIS: Bereiten Sie das Waschmittel im gleichen Puffer vor, der für die Experimente verwendet wurde, um die Kompatibilität mit den Vesikeln sicherzustellen. - Vorsichtig mischen, indem du das Mikrozentrifugenrohr dreimal leicht anklopfst. Vermeiden Sie starkes Umrühren oder Wirbeln, da Schaum entstehen und Luftblasen entstehen können.
- Übertragen Sie 200 μL LUVs in ein 2-mL Mikrozentrifugenrohr (Abbildung 1). Bei Verwendung von Hybrid-LUVs wird 1 μL 20 % (w/v) Natriumcholat hinzugefügt, um eine endgültige Waschmittelkonzentration von 0,1 % (w/v) zu erhalten. Bei Verwendung von Polymer-LUVs ist kein zusätzliches Waschmittel erforderlich, da bereits Natriumcholat vorhanden ist.
- Einführung von Protein in detergentisch behandelte Vesikel
- Geben Sie Cytochrom-bo-3-Oxidase (für Aktivitätsmessungen) oder Cytochrom-bo-3-Oxidase–ATTO 643 (für Fluoreszenzbildgebung) zu den detergentisch destabilisierten Vesikeln, um folgende Endproteinkonzentrationen zu erreichen: für Polymersomen, 0,556 μM für LUV-Experimente und 1,112 μM für GUV-Experimente; für hybride Vesikel, 0,714 μM für LUV-Experimente und 1,428 μM für GUV-Experimente.
HINWEIS: Diese Konzentrationen entsprechen einem Protein-zu-Polymer-Molarverhältnis von 1:3.000 für LUVs und 1:1.500 für GUVs. - Fügen Sie das Protein langsam hinzu und mischen Sie es vorsichtig, mit dem Ziel, es gleichmäßig über die Lösung zu verteilen und eine lokale Überkonzentration zu vermeiden.
HINWEIS: Das Volumen des zugesetzten Proteins kann je nach Fraktion aufgrund von Unterschieden in der Proteinkonzentration variieren.
- Geben Sie Cytochrom-bo-3-Oxidase (für Aktivitätsmessungen) oder Cytochrom-bo-3-Oxidase–ATTO 643 (für Fluoreszenzbildgebung) zu den detergentisch destabilisierten Vesikeln, um folgende Endproteinkonzentrationen zu erreichen: für Polymersomen, 0,556 μM für LUV-Experimente und 1,112 μM für GUV-Experimente; für hybride Vesikel, 0,714 μM für LUV-Experimente und 1,428 μM für GUV-Experimente.
- Zusammensetzung von Protein-Detergent-Polymer-Komplexen
- Inkubieren Sie das Gemisch bei 4 °C für 30 Minuten mit leichtem Rühren (400 U/min) in einem Thermomixer, um die Bildung von gemischten Protein-, Reinigungsmittel-Polymer-Baugruppen vor der Entfernung des Reinigungsmittels zu ermöglichen.
- Waschmittelentfernung
- Entfernen Sie Waschmittel durch sequentielles Hinzufügen von Bio-Beads SM-2 (Bio-Rad). Entfernen Sie 30 mg Bio-Beads aus der Aufbewahrungslösung und sorgen Sie dafür, dass sie feucht bleiben (nass, aber ohne überschüssige Flüssigkeit). Fügen Sie die Perlen zur Probe hinzu und inkubieren Sie 30 Minuten bei 4 °C mit sanftem Rühren bei 600 U/min in einem Thermomixer. Wiederholen Sie diesen Schritt zweimal weiter, insgesamt 90 mg Bio-Beads und eine Gesamtinkubationszeit von 1,5 Stunden.
HINWEIS: Verwenden Sie nur vollständig hydrierte Bioperlen. Übertragen Sie keine trockenen Perlen, die an den Wänden des Bio-Beads-Lagerrohrs haften, oder Perlen, die an der Oberfläche schwimmen. Wenn Perlen nach der Zugabe an der Wand des Rekonstituierungs-Reaktionsrohrs oberhalb des Flüssigkeitsniveaus haften, zentrifugieren Sie das Rohr kurzzeitig (z. B. 3–5 s in einer Minizentrifuge auf der Werkbank), um die Perlen am Boden vor der Inkubation zu sammeln. - Pelletiere die Bio-Beads durch Zentrifugation bei 2.000 × g für 2 Minuten mit einer Mini-Zentrifuge auf der Werkbank. Sammeln Sie das Supernatant vorsichtig auf, ohne das Perlenpellet zu stören.
HINWEIS: Als Alternative zur Zentrifugation lassen Sie die Perlen etwa 5 Minuten durch die Schwerkraft absinken und entfernen Sie dann vorsichtig den Überstandsmittel.
- Entfernen Sie Waschmittel durch sequentielles Hinzufügen von Bio-Beads SM-2 (Bio-Rad). Entfernen Sie 30 mg Bio-Beads aus der Aufbewahrungslösung und sorgen Sie dafür, dass sie feucht bleiben (nass, aber ohne überschüssige Flüssigkeit). Fügen Sie die Perlen zur Probe hinzu und inkubieren Sie 30 Minuten bei 4 °C mit sanftem Rühren bei 600 U/min in einem Thermomixer. Wiederholen Sie diesen Schritt zweimal weiter, insgesamt 90 mg Bio-Beads und eine Gesamtinkubationszeit von 1,5 Stunden.
- Lagerung
- Rekonstituierte Bo 3-LUVs bei 4 °C aufbewahren und am selben Tag für Proteinaktivitätsmessungen verwenden.
5. Größe und Dispersität von LUVs durch dynamische Lichtstreuung (DLS)
- Laden von LUVs für DLS-Messungen
- Übertragen Sie 45 μL unverdünnte LUV- oder Proteo-LUV-Federung in eine saubere Quarzcuvette. Stellen Sie sicher, dass die Cuvette frei von Staub, Fingerabdrücken oder anderen Rückständen ist, um Lichtstreuungsartefakte zu minimieren.
HINWEIS: Vermeiden Sie das Einbringen von Luftblasen, da diese die DLS-Messungen beeinträchtigen können. Um Blasen zu vermeiden, pipettieren Sie die Probe langsam entlang der Cuvettewand und stoßen Sie den letzten Tropfen nicht kräftig aus. Wenn sich kleine Blasen bilden, lassen Sie sie vor der Messung aufsteigen und sich auflösen.
- Übertragen Sie 45 μL unverdünnte LUV- oder Proteo-LUV-Federung in eine saubere Quarzcuvette. Stellen Sie sicher, dass die Cuvette frei von Staub, Fingerabdrücken oder anderen Rückständen ist, um Lichtstreuungsartefakte zu minimieren.
- Bestimmung der LUV-Größe und -Dispersität mittels DLS
- Messung des hydrodynamischen Durchmessers und des Polydispersitätsindex (PDI) mit einem DLS-Instrument, das mit einem 633 nm Helium-Neon-Laser und Rückstreudetektion bei einem festen Winkel von 173° ausgestattet ist.
- Führen Sie mindestens drei unabhängige Messungen pro Probe durch, um die Reproduzierbarkeit sicherzustellen.
- Analysieren Sie die Daten mit dem allgemeinen (Normalverteilungs-)Modell, um die durchschnittliche Größe und den PDI zu erhalten.
6. Analyse des Sauerstoffverbrauchs bei LUVs
- Temperaturanordnung
- Stellen Sie die Messkammer eines Clark-Typ-Sauerstoffelektrodensystems auf 22 °C ein und lassen Sie das System ausgleichen.
- Hinzufügung eines Puffers
- Fügen Sie 1 mM Tris-HCl (pH 7,5), 200 mM Saccharosepuffer zur Messkammer hinzu, sodass ein Gesamtvolumen von 1.000 μL erreicht wird. Das Puffervolumen entsprechend dem Probentyp angepasst: 942,9 μL für Polymer Bo3-LUVs und 953,7 μL für Hybridbo3-LUVs.
HINWEIS: Das verbleibende Volumen wird von LUVs und dem DTT/Q₁-Gemisch belegt, um das endgültige Messvolumen zu erreichen.
- Fügen Sie 1 mM Tris-HCl (pH 7,5), 200 mM Saccharosepuffer zur Messkammer hinzu, sodass ein Gesamtvolumen von 1.000 μL erreicht wird. Das Puffervolumen entsprechend dem Probentyp angepasst: 942,9 μL für Polymer Bo3-LUVs und 953,7 μL für Hybridbo3-LUVs.
- Hinzufügung von LUVs
- Fügen Sie bo 3-LUVs in die Messkammer hinzu und beginnen Sie mit dem Magnetrührer sanft mit dem magnetischen Rührer bei 100 U/min und 22 °C. Stellen Sie das Volumen der Bo3-LUVs an, um eine theoretische Bo-3-Oxidase-Konzentration von etwa 27 nM zu erreichen: 48,6 μL für Polymer-Bo-3-LUVs und 37,8 μL für Hybrid-Bo3-LUVs.
HINWEIS: Für die negative Kontrolle ersetzen Sie bo 3-LUVs durch ein äquivalentes Volumen proteinfreier LUVs derselben Lipid-/Polymerzusammensetzung und -konzentration. Alle folgenden Schritte bleiben identisch.
- Fügen Sie bo 3-LUVs in die Messkammer hinzu und beginnen Sie mit dem Magnetrührer sanft mit dem magnetischen Rührer bei 100 U/min und 22 °C. Stellen Sie das Volumen der Bo3-LUVs an, um eine theoretische Bo-3-Oxidase-Konzentration von etwa 27 nM zu erreichen: 48,6 μL für Polymer-Bo-3-LUVs und 37,8 μL für Hybrid-Bo3-LUVs.
- Basismessung
- Lassen Sie die Sauerstoffkonzentration stabilisieren und messen Sie 3 Minuten lang unter konstantem Rühren bei 22 °C, um eine stabile Basislinie zu erhalten.
- Herstellung einer reduktionsgebenden/Chinon-Mischung
- Frisch bereiten Sie die DTT/Q₁-Mischung unmittelbar vor der Verwendung vor, indem Sie 9,6 μL 1 M DTT in Milli-Q-Wasser mit 0,6 μL 80 mM Ubichinon-1 (Q₁) in DMSO mischen und anschließend gründlich vortexen, um die Homogenität sicherzustellen.
- Enzymaktivierung
- Aktivieren Sie die Bo-3-Oxidase durch Zugabe von 8,5 μL des frisch hergestellten DTT/Q₁-Gemisch zur Messkammer, was zu den Endkonzentrationen von 8 mM DTT und 40 μM Q₁ führt.
- Replikationen
- Missen Sie jede Probe dreimal, um die Reproduzierbarkeit sicherzustellen.
- Datenanalyse
- Plotte die Sauerstoffkonzentration gegen die Zeit. Bestimme die Steigung des linearen Teils der Kurve, die der Sauerstoffverbrauchsrate entspricht.
- Berichterstattung
- Geben Sie die Sauerstoffverbrauchsrate als Durchschnitt von drei Messungen mit Standardabweichung an.
7. Herstellung proteinfunktionalisierter GUVs
- Plasmareinigung von ITO-beschichteten Glasträgern
- Setze Indiumzinnoxid (ITO)-beschichtete Glasschlitten in den Plasmareiniger, wobei die leitfähige (ITO-beschichtete) Seite nach oben zeigt. Plasma reinigt sie für 1 Minute bei hoher Leistungseinstellung ("HI") (230 V, maximal HF-Leistung 18 W) und einem Druck von etwa 0,5 mbar.
HINWEIS: Eine erfolgreiche Plasmazündung kann visuell durch das Erscheinen eines rosa/violetten Leuchtens im Inneren der Kammer bestätigt werden.
- Setze Indiumzinnoxid (ITO)-beschichtete Glasschlitten in den Plasmareiniger, wobei die leitfähige (ITO-beschichtete) Seite nach oben zeigt. Plasma reinigt sie für 1 Minute bei hoher Leistungseinstellung ("HI") (230 V, maximal HF-Leistung 18 W) und einem Druck von etwa 0,5 mbar.
- Partielle Dehydration von Proteo-LUVs
- Mischen Sie 20 μL proteinfreie LUVs mit 20 μL Proteo-LUVs, die rekonstituierte Bo3-Oxidase-ATTO 643 enthalten. Vortex vortexen, um eine homogene Mischung zu gewährleisten.
- Geben Sie sieben 2-μL-Tröpfchen der resultierenden 5 mg/mL LUV/proteo-LUV-Suspension auf die leitfähige (ITO-beschichtete) Oberfläche jedes für die Elektroformation verwendeten Objektträgers ab (Abbildung 2A). Verteilt man die Tröpfchen gleichmäßig über die 160,6 mm2-Fläche , wobei man sie getrennt hält, um eine gleichmäßige Filmbildung zu fördern.
HINWEIS: Für andere Polymersysteme können die LUV-Konzentration und das Tröpfchenvolumen einer Optimierung bedürfen (typischer Bereich: 5–100 mg/mL LUVs; 0,2–2 μL Tröpfchen). - Lassen Sie die Tröpfchen etwa 40 Minuten bei Raumtemperatur (∼22 °C) und ∼20 % Luftfeuchtigkeit teilweise dehydrieren, oder bis sich am Tropfenrand ein weißer Ring bildet (Abbildung 2B).
HINWEIS: Die Austrocknung hängt von der Umgebungsfeuchtigkeit ab. Wenn die relative Luftfeuchtigkeit über 40 % liegt, verlängern Sie die Enttrocknungszeit nach Bedarf (bis zu 20 Minuten). Bestimmen Sie den Endpunkt anhand des Auftretens eines weißen Rings am Rand des Tröpfchens und nicht auf einer festen Zeit. Unter beständigen Umweltbedingungen (Temperatur und Luftfeuchtigkeit) ist die erforderliche Austrocknungszeit reproduzierbar. Vermeiden Sie Übertrocknung, was sich als komplett flache, gleichmäßig weiße Tröpfchen zeigt, da dies zu einer Proteinausfällung führen kann.
- Montage der Elektroformationskammer
- Bauen Sie die Elektroformationskammer zusammen, indem Sie zwei ITO-beschichtete Schlitten (beschichtete Seiten, die nach innen zeigen), getrennt durch einen 1,81 mm dicken Silikonabstandshalter mit einem Ausschnitt auf einer Seite, der es ermöglicht, während des Befüllens und Sammelns Puffer hinzuzufügen oder zu entfernen.
- Füllen Sie die Kammer mit einem Rehydrationspuffer (1 mM Tris-HCl, pH 7,5; 200 mM Saccharose).
Für pH-empfindliche Experimente wird 10 μM Pyranin (8-Hydroxypyren-1,3,6-Trisulfonsäure-Trinatriumsalz, HPTS) zum Puffer hinzugefügt.
- Elektroformation
- Wenden Sie ein sinusförmiges, wechselndes elektrisches Feld mit folgendem Programm an: 50 Hz bei 50, 100, 200, 300, 500, 700 und 900 mV jeweils 6 Minuten; 50 Hz bei 1,1 V für 2 Stunden.
HINWEIS: Um die Bildung größerer Proteo-GUVs zu fördern, kann dieser Schritt auf 12 Stunden verlängert werden, und 4 Hz bei 2 V für 30 Minuten für den Ablösungsschritt. Wenn der Puffer 10 μM Pyranin enthält, wird die Frequenz während der ersten beiden Spannungssteigerungen auf 500 Hz erhöht.
- Wenden Sie ein sinusförmiges, wechselndes elektrisches Feld mit folgendem Programm an: 50 Hz bei 50, 100, 200, 300, 500, 700 und 900 mV jeweils 6 Minuten; 50 Hz bei 1,1 V für 2 Stunden.
- Sammlung von GUVs
- Öffnen Sie die Kammer vorsichtig mit einer Pinzette und sammeln Sie die GUVs mit FineTip Ultra-Micro Pastette-Pipetten (oder gleichwertigen Pipetten mit geringer Scherung), um mechanische Belastungen zu minimieren.
HINWEIS: Vermeiden Sie die Verwendung von Standard-Pipettenspitzen mit geringem Volumen unter 200 μL, da diese größere GUVs platzen lassen können. Alternativ können Standardspitzen am Ende abgeschnitten werden, um die Öffnung zu verbreitern und die Scherung während der Sammlung zu verringern.
- Öffnen Sie die Kammer vorsichtig mit einer Pinzette und sammeln Sie die GUVs mit FineTip Ultra-Micro Pastette-Pipetten (oder gleichwertigen Pipetten mit geringer Scherung), um mechanische Belastungen zu minimieren.
- Lagerung
- Lagern Sie Proteo-GUVs bei 4 °C und verwenden Sie sie innerhalb von 48 Stunden, um die Proteinaktivität zu erhalten.
HINWEIS: Die Rate des Aktivitätsverlusts hängt vom Typ und der Stabilität des rekonstituierten Membranproteins sowie von der Zusammensetzung der Membran ab.
- Lagern Sie Proteo-GUVs bei 4 °C und verwenden Sie sie innerhalb von 48 Stunden, um die Proteinaktivität zu erhalten.
8. Mikroskopie proteinfunktionalisierter GUVs
- Mikroskop-Aufbau
- Schalte das Konfokalmikroskop ein. Wenn Sie das Leica-System verwenden, starten Sie die LAS X-Software. Für andere Mikroskopmarken verwenden Sie die vom Hersteller empfohlene Akquisitionssoftware.
- Wählen Sie ein 63× Öltauchobjektiv (NA 1,40); Passen Sie bei Bedarf eine höhere oder niedrigere Vergrößerung an, abhängig von der Größe des GUV.
- Öffnen Sie zwei bildgebende Kanäle, die den Fluorophoren entsprechen: Rhodamin Red (Membran) und ATTO 643 (rekonstituiertes Protein).
HINWEIS: Für Fluorophore mit teilweise überlappenden Spektren wählen Sie geeignete Laserlinien und schmale Detektionsfenster aus, um spektrales Übersprechen zu minimieren. Erfassen Sie jeden Kanal sequentiell, um das Durchfließen des Signals zu verhindern und eine genaue Fluoreszenzquantifizierung sicherzustellen.
- Sedimentation von GUVs
- Legen Sie einen Press-to-Seal Silikonisolator auf einen sauberen Glasabdecker Nr. 1,5 (0,17 mm Dicke).
HINWEIS: Für aufrechte (nicht invertierte) Mikroskope können dickere Glasobjektträger verwendet werden. - Pipette 60 μL Puffer (1 mM Tris-HCl, pH 7,5; 200 mM Glukose) in die Mitte des Abstands.
- Füge vorsichtig 20 μL GUV-Federung auf den Puffer hinzu.
- Decken Sie die Kammer sofort mit einem zweiten Glasdeckelverschluss ab, um Verdunstung zu vermeiden.
- Lassen Sie die GUVs vor der Bildgebung ~5 Minuten absinken.
- Legen Sie einen Press-to-Seal Silikonisolator auf einen sauberen Glasabdecker Nr. 1,5 (0,17 mm Dicke).
- Bildaufnahme
- Konzentriere dich auf den Boden der Kammer, um Querschnitte von GUVs zu erfassen.
- Aufnehmen Sie Bilder verschiedener GUVs in der gesamten Kammer, indem Sie systematisch von oben links bis unten rechts scannen ("Schlangen"-Muster), um eine repräsentative Population (~100 GUVs) zu erhalten. Bilden Sie alle während des Scans ohne Vorselektion auftretenden Vesikel ab, unabhängig von Größe oder Fluoreszenzintensität, um Selektionsverzerrung zu vermeiden und die Reproduzierbarkeit sicherzustellen.
HINWEIS: Vermeiden Sie wiederholte Bildgebung desselben GUV, um Photobleaching zu verhindern.
- Bildanalyse
- Quantifizieren Sie die Fluoreszenzintensität eines rekonstituierten ATTO-643-markierten Proteins, indem Sie eine Polyline entlang der Membran einzelner GUVs zeichnen. Wenn Sie die LAS X-Software verwenden, wählen Sie Quantify → Line Profile, wählen Sie dann das Polyline-Werkzeug und zeichnen Sie die Membran jedes GUV nach. Um die durchschnittliche Fluoreszenzintensität zu erhalten, öffnen Sie Statistics und notieren Sie den Mittelwert. Analysieren Sie nur saubere, unilamellare GUVs; schließen multivesikulare und aggregierte Vesikel aus der Analyse aus.
HINWEIS: Wenn Messungen an verschiedenen Tagen erfasst werden, sollten die Fluoreszenzintensitäten auf die Laserleistung normalisiert werden, gemessen unter identischen Bildeinstellungen (Wellenlänge und Nennleistung). Um die täglichen Schwankungen der Laserausgabe zu berücksichtigen, wird folgende Normalisierung angewendet: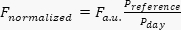 , wobei Fa.u. die gemessene Fluoreszenzintensität in beliebigen Einheiten ist, Pdie am Referenztag gemessene Laserleistung und die am Tag der Erwerbung gemessene Laserleistung ist. Diese Korrektur setzt eine lineare Beziehung zwischen Laserleistung und Fluoreszenzintensität unter nicht-sättigenden Beleuchtungsbedingungen aus. In der vorliegenden Studie wurden alle Bilder am selben Tag aufgenommen, sodass eine Normalisierung nicht erforderlich war.
- Berichte die Fluoreszenzintensität als Durchschnitt von 100 GUVs mit entsprechender Standardabweichung.
- Quantifizieren Sie die Fluoreszenzintensität eines rekonstituierten ATTO-643-markierten Proteins, indem Sie eine Polyline entlang der Membran einzelner GUVs zeichnen. Wenn Sie die LAS X-Software verwenden, wählen Sie Quantify → Line Profile, wählen Sie dann das Polyline-Werkzeug und zeichnen Sie die Membran jedes GUV nach. Um die durchschnittliche Fluoreszenzintensität zu erhalten, öffnen Sie Statistics und notieren Sie den Mittelwert. Analysieren Sie nur saubere, unilamellare GUVs; schließen multivesikulare und aggregierte Vesikel aus der Analyse aus.
9. Protonenpumpanalyse in Proteo-GUVs
- Mikroskop-Aufbau
- Schalten Sie das konfokale Mikroskop ein und starten Sie die entsprechende Erfassungssoftware (z. B. LAS X für Leica-Systeme).
- Wählen Sie ein 63× Ölimmersionsobjektiv (NA 1,40). Passen Sie bei Bedarf eine höhere oder niedrigere Vergrößerung ein, abhängig von der Größe des GUV.
- Konfigurieren Sie drei Bildgebungskanäle, die den Fluorophoren entsprechen. Für Rhodamin Rot (Membranmarker) verwenden Sie eine Anregung von 561 nm und einen Emissionsbereich von 570–620 nm. Für Pyranin (ein kapseltes, pH-empfindliches Farbstoff) werden Anregungen bei 448 nm und 405 nm verwendet und die Emission über 499–551 nm gesammelt.
HINWEIS: Wenn ein 458-nm-Laser verfügbar ist, verwenden Sie ihn anstelle von 448 nm, um die deprotonierte (basische) Form von Pyranin anzuregen. - Passen Sie die Laserleistung und den Detektorverstärkung an, um Pixelsättigung zu vermeiden und Photobleaching zu minimieren. Halte die Erwerbseinstellungen während des gesamten Experiments konstant.
- Sedimentation von GUVs
- Fügen Sie 280 μL Puffer (1 mM Tris-HCl, pH 7,5; 200 mM Glukose) zu einem Brunnen eines 8-Bohrloch-Objektträgers hinzu (Gesamtbohrlochvolumen: ~874 μL).
HINWEIS: Verwenden Sie nicht weniger als 200 μL, da Volumina unter 200 μL die Verdunstung und die pH-Drift erhöhen. Überschreiten Sie 400 μL nicht, um Verschüttungen zu vermeiden und ein angenehmes Pipettern zu gewährleisten. Wenn du ein anderes Kammerformat verwendest, passe die Lautstärke entsprechend an. Für invertierte Mikroskope verwenden Sie Kammer-Objektträger, die mit der Deckungsdicke #1,5H kompatibel sind. - Füge vorsichtig 20 μL der bo-3-GUV-Federung auf den Puffer hinzu, ohne Luftblasen zu erzeugen.
HINWEIS: Für die Negativkontrolle wird die bo-3-GUV-Suspension durch ein äquivalentes Volumen (20 μL) proteinfreier GUVs derselben Lipid-/Polymerzusammensetzung ersetzt, die unter identischen Bedingungen vorbereitet und sedimentiert wurden. Diese Kontrolle berücksichtigt etwaige unspezifische Effekte von DTT und Q1auf das Pyranin-Fluoreszenzverhältnis, die unabhängig von der Aktivität der Bo3-Oxidase. - Lassen Sie die GUVs etwa 5 Minuten vor der Bildgebung sedimentieren.
- Fügen Sie 280 μL Puffer (1 mM Tris-HCl, pH 7,5; 200 mM Glukose) zu einem Brunnen eines 8-Bohrloch-Objektträgers hinzu (Gesamtbohrlochvolumen: ~874 μL).
- Baseline-Übernahme
- Konzentrieren Sie sich auf die untere Ebene der Kammer, in der sich die GUVs abgesetzt haben.
- Zoomen Sie an, um 3–6 GUVs im Sichtfeld zu erhalten.
- Zeichnen Sie die Basisfluoreszenz in allen Kanälen für 5 Minuten vor der Aktivierung auf.
- Aktivierung der Protonenpumpung
- Bereiten Sie unmittelbar vor der Verwendung eine frische DTT–Q₁-Mischung vor, indem Sie 4,8 μL 1 M DTT mit 0,3 μL 80 mM Q₁ in DMSO mischen und anschließend gründlich durch Vortex mischen.
- Aktivieren Sie die Cytochrom-bo3-Oxidase, indem Sie vorsichtig 2,6 μL des DTT–Q₁-Gemisch auf die Oberfläche der Lösung geben, ohne die Pipettenspitze in den Puffer einzusetzen, was zu den Endkonzentrationen von etwa 8 mM DTT und 40 μM Q₁ in der Kammer führt.
- Überwachung der intravesikulären Pyraninfluoreszenz für 30 Minuten unter kontinuierlicher Aufnahme.
- Analyse der intravesikulären Pyraninfluoreszenz
- Für jedes GUV definieren Sie ein Interessengebiet (ROI) innerhalb des Vesikellumens. In der LAS X-Software gehen Sie zu Quantify → Stack Profile, wählen Sie Ellipse zeichnen und zeichnen Sie innerhalb jedes GUV eine kreisförmige ROI.
- Um die durchschnittliche Fluoreszenzintensität bei 499–551 nm für beide Anregungswellenlängen (448 nm und 405 nm) zu bestimmen, öffnen Sie Statistik in der Software und notieren Sie den Mittelwert.
- Berechnen Sie das Fluoreszenzverhältnis als R = I448/I405.
- Plotte das Verhältnis über die Zeit, um kinetische Spuren einer intravesikulären pH-Veränderung zu erhalten.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Die E. coli Cytochrom bo3 Oxidase wurde aus dem Plasmid pETcyo im E. coli-Stamm C43 (DE3) ΔcyoABCDE exprimiert und wie zuvor beschriebengereinigt. Gereinigte Bo-3-Oxidase wurde entweder direkt für Rekonstitutions- und Aktivitätsmessungen verwendet oder mit fluoreszierenden Farbstoffen wie ATTO 643 (diese Studie) oder anderen ATTO-Farbstoffen 1,15 markiert.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Polymersomen und Polymer/Lipid-Hybridvesikel weisen eine verbesserte chemische und mechanische Stabilität im Vergleich zu herkömmlichen Lipidvesikeln auf, was sie für Anwendungen von der Arzneimittelabgabe und Biosensing bis hin zu Nano- und Mikroreaktoren sowie künstlichen Zellen äußerst attraktiv macht. Ihre charakteristische Membranarchitektur und biophysikalischen Eigenschaften verhindern jedoch oft die direkte Übertragung von für Lipidvesikeln optimierten Protokollen auf polymerbasi...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren erklären keine konkurrierenden finanziellen Interessen.
Danksagungen
Diese Forschung wurde im Rahmen der Max-Planck-Schule Matter to Life durchgeführt, unterstützt von der Dieter-Schwarz-Stiftung in Zusammenarbeit mit der Max-Planck-Gesellschaft. Wir sind Claudia Bednarz für die Isolierung und Reinigung der Cytochrom-Bo3-Oxidase dankbar und Anne Christin Weinrich für ihre Unterstützung bei der Vesikelvorbereitung und Mikroskopie.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Referenzen
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar