Eine anpassbare Methode zur Verabreichung sekretierter Immunproteine in das lebende Mausgehirn zur zeitlichen und räumlichen Charakterisierung neuroimmuner Wechselwirkungen.
Methodenartikel
Gezielte intrakranielle Applikation sezernierter Immunmoleküle zur Untersuchung neuroimmunologischer Interaktionen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Obwohl der Einfluss sekretierter Immunproteine auf die Funktion des Nervensystems zunehmend anerkannt wird, bestehen weiterhin technische Hürden bei der Erfassung ihrer räumlich-zeitlichen Dynamik im komplexen Umfeld des Gehirns. Mikroglia beispielsweise, eine Population zentraler Immunzellen im Gehirn, setzen eine Vielzahl von Faktoren frei, die mit zahlreichen unterschiedlichen zellulären Zielstrukturen interagieren. Von Mikroglia stammende Proteine können Signalwirkungen auf andere Zelltypen entfalten über Mechanismen wie die Bindung an Oberflächenrezeptoren ohne Internalisierung, passiver Membrantransport, phagozytische Aufnahme oder endozytosevermittelte Aufnahme. Hier wird eine Methode zur lokalisierten Applikation eines von Mikroglia sezernierten Proteins vorgestellt. um Mechanismen der zellulären Interaktion und nachgeschaltete funktionelle Effekte zu untersuchen in vivoWir beschreiben, wie man Proteinzusammensetzungen für die Applikation vorbereitet, wie man eine stereotaktische Applikation von Proteinen in Zielbereiche des Gehirns durchführt und welche bewährten Verfahren für die Gewinnung und Aufbereitung von Gehirngewebe zur Visualisierung fixierungsempfindlicher Proteine mittels Immunhistochemie empfohlen werden. Diese Methode bietet einen flexiblen Rahmen für räumlich und zeitlich kontrollierte Untersuchungen der Neuro-Immun-Kommunikation und ermöglicht die mechanistische Erforschung, wie immunogene Proteine die neuronale und zerebrale Funktion dynamisch regulieren.
Einleitung
Die neuroimmune Kommunikation, also das molekulare Gespräch zwischen Nerven- und Immunsystem, wurde erst kürzlich als entscheidend für das Verständnis von Gesundheit und Krankheit erkannt. Das Gehirn, das einst als weitgehend vor immunologischen Vorgängen geschützt galt1,2, weist heute bekanntermaßen hochdynamische immunologische Nischen auf, wodurch das Nervensystem im gesamten Körper sowohl Immunsignale senden als auch empfangen kann3. Dieser intensive, bidirektionale Austausch erfolgt meist über immunkompetente Zellen, die entweder im Gehirn selbst oder an Schnittstellen des Nervensystems wie dem Plexus choroideus, den Meningen und den perivaskulären Räumen angesiedelt sind4. Im eigentlichen Gehirnparenchym vermitteln allerdings hauptsächlich Mikroglia die Immunsignalübertragung – langlebige, im Gewebe residente Makrophagen, die erstmals während der embryonalen Entwicklung ins Gehirn einwandern. Obwohl Mikroglia experimentell oft besonders hinsichtlich ihrer phagozytotischen Funktionen untersucht werden, interagieren sie auch mit ihrer unmittelbaren Umgebung sowie über weite Distanzen hinweg durch die Freisetzung einer Vielzahl unterschiedlicher immunologischer Faktoren5.
Die Modellierung komplexer, multifaktorieller Zustände wie Infektionen, Verletzungen und Krankheiten in vivo führt, obwohl sie zum ganzheitlichen Verständnis des Nervensystems unter Stress beiträgt, zu einer Kaskade von Faktoren mit weitreichenden und vielfältigen Konsequenzen, die schwer zu entwirren sind. Zudem ist es aufgrund der hohen Heterogenität zwischen Zellen verschiedener Gehirnregionen weiterhin schwierig, die kausale Freisetzung und die damit verbundenen Effekte einzelner Faktoren zu bestimmen. Während Werkzeuge wie lentivirale und adeno-assoziierte virale Vektoren, die eine Überexpression spezifischer Faktoren nach einer ortspräzisen Infektion ermöglichen, die Untersuchung der Rolle von sekretierten Faktoren anderer Gehirnzellen – wie Neuronen und Astrozyten – in verschiedenen Kontexten erlaubt haben, bleibt die gezielte und robuste Modulation von Mikroglia auf diese Weise bislang schwierig6. Daher bietet die gezielte Abgabe mikroglia-abgeleiteter Signalmoleküle an eine definierte Gehirnregion eine nützliche Methode, um deren präzise Funktionen und Auswirkungen in unterschiedlichen Kontexten voneinander zu trennen.
Das Ziel dieser Methode besteht darin, mikrogliazelluläre Faktoren räumlich und zeitlich kontrolliert in das Gehirn einer lebenden Maus abzugeben, um anschließende Untersuchungen der funktionellen Auswirkungen eines Proteins oder einer Molekülsubstanz von Interesse zu ermöglichen. Darüber hinaus ist diese intrakranielle Applikationsmethode auf zahlreiche andere Kontexte und Fragestellungen übertragbar, wie zum Beispiel über die gleichzeitige Verabreichung mehrerer Faktoren, wie zum Beispiel interagierender Immunfaktoren oder Inhibitoren, oder die Untersuchung von Gewebereaktionen über einen bestimmten Zeitverlauf hinweg. Obwohl dieses Protokoll die Gewebeentnahme und -vorbereitung für immunhistochemische Endpunkte beschreibt, könnten eine Vielzahl anderer zerebraler Endpunkte mit dieser Applikationsmethode kombiniert werden, beispielsweise die Gewinnung frisch eingefrorener Gewebeproben aus einer Region des Interesses für qPCR oder zur Bestimmung der Proteinkonzentration über Westernblot oder ELISA bzw. elektrophysiologische Ableitungen neuronaler Aktivität in einer injizierten Hirnregion.
Protokoll
Alle Verfahren, an denen Tiere beteiligt sind, werden gemäß dem Leitfaden der National Institutes of Health für die Pflege und Verwendung von Laboratoriumstieren und gemäß von der Institutionellen Kommission für Tierversuche (IACUC) genehmigten Protokollen durchgeführt. Alle hier beschriebenen Verfahren wurden von der IACUC der Duke University geprüft und genehmigt. Die verwendeten Reagenzien und Geräte sind in der Tabelle der Materialien aufgeführt.
1. (Optional) Herstellung des Injektats mit dem gewünschten Markierungsfarbstoff
- Erwerben, isolieren oder herstellen Sie eine gereinigte Version des gewünschten Immunproteins oder -moleküls (siehe Diskussion für Anleitungen zur Proteinoptimierung und Empfehlungen zur Validierung).
- Bestimmen Sie gegebenenfalls die geeignetste Markierungsstrategie basierend auf der chemischen Struktur des Proteins. Vermeiden Sie beispielsweise die Konjugation an Stellen, die für die Funktion spezifischer Domänen oder Bereiche des Proteins erforderlich sind. Nach der Markierung sollte eine Validierung der normalen Proteinfunktion durchgeführt werden.
HINWEIS: Bei gereinigten Proteinen umfassen gängige chemische Markierungsverfahren die Konjugation an Thiolgruppen, üblicherweise an Cysteinresten (Maleimid- oder Iodoacetamid-Farbstoffe), oder an Aminogruppen, üblicherweise an Lysinresten (N-Hydroxysuccinimid (NHS)-Ester- oder Isothiocyanat-Farbstoffe), entsprechend den Herstelleranweisungen. Konjugationskits können ebenfalls von Standardanbietern bezogen werden.- Stellen Sie sicher, dass überschüssiger Farbstoff entfernt wird, beispielsweise durch Passage des Proteins und Farbstoffs über eine geeignet dimensionierte Säule, die das Protein zurückhält und nicht gebundenen Farbstoff im Durchlauf entfernt, bevor die Probe verwendet wird.
- Alternativ können Proteine genetisch markiert, in den gewünschten Zellen exprimiert und anschließend gereinigt werden. Der Marker kann direkt mit dem Protein oder über einen flexiblen Linker verbunden sein; gängige Optionen sind fluoreszierende Proteine (z. B. eGFP, tdTomato, mCherry) und selbstmarkierende Tags (z. B. HaloTag, SNAP-tag).
- Portionieren Sie Proteine, um Freeze-Thaw-Zyklen zu vermeiden, die Schäden verursachen könnten. Für optimale Ergebnisse validieren Sie die normale Proteinfunktion für jede Anzahl von Freeze-Thaw-Zyklen vor der Anwendung in vivo. Lagern Sie bei -80 °C.
HINWEIS: In Fällen, in denen keine Unterscheidung zwischen endogenem und exogenem Protein erforderlich ist (z. B. Injektion in ein Knockout-Rodentenmodell), kann ein nicht markiertes Protein ausreichend sein. Experimentelle Tests sollten durchgeführt werden, um die Versuchsbedingungen zu optimieren.
2. Vorbereitung der Ausrüstung für den chirurgischen Eingriff
- Sammeln Sie die folgenden chirurgischen Instrumente in einem autoklavenfesten Behälter mit Dampfindikatorstreifen: Skalpellgriff, Pinzette, kleine Schere, Hämostat, Bohrer (1,35 mm) und Operationsabdeckung für die aseptische Technik nur an den Spitzen. Sterilisieren Sie die chirurgischen Instrumente über Autoklavieren bei 121 °C bei 15–20 psi für 30 min
- Zusätzlich benötigtes Material: sterile Wattestäbchen, Povidon-Iod-Lösung, 70 % Ethanol, 0,9 %ige NaCl-Lösung, Isofluran, glasgezogene Mikropipetten, sterile Skalpellklingen, Enthaarungscreme, Augenschmiermittel, Gewebekleber oder chirurgische Nähte, Heizplatte, Waage, vorbereitete Medikamente und Insulinspritzen sowie ein chirurgisches Protokollbuch.
- Um glasgezogene Mikropipetten herzustellen, wählen Sie eine Glaskapillare mit einem Außendurchmesser, der in den Injektor passt, üblicherweise etwa 1,0 mm, und einem Innendurchmesser zwischen 0,5 mm und 0,8 mm. Legen Sie sie in einen Pipettenzieher ein und ziehen Sie sie mit Einstellungen, die eine schmale, aber stabile konische Spitze ergeben (diese Einstellungen hängen vom jeweiligen Gerät ab und müssen individuell optimiert werden).
HINWEIS: Häufig hilft eine niedrigere Temperatur dabei, eine lange, flexible Spitze zu vermeiden, die beim Eindringen in das Parenchym verbiegen könnte, und eine geringe oder moderate Zugkraft verhindert eine zu enge Öffnung der Spitze, die Verstopfungen oder Injektionswiderstand verursachen könnte. Untersuchen Sie alle gezogenen Pipettenspitzen mithilfe eines Stereomikroskops und verwenden Sie feine Pinzette, um die Spitzenöffnung vorsichtig abzuschneiden, sodass ein innerer Durchmesser von etwa 20 µm. Wenn ein Abschräginstrument verwendet wird, einen Winkel von weniger als 35°. - Autoklavierte Werkzeuge, zusätzliche Materialien und das für die Injektion bestimmte Protein auf Eis in den Operationsbereich bringen (Abbildung 1A). Entpacken Sie die autoklavierten Instrumente vorsichtig auf ein chirurgisches Tuch und platzieren Sie die Spitzen aller Instrumente in die vorgesehene sterile Feldmitte (Abbildung 1B, C). Verwenden Sie den Hämostatikum, um den Bohrer in die Mitte des Operationsfeldes zu bringen. Befestigen Sie eine sterile Skalpellklinge am Griff und halten Sie die Klingenspitze im sterilen Bereich.
- Heizen Sie die Heizplatte vor 37 °C und schalten Sie den Kügelsterilisator ein, wenn mehrere Operationen durchgeführt werden.
- Füllen Sie die Mikropipettenspitze mit einem feinen Nadelöhr mit Mineralöl auf und achten Sie darauf, dass sich über die gesamte Länge der Glaspipette keine Blasen befinden. Befestigen Sie die Glaspipette am Mikroinjektor und injizieren Sie vorsichtig das Volumen an Protein, das Sie beladen werden. Beladen Sie das Protein Ihrer Wahl in einem Volumen, das auf veröffentlichten Empfehlungen basiert.7 in den Injektor, dann stelle den Injektor zur Seite.
3. Stereotaktisches chirurgisches Verfahren
HINWEIS: Alle chirurgischen Eingriffe wurden in einem stark belüfteten Operationstrakt durchgeführt, und alle Mitarbeiter trugen persönliche Schutzausrüstung, bestehend aus Handschuhen, Gesichtsmasken, Haarabdeckungen, Schuhschonern und Kitteln. Die Exposition gegenüber Isofluran-Gas stellt ein Gesundheitsrisiko dar und erfordert daher ein Absaugsystem, wie beispielsweise Aktivkohlepatronen, die vor und nach der Verwendung von Isofluran gewogen werden sollten. Stellen Sie sicher, dass sämtliche Geräte, wie der Anästhesieverdampfer, die Belüftungssysteme und die Absaugausrüstung, vor der Verwendung ordnungsgemäß zertifiziert und kalibriert sind.
- Stellen Sie sicher, dass der Anästhesieverdampfer mit dem richtigen Volumen an Isofluran gefüllt ist, und stellen Sie den Sauerstofffluss auf 1 L/min ein. Notieren Sie das Gewicht der Maus, bevor Sie sie in eine Isoflurankammer mit einer Zufuhrkonzentration von 3,5 %–4 % legen. Notieren Sie den Zeitpunkt des Beginns der Operation.
- Überwachen Sie das Tier auf eine verminderte Atemfrequenz und bestätigen Sie die vollständige Anästhesie durch das Fehlen des Zehenquetschreflexes. Sobald das Tier vollständig anästhesiert ist, bringen Sie es auf die vorgewärmte Heizplatte am Stereotaxiegerät und leiten Sie über eine Nasenkonnektoreinheit einen konstanten Fluss von 2 % Isofluran bei 1 L/min ein. Passen Sie den Isofluran-Fluss je nach Atemfrequenz des Tieres an.
- Tragen Sie eine reichliche Menge Augenschmiermittel vorsichtig auf jedes Auge auf. Überwachen Sie das Schmiermittel während der gesamten Operation, um sicherzustellen, dass die Augen vollständig bedeckt bleiben. Tragen Sie es bei Bedarf erneut auf.
- Mit einem sterilen Wattestäbchen die Enthaarungscreme auf die Kopfoberseite auftragen und in das Fell einmassieren. Anschließend mit in 0,9 %iger Kochsalzlösung getränkten Applikatoren die Creme sowie das Kopfhaar entfernen. Die Anwendung und Entfernung der Enthaarungscreme wiederholen, bis das gesamte Fell von der Kopfoberseite entfernt ist.
HINWEIS: Achten Sie darauf, Haarentfernungscreme nicht auf enthaute, freiliegende Haut aufzutragen oder die Creme länger als etwa 3 Minuten in das Fell einzureiben. Eine längere Einwirkung von Haarentfernungscreme kann Hautverbrennungen verursachen. - Verabreichen Sie eine dem Gewicht des Tieres entsprechende Menge an präoperativer Analgesie. Die genaue Dosis, Applikationsroute und -zeitpunkte des Analgetikums müssen von der IACUC überprüft und genehmigt werden. Diese Studie verwendete 4 mg/kg Meloxicam. über eine subkutane Injektion, verabreicht zu Beginn der Operation.
- Fixieren Sie den Kopf des Tieres sicher zwischen den Ohrstangen, wobei der Schädel so flach und eben wie möglich liegen soll. Drücken Sie vorsichtig nach unten auf den Kopf des Tieres, um sicherzustellen, dass keine Bewegung auftritt. Wenn der Kopf absackt oder sich bewegt, befestigen Sie die Ohrstangen erneut, bis dies nicht mehr der Fall ist.
- Mit sterilen Wattestäbchen Betadine in kreisförmigen Bewegungen von innen nach außen auf den Kopf auftragen und anschließend mit 70 %igem Ethanol wiederholen.
- Wiederholen Sie die Anwendung von Povidon-Iod, dann wenden Sie 70 %igen Ethanol noch zweimal an, insgesamt dreimal.
HINWEIS: Dieser Bereich gilt nun als steriles Feld, und es dürfen nur sterilisierte Instrumente in diesen Bereich gebracht werden. - Verwenden Sie ein Skalpell, um in einer fließenden Bewegung einen vertikalen Schnitt von etwa knapp oberhalb der Augen bis etwa zur Mitte zwischen den Ohren durchzuführen. Lösen Sie die Haut vorsichtig mit einem sterilen Wattestäbchen und legen Sie den Schädel frei. Stellen Sie sicher, dass sowohl Bregma als auch Lambda sichtbar sind, und entsorgen Sie die Skalpellklinge anschließend vorsichtig im dafür vorgesehenen Container für scharfe Abfälle.
- Verwenden Sie gezahnte Pinzette, um den sterilen Bohrer in die Bohrmaschine einzusetzen. Befestigen Sie die Bohrmaschine am stereotaktischen Arm und positionieren Sie sie über dem Zentrum des Bregma, sodass sie gerade die Schädeloberfläche berührt. Nullen Sie die Z-Position am stereotaktischen Gerät.
- Zur Durchführung einer Qualitätskontrolle zur Überprüfung der korrekten Kopfpositionierung:
- Nach dem Nullabgleich am Bregma den Bohrer zu Lambda bewegen und die Z-Position erneut so justieren, dass die Bohrspitze gerade die Schädeloberfläche berührt. Notieren Sie die Z-Position am Lambda.
- Bewegen Sie den Bohrer wieder nach oben und anschließend -2,1 mm in Y-Position, was etwa der Mitte zwischen Bregma und Lambda entsprechen sollte. Bewegen Sie die X-Position um -1,5 mm und +1,5 mm auf beiden Seiten und notieren Sie erneut die Z-Position an beiden Stellen, sobald der Schädel gerade berührt wird.
- Stellen Sie sicher, dass jede aufgezeichnete Z-Position <0,2 mm. Bei Bedarf anpassen.
- Nullkoordinaten erneut am Bregma einstellen, dann den stereotaktischen Arm zu den gewünschten (X,Y)-Koordinaten bewegen.
HINWEIS: Veröffentlichte stereotaktische Koordinatenatlanten für Mäuse basieren häufig auf Referenzmäusen mit normalem Gewicht im jungen Erwachsenenalter (~28 g). Größere oder kleinere Mäuse passen möglicherweise nicht exakt zu diesen Referenzkoordinaten. Es wird empfohlen, vor der experimentellen Applikation des Proteins Pilotinjektionen mit einem Farbstoff durchzuführen, um die korrekten Koordinaten zu überprüfen. Zur Anpassung der Koordinaten kann ein Bregma-Lambda-Korrekturfaktor verwendet werden: Multiplizieren Sie den gemessenen Abstand in mm zwischen Bregma und Lambda am Tier mit der im Referenzatlas angegebenen Koordinate und dividieren Sie dieses Ergebnis durch den Bregma-Lambda-Abstand im Referenzatlas, um einen Ausgangswert zu erhalten. - Schalten Sie den Bohrer ein und senken Sie langsam den Arm in Z-Richtung ab, bis er mit dem Schädel in Kontakt kommt. Bohren Sie vorsichtig durch den Schädel, wobei darauf zu achten ist, das darunterliegende Gehirngewebe nicht zu berühren oder zu beschädigen. Sobald das Loch korrekt gebohrt ist, erscheint die Gehirnoberfläche glänzend und feucht.
HINWEIS: Intermittierendes Bohren und eine niedrigere Bohrgeschwindigkeit (1000 U/min) tragen dazu bei, das Risiko von Wärme durch übermäßige Reibung zu verringern. Die Applikation einer sterilen Kochsalzlösung nach oder während des Bohrens reduziert die Aerosolisierung von Knochensägemehl. Die Verwendung von persönlicher Schutzausrüstung (Gesichtsmaske, Augenschutz) ist wichtig, um Risiken für den Experimentator zu vermeiden. - Wiederholen Sie Schritt 3.12 nach Bedarf, wenn mehrere Injektionsstellen behandelt werden.
- Entfernen Sie den Bohrer vom stereotaktischen Arm. Falls mehr als eine Operation durchgeführt wird, nehmen Sie mit sterilen, gezahnten Pinzetten den Bohrer aus dem Gerät und legen Sie ihn in den Kugelsterilisator. Nach 10 s entnehmen Sie den Bohrer aus den Kugeln und legen ihn auf das sterile Feld des Operations-Tuchs.
- Tauchen Sie einen sterilen Wattetupfer in 0,9%ige Kochsalzlösung und befeuchten Sie damit den freigelegten Schädel, um Staub, der durch das Bohren entstanden ist, zu entfernen. Überprüfen Sie die Augenschmierung des Tieres und tragen Sie bei Bedarf erneut etwas auf.
4. Injektion des Proteins der Untersuchung und chirurgische Nachsorge
- Befestigen Sie den beladenen Injektor im stereotaktischen Arm. Nullen Sie erneut am Bregma und stellen Sie die gewünschten (X,Y)-Koordinaten ein. Senken Sie die Injektorspitze durch das gebohrte Loch im Schädel, bis sie sich gerade auf der Oberfläche des Gehirns unterhalb des Schädels befindet. Nullen Sie die Z-Ebene.
- Führen Sie die Injektorspitze sehr langsam gerade etwas über Ihre gewünschte Z-Koordinate hinaus (etwa -0,2 mm zusätzlich) ein und ziehen Sie sie anschließend wieder auf die korrekte Koordinate zurück.
- Injizieren Sie langsam das gewünschte Protein mit einer Geschwindigkeit von nicht mehr als 500 nL/min. Notieren Sie den Zeitpunkt der Injektion.
ANMERKUNG: Überlegen Sie sorgfältig, welches Injektionsvolumen gewählt werden sollte, um eine gezielte räumliche Abgabe zu erreichen und gleichzeitig Gewebeschäden zu vermeiden. Empirische Tests sollten durchgeführt werden, um Volumen und Abgaberate für jede Region von Interesse zu optimieren (weitere Einzelheiten siehe Discussion). - Um ein Rückfließen des Injektats zu verhindern, lassen Sie den Injektor nach Beendigung der Injektion weitere 5–10 Minuten an Ort und Stelle.
- Ziehen Sie den Injektor langsam innerhalb von 1–2 Minuten wieder aus dem Gehirn heraus.
- Wiederholen Sie die Schritte 4.1–4.5, wenn mehrere Injektionen durchgeführt werden.
- Entfernen Sie den Injektor nach Abschluss vom stereotaktischen Gerät.
- Verwenden Sie einen sterilen Wattestäbchen, der in Kochsalzlösung getaucht wurde, um die Operationsstelle erneut zu befeuchten. Tragen Sie Bupivacain oder ein anderes bevorzugtes lokales Anästhetikum topisch auf die Haut auf.
- Verwenden Sie sterile Pinzette, um die Operationsstelle zu schließen, und tragen Sie Gewebekleber (oder andere bevorzugte Methoden wie Nähte oder Hautklammern) auf, um die Wunde zu verschließen.
ANMERKUNG: Achten Sie darauf, dass der Gewebekleber nicht in die Nähe der Augen des Tieres oder auf andere Hautstellen außer der eigentlichen Schnittstelle gelangt. Man kann eine sterile Pipettenspitze und eine Pipette verwenden, um den Gewebekleber kontrollierter aufzutragen als mit den vom Hersteller mitgelieferten Applikatoren. - Lösen Sie die Ohrstifte und die Nasenkappe und legen Sie das Tier in einen vorgewärmten, sauberen Käfig, damit es sich erholen kann. Notieren Sie den Zeitpunkt, zu dem das Tier von der Isofluran-Anästhesie abgesetzt wird.
- Beobachten Sie das Tier und notieren Sie den Zeitpunkt, zu dem es erstmals aufrecht steht. Sobald das Tier mindestens 30 Minuten lang vollständig mobil ist, bringen Sie es in einen sauberen Heimkäfig zurück, mit zusätzlicher Versorgung wie Hydrogel und rehydrierter Mahlkost.
ANMERKUNG: Sofern nicht akut (innerhalb von 24 h) Gewebe vom erholten Tier entnommen wird, sollte es in der ersten Woche nach der Operation täglich gewogen und überwacht werden, um mögliche unerwünschte Reaktionen, normale Wundheilung und eine gesunde Genesung zu beurteilen. Postoperative Analgetika sollten gemäß den von der IACUC überprüften und genehmigten Protokollen verabreicht werden; 4 mg/kg Meloxicam wurden subkutan alle 24 Stunden für die ersten 3 Tage nach der Operation verabreicht. Alle Beobachtungen sollten in ein Protokollbuch eingetragen werden. Wenn bei einem Tier Krankheitsverhalten beobachtet wird, wie verminderte Mobilität, Gewichtsverlust von >15 % des präoperativen Gewichts oder andere Anzeichen schlechter Gesundheit, sollte entweder ein Tierarzt zur Konsultation hinzugezogen oder das Tier human entnommen und aus der Studie ausgeschlossen werden.
5. Vorbereitung des Gewebes für das immunhistochemische Verfahren
- Stellen Sie folgende Materialien bereit: 1x PBS, Pinzette, kleine Schere, 30-mL-Spritze oder Perfusionspumpe, 26-Gauge-Butterfly-Nadel, zwei 15-mL-Konischgefäße, 4 % Paraformaldehyd (PFA) in PBS, drei kleine Wägeboote (zum Abwaschen von PFA vom Gewebe), 30 % Saccharose in PBS.
HINWEIS: PFA ist krebserregend und setzt toxische Dämpfe frei, die eine besondere Handhabung und Entsorgung erfordern. Die gesamte Herstellung, Anwendung und Entsorgung von PFA muss in einer chemischen Abzugshaube oder Sicherheitswerkbank erfolgen. Alle PFA-Abfälle, einschließlich flüssiger Abfälle und jeglicher Feststoffe, die mit PFA in Kontakt gekommen sind (z. B. Pipettenspitzen, Röhrchen, Wägeboote usw.), müssen gemäß den Vorgaben der Institution, an der die Arbeiten durchgeführt werden, in Sondermüllbehälter entsorgt werden. - Befolgen Sie die institutionellen Richtlinien für die Tötung von Versuchstieren. Sobald der Tod bestätigt ist, bringen Sie das Tier über ein Tablett oder einen Eimer und öffnen Sie mit Pinzette und Schere die Bauchhöhle, um das Herz freizulegen.
- Führen Sie eine transkardiale Perfusion des Tieres mit kaltem 1x PBS entweder mittels Pumpe oder manuell mit einer 30-mL-Spritze durch.
HINWEIS: Die Zeit zwischen der Tötung und der Perfusion sollte so kurz wie möglich gehalten werden, um Gerinnung zu vermeiden. Bei der Gewebeentnahme an mehreren Mäusen sollte daher jeweils nur ein Tier gleichzeitig perfundiert werden. - Entfernen Sie das gesamte Gehirn aus dem Schädel und überführen Sie es in ein 15-mL-Konischgefäß mit 4 % PFA-Lösung für maximal 2 Stunden. Notieren Sie den Zeitpunkt, zu dem jedes Gehirn in PFA gegeben wurde, um eine Überfixierung des Gewebes zu vermeiden.
HINWEIS: Die Optimierung der Gewebe-Fixierung sollte empirisch für die jeweiligen Zielstrukturen getestet werden. Beispielsweise sind C1q-Interaktionen mit neuronalen Ribonukleoprotein-Komplexen empfindlich gegenüber Überfixierung8. Weitere Einzelheiten zur Auswahl einer geeigneten Fixierungsmethode finden Sie im Abschnitt Discussion. - Nach einer geeigneten Fixierdauer führen Sie drei Waschschritte mit PBS durch, um restliches PFA aus dem Gewebe zu entfernen.
- Überführen Sie das Gehirn in ein 15-mL-Konischgefäß mit 30 % Saccharose in PBS und lagern Sie es bei 4 °C, bis das Gehirn auf den Boden absinkt. Im Durchschnitt dauert dies 1–3 Tage.
- Um fixierte Gehirne einzubetten, stellen Sie folgende Materialien bereit: 30 % Saccharose in PBS, Einfrier-Einbettmedium, passend dimensionierte Einweg-Einbettformen (z. B. 22 mm × 22 mm), Rasierklinge, Pinzette, serologische Pipette und Pipettenspitzen.
- Mischen Sie das Einfrier-Einbettmedium und die 30 %ige Saccharose-Lösung im Verhältnis 1:1, um die Einbettlösung herzustellen. Bei Verwendung von 22 mm × 22 mm großen Formen werden pro Form etwa 5 mL Einbettlösung benötigt. Vortexen Sie gründlich, um die unterschiedlichen Viskositäten zu vermischen.
- Für sagittale Gehirnschnitte schneiden Sie das Gehirn mit einer Rasierklinge entlang der Mittellinie durch (Abbildung 2A). Beschriften Sie jede Gewebeform mit den Probendetails, einschließlich der Hemisphäre. Die Hemisphären können je nach Präferenz entweder in separaten Formen oder gemeinsam eingebettet werden, wobei die Schnittfläche zur Unterseite der Form zeigt (Abbildung 2B).
- Geben Sie eine geeignete Menge Einbettlösung hinzu, um das Gehirngewebe vollständig zu umschließen und zu bedecken. Lassen Sie die gefüllten Formen 1 Stunde bei Raumtemperatur stehen.
HINWEIS: Es ist in Ordnung, wenn die Einbettlösung nach dem Vortexen noch stark blasig ist. Die 1-stündige Inkubationszeit ermöglicht es, dass die Blasen verschwinden. - Bereiten Sie Trockeneis vor und legen Sie eine flache Metallplatte darauf, um eine ebene Oberfläche zum Einfrieren zu schaffen.
- Stellen Sie vorsichtig jede gefüllte Form so eben wie möglich auf das Trockeneis. Verwenden Sie die Pinzette, nachdem Sie die Formen positioniert haben, aber bevor das Einfrieren beginnt, um sicherzustellen, dass sich die Gehirne noch in der richtigen Lage befinden. Sobald die Einbettlösung vollständig opak geworden ist, ist sie fest gefroren, und die eingebetteten Gewebeproben können bei -80 °C gelagert werden, bis die Immunhistochemie durchgeführt wird (Abbildung 2C).
- Verwenden Sie einen Kryostat (Kammertemperatur: -20 bis -25 °C, Kopftemperatur: -15 bis -18 °C), um 15–40 µm dicke sagittale Schnitte auf geladene Objektträger aufzubringen, wobei Sie sicherstellen, dass genügend Abstand zwischen den Schnitten bleibt, um eine Barriere mit einem Pap-Pen ziehen zu können. Drei sagittale Schnitte können gut auf einem einzigen Objektträger verteilt werden.
HINWEIS: Falls ein empfindliches Protein oder ein Protein mit unbekannter Empfindlichkeit dargestellt werden soll, sammeln Sie nur die Schnitte, die für ein Immunhistochemie-Experiment benötigt werden, und führen Sie dieses am selben Tag durch. Das eingebettete Gewebe kann aufbewahrt und bei -80 °C erneut eingefroren werden, um es für zukünftige Experimente zu verwenden. Alternativ können die Objektträger mit den Gewebeschnitten in Objektträgerkästen bei -80 °C gelagert werden.
6. Durchführung der Immunhistochemie für das injizierte Protein
- Sammeln Sie Materialien für die Immunhistochemie: 1x TBS, Pap-Pen, Saponin, Rinderserumalbumin (BSA), primäre Antikörper der gewünschten Spezifität, sekundäre Antikörper, Sudan-Schwarz-B-basierte Autofluoreszenzlöschungslösung, 70 % Ethanol, Eindeckmedium mit DAPI, Deckgläser, Nagellack.
ANMERKUNG: Handelsübliche Lösungen zur Unterdrückung der Autofluoreszenz enthalten häufig Dimethylformamid (DMF), das sorgfältig verwendet und entsorgt werden muss. Verwenden Sie Handschuhe und sammeln Sie alle gebrauchten Lösungen in einem Behälter für organische Abfälle gemäß den Vorschriften der Institution, an der die Arbeiten durchgeführt werden. - Tragen Sie mit einer Transferpipette 1x TBS auf die Gewebeschnitte auf dem Objektträger auf und waschen Sie 10 Minuten lang.
- Aspirieren Sie die 1x-TBS-Waschung ab und verwenden Sie einen Pap-Pen, um eine hydrophobe Barriere um jeden Gewebeschnitt herum zu ziehen.
ANMERKUNG: Dieser Schritt nach dem ersten 1x-TBS-Waschgang sollte helfen, überschüssige Einbettungslösung zu entfernen, die an den Objektträgern haften bleiben könnte und die Wirksamkeit der Barriere beeinträchtigen würde. Entfernen Sie überschüssige Flüssigkeit mit einem Reinigungstuch, bevor Sie die Barriere auftragen. Achten Sie jedoch darauf, dass das rehydrierte Gewebe nicht austrocknet. - Wiederholen Sie den 10-minütigen Waschgang mit 1x TBS zweimal, insgesamt also dreimal.
- Bereiten Sie den Permeabilisierungspuffer vor: Geben Sie 0,1 % Saponin zu 1x TBS hinzu. Verwenden Sie innerhalb von 2 Wochen nach der Herstellung. Tragen Sie etwa 100 µL auf jeden Schnitt auf und inkubieren Sie 10 Minuten bei Raumtemperatur.
- Bereiten Sie den Blockierungspuffer vor: Fügen Sie 0,1 % Saponin und 1 % BSA zu 1x TBS hinzu. Der Blockierungspuffer wird zusätzlich für die primären und sekundären Antikörperlösungen verwendet, daher bereiten Sie eine größere Menge vor und lagern Sie diese bei 4 °C. Verwenden Sie innerhalb von 2 Wochen nach der Herstellung. Aspirieren Sie den Permeabilisierungspuffer ab und tragen Sie etwa 100 µL Blockierungspuffer auf jeden Schnitt auf. Inkubieren Sie 1 Stunde bei Raumtemperatur.
- Bereiten Sie die primäre Antikörperlösung vor: Geben Sie die primären Antikörper in den Blockierungspuffer. Beginnen Sie mit einer Verdünnung von 1:500 für den primären Antikörper und passen Sie diese je nach Ergebnissen an. Aspirieren Sie den Blockierungspuffer ab und tragen Sie etwa 100 µL der primären Lösung auf jeden Schnitt auf.
ANMERKUNG: Um das endogene Fluoreszenzsignal eines Zielproteins zu verstärken, kann eine Verstärkung mithilfe eines primären Antikörpers gegen einen Marker (z. B. anti-GFP-Antikörper) durchgeführt werden. - Lagern Sie die Objektträger über Nacht bei 4 °C in der primären Antikörperlösung.
ANMERKUNG: Um eine Verdunstung über Nacht zu vermeiden, stellen Sie sicher, dass eine ausreichende Menge der primären Lösung auf jedem Schnitt vorhanden ist, und fügen Sie zusätzliche Feuchtigkeit am Lagerort der Objektträger hinzu. - Waschen Sie die primäre Lösung durch dreimaliges Waschen mit 1x TBS für jeweils 10 Minuten bei Raumtemperatur ab.
- Bereiten Sie die sekundäre Antikörperlösung vor: Geben Sie die sekundären Antikörper in die Blockierungspufferlösung. Beginnen Sie mit einer Verdünnung von 1:200 für den sekundären Antikörper und passen Sie diese bei Bedarf an. Tragen Sie etwa 100 µL der Lösung auf jeden Gewebeschnitt auf und inkubieren Sie 1 Stunde bei Raumtemperatur, dabei vor Licht geschützt.
ANMERKUNG: In diesem Schritt müssen die Objektträger vor Licht geschützt bleiben. - Entfernen Sie die sekundäre Antikörperlösung durch Waschen mit 1x TBS für 10 Minuten bei Raumtemperatur.
- Bereiten Sie die Autofluoreszenzlöschungslösung frisch gemäß den Herstelleranweisungen zu. Stellen Sie eine 1x-Arbeitslösung her, indem Sie die 20x-Löschungslösung in 70 % molekularbiologischem Ethanol verdünnen.
- Behandeln Sie jeweils einen Objektträger: Aspirieren Sie 1x TBS ab und tragen Sie 1x Löschungslösung auf. Schwenken Sie den Objektträger vorsichtig 20–30 Sekunden lang, sodass die Lösung über die Gewebeschnitte fließt.
- Entsorgen Sie die Löschungslösung im Abfallbehälter, tragen Sie anschließend mit einer Transferpipette TBS auf jeden Schnitt auf, gießen Sie das TBS in den Abfallbehälter und wiederholen Sie den TBS-Waschgang schnell mehrmals, bis das abfließende TBS klar ist (üblicherweise sind 2–3 Wiederholungen ausreichend).
- Tragen Sie 1x TBS auf den Schnitt auf, um Austrocknung zu verhindern, bevor Sie die Schritte zur Autofluoreszenzlöschung für jeden weiteren Objektträger wiederholen.
- Aspirieren Sie das TBS gründlich ab, tragen Sie dann mindestens einen Tropfen Eindeckmedium mit DAPI auf jeden Gewebeschnitt auf. Legen Sie ein Deckglas auf den Objektträger und versiegeln Sie die Ränder des Deckglases mit Nagellack, um eine Verdunstung des Eindeckmediums oder eine Verschiebung des Deckglases zu verhindern. Wiederholen Sie dies mit allen Objektträgern.
- Lagern Sie die Objektträger bei -20 °C, falls die Bildaufnahme nicht unmittelbar erfolgt.
Ergebnisse
C1q ist ein großes (~450 kD) Protein, das im gesamten Körper stark exprimiert wird und gut definierte Funktionen im angeborenen Immunsystem als zentrales Mitglied des klassischen Komplementwegs besitzt. Die funktionellen Rollen von C1q im Gehirn werden jedoch noch untersucht. Im Gehirn wird C1q hauptsächlich von Mikroglia, der ortsansässigen Immunzellpopulation des Gehirns, produziert und freigesetzt9. Die Beteiligung von C1q an Prozessen wie dem synaptischen Abbau während der normalen Gehirnentwicklung, dem Lernen und Gedächtnis sowie in Krankheitskontexten wurde wiederholt nachgewiesen10,11,12,13,14. Außerdem wurde beobachtet, dass sich C1q im alternden Gehirn sowohl innerhalb als auch unmittelbar benachbart zu neuronalen Strukturen bei Nagetieren und nichtmenschlichen Primaten anreichert9,15,16. Unser Labor interessiert sich für die funktionellen Auswirkungen der C1q-Anreicherung im Gehirn während des Alterns. Diese Studie zeigte, dass C1q in erwachsenen und alternden Nagetieren mit intrazellulären neuronalen Proteinen, einschließlich RNA-bindenden Proteinen, interagiert8. Da bereits früher gezeigt wurde, dass T-Zellen C1q, das von anderen Zelltypen stammt, in ihr Inneres aufnehmen können17, untersuchten wir, ob Neurone ebenfalls in der Lage sind, exogenes C1q in vivo zu internalisieren.
In dieser Studie wurden zunächst unilaterale intrazerebroventrikuläre (ICV) Injektionen von 2 µL C1q-Protein in 3 Monate alte männliche Mäuse durchgeführt. Da C1q im Gehirn erwachsener Wildtyp-Mäuse exprimiert wird, verwendeten wir zwei Ansätze: Erstens wurde C1q-Protein in eine C1q -/- (Knockout-)Maus injiziert, und zweitens wurde C1q mittels Konjugation mit 594-Maleimid fluoreszenzmarkiert, um zwischen endogenem und exogenem C1q-Protein in einem C1q +/+ (Wildtyp-)Tier unterscheiden zu können. Das Protein wurde in einer Konzentration von 1 mg/mL verabreicht, suspendiert in einer Pufferlösung aus 10 mM HEPES, 300 mM NaCl, pH 7,2. Für die ICV-Injektion in die linke Hemisphäre wurden folgende stereotaktische Koordinaten verwendet: X = +1,0 mm, Y = -0,4 mm, Z = -2,5 mm; das Volumen wurde mit einer Rate von 500 nL/min injiziert. Um Rückfluss zu minimieren, blieb die glasgezogene Injektionsnadel nach Beendigung der Injektion 5 Minuten lang an Ort und Stelle, bevor sie entfernt wurde. Das Gewebe wurde eine Stunde nach der Injektion entnommen und für die immunhistochemische Analyse in sagittalen Schnitten aufgearbeitet. Eine erfolgreiche Injektion sollte zu einer lokalisierten Fluoreszenz im stereotaktisch gezielten Bereich führen.
Zunächst wurden bei C1q -/- Mäusen 30 µm dicke sagittale Schnitte der linken (Abbildung 3A) und rechten (Abbildung 3B) Hemisphäre nach Abschluss des vollständigen Immunhistochemieverfahrens (Schritte 6.1–6.17) abgebildet. Ein Anti-NeuN-Antikörper wurde zur Visualisierung neuronaler Somen (cyan) verwendet und ein Anti-C1q-Antikörper (rot), um nicht markiertes C1q darzustellen, das eine Stunde zuvor in das linke Ventrikelhorn injiziert worden war. Im linken Hemisphäre ist reichlich C1q im periventrikulären Parenchym nachweisbar, sowie eine starke Kolokalisation zwischen neuronalen Zellkörpern und C1q im hippocampalen CA3-Bereich (Abbildung 3A), vergleichbar mit dem, was wir bei einer Wildtyp-Maus mit endogener C1q-Expression beobachten. Wie erwartet, ist injiziertes C1q eine Stunde nach der Injektion im kontralateralen Hemisphäre weder im Bereich der Ventrikel noch im gesamten Parenchym nachweisbar (Abbildung 3B). Anschließend wurden Gehirne von C1q +/+ Wildtyp-Mäusen (C57BL/6J), die intrazerebroventrikulär (ICV) mit C1q-594 injiziert worden waren, abgebildet. Hier wurde bestätigt, dass C1q-594 (magenta) in 30 µm dicken sagittalen Schnitten allein durch Abschirmung der Autofluoreszenz und Abdeckung mit DAPI (blau) (Schritte 6.12–6.17) sichtbar gemacht werden konnte. In der linken (injizierten) Hemisphäre zeigt sich das fluoreszenzmarkierte injizierte C1q (magenta) in derselben periventrikulären Verteilung (Abbildung 3C).
Um die neuronale Kolokalisation zu bestätigen, wurde ein sekundäres Experiment mit zwei C1q -/- 2 Monate alten männlichen Mäusen durchgeführt. In einer Hemisphäre erhielten die Mäuse eine intrazerebroventrikuläre (ICV) Injektion von 2 µL C1q-594, und in der anderen Hemisphäre erhielten sie 2 µL hitzeinaktiviertes (HI) C1q-594. Die Hitzeinaktivierung erfolgte nach der 594-Maleimid-Konjugation, wobei die Hälfte des hergestellten Proteins 30 min lang in einen Wärmeblock bei 56 °C gestellt wurde. Es wurde bereits früher gezeigt, dass die Hitzeinaktivierung die native C1q-Proteinstruktur verändert und die Aktivierung beeinträchtigt18. Normales, natives C1q in einer Konzentration von 200 µg/mL in Suspensionspuffer (50 mM HEPES, 150 mM NaCl, pH 7,5) ist in Lösung löslich und bildet unter Hellfeldmikroskopie keine sichtbaren Aggregate (Abbildung 4A). Im Gegensatz dazu waren bei derselben Proteinpräparation nach Erhitzen unter Hellfeld sichtbare Aggregate erkennbar (Abbildung 4B), was auf eine Konformationsänderung des Proteins hindeutet. Anschließend wurde untersucht, ob die Injektion von HI-C1q in vivo die neuronale Aufnahme von C1q verändert. Die Gehirne wurden 1 h nach der Injektion entnommen, und jede Hemisphäre wurde identisch wie im oben beschriebenen Protokoll verarbeitet. In 20 µm dicken sagittalen Schnitten wurde eine Immunhistochemie durchgeführt, um Neuronen zu identifizieren. 40x-Bilder wurden mit identischen Einstellungen im hippocampalen CA3-Bereich aufgenommen, um NeuN+ Neuronen (cyan) und C1q-594 (rot) darzustellen (Abbildung 5A,B). In der Hemisphäre, die mit normalem C1q-594 injiziert wurde, war eine starke C1q-Färbung sichtbar (Abbildung 5A), während in den mit HI-C1q-594 injizierten Hemisphären kein C1q-594 im CA3-Bereich nachweisbar war, obwohl das fluoreszierende Protein an den Ventrikelrändern akkumuliert war (Abbildung 4C), was mit einer Veränderung der normalen C1q-Proteinfunktion in Bezug auf die neuronale Aufnahme übereinstimmt. Die Quantifizierung von NeuN+ Zellen durch manuelle Zählung durch einen verblindeten Versuchsführer in 8 Blickfeldern mit 40x Vergrößerung zeigte keine Unterschiede in der Dichte der Neuronen im CA3-Bereich zwischen den Hemisphären (Abbildung 5D); der Anteil der C1q+ positiven Neuronen war jedoch in den mit HI-C1q-594 injizierten Hemisphären signifikant reduziert (Abbildung 5C), wie durch einen zweiseitigen t-Test gezeigt wurde (p = 0,026, n = 2 Tiere, je 2 Bilder pro Tier und Hemisphäre analysiert).
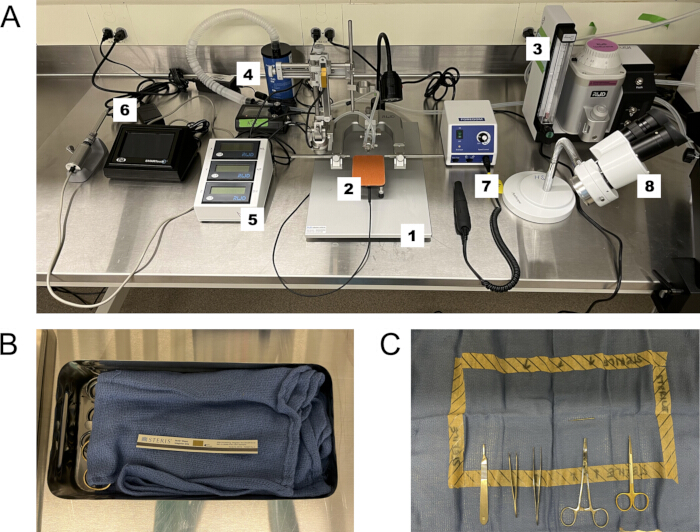
Abbildung 1: Chirurgisches Setup und Vorbereitung des sterilen Operationsfelds. (A) Chirurgische Ausrüstung: 1. Stereotaxiegerät, 2. Nagetier-Wärmeplatte, 3. Isofluran-Vaporisator, 4. Isofluran-Absaugpatrone, 5. Digitale stereotaktische Halterung, 6. Mikroinjektor, 7. Bohrer, 8. Stereomikroskop. (B) Autoklavierte Instrumente und steriles Operationshandtuch mit Dampf-Indikatorstreifen zur Bestätigung der Sterilität. (C) Die autoklavierten Instrumente werden vorsichtig „mit der Spitze zuerst“ in den auf dem autoklavierten Operationshandtuch markierten sterilen Bereich platziert. Die Griffe verbleiben außerhalb des sterilen Zentrums; die Instrumentenspitzen dürfen nach der Sterilisation mit Betadine und 70 %igem Ethanol nur noch das Tier berühren. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
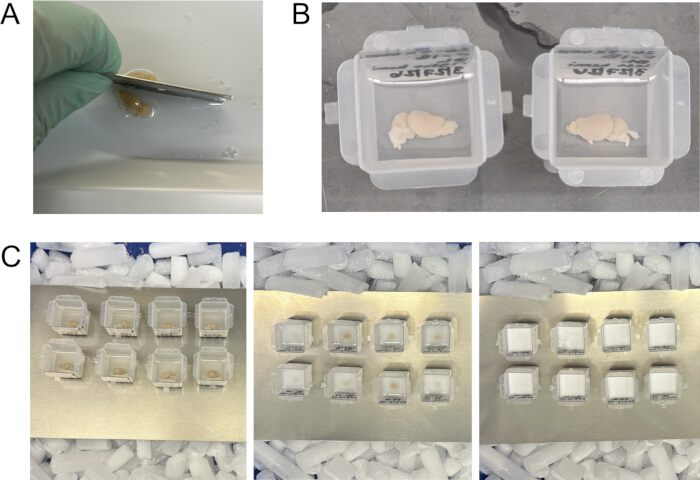
Abbildung 2: Verarbeitung und Einfrieren des Gehirns zur sagittalen Schnittführung. (A) Mit einer Rasierklinge das Gehirn entlang der Mittellinie durchschneiden und anschließend jede Hemisphäre mit der Schnittfläche nach unten in eine Einfriermatrize legen. (B) Die Matrizen mit einer 50:50-Mischung aus Einfrier-Einbettmedium und 30 %iger Saccharose in PBS auffüllen. (C) Die Gehirne in den Matrizen auf Trockeneis einfrieren (links). Sie werden trüb, sobald sie vollständig eingefroren sind (rechts). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
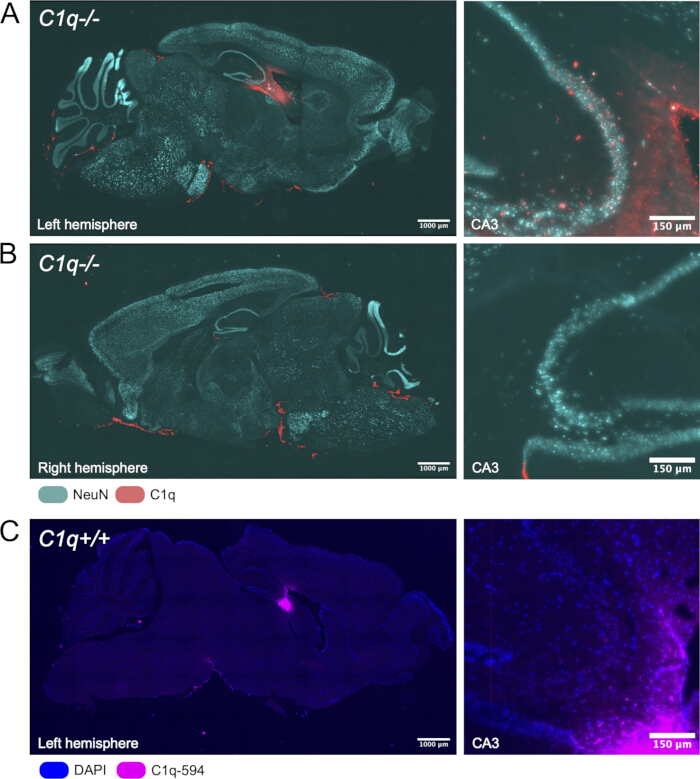
Abbildung 3: Repräsentative Ergebnisse nach intrazerebroventrikulärer (ICV) Applikation des C1q-Proteins 1 h nach Injektion. (A) Sagittaler Schnitt des injizierten C1q-Proteins (rot) und NeuN+ neuronaler Somen (cyan) in der injizierten Hemisphäre sowie ein Ausschnitt der CA3-Hippocampusregion angrenzend an das Ventrikelareal. (B) Sagittaler Schnitt der gegenüberliegenden Hemisphäre derselben Maus nach Injektion, mit injiziertem C1q-Protein (rot) und NeuN+ neuronalen Somen (cyan) sowie einem Ausschnitt der Region CA3. (C) Sagittaler Schnitt eines Wildtyp-Tieres, das ICV mit fluoreszenzmarkiertem C1q (konjugiert mit 594-Maleimid, magenta) injiziert wurde, ohne Verstärkung durch Immunhistochemie, aber mit DAPI (blau) eingedeckt, sowie ein Ausschnitt der Region CA3. Maßstäbe links = 1000 µm, Maßstäbe rechts = 150 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
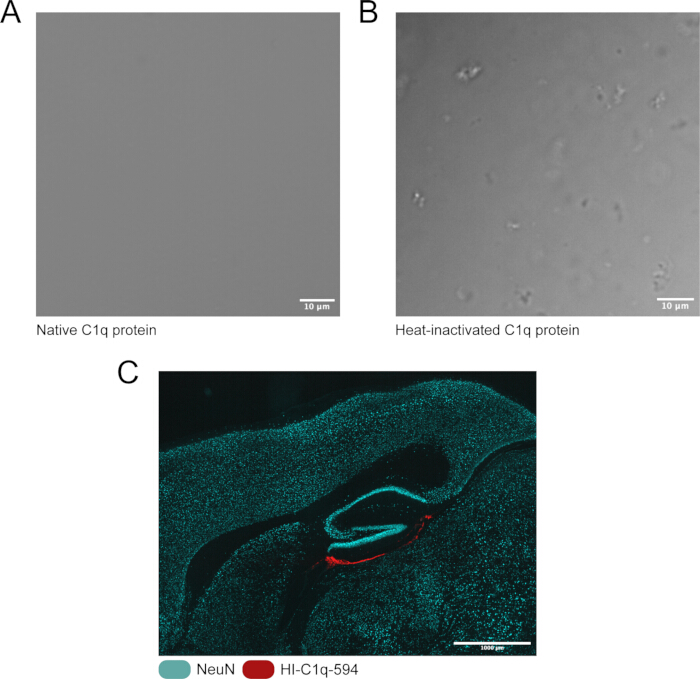
Abbildung 4: Hitzeinaktivierung des C1q-Proteins. (A) Native C1q-Proteinprobe, in Puffer (50 mM HEPES, 150 mM NaCl, pH 7,5) bei 200 μg/mL suspendiert und mit Hellfeldmikroskopie abgebildet. (B) Dieselbe C1q-Proteinquelle, in demselben Puffer bei derselben Konzentration suspendiert, jedoch vor der Bildaufnahme mit Hellfeldmikroskopie 30 min bei 56 °C hitzebehandelt. (C) Lokalisation von hitzeinaktiviertem (HI)-C1q-594 (rot) und NeuN+-Zellen (cyan) in einem sagittalen Schnitt 1 h nach intrazerebroventrikulärer (ICV) Injektion. Obere Maßstabsleiste = 10 µm, untere Maßstabsleiste = 1000 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
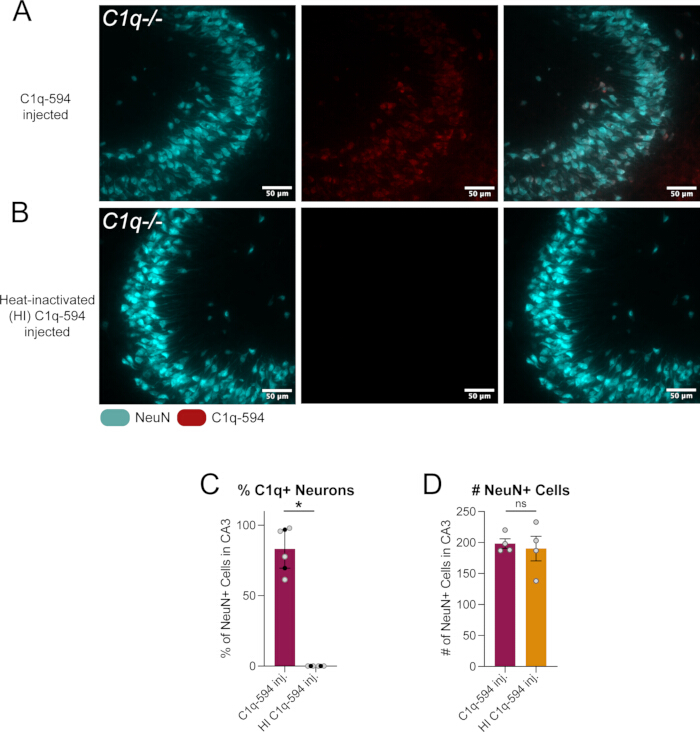
Abbildung 5: Quantifizierung der Aufnahme von normalem gegenüber hitzeinaktiviertem C1q-Protein in Neuronen des Hippocampus. (A) Sagittaler Schnitt durch die CA3-Region des Hippocampus angrenzend an das Ventrikel, wo C1q-594 eine Stunde zuvor injiziert wurde. NeuN+ neuronale Somen (cyan), C1q-594 (rot) und Überlagerung beider. (B) Sagittaler Schnitt durch die CA3-Region des Hippocampus angrenzend an das Ventrikel, wo hitzeinaktiviertes (HI)-C1q-594 eine Stunde zuvor injiziert wurde. NeuN+ neuronale Somen (cyan), C1q-594 (rot) und Überlagerung beider. (C) Quantifizierung des Prozentsatzes NeuN+ Zellen, die C1q-594+ sind, im 40x-Sichtfeld, zweiseitiger t-Test. (D) Quantifizierung der Anzahl NeuN+ Zellen im 40x-Sichtfeld, zweiseitiger t-Test. Maßstabsbalken = 50 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Proteinkennzeichnung | Antikörper | |
| Visualisierung | Direkt, nicht abhängig von einem Antikörper | Kann Kreuzreaktivität mit anderen Proteinen aufweisen, abhängig von der Verfügbarkeit des Antigens |
| Vorbereitung | Längere, technisch aufwändigere Vorbereitung und Validierung des Proteins von Interesse, da die Kennzeichnung die Proteinstruktur und -funktion verändern kann. Die Reaktionsausbeute kann gering sein und erfordert große Mengen an Ausgangsprotein | Keine Vorbereitung erforderlich, viele Antikörper sind kommerziell erhältlich und bereits validiert |
| Experimentelle Flexibilität | Live-Verfolgung möglich, falls gewünscht | Erfordert Fixierung |
| Empfindlichkeit | Eingeschränkte Empfindlichkeit aufgrund der Stöchiometrie | Ermöglicht Verstärkung |
Tabelle 1: Vor- und Nachteile der Proteinkennzeichnung gegenüber. Antikörpernachweis
Diskussion
Neuere Erkenntnisse untermauern eine entscheidende Rolle der Mikroglia bei der Aufrechterhaltung der Homöostase im ZNS, die durch ein zunehmend komplexes Repertoire an sekretierten Faktoren vermittelt wird5. Die Möglichkeit, von Mikroglia stammende Faktoren in einer definierten räumlichen und zeitlichen Weise bereitzustellen, bietet ein wertvolles Werkzeug, um die komplexen neuroimmunen Kommunikationswege unter verschiedenen Umwelt- und genetischen Bedingungen zu entschlüsseln.
Diese Methode kann leicht angepasst werden, um eine Vielzahl biologischer Fragestellungen zu beantworten. Während diese Methode zuvor verwendet wurde, um die Rollen von C1q, einem sehr großen Protein, bei der neuronale Funktion besser zu verstehen8, könnte sie auch eingesetzt werden, um die Funktionen anderer großer Proteine sowie kleiner Proteine wie Zytokine und Chemokine zu untersuchen. Während die immunologischen Funktionen von Zytokinen und Chemokinen relativ gut verstanden sind, werden diese Faktoren in vivo oft gemeinsam, als Reaktion auf einen Stressor und in ausgedehnter Weise freigesetzt. Darüber hinaus werden die nicht-immunologischen bzw. nicht-kanonischen, oft homöostatischen Funktionen verschiedener Immunfaktoren zunehmend deutlich. Die Anwendung dieser Methode ermöglicht die Untersuchung spezifischer Faktoren in Isolation, ebenso wie in bestimmten Hirnregionen, und sogar die Rolle dieser Faktoren bei der Homöostase. Eine weitere vorteilhafte Anwendung dieses Protokolls wäre die Verabreichung von Proteinen von Interesse in transgenen Mauslinien, beispielsweise in Knockout-Linien oder Modellen bestimmter Krankheitszustände. Die Möglichkeit, die exakte Lokalisation und Menge eines Proteins von Interesse in einer Maus ohne endogene Expression dieses Proteins zu kontrollieren, kann genutzt werden, um festzustellen, ob eine akute, lokalisierte Applikation des Proteins einen Effekt hervorruft, beispielsweise eine Verhaltensänderung. Alternativ könnte man in eine transgene Linie injizieren, die einen bestimmten Rezeptor oder ein Signalmolekül fehlt, von dem vermutet wird, dass er für die Funktion des injizierten Faktors wichtig ist.
Darüber hinaus kann die intrakranielle Applikation mikroglia-abgeleiteter Faktoren gleichzeitig mit der Injektion weiterer Faktoren durchgeführt werden, um das mechanistische Verständnis der Funktion eines Proteins zu verbessern. Um beispielsweise zu untersuchen, wie C1q, ein von Mikroglia stammendes Protein, in Neuronen eindringt und mit deren Translationsapparat interagiert, haben wir diese Technik zuvor genutzt, um 30 Minuten vor der Injektion von C1q einen Endozytose-Inhibitor mitzuapplizieren. Dies ermöglichte es uns, festzustellen, dass C1q in Neuronen eindringen kann über Endozytose, da die gleichzeitige Anwendung mit dem Inhibitor zu einer signifikanten Verringerung von C1q in Neuronen führte8Ähnliche Experimente könnten durch die Gabe von blockierenden Antikörpern oder sogar anderen vermuteten kompetitiven Bindungsfaktoren durchgeführt werden. Diese Koinjektions-Experimente können auch zeitlich variiert werden, indem die Injektionsintervalle verlängert oder verkürzt werden, beispielsweise durch die Gabe eines Faktors 30 Minuten vor dem anderen oder eines Faktors 5 Minuten beziehungsweise 1 Stunde zuvor.
Bei der Planung von Experimenten unter Verwendung dieser Methodik sollten mehrere Faktoren berücksichtigt werden, beginnend mit der Strategie zur Nachweisführung des Proteins von Interesse. Hier wurden zwei repräsentative Ansätze demonstriert: die direkte fluoreszenzmarkierte Markierung des Proteins (Abbildung 3C) und der immunhistochemische Nachweis mittels Antikörpern (Abbildung 3A), jeweils mit spezifischen Vor- und Nachteilen (Tabelle 1). Der antikörperbasierte Nachweis ist hochsensitiv und ermöglicht eine Signalverstärkung, erfordert jedoch die Fixierung des Gewebes und ist daher für Anwendungen wie die Live-Bildgebung von Proteindynamiken ungeeignet. Die direkte fluoreszenzmarkierte Markierung umgeht diese Einschränkung, erfordert jedoch eine Modifikation des Proteins selbst, was seine Eigenschaften beeinflussen könnte und daher validiert werden sollte. Unabhängig vom gewählten Ansatz ist eine sorgfältige Validierung unerlässlich. Kommerziell erhältliche Antikörper sind weit verbreitet, können jedoch unspezifische Bindungen oder Kreuzreaktivitäten aufweisen, weshalb die Überprüfung der Spezifität entscheidend ist. Nach Möglichkeit sollte die Leistungsfähigkeit der Antikörper mithilfe geeigneter Kontrollen bestätigt werden, beispielsweise durch den Vergleich der Färbung in Wildtyp- und Protein-Knockout-Gewebe, was weiterhin als Goldstandard für die Antikörpervalidierung gilt.
Im Gegensatz dazu erfordert die direkte fluoreszenzmarkierte Markierung sowohl eine Vorbereitung als auch eine Validierung vor der experimentellen Anwendung. Obwohl dieser Ansatz eine direkte Visualisierung des Proteins ohne Verwendung von Antikörpern ermöglicht, ist es entscheidend sicherzustellen, dass der fluoreszierende Marker die Proteinstruktur, -lokalisation, -interaktionen oder -funktion nicht verändert. Eine geeignete Validierung hängt vom jeweiligen Protein ab, kann aber beispielsweise die Bestätigung des erwarteten molekularen Gewichts mittels Western Blot, die Überprüfung einer normalen zellulären oder subzellulären Lokalisation oder die Bewertung der Erhaltung bekannter Protein-Protein-Interaktionen durch Assays wie die Co-Immunpräzipitation umfassen. Letztendlich weisen sowohl die antikörperbasierte Detektion als auch die direkte Proteinmarkierung inhärente Vor- und Nachteile auf, und der am besten geeignete Ansatz sollte empirisch anhand von Pilotstudien bestimmt werden, die auf das betreffende Protein und veröffentlichte Empfehlungen zugeschnitten sind19.
Damit diese Methode zuverlässig ist, ist es wichtig, dass die stereotaktischen Koordinaten und die vom Experimentator gewählte Proteinkonzentration vorab empirisch optimiert und validiert werden. Die Validierung der Koordinaten kann durch eine Pilotinjektion eines Farbstoffs wie Fast Green erfolgen, gefolgt von der unmittelbaren Entnahme des Gehirns nach der Injektion. Dies ermöglicht eine visuelle Bestätigung der Lokalisation des Farbstoffs im Zielgebiet sowie die Anpassung der Koordinaten für eine möglichst präzise Injektion. Die Autoren empfehlen, auf zuvor veröffentlichte Arbeiten zu verweisen, um genaue stereotaktische Koordinaten für die interessierenden Regionen zu ermitteln, oder die Koordinaten basierend auf dem Bregma-Lambda-Verhältnis für große oder kleine Mäuse zu berechnen, wie im Protokoll beschrieben.
Um experimentelle Schlussfolgerungen bezüglich Ihres injizierten Proteins ziehen zu können, sollten eine Reihe wesentlicher Kontrollen berücksichtigt und in ein gut geplantes Experiment einbezogen werden. Die Untersuchung mikroglia-abgeleiteter Proteine birgt inhärente Herausforderungen. über intrazerebrale Applikation. Wenn ein Experimentator an der Reaktion auf ein bestimmtes Protein in einer spezifischen Hirnregion interessiert ist, kann die Operation selbst entzündliche Reaktionen hervorrufen und somit die Ergebnisse verfälschen. Bei der Untersuchung immunbezogener Proteine sind die einfachsten Kontrollen operative Kontrollen, bei denen entweder eine Schein-Operation (alle Schritte mit Ausnahme der Injektion des Proteins) oder eine Injektion eines Fahrzeugkontrollmediums (alle Schritte, jedoch wird statt des Proteins das gleiche Volumen der reinen Pufferlösung des Proteins injiziert) durchgeführt wird. Diese Kontrollen helfen dabei, Effekte, die auf der Operation oder einer Gewebeschädigung beruhen, von solchen zu unterscheiden, die auf dem Protein selbst beruhen. Noch aussagekräftiger wäre eine Kontrollgruppe, in der entweder ein inaktives oder irrelevantes Protein in gleichem Volumen und gleicher Konzentration injiziert wird. Es ist wichtig, die relative Größe des Kontrollproteins im Vergleich zum experimentellen Protein zu berücksichtigen; beispielsweise ist C1q ein sehr großes Protein (~450 kD), sodass die Injektion eines gängigen Kontrollproteins wie Rinderserumalbumin (~66 kD) möglicherweise nicht die geeignetste Wahl darstellt. Daher wurde hitzeinaktiviertes C1q als inaktive Protein-Kontrolle verwendet. Abhängig von der Ausbreitung des injizierten Proteins innerhalb des gewünschten Zeitfensters vor der Probennahme kann dies als within-subject-Kontrolle durchgeführt werden, indem eine dieser Kontrollbedingungen in der kontralateralen Hemisphäre zur experimentell behandelten Hemisphäre eingesetzt wird, wie in Repräsentative Ergebnisse (Abbildung 4 und Abbildung 5).
Ein wichtiger Aspekt beim experimentellen Design ist die Strategie der Gewebefixierung, da sowohl die Art als auch die Dauer der Fixierung die Proteinvisualisierung, die Gewebemorphologie und in einigen Fällen die Proteinfunktion erheblich beeinflussen können. Vernetzende Fixiermittel wie Paraformaldehyd (PFA) bewahren im Allgemeinen die Gewebearchitektur besser erhalten, können jedoch die Detektion fixierungsempfindlicher Epitope durch übermäßige Proteinvernetzung verringern, die Autofluoreszenz erhöhen und eine Antigen-Retrieval-Behandlung erforderlich machen. Im Gegensatz dazu erhalten nicht-vernetzende Fixiermittel wie Alkohol-, Aceton- oder Methanol-basierte Lösungen oft fixierungsempfindliche Proteine besser, können aber die Gewebeintegrität beeinträchtigen. Diese Kompromisse können durch die Optimierung von Dauer und Methode der Fixierung verringert werden, beispielsweise durch die Verwendung frisch gefrorener Schnitte mit Fixierung direkt am Objektträger, eine Salinperfusion gefolgt von einer kurzen PFA-Behandlung oder eine Standard-Perfusionsfixierung – je nach den experimentellen Zielsetzungen. Da keine einzige Fixierungsstrategie für alle Anwendungen optimal ist, sollten Forschende die Fixierungsbedingungen anhand ihrer primären experimentellen Endpunkte auswählen und empirisch optimieren, um ein bestmögliches Gleichgewicht zwischen Gewebeerhaltung und Proteindetektion zu erreichen.
Der Zweck dieses Protokolls besteht darin, die Proteinaufbringung zu standardisieren, anstatt Methoden zur Quantifizierung experimenteller Ergebnisse vorzuschreiben; je nach Studienzielen können jedoch mehrere Ansätze nützlich sein. In diesem Beispiel wird die zelltypspezifische Proteinaufnahme durch Immunfärbung mit Antikörpern gegen zelluläre Marker (z. B. NeuN für Neuronen) und Quantifizierung der Kolokalisation mit dem Protein von Interesse bewertet (Abbildung 5), obwohl fluoreszierende Reportermäuse eine alternative Möglichkeit zur Identifizierung spezifischer Zellpopulationen bieten. Ein weiteres wichtiges Ergebnis ist die Proteindiffusion, die stark von den biochemischen Eigenschaften des injizierten Proteins beeinflusst wird. Wenn eine genaue Charakterisierung der Proteinverbreitung erforderlich ist, empfehlen wir, einen inerten fluoreszierenden Tracer wie Dextrane definierten Molekulargewichts mitzuinjizieren, um die Verteilung der Injektion und die Gewebediffusion zu definierten Zeitpunkten nach intrakranieller Applikation abzuschätzen. Solche Experimente wurden von den Autoren bereits durchgeführt, um die experimentellen Parameter für den Abschnitt Representative Results zu bestimmen8.
Schließlich kann während der Fehlersuche eine Optimierung der Proteindetektion und der intrakraniellen Applikation erforderlich sein. Eine häufige Herausforderung besteht darin, ein zuverlässiges fluoreszentes Signal des Proteins von Interesse zu erhalten. Wie oben erörtert, ist die Fixierungsstrategie ein wesentlicher Faktor für die Signalqualität. Wenn eine hohe Autofluoreszenz mit einem schwachen echten Fluoreszenssignal einhergeht, wird empfohlen, zunächst die Dauer und/oder das Ausmaß der Gewebefixierung zu verringern, da eine Überfixierung häufig vorkommt und sowohl zur erhöhten Autofluoreszenz als auch zu einer verminderten Signalintensität des Zielproteins beitragen kann. Dieses Protokoll beinhaltet außerdem eine autofluoreszenzunterdrückende Lösung, die das Signal-Rausch-Verhältnis der Ziel-Fluoreszenz verbessern kann. Bei korrekter Durchführung sollte die Injektionsprozedur zu einem minimalen Gewebeschaden führen. Kavitation oder Läsionsbildung an der Einstichstelle der Injektionsspitze sollten nicht beobachtet werden. Tritt eines der beiden Phänomene auf, könnte die Herstellung der aus Glas gezogenen Pipetten optimiert werden müssen, um eine saubere Gewebedurchdringung sicherzustellen. Beispielsweise sollte überprüft werden, ob die Pipettenspitze ausreichend stabil ist und sich beim Kontakt mit dem Hirnparenchym nicht verbiegt, und die Abschrägung gegebenenfalls angepasst werden, um eine scharfe Kante zu erzeugen, die einen gleichmäßigen Einstich ermöglicht. Bei Injektionen in tiefer liegende Hirnregionen kann außerdem die Länge der gezogenen Pipette verlängert werden müssen, um die Zielregion zu erreichen, ohne dass die Injektionsspitze die Hirnoberfläche berührt. Bei der Applikation des Injektats direkt in das Hirnparenchym – im Gegensatz zur Injektion in einen Ventrikel – wird ein kleines Injektionsvolumen (<1 µL) empfohlen, um Ödeme zu minimieren, Kavitation an der Injektionsstelle zu verhindern und das Zurückfließen des Injektats während des Entfernens der Pipette zu reduzieren. Es wird ebenfalls empfohlen, langsam zu injizieren (<500 nL/min) und nach Beendigung der Injektion 5–10 Minuten zu warten, bevor die Pipette zurückgezogen wird, um eine Diffusion des Injektats in das umgebende Gewebe zu ermöglichen. Wenn während des Entfernens der Pipette Flüssigkeit entlang der Injektionsspur zurückfließt oder nach immunhistochemischer Aufarbeitung entlang der Injektionstrasse detektiert wird, sollten das Injektionsvolumen und/oder die Injektionsgeschwindigkeit verringert und die Wartezeit nach der Injektion verlängert werden.
Offenlegungen
Die Autoren geben keine Interessenkonflikte an.
Danksagungen
Diese Arbeit wurde finanziert durch Mittel des National Alzheimer’s Coordinating Center (NACC; NSH), der Alzheimer’s Association (NSH) und den Duke Institute for Brain Sciences (DIBS) Germinator Award (JD).
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,9 % Kochsalzlösung (pharmazeutische Qualität) | Cytiva | Z1376 | |
| 30-mL-Spritzen | Becton, Dickinson and Company (BD) | 302832 | |
| 70 % Ethanol | Koptec | UN1170 | |
| Alexa Fluor 594 C5 Maleimid | Invitrogen | A10256 | |
| Anästhesieverdampfer | RWD | TAIJI-IE | |
| Perlstabsterilisator | VWR | 75999-324 | |
| BSA | Genesee Scientific | 25-529 | |
| Schmetterlingsnadel – Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Deckgläser – 50 mm Nr. 1 | Avantor (VWR) | 48393-081 | |
| Digitaler stereotaktischer Halter für Nagetiere | RWD | 68803 | |
| Einweg-Einbettformen | Electron Microscopy Sciences | 70182 | 22 mm × 22 mm für sagittale Schnitte des erwachsenen Maushirns |
| Präparationsmikroskop | Leica | MZ FLIII | |
| Einbettmedium – Tissue-Tek OCT | Sakura | 4583 | |
| Augenschmiermittel | Optixcare | OPX-4242 | |
| Glaspipettenzieher | Sutter Instrument Co. | Modell P-30 | Wir verwenden 1,14 mm, 3,5" Größe für unseren Injektor |
| Glaspipetten | World Precision Instruments | 504949 | |
| Zweitantikörper Ziege anti Kaninchen AF594 | Invitrogen | A-11012 | |
| Zweitantikörper Ziege anti Ratte AF488 | Invitrogen | A-11006 | |
| Enthaarungscreme | Nair | 42016527 | |
| Beheizte Unterlage – Rodent Warmer X1 | Stoelting | 53800M | |
| Hohe Drehzahl rotierender Mikromotor (Bohrer) mit Bohrern | Stoelting | 51449 | |
| Isofluran | Dechra | Isospire | |
| Mikroinjektor und Steuerung | WPI | NANOLITER2020 | |
| Mikroskopobjektträger | Premiere | 8348 | |
| Leichtes Paraffinöl | Fisher Scientific Education | S25439 | |
| Einbettmedium mit DAPI | Sigma-Aldrich | F6057 | |
| Nagellack | Electron Microscopy Sciences | 72180 | |
| Native Maus-C1q-Protein des Komplementsystems | Creative Biolabs | CTP-463 | Andere Hersteller können molekulare Verunreinigungen enthalten, die die normale C1q-Dynamik im Gehirn hemmen |
| Pap-Pen – ImmEdge-Pen | Vector Laboratories | H-4000 | |
| Paraformaldehyd – 16 % | Electron Microscopy Sciences | 15710 | Auf 4 % verdünnen |
| Phosphatgepufferte Kochsalzlösung (PBS) | Sigma-Aldrich | P3813 | |
| Povidon-Jod-Lösung, 10 % (w/v) | Ricca | 3955-16 | |
| Primärantikörper Kaninchen anti C1q | Abcam | ab182451 | |
| Primärantikörper Ratte anti NeuN (RBFOX3) | Biolegend | 608451 | |
| Saponin | Sigma-Aldrich | 47036 | |
| Messerskalpelle – Nr. 10 | VWR | 76457-442 | |
| Dampf-Indikatorstreifen | Steris | 801010 | |
| Puritan sterile Tupfer mit Watte | Puritan | 25-806 1WC | |
| Saccharose | Sigma-Aldrich | 84097 | |
| Chirurgische Tücher | McKesson | 16-6006-B | |
| Gewebekleber – Vetbond | 3M | 1469SB | |
| Tris-gepufferte Kochsalzlösung | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Referenzen
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar