Wir beschreiben ein technisch leicht zugängliches und kostengünstiges Protokoll zur Abbildung der frühen Entwicklung von Würmern, das für neue Forscher verfasst wurde.
Methodenartikel
Bildgebende Darstellung der frühen Entwicklung von Würmern: Ein praktisches Handbuch für neue Forscher
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Laut den Stammverteilungsdaten des Caenorhabditis Genetics Center (CGC), die auf dem 25. International Worm Meeting im Jahr 2025 vorgestellt wurden, nutzen ungefähr 8.000 Labore in 80 Ländern diese Tiere für ihre Forschung. Der Aufbau einer nachhaltigen Kultur- und Pflegeplattform ist entscheidend, um direkte Daten über das Verhalten der Würmer zu gewinnen, insbesondere in Laboren mit begrenzter Erfahrung oder Ressourcen. Anhand von Caenorhabditis elegans als Beispiel stellen wir hier ein praktisches Protokoll für neue Forschende vor, um grundlegende Arbeitsabläufe für das Handhaben und Abbilden von Würmern einzurichten. Danach beschreiben wir Verfahren zur Gewinnung normaler und beeinflusster C. elegans-Proben in ausgewählten frühen Entwicklungsstadien für die mikroskopische Bildgebung. Zu den bildgebenden Zielstrukturen gehören die Entwicklung der Keimzellen (Mitose und Meiose), präfertilisierte Oozyten, die Migration und Fusion der Oozyten- und Spermien-Pronuklei, die Pseudospaltung sowie die embryonale Entwicklung (Mitose), aus der der Organismus hervorgeht. Obwohl die Bildgebung von Embryonen und ganzen Organismen unkompliziert ist, bieten wir erweiterte Anleitungen und technische Tipps an, um eine präzise Dissektion von Keimbahn und Embryo, eine schnelle Probennahme, Einbettung, Zeitrafferaufnahmen und eine grundlegende Bildanalyse zu erleichtern.
Einleitung
Nematoden gehören zu den leistungsfähigsten Modellorganismen in der biomedizinischen Forschung1,2, was auf ihr hochgradig reproduzierbares Entwicklungsprogramm sowie die durch Genveränderungen3,4,5,6 und verwandte Arten7,8,9,10 aufgezeigte Vielfalt zurückzuführen ist. Seit ihrer Einführung durch Sydney Brenner in den 1960er Jahren hat sich Caenorhabditis elegans (C. elegans) als ein herausragendes Modell etabliert, gekennzeichnet durch ihre geringe Größe, optische Transparenz, einen schnellen dreitägigen Lebenszyklus, eine vollständig aufgeklärte Zelllinie, ein sequenziertes und annotiertes Genom sowie fortschrittliche genetische Werkzeuge zur Kontrolle der Genfunktion11,12,13,14,15,16. Zentral für diese Untersuchungen ist die Fähigkeit, dynamische biologische Vorgänge mittels Mikroskopie sichtbar zu machen, insbesondere in Keimbahn und Embryo – dem Entwicklungsverlauf von der Meiose und Mitose bis zur Bildung eines vollständigen Organismus17. Während dieses Prozesses verlaufen schnelle meiotische und anschließende mitotische Teilungen sowie die Umorganisation zu einem mehrzelligen Organismus mit bemerkenswerter räumlicher und zeitlicher Präzision17.
Im Vergleich zum Embryo, der typischerweise in vitro überwacht wird, stellt die Keimbahn in vivo ein ideales System dar, um sowohl Meiose als auch Mitose innerhalb eines einzigen Gewebes zu untersuchen, insbesondere für neue Forscher, da ihre räumlich getrennten meiotischen und mitotischen Zonen eine gleichzeitige Beobachtung dieser unterschiedlichen Zellteilungsmodi ermöglichen (Abbildung 1)18. In der C. elegans-Keimbahn, die als Syncytium organisiert ist, sind Keimzellen über einen gemeinsamen zytoplasmatischen Kern – den Rachis18 – miteinander verbunden (Abbildung 1). Die Vermehrung der Keimzellen erfolgt durch Mitose im distalen Gonadarm mittels unvollständiger und asymmetrischer Teilungen der ursprünglichen Keimzellen (PGC). Im späten Larvenstadium-4 (L4) lösen sich syncytiale Pachytän-Spermatocyten schrittweise vom Rachis ab und treten im proximalen Gonadarm in die Meiose ein19. Dies kann direkt in vivo in immobilisierten/analgetisierten Tieren oder in vitro in isolierten primären Spermatocyten abgebildet werden20,21.
Biologische Phänomene in der Keimbahn und im Embryo sind außergewöhnlich vielfältig und in vielen verschiedenen wissenschaftlichen Forschungsbereichen von großer Bedeutung. Nach Abschluss der meiotischen Reifung gelangen aus Keimzellen hervorgegangene Oozyten in die Spermathek, wo sie von Spermien befruchtet werden, wodurch die Embryogenese ausgelöst wird22,23. Aufgrund ihrer hervorragenden Entwicklungssicherheit eignen sich C. elegans-Embryonen hervorragend als Modell zur Erforschung der molekularen Mechanismen von Zellpolarität, Zellteilung, Zellzyklus und Zellbewegung24,25. Jungadulte Würmer können präpariert werden, um frisch befruchtete Embryonen freizusetzen, die anschließend für die Zeitrafferaufnahme wichtiger Entwicklungsmeilensteine ausgewählt werden, darunter unter anderem die Migration und Fusion der oocyten- und spermienstämmigen Pronuklei, die Pseudospaltung, die asymmetrische Zellteilung, die Gastrulation, die Organogenese usw.
Obwohl der optische Zugang zu vollständigen und teilweisen Strukturen in Keimbahn und Embryo prinzipiell immer möglich ist, bleibt die Erzeugung hochwertiger, für die Veröffentlichung geeigneter Mikroskopieaufnahmen für Einsteiger bekanntermaßen eine große Herausforderung. „Standard“-schriftliche Protokolle in der Fachliteratur fassen komplexe Verfahren oft zu knappen, mehrdeutigen Beschreibungen zusammen, die das nuancenreiche „Gefühl“ der Technik nicht vermitteln können. Dazu gehören beispielsweise die exakte Menge des Anästhetikums, die schonende Handhabung, um die Gonade während der Dissektion nicht zu beschädigen, sowie die präzise Auswahl der Fokusebene für die Mikroskopie. Folglich stehen unerfahrene Forschende oft monatelang vor frustrierenden Versuch-und-Irrtum-Phasen, die wiederholte Betreuung, Übungseinheiten und umfangreiche Fehlersuche erfordern, bevor sie durchgängig zufriedenstellende Bilder erzielen. Diese ineffiziente Wissensweitergabe verzögert den Forschungsfortschritt und führt zu unerwünschten technischen Variabilitäten, die die Dateninterpretation zwischen verschiedenen Laboren beeinträchtigen können.
Beispielsweise erschwert die anatomische Komplexität des Gonads und die Abschattung durch andere Gewebe (z. B. Darm) die Beobachtung der Zellmorphologie oder der Dynamik der Zellteilung in vivo. Hinzu kommen weitere Herausforderungen durch die empfindliche tubuläre Struktur des Keimbahngewebes und dessen extreme Empfindlichkeit gegenüber Eindeckdruck. Daher wird die in vitro-Bildgebung nicht nur für allgemeine Beobachtungen von Keimbahn und Embryo, sondern auch für detaillierte, zellauflösende Analysen bevorzugt. So können einzelne proximale primäre Spermatocyten, die aus dem Gonad isoliert wurden, zwei aufeinanderfolgende Meioserunden durchlaufen und zu vier haploiden Spermatiden reifen, wobei das Fehlen von Strukturen, die Schatten werfen, die Aufnahme qualitativ hochwertigerer Bilder erleichtert. Diese Beobachtungen können auf andere Gewebe oder den gesamten Organismus ausgedehnt werden26,27,28,29,30,31,32. Vorteilhaft lässt sich jeder Eingriff innerhalb von 1 h abschließen, was die Durchführung von Zeitrafferaufnahmen erleichtert.
Hier stellen wir ein praktisches, Schritt-für-Schritt-Timelapse-Imaging-Protokoll über ausgewählte Entwicklungsstadien hinweg, von der Keimzellenentwicklung bis zur embryonalen Entwicklung, vor. Es umfasst nicht nur die Bildgebungsverfahren, sondern auch vorbereitende Schritte (z. B. Wurmdissektion), um die technische Hürde für Forscher, die neu in der Wurmbildgebung sind, zu senken33. Unser Protokoll hebt die Echtzeit-Visualisierung der mikroskopischen Bildgebung für Keimbahn und Embryo hervor – von optimierten Montageverfahren, die die Lebensfähigkeit über mehrstündige Aufnahmen hinweg bewahren, bis hin zur Konfiguration der Mikroskop-Parameter, die ein Gleichgewicht zwischen Signal-Rausch-Verhältnis und Minimierung von Phototoxizität/Photobleaching schaffen, sowie zur grundlegenden Bildaufnahme.
Protokoll
HINWEIS: Die erfolgreiche langfristige Kultivierung von C. elegans-Populationen bildet die Grundlage für nachfolgende experimentelle Arbeiten und erfordert die konsequente Herstellung von hochwertigem Nematodenwachstumsmedium (NGM), die zuverlässige Vermehrung bakterieller Nahrungsquellen, geeignete Umweltbedingungen für das Wachstum und die Fortpflanzung der Stämme sowie wirksame Strategien zur Verhinderung von Kulturverlusten durch Kontamination.
1. Wurmkultur und Pflege
HINWEIS: Wir geben hier nur einige Hinweise; detaillierte Verfahren finden sich in Wormbook34. Verwenden Sie NGM-Fertigpulver, um die Wäge- und Zubereitungsschritte zu reduzieren.
- Züchten Sie alle Tiere auf NGM-Agar, der mit E. coli OP50 als Nahrung beimpft wurde, bei 20 °C für Wildtyp (WT) und bei 16 °C oder 25 °C für temperatursensitive Mutanten (ts-Mutanten).
ANMERKUNG: Erstsemester sollten die Kultivierungstemperatur für CGC-Mutantenstämme nach Erhalt überprüfen.
ANMERKUNG: WT-Tiere wachsen bei höheren Temperaturen schneller; ts-Mutanten können bei 16 °C (permissiver Temperatur) Embryonen produzieren, jedoch nicht bei 25 °C (restriktive Temperatur, bei der sie Funktionsverlust-Effekte in einem bestimmten Gen oder Protein zeigen)35,36,37,38. Die Stämme und Nahrung können vom CGC [https://cgc.umn.edu] bezogen oder als Geschenk von nahegelegenen Laboren erhalten werden. - Transferieren Sie die Tiere auf neue Platten, bevor sie verhungern (bei deutlich weniger unter dem Mikroskop sichtbaren Escherichia coli (E. coli) OP50), um sie für weitere Experimente gesund zu halten (~2–3 Tage).
- Lagern Sie die Tiere über Nacht in Gefrierpuffer (S-Puffer, ergänzt mit Glycerin auf eine Endkonzentration von 15 %) bei -80 °C und transferieren Sie sie anschließend zur Langzeitlagerung in eine Gefriermühle oder flüssigen Stickstoff34.
ANMERKUNG: Beschriften Sie alle Kryoröhrchen vor dem Einfrieren mit ölbasierten, wasserfesten Permanentmarkern. Wasserbasierte Tinten sind für die Lagerung bei ultratiefen Temperaturen ungeeignet.
2. Herstellung von Agarose-Plättchen
- Wiegen Sie 3 g Agarose ab und geben Sie sie in einen 250 mL konischen Kolben. Fügen Sie 100 mL M9-Puffer hinzu, mischen Sie gründlich und erhitzen Sie die Mischung in einem Mikrowellenherd 2–3 Minuten lang, bis die Agarose vollständig gelöst ist (im Folgenden als Agarose-Puffer bezeichnet).
ANMERKUNG: Decken Sie die Öffnung des Kolbens mit Backpapier ab, um eine Verdunstung des Puffers und osmotische Konzentrationsfehler zu vermeiden. Das Gesamtvolumen kann je nach experimentellen Anforderungen angepasst werden. - Geben Sie den gut gemischten Agarose-Puffer in ein 1,5 mL Zentrifugenröhrchen, das bis zu 1 Monat bei Raumtemperatur gelagert werden kann. Schmelzen Sie die gelagerte Agarose in einem Heizblock bei 90–100 °C (diesen Schritt überspringen, wenn frisch zubereitete Agarose verwendet wird).
- Schneiden Sie die Spitze einer 200 µL-Pipettenspitze ab, um die Öffnung zu vergrößern und ein Verstopfen durch Verfestigung zu verhindern, und geben Sie einen Tropfen des geschmolzenen Agarose-Puffers auf den Objektträger (Größe: 75 x 25 mm; Dicke: 0,9–1,10 mm; Typ: Soda-Lime-Glas).
- Bedecken Sie den Tropfen unmittelbar mit einem weiteren Objektträger. Geben Sie zusätzlichen Agarose-Puffer an den Rändern der Deckgläser (Größe: 22 x 22 mm; Dicke: 0,25 mm) an und drücken Sie den Agar vorsichtig zu einem dünnen, runden Kreis, der jedes Deckglas vollständig umgibt, wobei sichergestellt werden muss, dass keine Luftblasen eingeschlossen werden.
ANMERKUNG: Dadurch entsteht eine abgedichtete Mikrokammer zur Immobilisierung der Tiere und Austrocknung wird verhindert. Mehrere Objektträger können parallel für Hochdurchsatzexperimente bearbeitet werden. - Lassen Sie den Agar mindestens 3 Minuten lang abkühlen, bis er vollständig erstarrt ist, bevor Sie ihn verwenden.
ANMERKUNG: Verwenden Sie das Agarose-Polster für die Bildgebung, sobald es erstarrt ist, damit die Tiere nicht unter Stress geraten. Der feste Agar zieht Wasser aus der Mitte heraus, was letztlich zum Tod des Tieres führt.
3. In-vivo-Beobachtung der Spermatogenese in hermaphroditischen oder männlichen Würmern (Abbildung 1 und Zusatzvideo S1)
- Bereiten Sie wie oben in Abschnitt 2 beschrieben ein Agarose-Polster vor.
- Überführen Sie schnell 10–20 mit NMY-2::GFP markierte Tiere20 (spätes L4-Stadium) in 5–10 µL einer 0,5%igen Tetramisolhydrochlorid-Lösung, die in M9-Puffer verdünnt wurde, auf eine Deckglasunterlage.
HINWEIS: Um Bewegungen der Tiere und Austrocknung zu vermeiden, sollte nicht zu viel oder zu wenig Puffer hinzugefügt werden. Wählen Sie Würmer aus, die sich vom bakteriellen Rasenrand wegbewegt haben oder außerhalb davon liegen (der E. coli-Zellrasen mit verschwommenem und halbtransparentem Bereich ist unter dem Mikroskop erkennbar), um eine unbeabsichtigte Mitübertragung von E. coli zusammen mit dem Wurm zu verhindern, was die Bildgebung stören könnte. - Inkubieren Sie für 1 Minute, bis die Tiere vollständig anästhesiert sind.
- Entfernen Sie vorsichtig das obere Objektträgerplättchen, wobei das Agarose-Polster auf dem unteren Objektträger verbleibt.
- Drehen Sie das Objektträgerplättchen mit dem Agarose-Polster um. Berühren und senken Sie das Polster vorsichtig auf die Würmer im Puffer, um die Bildung von Luftblasen zu vermeiden. Drehen Sie das Objektträgerplättchen so, dass das Deckglas nach oben zeigt.
HINWEIS: Vermeiden Sie schnelle Bewegungen des Deckglases, da diese den Körper des Wurms beschädigen können. - Tragen Sie mit einer 200-µL-Pipettenspitze erhitztes flüssiges Vaseline (zuvor gemeinsam mit festem Agar vorgewärmt) auf, führen Sie die Pipettenspitze schnell entlang der Grenze des Deckglases und lassen Sie das Vaseline abkühlen, wodurch das Deckglas am Objektträger fixiert wird.
- Platzieren Sie das Objektträgerplättchen auf dem Mikroskoptisch zur Aufnahme der Keimzellenentwicklung.
- Für Einzelbilder erhöhen Sie die Laserleistung und Belichtungszeit, um das Fluoreszenzsignal zu optimieren (je nach Stärke der Fluoreszenzexpression in verschiedenen Stämmen), was bei Bedarf für eine bessere Visualisierung der Fluoreszenz angepasst werden kann.
- Für Zeitrafferaufnahmen/Z-Stapel verwenden Sie eine geringere Anregungsleistung und kürzere Belichtungszeiten, um Phototoxizität/Photobleaching zu minimieren.
HINWEIS: Ziel ist es, räumliche und zeitliche Bildgebungsdaten mit minimalen negativen Auswirkungen auf das Wachstum der Würmer zu erhalten .
4. In-vivo-Beobachtung von PGC-Teilungen (Abbildung 1 und Zusatzvideo S1)
- Bereiten Sie wie oben in Abschnitt 2 beschrieben ein Agarose-Polster vor.
- Überführen Sie 10 mit NMY-2::GFP markierte Tiere39,40 (spätes L1- bis junges Erwachsenenstadium) in 5–10 µL einer 0,5 %igen Tetramisolhydrochlorid-Lösung, die in M9-Puffer verdünnt wurde, auf eine Deckglasunterlage.
- Incubieren Sie die Probe 1 Minute lang, bis die Tiere vollständig immobilisiert sind.
- Entfernen Sie die obere Glasplatte, wobei das Agarose-Polster auf der unteren Platte verbleibt.
- Drehen Sie die Platte mit dem Agarose-Polster um. Berühren Sie das Polster mit den Würmern im Puffer vorsichtig, um Luftblasen zu vermeiden. Drehen Sie die Platte so, dass das Deckglas nach oben zeigt.
- Versiegeln Sie die Ränder des Deckglases mit Vaseline unter Verwendung einer 200-µL-Pipettenspitze, wie in Schritt 3.6 beschrieben.
- Bringen Sie die Platte auf dem Mikroskoptisch zur Bildaufnahme an.
5. Dissektion des Keimplasmas zur in vitro-Beobachtung der männlichen Spermatogenese (ergänzende Abbildung S1 und ergänzendes Video S2)
HINWEIS: Die Spritzengröße kann je nach persönlicher Vorliebe angepasst werden. Männliche Exemplare besitzen eine vollständige und einzelne Keimbahn mit einem Gonadenstrang, während Hermaphroditen über zwei Gonaden verfügen (beide produzieren von einem späten L4-Stadium bis zum jungen Erwachsenenstadium Spermien und später Oozyten)41.
- Bereiten Sie frischen in vitro-Kulturpuffer (Leibovitzs L-15-Medium mit 15 % FBS) frisch zu.
ANMERKUNG: Der Puffer sollte höchstens eine Woche lang bei 4 °C gelagert werden. Das Serum kann zur langfristigen Aufbewahrung bei -20 °C in verschiedene Röhrchen aufgeteilt werden. - Geben Sie etwa 10 männliche Würmer im späten L4-Stadium (N2 oder fluoreszenzmarkiert mit NMY-2::GFP; mCherry::Histone) in ein 1,5-mL-Zentrifugenröhrchen, das 500 µL Kulturpuffer enthält.
- Zentrifugieren Sie das Röhrchen 2 Minuten bei 1.000 × g. Entfernen Sie vorsichtig die oberen 400 µL des Puffers.
- Geben Sie 400 µL Kulturpuffer hinzu und wiederholen Sie die Schritte 5.2–5.3.
- Überführen Sie den verbleibenden Puffer (mit den Tieren) auf eine Deckglasoberfläche. Fügen Sie eine geeignete Menge Tetramisolhydrochlorid (Endkonzentration 0,1 %) oder Levamisol (Endkonzentration 0,1 mM) hinzu, um die Nematoden durch Agonismus an nikotinischen Acetylcholinrezeptoren41 und lokale anästhetische Wirkung42 zu immobilisieren. Schwenken Sie das Deckglas vorsichtig, bis die Würmer sich nicht mehr bewegen.
ANMERKUNG: Um Kosten zu sparen, kann der M9-Puffer für die anfänglichen Waschschritte verwendet werden, um Verunreinigungen oder E. coli zu entfernen. Der Kulturpuffer sollte erst während des letzten Waschschritts oder unmittelbar vor der Präparation auf dem Objektträger hinzugefügt werden. Die Schritte 5.2–5.3 können übersprungen werden, um den Prozess bei besonderen Anforderungen zu beschleunigen oder falls der Puffer bereits sehr sauber ist. - Befestigen Sie jeweils eine 28-G-Nadel an zwei Spritzen und halten Sie eine Spritze in jeder Hand. Legen Sie das Deckglas unter das Stereomikroskop und positionieren Sie die Nadeln in einem Winkel von 30–45° über einem Wurm. Führen Sie einen Schnitt nahe dem proximalen Gonadarm aus, um das Gonadengewebe freizusetzen. Wiederholen Sie dies für alle Tiere.
ANMERKUNG: Dadurch werden Körperreste freigesetzt. Einsteiger sollten ausreichend üben. Die maximale Dauer der vollständigen Dissektion in paralytischen Puffern sollte <5 Minuten betragen. Passen Sie die Zeit gemäß den experimentellen Zielen an. - Schwenken Sie das Deckglas und sammeln Sie die Rückstände. Aspirieren Sie vorsichtig die größeren Partikel mit einer Pipette und lassen Sie so wenig Puffer wie möglich zurück, wobei sichergestellt sein muss, dass die kleinen primären Spermatocyten auf dem Deckglas verbleiben.
ANMERKUNG: Vermeiden Sie, zu viel Puffer auf dem Deckglas zurückzulassen; überschüssiger Puffer verursacht Bewegungen während der Präparation. - Nehmen Sie einen sauberen Objektträger und decken Sie vorsichtig das Deckglas mit den dissezierten primären Spermatocyten ab. Versiegeln Sie den Rand des Deckglases mit erhitztem flüssigem Vaseline, wie in Schritt 3.6 beschrieben.
ANMERKUNG: Tragen Sie vor dem Versiegeln eine kleine Menge flüssige Vaseline an den vier Ecken des Deckglases auf, um mechanische Schädigungen der Spermatocyten zu vermeiden. - Bringen Sie die Probe zum Mikroskop, um Aufnahmen anzufertigen.
ANMERKUNG: Verwenden Sie keine Agarose-Pads. Ein flüssiges Medium bietet einen transparenteren Hintergrund und bessere optische Klarheit zur Unterscheidung der primären Spermatocyten.
6. Dissektion der Würmer und in vitro-Beobachtung der Befruchtung und Embryogenese unter Fluoreszenz (ergänzende Abbildung S2, ergänzende Abbildung S3, ergänzendes Video S3 und ergänzendes Video S4) sowie Hellfeldmikroskopie (Abbildung 2 und ergänzendes Video S5)
HINWEIS: Embryonen im Frühstadium wurden durch Kreuzung zweier 28-G-Nadeln mit entgegengesetzt ausgerichteten Schrägkanten in der Nähe der Spermathek gewonnen. Die Kammer wurde versiegelt, um Verdunstung der Flüssigkeit zu verhindern, und unverzüglich zum Mikroskop transferiert.
- Um den Einfluss des Drucks, den Deckglas und Agarose-Pad auf Embryonen ausüben, zu eliminieren, bohren Sie ein 10 mm großes zentrales Loch in eine 35 mm Petrischale. Versiegeln Sie die Unterseite mit einem 22 mm großen Mikroskop-Deckglas, um eine wiederverwendbare Kammer für die invertierte konfokale Mikroskopie herzustellen.
- Geben Sie etwa 30 µL M9-Puffer in die Kammer.
ANMERKUNG: Dieses Volumen reicht für vierstündige Zeitrafferaufnahmen pro Durchgang aus. Das Puffervolumen ermöglicht eine kontinuierliche Bildaufnahme von der Wanderung und Fusion der Oozyten- und Spermien-Prokaryoten bis hin zum Muskelzucken des Embryos vor dem Schlüpfen. - Wählen Sie Hermaphroditen aus. Überführen Sie etwa 20 junge adulte Tiere in den M9-Puffer in der Abbildungskammer.
ANMERKUNG: Männchen produzieren nur Spermien, keine Embryonen. - Verwenden Sie eine Spritzennadel, um zweimal einen Querschnitt am Spermatheka anzubringen, um möglichst viele Embryonen im Frühstadium freizusetzen. Entfernen Sie den Körper des Tieres mit einem Wimpernpicker.
ANMERKUNG: Praktisch ist der Platindrahtpicker zu hart, um Körperreste in Flüssigkeit zu entfernen. Wir empfehlen außerdem einen falschen Wimpernpicker (mit mehreren Enden), um Ablagerungen wie mit einer Gabel zu entfernen, was besser funktioniert als ein herkömmlicher echter Wimpernpicker. - Bedecken Sie die Petrischale mit ihrem Deckel, um Flüssigkeitsverdunstung zu verhindern.
7. Zeitrafferaufnahmen unter dem Mikroskop
- Platzieren Sie die Probe/Kammer unter niedrigster Vergrößerung (10×) auf dem Mikroskop (z. B. einem invertierten Spinning-Disk-Konfokalmikroskop, ausgestattet mit einer 60×/1,4 NA-Objektivlinse und einer EMCCD-Kamera) und suchen Sie nach Tieren, primären Spermatocyten oder frisch befruchteten Embryonen im gewünschten Entwicklungsstadium.
- Bestimmen Sie beim Vorhandensein nichtfluoreszierender Würmer das Entwicklungsstadium früher Embryonen anhand der Position des Zellkerns, des Fusionszustands und der Morphologie der Teilungsfurche (Abbildung 2 und ergänzendes Video S5).
- Suchen Sie bei in vitro dissezierten primären Spermatocyten nach Zellen, die sich auf die Teilung vorbereiten, vom Rachis abgetrennt sind und rund um den Puffer verteilt liegen (ergänzende Abbildung S1 und ergänzendes Video S2).
- Identifizieren Sie bei fluoreszierenden Würmern die Stadien anhand der Proteindistribution und der Zellmorphologie.
HINWEIS: Die Fluoreszenz wurde mit einer 488 nm-Anregungslinie und einem 525–550 nm-Emissionsfilter für GFP sowie mit einer 561 nm-Anregungslinie und einem 607–636 nm-Emissionsfilter für RFP/mCherry detektiert.
- Suchen Sie diese Zellen oder Embryonen und wechseln Sie zu einer höheren Vergrößerung (63× oder 100×).
HINWEIS: Da die Grundlagen zur Vorbereitung und Abbildung von Zellen und Embryonen identisch sind, demonstriert das visualisierte Experiment als Beispiel die dissezierten Embryonen unter Verwendung von Hellfeld- und Fluoreszenzkanälen. - Nehmen Sie eine Z-Stack-Videosequenz (typischerweise mit ≤1 µm Intervall) oder Einzelaufnahmen mit der Mikroskop-Aufnahmesoftware auf, wobei das Scanningintervall je nach Anzahl der Z-Ebenen und den Anforderungen der Forschung bis auf 1 s reduziert werden kann.
HINWEIS: Bei fluoreszierenden Stämmen, die anfällig für Photobleichen/Phototoxizität sind, reduzieren Sie die Laserleistung und verkürzen Sie die Belichtungszeit, um Photobleichen/Phototoxizität während der Langzeitabbildung zu minimieren. - Speichern Sie alle Bilder im .tiff-Format für die Bildausgabe und bewahren Sie die ursprünglichen Aufnahmeinformationen auf.
8. Bildanalyse
HINWEIS: Einzelne .tiff-Bilder oder Zeitrafferserien können mithilfe mikroskop-spezifischer Software oder allgemeiner Analysesoftware wie Fiji/ImageJ [https://imagej.net/software/fiji], einer Open-Source-Plattform zur biologischen Bildanalyse43, gedreht, zugeschnitten, beschriftet, vermessen und verarbeitet werden.
- Öffnen Sie die aufgenommenen Bilder in Fiji/ImageJ. Überprüfen Sie die Intensität und Verteilung des Fluoreszenzsignals einzelner fluoreszierender Pünktchen oder Strukturen. Wählen Sie Bild | Anpassen | Helligkeit/Kontrast und Bild | Hyperstacks | Stack zu Hyperstack, um die Kanäle, Z-Ebenen und Zeitpunkte in einem einzelnen TIFF-Bild zu trennen. Wählen Sie Bild | Farbe | Kanalwerkzeug, um das Farbgleichgewicht für die Darstellung zu optimieren.
- Verwenden Sie Bild | Transformieren | Drehen, um jedes Bild so zu drehen, dass der Wurm horizontal ausgerichtet ist, wobei der Kopf nach links zeigt. Verwenden Sie Bild | Zuschneiden, um gegebenenfalls überflüssige leere Bereiche zu entfernen.
- Verwenden Sie Bild | Stacks | Z-Projektion, um eine Z-Projektion aus repräsentativen Einzelbildern mit ausreichendem Signal zu erstellen.
HINWEIS: Zur optimalen Visualisierung empfiehlt es sich, Bilder mit hohem Kontrast gemeinsam zu projizieren. Um jedoch relative Unterschiede innerhalb derselben spezifischen Gewebe oder Organellen zwischen verschiedenen Gruppen zu vergleichen, können auch mehrere Bilder, die die vollständige Information enthalten, gemeinsam projiziert werden, selbst wenn das Signal schwach ist. - Verwenden Sie Datei | Speichern unter | TIFF, um die projizierten Bilder für die anschließende Analyse zu speichern.
- Je nach verwendetem konfokalen Mikroskop kalibrieren Sie den Bildmaßstab, sodass Pixel in Mikrometer (µm) umgerechnet werden. Verwenden Sie nach der Kalibrierung Analysieren | Werkzeuge | Maßstabsleiste, um eine Maßstabsleiste hinzuzufügen.
HINWEIS: Die oben beschriebene Bildverarbeitung beschränkt sich auf Visualisierung und Abbildungsvorbereitung. Bei Batch-Verarbeitung oder automatisierten Messungen verwenden Sie Fiji/ImageJ oder andere Open-Source-Werkzeuge wie CellProfiler44 und auf Python basierende Analysepipelines45.
Ergebnisse
Die Visualisierung von C. elegans auf zellulärer Ebene zur phänotypischen Analyse erforderte traditionell erhebliche Investitionen in optische Geräte, doch moderne Consumer-Elektronik und innovative Adapter-Systeme ermöglichen nun eine zufriedenstellende Bildgebung zu erheblich reduzierten Kosten. Um die Gonadenstruktur von Hermaphroditen in vivo mittels konfokaler Mikroskopie oder anderer leicht verfügbarer Instrumente abzubilden, verwenden wir einen Stamm mit zwei fluoreszierenden Markern20, wobei NMY-2::GFP die Gesamtstruktur der U-förmigen Gonade, den Rachis sowie den kortikalen Bereich der primären Spermatocyten markiert und mCherry::Histone die Kernmorphe und den Entwicklungsstand anzeigt (Abbildung 1 und ergänzendes Video S1). Diese beiden Proteine werden in zahlreichen Studien breit eingesetzt46,47,48. Um den Großteil der 3D-Strukturinformation zu erfassen, wurde der gesamte Z-Stack im Abstand von 1 µm von der Unter- zur Obergrenze der Wurmgonade aufgenommen. Basierend auf der kompakten Chromosomenmasse und der schwachen Akkumulation von NMY-2 im äquatorialen Bereich befinden sich die proximalsten primären Spermatocyten im Karyosomen-Stadium, was darauf hinweist, dass diese Zellen ihre erste Teilung beginnen (Abbildung 1 und ergänzendes Video S1). Zusätzlich können mit diesem Protokoll auch die mitotischen Teilungen der PGCs im distalen Bereich der Gonade erfasst werden.
Für die in vitro-Beobachtung der Spermatogenese bereiten wir zunächst den Kulturbuffer vor. Die Würmer werden präpariert, und die Keimbahn-Spermatocyten werden in den Puffer freigesetzt. Es ist entscheidend, die primären Spermatocyten, die sich auf ihre erste Teilung vorbereiten, schnell zu lokalisieren; diese können anhand der Kernmorphe (Beginn des Kernhüllenabbaus) oder der Gesamtzellmorphe identifiziert werden. Fluoreszierende Stämme erleichtern die Identifizierung des richtigen Entwicklungsstadiums. Bilder werden im Abstand von 30 s aufgenommen, um Phototoxizität/Photobleaching und Aufnahmeeffizienz ausgewogen zu halten. (Ergänzende Abbildung S1 und Ergänzendes Video S2).
Um weitere Informationen zur frühen Embryogenese zu erhalten, lokalisieren wir zunächst neu befruchtete Embryonen im Hellfeldkanal, wobei die väterlichen und mütterlichen Kerne an entgegengesetzten Enden des Embryos entlang seiner Hauptachse positioniert sind und sich zur Verschmelzung aufeinander zubewegen. Zur Beobachtung der Embryonen mit Standard-Präparaten wir verwendeten einen Stamm, der GFP::Histon exprimiert49 und mCherry::PH50 um die Dynamik des Zellkerns und der Zellmembran zu markieren. Diese Bilder werden in verschiedenen Z-Ebenen aufgenommen, um die vollständige Zellteilung darzustellenZusatzabbildung S2 und Zusatzvideo S3). Beachten Sie, dass die Fähigkeit, die Embryonen im korrekten Entwicklungsstadium zu identifizieren, unerlässlich ist. Wir wählten Embryonen im Frühstadium aus und verwendeten eine kontinuierliche Aufzeichnung, um den gesamten Entwicklungsverlauf vollständig und ohne mechanische Störung zu erfassen. Dieser Ansatz ermöglicht es >500 min Aufnahme mit Zeitrafferaufnahmen, die den gesamten Prozess von der Befruchtung bis zum Muskelzucken umfassen (Abbildung 2 und Zusatzvideo S5). Neben dem Wildtyp sind auch Mutanten für vergleichende Bildgebungsstudien verfügbar. Beispielsweise ist HUM-2 das Homolog des menschlichen Myosin V, das entscheidende Rollen bei der Verteilung von Organellen, Vesikeln und mRNA spielt und für die Physiologie des Organismus sowie die zelluläre Funktion wichtig ist.51. Als veranschaulichendes Beispiel wurde das Protokoll ebenfalls verwendet, um die Furrow-Dynamik in den hum-2 (ok596) Mutante zum visuellen VergleichZusatzliche Abbildung S3 und Zusatzvideo S4Schließlich werden die .tiff-Bilder in ImageJ/Fiji bearbeitet und zugeschnitten sowie in Bildbearbeitungssoftware zur direkten visuellen Vergleichbarkeit ausgerichtet.52.
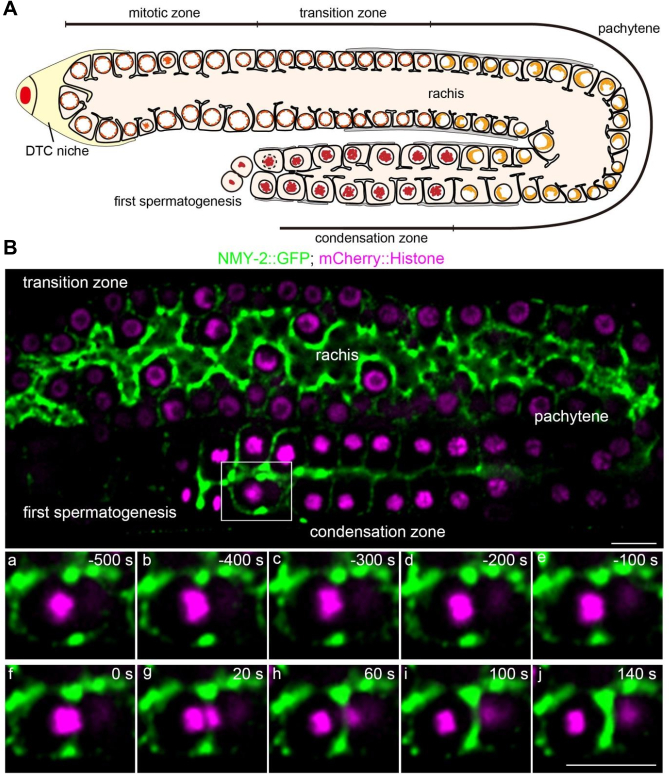
Abbildung 1: Schema und Fluoreszenzbild der Verteilung der Keimdrüsenzonen in Würmern des späten L4-Stadiums. (A) Schema der Keimdrüsenstruktur eines Wurms im späten L4-Stadium. DTC = distale Spitzenzelle. (B) Fluoreszenzbild, das NMY-2::GFP zeigt, das den Rachis und den kortikalen Bereich proximaler Spermatocyten markiert, sowie mCherry::Histone, das die nukleäre Morphologie in verschiedenen Entwicklungsstadien visualisiert. Maßstabsbalken = 10 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
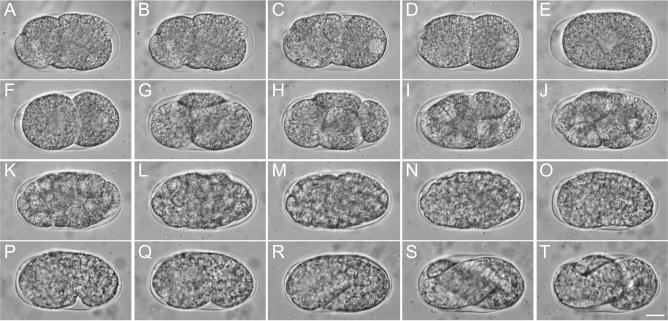
Abbildung 2: C. elegans-Embryonalentwicklung. (A–E) Fusionsstadium bis zum Ein-Zell-Stadium, einschließlich der Migration und Fusion von Oozyt- und Spermien-Pronuklei, Pseudokleavage und Etablierung des Ein-Zell-Stadiums. (F–J) Zwei-Zell-Stadium bis zum mehrzelligen Stadium. (K–O) Gastrulationsstadium. (P–T) Komma-Stadium bis Muskelzucken. Maßstabsleiste = 10 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Ergänzende Abbildung S1: Repräsentative Darstellung der kompletten Spermatogenese. (A) Beginn des Zerfalls der Kernhülle. (B) Prometaphase der Meiose I. (C) Bildung des kontraktilen Rings und Beginn der Einschnürung; (D) Abschluss der Meiose I; (E) Beginn der Meiose II. (F) Einschnürung der Furche in zwei sekundäre Spermatocyten. (G) Telophase der Meiose II. (H) Abschluss der Meiose II und Bildung von vier Spermatiden sowie eines zentral lokalisierten Restkörpers. Maßstabsbalken = 10 µm. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S2: Repräsentative Darstellung der Bildgebung der frühen Embryogenese, wobei GFP::Histon den Zellkern und mCherry::PH die Zellmembran markiert. (A) Pseudospaltung. (B) Rückbildung der Spaltefurche in den Normalzustand. (C) Metaphase der ersten Zellteilung. (D) Anaphase der ersten Zellteilung. (E) Zweizellstadium. (F) Anaphase der AB-Zellteilung und Prophase der P1-Zellteilung. (G) Anaphase der P1-Zellteilung. (H) Vierzellstadium. Maßstabsbalken = 10 µm. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Abbildung S3: Beispielvergleich des Teilungsfurchens in frühen Embryonen von N2 und hum-2 (ok596)-Mutante. Das Vergrößerungsfeld zeigt die Furchwirkung über die Zeit zur visuellen Beurteilung. Die Zahlen geben die Zeit nach Beginn der Anaphase an, definiert durch Chromosomen-Segregation. Maßstabsbalken = 2 µm. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzendes Video S1. Repräsentative Fluoreszenz-Zeitraffer-Aufnahme des Gonaden im späten L4-Stadium unter Verwendung von NMY-2::GFP und mCherry::Histone; 30 s pro Bild. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzendes Video S2. Repräsentative Hellfeld-Zeitrafferaufnahme der vollständigen Spermatogenese in him-5 (e1490); 30 s pro Einzelbild. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzendes Video S3. Repräsentative Fluoreszenz-Zeitraffer-Aufnahme der frühen Embryogenese unter Verwendung von GFP::Histone und mCherry::PH; 30 s pro Bild. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Supplemental Video S4. Repräsentative Fluoreszenz-Zeitraffer-Aufnahmen des Spaltfurchenbildungsprozesses in frühen Embryonen von N2 und hum-2 (ok596) Mutante; 15 s pro Einzelbild. Bitte klicken Sie hier, um die Datei herunterzuladen.
Ergänzendes Video S5. Repräsentative Hellfeld-Zeitraffer-Aufnahme der embryonalen Entwicklung von N2 C. elegans von der Fusion der oocytären und spermatozoïden Pronuklei bis hin zu den mitotischen Teilungen, aus denen der Organismus hervorgeht. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Zur Vorbereitung und Abbildung von Würmern haben wir zwei Workflows optimiert, die jeweils auf Kammern bzw. Objektträgern basieren. Der kamerabasierte Ansatz wurde für die hochauflösende Live-Bildgebung eingesetzt und ermöglicht die Langzeitbeobachtung von Entwicklungsprozessen bei begrenzter Phototoxizität/Photobleichung53. Der objektträgerbasierte Ansatz leitet sich von etablierten Agarose-Pad-Montagetechniken ab, die üblicherweise zur Kurzzeitbeobachtung neuronaler Aktivität und subzellulärer Strukturen verwendet werden54. Beide Protokolle (Abschnitte 3, 4, 5 und 6) wandten wir zur Langzeitbeobachtung ausgewählter früher Entwicklungsstadien von C. elegans an. Bezüglich der in vivo-Beobachtung der Gonadenstruktur, der PGC-Teilungen oder der Spermatogenese folgten wir den Hauptabläufen bereits etablierter Methoden und nahmen bestimmte Modifikationen vor, um neuen Forschenden einen schnellen und einfachen Zugang zu ermöglichen55. Bei der in vitro-Beobachtung der Spermatogenese legen wir besonderen Wert auf die schnelle Erkennung von Zellen, die den Übergang von der Prophase zur Metaphase durchlaufen, wenn die Kernhülle zerfällt56. Obwohl Agarose-Pads Embryonen oder Würmer für die in vivo-Bildgebung puffern und teilweise stabilisieren können, verringern sie den Kontrast zwischen primären Spermatocyten und dem Objektträger. Agarose-Pads werden daher für die in vitro-Beobachtung dissektierter Spermatocyten nicht empfohlen; stattdessen ist ein flüssiges Medium vorzuziehen. Ebenso wird für die in vitro-Beobachtung der Embryogenese die schnelle Identifizierung spezifischer, interessierender Entwicklungsstadien betont.
Durch die Kombination der oben beschriebenen Methoden können ausgewählte Entwicklungsereignisse von der Keimbahn bis zum Embryo abgebildet werden. Diese Methoden können zudem mit Temperiergeräten, wie schnellen Temperatursprung-Systemen für die Live-Cell-Abbildung, kombiniert werden, was Experimente mit temperatursensitiven Mutanten praktischer gestaltet57. Ebenso ermöglicht die immobilisierungsbasierte Kühlung die hochdurchsatzfähige, submikrometerauflösende Bildgebung von C. elegans-Populationen direkt auf Kultivierungsplatten und reduziert so den Bedarf an chemischer Anästhesie oder der manuellen Handhabung einzelner Würmer, während die physiologische Vitalität erhalten bleibt58. Außerdem können künstliche Störungen wie RNA-Interferenz14 und Laserablation59,60,61,62,63,64,65 mit der Mikroskopie kombiniert werden, um Entwicklungsreaktionen sowie zugrundeliegende biologische oder physikalische Mechanismen zu untersuchen. In Zukunft könnten Mikroskopie-Arbeitsabläufe durch die Optimierung von Hardware, Software und nutzerspezifischen Operationen weiter verbessert werden33,66. Obwohl spezifische Betriebsdetails angepasst werden müssen, könnten ausgewählte Prinzipien dieses Protokolls auf andere kleine, bewegliche Tiermodelle übertragbar sein, wie Fruchtfliegen und Zebrafischlarven, insbesondere für in vivo-Beobachtungen, die eine Immobilisierung erfordern, und in vitro-Beobachtungen, die eine Dissektion notwendig machen67,68.
Bild-Datensätze, die mithilfe solcher Protokolle gewonnen werden, können auch nachgeschaltete computerbasierte oder quantitative Analysen unterstützen, sofern ausreichende Stichprobenzahlen und standardisierte Aufnahmebedingungen verwendet werden69,70. Beispielsweise wurde die Embryogenese von C. elegans in Studien zur Zelllinientracing71,72 und zur Segmentierung der Zellmorphologie73,74,75 genutzt, wobei beide Ansätze auf raumzeitlichen Bilddaten basieren. Aus mechanistischer Sicht kann die Bildgebung von Kernen, Membranen, polaritätsbezogenen Proteinen76,77,78 sowie zytoskelettassoziierten Proteinen79,80,81 die Analyse von Zellteilung und Morphogenese unterstützen. Die quantitative Systembiologie kann diese Arten von Bilddaten über molekulare, zelluläre und organismische Skalen hinweg integrieren82,83,84,85. Im vorliegenden Protokoll sollten diese weiterreichenden Anwendungen als mögliche Erweiterungen betrachtet werden, nicht jedoch als Ergebnisse, die direkt durch die repräsentativen Daten belegt werden.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Wir danken Prof. Samuel H. Chung, Prof. Erin J. Cram, Prof. Javier Apfeld und Dr. Noa William Franklin Grooms an der Northeastern University sowie Prof. Chuanfu Dong an der Beijing Normal University für ihre technische Unterstützung. Diese Arbeit wurde finanziell unterstützt durch das Nachwuchsprojekt der Nationalen Naturwissenschaftlichen Stiftung Chinas (Förderkennzeichen 22407016) und das Projekt der Nationalen Naturwissenschaftlichen Stiftung Chinas (Förderkennzeichen 22477010) für Dr. Pei Zhang.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 28-Gauge-U-100-Insulinspritzen | EasyTouch | B08589MG8D | Wurmdissektion |
| 35-mm-Petri-Schalen | Celltreat | 229638 | Abbildungsgefäß |
| 60-mm-Petri-Schalen | Fisherbrand | AS4050 | Wurmkultur |
| Agarose | Bio-Rad | 1613100 | Agarose-Pad-Herstellung |
| C. elegans-RNAi-Fütterungsbibliothek (Ahringer) | Source BioScience Ltd. | N/A | RNAi-Experiment |
| C. elegans-Stamm: GFP::Histon; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Im Rahmen dieser Studie verwendeter Stamm |
| C. elegans-Stamm: GFP::HUM-2 | Sunybiotech | YC0381 | Im Rahmen dieser Studie verwendeter Stamm |
| C. elegans-Stamm: him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Im Rahmen dieser Studie verwendeter Stamm |
| C. elegans-Stamm: N2, Wildtyp | Caenorhabditis Genetics Center | N2 (Bristol) | Im Rahmen dieser Studie verwendeter Stamm |
| C. elegans Stamm: NMY-2::GFP; mCherry::Histon | Caenorhabditis Genetics Center | YC0032 | Im Rahmen dieser Studie verwendeter Stamm |
| C. elegans-Stamm: PH::GFP; mCherry::Histon | Caenorhabditis Genetics Center | YC0029 | Im Rahmen dieser Studie verwendeter Stamm |
| Differentialinterferenzkontrast-(DIC-)Mikroskop | Olympus | BX53 | Wurmbildgebung |
| Dissektions-Stereomikroskope | Nikon | SMZ745 | Wurmbetrachtung |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Bakterielle Nahrungsquelle |
| Fetales Rinderserum (FBS) | N/A | N/A | Kulturbuffer |
| Gefrierpuffer (S-Puffer/Glycerin) | N/A | N/A | Langzeitlagerung |
| Hybridisierungs-Deckglas | Invitrogen (Thermo Fisher Scientific) | H18200 | Agarose-Pad/-Kammer-Herstellung |
| Isopropyl β-D-1-thiogalactopyranosid (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Wurmkultur |
| Leibovitzs L-15-Medium | N/A | N/A | Kulturbuffer |
| Levamisolhydrochlorid | N/A | N/A | Wurminmobilisierung |
| M9-Puffer | N/A | N/A | Wurmkultur und Präparation |
| Mikroskop-Deckglas | Fisherbrand | 12541016 | Abbildungspräparate |
| Kleiner digitaler Inkubator | Benchmark Scientific | BMS-H2200-HC-E | Wurmkultur |
| NGM-Pulver, vorgemischt | N/A | N/A | Wurmkultur |
| Nikon Eclipse Ti2-E-Invertiertes Mikroskop | Nikon | Ti2-E | Wurmbildgebung |
| Einfache Mikroskop-Objektträger | Fisherbrand | 12550A3 | Abbildungspräparate |
| Einfache Mikroskop-Objektträger | Corning | 2947-75X25 | Agarose-Pad-Herstellung |
| Spinning-Disk-Konfokalmikroskop | Olympus | SpinSR10 | Wurmbildgebung |
| Spinning-Disk-Konfokaleinheit | Yokogawa | CSU-X1 | Zeitraffer-Bildgebung |
| Tetramisol | Sigma-Aldrich | L9756 | Wurmnarkose |
| Vaseline | Sangon Biotech | A510146-0500 | Abbildungspräparate |
Referenzen
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar