Um Mutationen von Mycobacterium tuberculosis hinsichtlich Genfunktion und Arzneimittelresistenz zu untersuchen, werden zwei gezielte, gerichtete Mutageneseverfahren zum Einfügen von Veränderungen in einen isogenen Hintergrund beschrieben und verglichen: der zweistufige allelische Austausch (AE) mittels eines Suizidvektors oder die Rekombineering-Technik mit ssDNA-Oligonukleotiden. Die Durchführung der Mutagenese wird mittels PCR und Sequenzierung des Amplikons bestätigt.
Methodenartikel
Gezielte Mutagenese in Mycobacterium tuberculosis
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Eine präzise Manipulation des mykobakteriellen Genoms ist erforderlich, um die Auswirkungen spezifischer Mutationen ohne störende Einflüsse durch die vielfältigen genetischen Hintergründe klinischer Isolate zu untersuchen. Dies ist besonders wichtig bei der Erforschung der Genfunktion und von Arzneimittelresistenzmechanismen, bei denen Hintergrundmutationen die Wirkung einer interessierenden Mutation verstärken oder unterdrücken können. Hier werden zwei gezielte, richtungsweisende Mutageneseverfahren – der zweistufige alellische Austausch mittels eines Selbstmordvektors und die oligonukleotidvermittelte Rekombineering-Technik – beschrieben und hinsichtlich ihrer Eignung zum Einbringen definierter Mutationen in einen isogenen Mycobacterium tuberculosis-Hintergrund verglichen.
Der zweistufige allelische Austausch verwendet einen Suizidvektor, der über keine mykobakterielle Replikationsursprungsequenz verfügt und ein mutiertes DNA-Fragment trägt, sowie selektierbare Marker wie sacB für Saccharoseempfindlichkeit, lacZ für die Blau-Weiß-Screening-Methode und Antibiotikaresistenzgene (kan oder hyg). Der Prozess umfasst die Erzeugung des mutierten Fragments mittels mehrstufiger Polymerase-Kettenreaktion (PCR) oder Synthese, das Klonen in den Vektor, die Elektroporation in M. tuberculosis und die Selektion von Single-Crossover-(SCO-)Integrationsereignissen mithilfe der Antibiotikaresistenz und des Blau-Weiß-Koloniescreenings. Anschließend erfolgt eine Gegen-Selektion mit Saccharose und X-gal, um Bakterien, die die Wildtyp-Sequenz tragen, auszuschließen. Diese Methode gewährleistet stabile, markierungsfreie Mutationen, ist jedoch zeitaufwändig und laborintensiv.
Die Rekombineering-Methode verwendet ein Plasmid, das eine Rekombinase exprimiert, wie beispielsweise pJV75amber, das die Che9c gp61-Rekombinase unter einem induzierbaren Acetamidase-Promotor exprimiert, zusammen mit einem einzelsträngigen DNA-(ssDNA-)Oligonukleotid, um präzise Mutationen einzuführen. Transformanten werden auf geeigneten Antibiotika ausgewählt und durch PCR sowie Sanger-Sequenzierung bestätigt. Dieser Ansatz ist einfacher, schneller und kostengünstiger, kann jedoch durch eine geringe Transformations-Effizienz, die Notwendigkeit frischer kompetenter Zellen sowie variable Effizienz je nach genomischem Bereich und Oligonukleotid-Design eingeschränkt sein.
Zusammen bieten der zweistufige allelische Austausch und die Rekombineering-Technik komplementäre Strategien, um definierte Mutationen in M. tuberculosis einzuführen. Beide Methoden ermöglichen die experimentelle Validierung von Mutationen, wie beispielsweise Varianten, die mit der Genfunktion und der Arzneimittelresistenz assoziiert sind.
Einleitung
Die Untersuchung genomspezifischer Mutationen ermöglicht die Erforschung der Genfunktion und der Arzneimittelresistenz mittels einer Vielzahl von Methoden. Der komplexe genetische Hintergrund klinischer Isolate, die eine Mutation von Interesse tragen, erschwert jedoch häufig die Interpretation der Ergebnisse, da zahlreiche weitere Mutationen wechselwirken und synergistische oder antagonistische Effekte hervorrufen können1. Obwohl Ansätze basierend auf künstlicher Intelligenz (KI) die Resistenz vorhersagen können, lassen sie keine endgültige Bestätigung der Resistenz zu und ermöglichen nicht die Bestimmung nachgeschalteter Effekte2,3.
Fluktuationstests, die auf spontanen Mutationen basieren, können effektiv Resistenz unter bekannten Stressfaktoren wie antimykobakteriellen Wirkstoffen auswählen4,5. Diese ungerichtete Strategie erfordert jedoch einen umfangreichen Screening-Prozess und bietet keine Garantie dafür, eine bestimmte Mutation zu erhalten, z. B. neuartige Mutationen in genen, die mit der Arzneimittelresistenz assoziiert sind und in klinischen Isolaten beobachtet wurden.
Es wurden mehrere gezielte Ansätze entwickelt, darunter die gezielte Mutagenese, die eine Reihe molekularer Techniken umfasst, um präzise Einzelnukleotid-Substitutionen (Punktmutationen) in ein Gen der Wahl einzuführen6. Der allgemeine Arbeitsablauf beinhaltet: (1) Erzeugung eines Donor-DNA-Fragments oder Plasmids, das das Gen der Wahl mit der gewünschten Punktmutation(en) enthält, (2) Einführung dieser DNA in das Bakterium, (3) Übertragung der mutierten Sequenz an die chromosomale Zielstelle, (4) Förderung der Integration der Mutation mittels Rekombination und (5) Selektion rekombinanter Mutanten.
In dieser Veröffentlichung werden zwei unterschiedliche Strategien der gezielten Stellen-spezifischen Mutagenese für die gezielte Manipulation von M. tuberculosis-Genen beschrieben, ihre Arbeitsabläufe verglichen und die Vor- und Nachteile jeweils diskutiert. Die Methoden nutzen entweder den natürlichen homologen Rekombinations-(HR-)Reparaturweg des Mykobakteriums, im Folgenden auch als zweistufiger Allelaustausch (AE) mit einem Suizid-Vektor7 bezeichnet, oder ein plasmidcodiertes, phagenbasiertes Rekombinierungssystem8.
Die zweistufige AE Methode integriert einen Suizid-Übertragungsvektor mittels homologer Rekombination (HR) in die chromosomale DNA eines Organismus. Dieser Suizid-Übertragungsvektor enthält eine flexible Kassette, die Teil der pNIL/pGOAL-Vektorserie ist und bereits ausführlich beschrieben wurde7. Sie ermöglicht eine hochpräzise und stabile Integration für komplexe Genomeditierungen, einschließlich Gen-Knockouts und großer Insertionen. Die grundlegenden Prinzipien der AE unter Verwendung von Suizidvektoren und Rekombineering wurden bereits in früheren Protokollen für Mykobakterien etabliert9,10, darunter HR-basierte Gen-Knockouts und die Einführung von Punktmutationen7. Zu den Einschränkungen der AE gehören potenzieller in vitro-Antibiotikastress durch mehrfache Selektionsmarker, das Risiko spontaner Mutationen während serieller Passagen, arbeitsintensive Klonierungsschritte sowie ein zweistufiger Selektionsprozess, der 8–12 Wochen in Anspruch nehmen kann.
Im Gegensatz dazu nutzt die Rekombineering-Technik die Che9c gp61-Rekombinase aus dem Plasmid pJV75amber und einfachsträngige DNA-(ssDNA-)Oligonukleotide8,11, um gezielte Mutagenese und anschließende Selektion zu ermöglichen. Das episomale Plasmid pJV75amber exprimiert die Che9c gp61-Rekombinase (ein homologes Protein zu E. coli RecT, das einfachsträngige DNA annealt) unter Kontrolle eines induzierbaren Acetamidase-Promotors8. Das Rekombinaseprotein vermittelt die Erkennung und das Annealen von ssDNA sowie den allelischen Austausch zwischen einer exogen synthetisierten ssDNA-Oligonukleotidvorlage, die eine Punktmutation enthält, und den endogenen homologen DNA-Strängen8.
Die Rekombineerung eliminiert Klonierungsschritte und verkürzt die Bearbeitungszeit auf 4–6 Wochen, wodurch sie sich ideal für die schnelle Validierung von Arzneimittelresistenzvarianten in klinischen Isolaten eignet. Allerdings kann die Rekombineerung in bestimmten genomischen Regionen eine variable Effizienz aufweisen oder zu Off-Target-(illegitimer) Rekombination aufgrund der Verwendung kurzer Homologiearme führen, was wiederholte Experimentierdurchläufe erforderlich macht. Zudem kann eine umfangreiche Kolonie-Screening erforderlich sein, wenn keine integrierte Gegenselektion vorhanden ist.
Die parallele Darstellung beider Methoden ermöglicht es Forschern, je nach Projektanforderungen eine der beiden auszuwählen: AE für robuste, markierungsfreie Editierungen in essentiellen Genen gegenüber Rekombineering für Schnelligkeit und Einfachheit bei der Hochdurchsatz-Mutagenese. Letztlich ermöglichen diese Ansätze Untersuchungen zur Genfunktion, Epistasen und Resistenzmechanismen, ohne durch störende genetische Hintergründe beeinträchtigt zu werden. Wir betonen die Eignung von AE für komplexe Editierungen, die Geschwindigkeit des Rekombineerings sowie den hohen Arbeitsaufwand bei AE. Außerdem zeigt Rekombineering eine Abhängigkeit von der genomischen Region, die in früheren Einzelmethodenprotokollen nicht hervorgehoben wurde8. Hier werden gezielte Anpassungen und Verbesserungen für die gezielte Mutagenese in M. tuberculosis bereitgestellt.
Alle Experimente, bei denen lebende M. tuberculosis manipuliert werden, müssen von geschultem Personal in einer BSL-3-Anlage unter Einhaltung der institutionellen Biosicherheitsprotokolle und Risikobewertungen durchgeführt werden. Die Anlage sollte mit kontrolliertem Zugang, Unterdruck-Luftstrom und einem Abluftsystem mit HEPA-Filter ausgestattet sein, und die Arbeiten sollten in zertifizierten生物sicherheitswerkbanken (Klasse II) erfolgen. Zusätzlich muss persönliche Schutzausrüstung (PSA), wie eine motorbetriebene Luftreinigungs-Atemschutzmaske (PAPR) oder N95-Atemschutzmasken, Handschuhe, Schutzanzüge oder Kittel sowie Augenschutz, stets innerhalb einer BSL-3-Anlage getragen werden. Alle Abfälle, einschließlich Kulturmedien und Einwegmaterialien, müssen vor dem Entfernen aus der BSL-3-Anlage autoklaviert oder chemisch dekontaminiert werden.
Bevor kultivierte Materialien wie Zellpellets für nachfolgende Analysen wie die PCR aus dem BSL3 entfernt werden, sollten sie zur Inaktivierung 60 min bei 80 °C erhitzt werden. Die inaktivierten Proben werden anschließend doppelt verpackt, äußerlich mit einem geeigneten Reinigungsmittel und 70 %igem Ethanol desinfiziert und zur Durchführung molekularbiologischer Arbeiten in einen BSL2-Bereich transportiert. Diese Sicherheitsmaßnahmen sind wichtig, um das Risiko der Aerosolbildung während Verfahren wie der Zentrifugation oder des Pipettierens zu minimieren, die zu einer unbeabsichtigten Exposition führen könnten.
Beim UV-Lichtkontakt sollten UV-schützende Schutzbrille oder ein Gesichtsschild sowie Handschuhe getragen werden; die Bestrahlung sollte nur in einem geschlossenen UV-Bestrahlungsgerät durchgeführt werden, um Haut- und Augenschäden zu vermeiden.
Protokoll
Methode A: Zwei-Schritt-alexischer Austausch (AE)
HINWEIS: Die homologe Rekombination bietet eine effektive Methode, um Punktmutationen in das M. tuberculosis-Gen der Wahl einzuführen. Die Technik umfasst fünf Phasen: 1) Erzeugung und Amplifikation einer Insertsequenz; 2) Konstruktion eines Suizid-Übertragungsvektors; 3) Übertragung der mutierten DNA in das mykobakterielle Genom; 4) Transformation des Plasmids, das das mutierte Allel trägt, um einen Co-Integranten zu erzeugen; und 5) Gegenauswahl zur Auflösung des Co-Integranten. Obwohl diese Methode zur Konstruktion von Deletionsmutanten angewendet werden kann, liegt der Schwerpunkt hier auf der Erzeugung von Stämmen mit Einzelnukleotidvarianten.
- Erzeugung eines dsDNA-Fragments für die homologe Rekombination
HINWEIS: Wenn der Effekt einer einzelnen Nukleotidveränderung mittels AE untersucht wird, existieren drei Möglichkeiten, das Fragment oder Gen von Interesse mit der einzelnen Nukleotidvariante (SNV) zu erzeugen. (1) Amplifizieren Sie einen genomischen Bereich, der eine SNV von Interesse enthält, aus einem klinischen Stamm mittels Polymerase-Kettenreaktion (PCR) und klonen Sie es in einen geeigneten Vektor. (2) Erwerben Sie ein maßgeschneidertes Oligonukleotid, das synthetisiert wurde, um die gewünschte Punktmutation zu tragen. (3) Verwenden Sie eine dreistufige PCR-Methode (unten beschrieben), um die Punktmutation in das Fragment oder Gen von Interesse einzuführen. Diese Überlappungs-PCR führt präzise an der gezielten Position in einer genomischen Sequenz eine einzelne Nukleotidveränderung ein. Sie erfordert zwei Primer-Sets und umfasst drei Schritte: 1) PCR-Amplifikation der upstream- und downstream-Regionen separat, 2) Annealing der beiden überlappenden Fragmente und 3) Amplifikation des vollständigen DNA-Fragments unter Verwendung der äußeren Primer.- Entwerfen Sie die äußeren Primer so, dass sie jeweils an den 5'- und 3'-Enden der upstream- und downstream-Regionen des Gens binden. Fügen Sie in diese äußeren Primer eine 20 Basenpaare (bp) lange Homologie-Region zum Gen, Restriktionsenzymschnittstellen und jeweils eine zusätzliche 6-bp-lange nicht-kodierende Überhangsequenz an den Primerenden ein, um eine direkte Restriktionsverdauung während Klonierungsexperimenten zu ermöglichen. Stellen Sie sicher, dass die Restriktionsstellen im Vektor vorhanden sind, jedoch nicht im Gen von Interesse (Tabelle der Materialien).
- Entwerfen Sie die zentralen Primer so, dass sie komplementär zueinander sind und die gewünschte SNV tragen. Lassen Sie die komplementären Vorwärts- und Rückwärtsprimer in der Mitte der upstream- und downstream-Regionen überlappen, wobei die Nukleotidbasenveränderung in die Mitte des dsDNA-Fragments eingebaut wird.
- Verwenden Sie genomische dsDNA aus M. tuberculosis H37Rv als Matrizen-DNA in einer 25 µL PCR-Reaktionsmischung (Abbildung 1) unter Verwendung einer hochgradig fehlerkorrigierenden Taq-Polymerase. Richten Sie die separaten Reaktionen wie folgt ein: Geben Sie 5 µL GC-Puffer (endgültig 1×, empfohlen für GC-reiche M. tuberculosis-DNA), 0,5 µL 10 mM dNTPs (endgültig jeweils 200 µM), 1,25 µL 10 µM Vorwärtsprimer (endgültig 0,5 µM), 1,25 µL 10 µM Rückwärtsprimer (endgültig 0,5 µM), 0,25 µL Polymerase (endgültig 1 U), 1 µL Matrizen-DNA (50–100 ng), 0,75 µL 100 % DMSO (endgültig 3 % für GC-reiche Matrizen) und nukleasefreies Wasser bis zu einem Endvolumen von 25 µL hinzu. Verwenden Sie die Primer A und B in einer Reaktion sowie C und D in der anderen (Abbildung 1A).
- Amplifizieren Sie zwei DNA-Fragmente separat: die upstream-Region mit den Primern A und B sowie die downstream-Region mit den Primern C und D (Abbildung 1A). Optimieren Sie die Zyklenbedingungen entsprechend den verwendeten Primern und der Länge des Amplikons, beginnend mit einer initialen Denaturierung bei 98 °C für 30 s; 30 Zyklen mit Denaturierung bei 98 °C für 10 s, Annealing bei Tm (typischerweise 55–65 °C für diese Primer) für 30 s, Extension bei 72 °C für 30 s pro Kilobase (kb); abschließende Extension bei 72 °C für 5 min. Halten Sie bei 4 °C.
- Verbinden und verlängern Sie die upstream- und downstream-Regionen, indem Sie jeweils 5 µL der erzeugten PCR-Produkte (aus Schritt 1.4) in einer neuen 25 µL-Reaktion kombinieren (passen Sie die Komponentenanteile proportional an, verzichten Sie auf die Zugabe von Primern) (Abbildung 1B). Verwenden Sie dieselben Zyklenbedingungen, reduzieren Sie jedoch die Anzahl der Zyklen auf 10–15.
- Um überschüssige Primer aus den PCR-Produkten des ersten Schritts vor dem dritten Schritt zu entfernen, ist eine Verdünnung (1:10 bis 1:50) oft ausreichend, aber für höhere Reinheit verwenden Sie kommerzielle säulenbasierte Reinigungskits oder Gel-Extraktion, falls unspezifische Banden vorhanden sind.
- Im letzten Amplifikationsschritt geben Sie 2 µL des überlappenden PCR-Produkts (aus Schritt 1.5) zu einer neuen 25 µL-Reaktion mit den Primern A und D (jeweils endgültig 0,5 µM) hinzu (Abbildung 1C). Verwenden Sie dieselben Zyklenbedingungen wie in Schritt 1.4.
HINWEIS: Denken Sie daran, die Annealing-Tm und die Verlängerungszeit für die neue Primerkombination (Primer A und D) und die verlängerte Fragmentlänge anzupassen. - Überprüfen Sie die Amplifikation mittels Agarose-Gelelektrophorese; erwarten Sie eine einzelne Bande der vorhergesagten Größe ohne Schmier.
HINWEIS: Entsorgen Sie das Gel nicht. Es wird in Schritt 2.1 verwendet.
- Vektor-Konstruktion zur Sequenzierung des SNV-haltigen dsDNA-Fragments
HINWEIS: Dieser Abschnitt beschreibt den zweiten Schritt von AE. Das erzeugte Fragment von Interesse wird in einen Sequenzierungsvektor geklont, um die Plasmidvermehrung zu ermöglichen und mehrere Kopien für eine effizientere Klonierung in nachfolgenden Schritten zu erhalten.- Bereiten Sie chemisch kompetente E. coli-Zellen gemäß der Methode von Green und Rogers12 vor.
- Schneiden Sie das PCR-amplifizierte dsDNA-Fragment, das die gewünschte SNV aus Schritt 1.8 enthält, mit einer sauberen Skalpellklinge aus dem Gel aus und reinigen Sie es mithilfe eines kommerziellen Gel- und PCR-Reinigungskits gemäß Herstellerprotokoll. Messen Sie die DNA-Konzentration mittels Spektrophotometrie; zielen Sie auf 50–100 ng/µL. Beobachten Sie nach der Reinigung eine klare Lösung.
- Ligieren Sie das lineare DNA-Fragment in einen Sequenzierungsvektor (z. B. pJET1.2) unter Verwendung einer geeigneten Ligase. Führen Sie die Ligationsreaktionen in einer 10 µL-Reaktion durch: Geben Sie 1 µL 10× Ligasepuffer, 50 ng Vektor, 150 ng Insert (3:1 Molverhältnis), 1 µL DNA-Ligase (400 U/µL) und Wasser bis zu einem Endvolumen von 10 µL hinzu; inkubieren Sie über Nacht bei 4 °C und inaktivieren Sie durch 10-minütige Inkubation bei 65 °C.
- Transformieren Sie die Plasmidkonstruktion in chemisch kompetente E. coli-Zellen, indem Sie 5 µL ligierter Plasmid-DNA (siehe Schritt 2.3) zu 100 µL kompetenten Zellen geben und vorsichtig durch leichtes Klopfen mischen. Inkubieren Sie die Mischung 30 min auf Eis. Führen Sie einen Hitzeschock bei 42 °C für 90 s durch, kehren Sie das Röhrchen anschließend sofort für 2 min auf Eis zurück. Geben Sie 900 µL Luria-Bertani (LB)-Medium hinzu und inkubieren Sie die Zellen bei 37 °C unter Schütteln (200 U/min) für 1 h zur Regeneration.
- Ernten Sie die Zellen durch Zentrifugation (3.000 × g für 10 min) und verwerfen Sie das LB-Medium. Resuspendieren Sie die rekombinanten Zellen in 100 µL frischem LB-Medium, plattieren Sie 50 µL auf LB-Agar mit den geeigneten Antibiotika und inkubieren Sie statisch bei 37 °C über Nacht. Erwarten Sie 50–500 Kolonien pro Platte.
- Screenen Sie Kolonien auf das Vorhandensein des DNA-Fragments mittels Kolonie-PCR, indem Sie 1–10 einzelne Kolonien auswählen und die Zellen jeder Kolonie einer PCR-Reaktion hinzufügen, wie in Schritt 1.3 mit den Primern A und D beschrieben. Führen Sie die PCR wie in Schritt 1.4 beschrieben durch.
- Wählen Sie PCR-positive Kolonien (üblicherweise 5–10) aus und kultivieren Sie sie über Nacht in 5 mL LB-Medium mit Antibiotika bei 37 °C unter Schütteln bei 200 U/min.
- Stellen Sie einen Glycerin-Frosterstock bei -80 °C jeder Übernachtkultur her. Extrahieren Sie die Plasmid-DNA mithilfe eines kommerziellen Miniprep-DNA-Reinigungskits und führen Sie eine Sanger-Sequenzierung durch, um die Sequenz des dsDNA-Fragments und das Vorhandensein der SNV zu bestätigen. Zusätzlich verwenden Sie Restriktionsenzym-(RE-)Mapping, um sicherzustellen, dass das Fragment der korrekten Größe in das Sequenzierungsplasmid eingebaut wurde. Überprüfen Sie mittels Gelelektrophorese; erwarten Sie Fragmente, die den vorhergesagten Größen entsprechen.
- Konstruktion des Suizid-Übertragungsvektors
HINWEIS: Dieser Abschnitt beschreibt die abschließende Vorbereitung des Suizid-Übertragungsvektors. Die beiden weit verbreiteten Suizid-Übertragungsvektoren sind p1NIL und p2NIL, die sich nur in den Restriktionsenzymschnittstellen ihrer multiklonierbaren Regionen unterscheiden. Dieses Protokoll bezieht sich auf p2NIL (Tabelle der Materialien). Zur Unterstützung bei der Vektor-Konstruktion konsultieren Sie Plasmidkarten von p2NIL und pGOAL19, um eindeutige Restriktionsstellen zu identifizieren.- Führen Sie einen RE-Verdau durch, um das verifizierte, SNV-haltige DNA-Fragment aus Schritt 2.8 aus dem Sequenzierungsvektor unter Verwendung der geeigneten Enzyme (z. B. HindIII und KpnI) zu entfernen. Verdauen Sie in einer separaten Reaktion den Suizid-Übertragungsvektor (z. B. p2NIL) mit denselben Enzymen. Führen Sie beide Verdauungen im großen Maßstab (1 µg DNA) in einer 50 µL-Reaktion durch: Geben Sie 10 µL 10× Puffer, 1 µL jedes Enzyms (10 U/µL), 1 µg DNA und nukleasefreies Wasser bis zu einem Endvolumen von 50 µL hinzu; inkubieren Sie bei 37 °C für 1 h. Inaktivieren Sie durch Erhitzen, falls vom Hersteller empfohlen.
- Trennen Sie die DNA-Fragmente mittels Agarose-Gelelektrophorese. Beobachten Sie klare Banden in den erwarteten Größen. Schneiden Sie den linearisierten p2NIL-Vektor und das SNV-haltige DNA-Fragment aus dem Agarosegel aus und reinigen Sie sie mithilfe eines kommerziellen Gel- und PCR-Reinigungskits.
- Messen Sie die DNA-Konzentrationen mittels Spektrophotometrie und berechnen Sie das benötigte DNA-Volumen, um ein molares Verhältnis von 3:1 (Insert:Vektor) bei 50 ng p2NIL-Vektor-DNA zu erreichen. Führen Sie die Ligationsreaktionen in einer 10 µL-Reaktion durch: Geben Sie 1 µL 10× Ligasepuffer, 50 ng Vektor, 150 ng Insert (3:1 molares Verhältnis), 1 µL T4-DNA-Ligase (400 U/µL) und Wasser bis zu einem Endvolumen von 10 µL hinzu; inkubieren Sie über Nacht bei 4 °C.
- Transformieren Sie den ligierten Vektor mit dem Insert in kompetente E. coli-Zellen (siehe Schritt 2.4). Plattieren Sie die Transformation auf LB-Agar mit 50 μg/mL Kanamycin (Kan). Inkubieren Sie bei 37 °C über Nacht.
- Unterziehen Sie die resultierenden Kolonien (p2NIL mit dem SNV-haltigen DNA-Fragment, im Folgenden p2NIL_insert) einer Kolonie-PCR (siehe Schritt 2.6) und Agarose-Gelelektrophorese, um das Vorhandensein des SNV-haltigen DNA-Fragments zu bestätigen. Führen Sie die PCR wie in Schritt 1.3 beschrieben durch, unter Verwendung der in Schritt 1.7 optimierten Primer A und D.
- Inokulieren Sie eine Kolonie, die den korrekt konstruierten p2NIL_insert-Vektor enthält, in 10 mL LB-Medium mit Kan bei 37 °C unter Schütteln bei 200 U/min über Nacht. Bereiten Sie Frosterstöcke vor (verwenden Sie 1–2 mL Kultur) und führen Sie eine Miniprep durch, um p2NIL_insert zu isolieren.
- Bringen Sie selektierbare Marker aus der pGOAL-Vektorreihe (pGOAL17 oder pGOAL19) in p2NIL_insert ein, indem Sie sowohl pGOAL als auch p2NIL_insert in separaten 50 µL-Reaktionen mit dem Restriktionsenzym PacI verdauen (siehe Schritt 3.1).
- Trennen Sie die resultierenden Fragmente mittels Agarose-Gelelektrophorese, schneiden Sie die Fragmente von Interesse aus und reinigen Sie sie mithilfe eines kommerziellen Gel- und PCR-Reinigungskits.
- Dephosphorylieren Sie das linearisierte p2NIL_insert, um eine Selbstligation der 5'- und 3'-Enden durch alkalische Phosphatasebehandlung zu verhindern: Geben Sie 1 Einheit/µg Fragment-DNA in einer 20 µL-Reaktion mit 2 µL 10× Puffer und Wasser hinzu; inkubieren Sie 10 min bei 37 °C, gefolgt von einer Inaktivierung durch 2 min bei 75 °C.
HINWEIS: Wenn zur Verhinderung der Selbstligation erforderlich, wird die Vektor-DNA mit 1 Einheit/µg rAPid alkalischer Phosphatase dephosphoryliert und zur Inaktivierung erhitzt. - Ligieren Sie die pGOAL-selektierbare Markerkassette in das dephosphorylierte p2NIL_insert, um p2NIL_insert_SM in einer 10 µL-Reaktion zu erzeugen (siehe Schritt 2.3) und transformieren Sie in chemisch kompetente E. coli-Zellen (siehe Schritt 2.4).
- Plattieren Sie die Zellen auf LB-Agar mit dem geeigneten Antibiotikum (50 µg/mL Kan und/oder 200 µg/mL Hyg) und 50 µg/mL X-gal, um die Funktionalität der Selektionsmarker zu bestätigen. Inkubieren Sie bei 37 °C über Nacht; erwarten Sie blaue Kolonien, die auf LacZ-Aktivität hinweisen.
- Bestätigen Sie die Saccharose-Sensitivität, indem Sie einzelne blaue Kolonien auf LB-Agar mit Antibiotika, mit und ohne 2 % Saccharose, ausstreichen, um die Saccharose-Sensitivität zu überprüfen.
- Bestätigen Sie die endgültige Konstruktion des Suizid-Übertragungsvektors durch RE-Mapping. Überprüfen Sie die erwarteten Fragmentmuster, indem Sie das Plasmid aus E. coli reinigen. Führen Sie ein RE-Plasmid-Mapping durch, um das Muster der Restriktion mit dem vorhergesagten Muster aus der Sequenzdatei des Plasmids zu vergleichen.
- Erzeugung von M. tuberculosis mit SNV durch homologe Rekombination
HINWEIS: Ein Suizid-Übertragungsvektor wird mittels homologer Rekombination in die genomische DNA eingeführt, gefolgt von einer zweistufigen Selektionsmethode, um zunächst für und anschließend gegen die selektierbaren Marker zu selektieren. Die folgenden Schritte werden unter Biosicherheitsstufe-3-Bedingungen durchgeführt.
HINWEIS: Schritt 1–11 beschreibt die Selektion eines Co-Integranten-M. tuberculosis-Stamms.- Bereiten Sie elektrokompente M. tuberculosis-Zellen vor, indem Sie Zellen bei einem OD600 von 0,6–1,0 ernten und dreimal in 1/50 des Volumens kaltem 10 % Glycerin waschen, gefolgt von Resuspension in 10 % Glycerin. Die Zellkonzentration sollte etwa 1011 Zellen pro mL betragen und kann bei -80 °C10 gelagert werden.
- Platzieren Sie 10 µg Plasmid-DNA in einer Petrischale in einem UV-Strahlungssystem und belichten Sie mit UV-Licht, bis die Energie 100 mJ/cm2 erreicht.
- Geben Sie 10 µg UV-vorbehandelter Plasmid-DNA oder 6 µL Tris-EDTA (TE)-Puffer (Negativkontrolle) in separaten 1,5 mL-Mikrozentrifugenröhrchen zu 400 µL elektrokompenten M. tuberculosis-Zellen. Mischen Sie vorsichtig durch Pipettieren.
- Übertragen Sie die Mischung in eine 0,2 cm Elektroporationsküvette und elektroporieren Sie mit einem einzelnen Impuls von 2,5 kV, 25 µF und 1.000 Ω Widerstand. Überwachen Sie die Zeitkonstante (optimal 15–25 ms). Verwerfen Sie, falls Lichtbogenbildung auftritt.
- Resuspendieren Sie die elektroporierten Zellen in 600 µL 7H9-OADC-Medium und übertragen Sie die Zellen in sterile 2 mL Schraubverschlussröhrchen (mit Dichtungsring).
- Inkubieren Sie die transformierten Zellen 24–48 h bei 37 °C.
- Ernten Sie die Zellen durch Zentrifugation bei 3.000 × g für 10 min bei Raumtemperatur. Erwarten Sie ein sichtbares Pellet. Entfernen Sie das Medium von den pelletierten Zellen.
- Streichen Sie die Zellen auf 7H11-OADC-Agarplatten mit den geeigneten Antibiotika (20 µg/mL Kan und/oder 50 µg/mL Hyg) und 50 µg/mL X-gal aus.
HINWEIS: Geben Sie X-gal zu abgekühltem 7H11-OADC-Agar (50 °C), bevor Sie die Platten gießen. X-gal kann bei längeren Inkubationen bei 37 °C (3–4 Wochen), die für M. tuberculosis erforderlich sind, abbauen, was die Empfindlichkeit des Blau-Weiß-Screenings aufgrund thermischer Instabilität verringern kann. Lagern Sie vorgegossene Platten bis zu 2 Wochen bei 4 °C im Dunkeln, um den Abbau zu minimieren. Falls eine schwache Färbung beobachtet wird, erwägen Sie die X-gal-Unterlage-Methode: Gießen Sie einfache 7H11-OADC-Agarplatten, lassen Sie sie erstarren, heben Sie das Agar leicht an und geben Sie 200–500 µL X-gal-Lösung (20 mg/mL in DMF) unter das Agar, bevor Sie die Platte wieder versiegeln und inkubieren. Dadurch wird die direkte Hitzeeinwirkung während Lagerung und Inkubation reduziert. - Inkubieren Sie bei 37 °C für 21 Tage. Kolonien, die den ersten AE erfolgreich durchlaufen haben, erscheinen blau, sind saccharose-sensitiv und antibiotikaresistent (Abbildung 2). Die Single-Crossover- (SCO-) M. tuberculosis-Stämme enthalten sowohl die Wildtyp- als auch die SNV-haltige Region.
- Wählen Sie SCO-Kolonien aus und inokulieren Sie 5 mL 7H9-OADC, ergänzt mit 0,05 % Tween 80 (ab hier 7H9-OADC-Tween) und dem geeigneten Antibiotikum. Inkubieren Sie 7 Tage bei 37 °C.
- Um die Saccharose-Sensitivität zu bestätigen, streichen Sie jede Kultur auf eine 7H11-OADC-Agarplatte mit 2 % Saccharose aus. Inkubieren Sie 21 Tage bei 37 °C. Erwarten Sie, dass SCO-Kulturen auf Saccharose nicht wachsen. Setzen Sie die SCO-Kulturen aus Schritt 4.10 fort, die Saccharose-Sensitivität zeigten.
HINWEIS: Schritt 12–18 beschreibt die Selektion der Auflösung des Co-Integranten-M. tuberculosis-Stamms. - Subkultivieren Sie die SCO-Kolonien in 5 mL 7H9-OADC-Tween (ohne Antibiotika) und inkubieren Sie 7 Tage bei 37 °C, um die Auflösung des Co-Integranten (DCO) zu selektieren.
- Streichen Sie 100 µL auf 7H11-OADC-Agarplatten mit 2 % Saccharose und X-gal (50 µg/mL) aus. Inkubieren Sie 21 Tage bei 37 °C. Obwohl dies noch bestätigt werden sollte, erwarten Sie weiße Kolonien, die antibiotikasensitiv und saccharose-resistent sind, falls der zweite allelische Austausch erfolgreich war (Abbildung 2).
- Wählen Sie 10–30 DCO-Einzelkolonien aus und inokulieren Sie sie in 5 mL 7H9-OADC-Tween (ohne Antibiotikum). Inkubieren Sie 7 Tage bei 37 °C.
- Führen Sie zur Bestätigung der Auflösung des integrierten Vektor-Rückgrats Patch-Tests auf Kanamycin und, wo zutreffend, Hygromycin (für pGOAL19-Konstrukte) durch. Führen Sie zusätzlich je nach verwendetem Vektor (pGOAL17 oder pGOAL19) Gegen-Selekions-Patch-Tests mit Saccharose durch: Streichen Sie Kolonien auf 7H11-OADC-Agarplatten, die entweder 50 µg/mL Hyg oder 2 % Saccharose enthalten, und inkubieren Sie bis zu 21 Tage bei 37 °C. Kolonien, die das integrierte Vektor-Rückgrat aufgelöst haben, wachsen auf der Platte mit 2 % Saccharose, jedoch nicht auf den Platten mit Hygromycin.
- Führen Sie eine Kolonie-PCR durch, indem Sie ein 200 µL-Aliquot der DCO-M. tuberculosis-Kulturen 60 min bei 80 °C erhitzen. Zentrifugieren Sie die gekochten Kulturen bei 15.000 × g für 15 min bei Raumtemperatur, um ein Pellet zu bilden; verwenden Sie den Überstand (enthält DNA) für die PCR-Amplifikation. Richten Sie die PCR wie in Schritt 1.3 beschrieben mit den Primern A und D ein. Führen Sie die PCR wie in Schritt 1.4 beschrieben durch.
- Trennen Sie die resultierenden Fragmente mittels Agarose-Gelelektrophorese. Schneiden Sie die Fragmente von Interesse aus und reinigen Sie sie gemäß Herstellerprotokoll mithilfe eines kommerziellen Gel- und PCR-Reinigungskits.
- Sequenzieren Sie das PCR-Produkt mittels Sanger, um das Vorhandensein der SNV zu bestätigen. Analysieren Sie das Ergebnis, indem Sie das sequenzierte DNA-Fragment mit dem Referenzgenom von M. tuberculosis H37Rv (GenBank NC_000962.2) abgleichen. Führen Sie zusätzlich eine Ganzgenomsequenzierung der Stamm- und Mutantenstämme durch, um sicherzustellen, dass während der Kultivierung keine Off-Target-Mutationen entstanden sind.
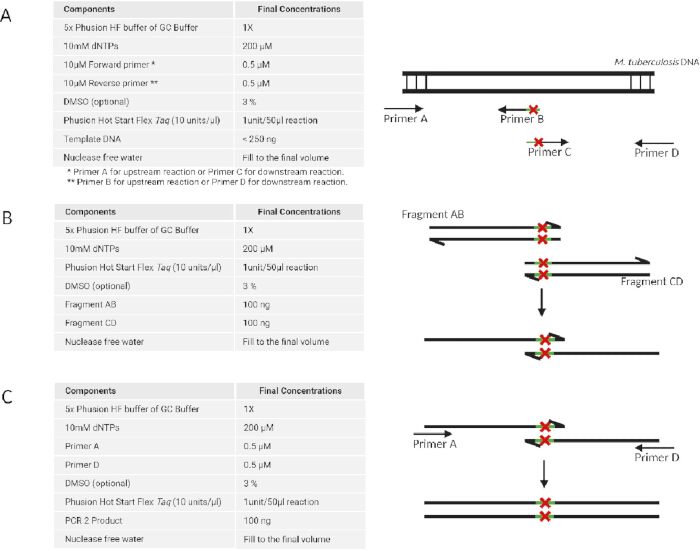
Abbildung 1: Erzeugung von dsDNA-Fragmenten, die eine einzelne Nukleotidvariante enthalten, mittels einer mehrstufigen PCR-Methode. Die Erzeugung des DNA-Fragments umfasst drei Schritte: (A) PCR-Amplifikation der upstream und downstream gelegenen Regionen separat unter Verwendung von zwei Primer-Sets. (B) Die upstream und downstream gelegenen Regionen werden zum Bilden eines einzelnen überlappenden Fragments hybridisiert. (C) Eine weitere Amplifikation des vollständigen DNA-Fragments erfolgt unter Verwendung der äußeren Primer. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
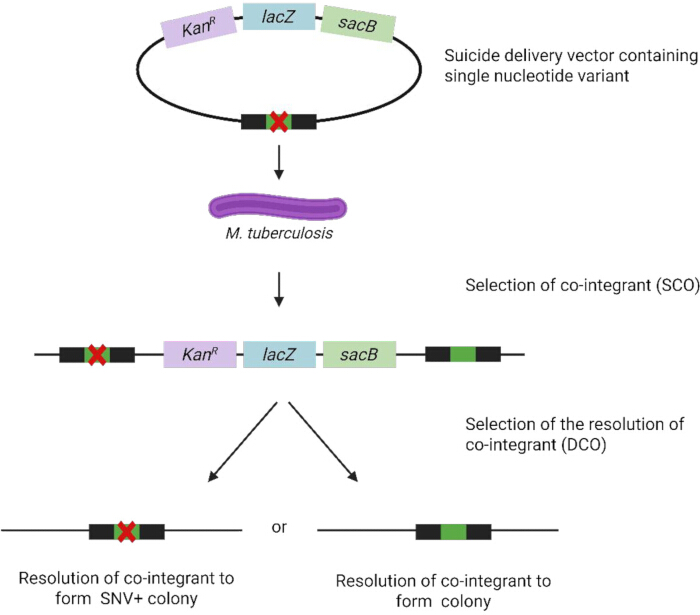
Abbildung 2: Konstruktion von ein M. tuberculosis Stamm, der eine SNV für die homologe Rekombination trägt. Erstellt in BioRender (https://BioRender.com). Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Methode B: Rekombineering
HINWEIS: Die Rekombineering beginnt mit der Elektroporation von M. tuberculosis mit drei Komponenten: dem Rekombineering-Plasmid pJV75amber, dem 63 bp langen ssDNA-Oligonukleotid JCV198 (zur Wiederherstellung der Hygromycinresistenz auf dem Plasmid) und einem 63 bp langen ssDNA-Oligonukleotid, das die gewünschte Punktmutation trägt. Die Transformanten werden anschließend mittels Kolonie-PCR und Sanger-Sequenzierung analysiert. Die Zusammensetzung für die Restriktionsenzymverdauung von pJV75amber ist aufgeführt in Tabelle 1. Die folgenden Schritte werden unter Biosicherheitsstufe-3-Bedingungen durchgeführt:
| Reagenzien | Röhrchen A (µL) | Röhrchen B (µL) | Röhrchen C (µL) | Röhrchen D (µL) |
| 10x Puffer B | 2 | - | 2 | 2 |
| 10x Puffer M | - | 2 | - | - |
| Nukleasefreies Wasser | 16 | 15 | 15 | 13 |
| pJV75 Amber-DNA-Aliquots | 2 | 2 | 2 | 2 |
| Dra1-Enzym | - | 1 | - | 2 |
| EcoRv-Enzym | - | - | 1 | 1 |
| Endvolumen der Reaktion | 20 | 20 | 20 | 20 |
Tabelle 1: Restriktionsverdau: pJV75amber-DNA.
- M. tuberculosis-Transformation mit pJV75amber
- Elektrokompetente M. tuberculosis-Zellen wie in Methode A, Schritt 4.1 beschrieben, herstellen.
- 100 ng pJV75amber-Plasmid-DNA oder 5 µL nukleasefreies Wasser (Negativkontrolle) zu jeweils 95 µL elektrokompetenten M. tuberculosis-Zellen in separaten 1,5-mL-Mikrozentrifugenröhrchen hinzufügen. Vorsichtig durch Pipettieren mischen.
- In zwei separate Elektroporationsküvetten (0,2 cm Spalt) überführen und 30 min bei Raumtemperatur inkubieren. Sicherstellen, dass die Zellsuspension sich am Boden der Küvette absetzt (gegebenenfalls vorsichtig antippen, um Blasen zu entfernen).
- Küvette in die Probenkammer des Elektroporators geben und den Impuls bei einem Widerstand von 1000 Ω, einer Spannung von 2,5 kV und einer Kapazität von 25 µF anlegen. Die Zeitkonstante überwachen (optimal 15–25 ms). Verwerfen, falls Lichtbogenbildung auftritt.
- Sofort 900 µL 7H9-OADC-Tween hinzufügen und durch zehnmaliges Auf- und Abpipettieren mischen.
- Die Zellen (insgesamt 1,0 mL) auf zwei 50-mL-Röhrchen aufteilen, jeweils eines für Probe und Kontrolle, und 48 h bei 37 °C inkubieren.
- Zellen durch Zentrifugation bei 3.000 × g für 15 min bei 37 °C pelletieren. Ein sichtbares Pellet wird erwartet. Überstand vom Zellpellet entfernen und in 200 µL 7H9-OADC-Tween resuspendieren.
- Je 100 µL der Kultur auf 7H11-OADC-Agarplatten mit 25 µg/mL Kanamycin ausplattieren.
- Die Platten 21 Tage bei 37 °C inkubieren.
- Kolonie-PCR-Test zur Bestätigung von pJV75amber
HINWEIS: Allgemeines Protokoll zur Kolonie-PCR (siehe Methode A, Schritt 2.6) mit folgenden M. tuberculosis-spezifischen Anpassungen beachten:- Einzeln isolierte Kolonien der mit pJV75amber transformierten Bakterien in 15-mL-Mikrozentrifugenröhrchen mit 7H9-OADC-Tween und Kanamycin (25 µg/mL) aufnehmen.
- 7 Tage bei 37 °C inkubieren.
- 200 µL der Kultur in 1,5-mL-Zentrifugenröhrchen überführen; den Rest bei 4 °C lagern oder als 50 %igen Glycerin-Stock bei -80 °C für die Verwendung in Methode B, Schritt 3.1, aufbewahren.
- Plasmid-DNA aus M. tuberculosis-Zellen durch 60-minütiges Erhitzen bei 80 °C freisetzen.
- Zellen durch Zentrifugation bei 16.000 × g für 15 min bei Raumtemperatur pelletieren.
- PCR mit Vorwärtsprimer (KANR_F) und Rückwärtsprimer (KANR_R) durchführen: 12,5 μL Taq-Mastermix, 1,25 μL jedes Primers (endgültig 0,5 μM), 1 μL Matrizen-DNA (Überstand aus Methode B, Schritt 2.5) und Wasser bis 25 μL hinzufügen. Zyklusbedingungen verwenden, die für den Kanamycin-Gen-Primer-Set (aph) optimiert sind: initiale Denaturierung bei 95 °C für 3 min; 35 Zyklen mit 95 °C für 30 s, 55 °C für 30 s und 72 °C für 45 s; finale Extension bei 72 °C für 5 min. Anschließend bei 4 °C halten.
- Auf einem 1 %igen Agarosegel bei 150 V für 45 min analysieren. Kolonien, die das erwartete 700 bp große aph-Band erzeugen, enthalten pJV75amber; diese für nachfolgende Rekombineering-Schritte auswählen.
- Rekombineering elektrokompetenter M. tuberculosis-Zellen, die mit pJV75amber transformiert wurden
- Mit den Einzelkolonie-Kulturen, die pJV75amber bestätigt enthalten (aus Schritt 2.2, Methode B), 20 mL 7H9-OADC-Tween mit Kanamycin (25 μg/mL) und 0,2 % Succinat beimpfen.
- Bei 37 °C inkubieren, bis der OD600 den Wert 0,6 erreicht (Wachstum in der mittleren logarithmischen Phase), um kompetente M. tuberculosis-Zellen herzustellen (siehe Methode A, Schritt 4.1).
- Acetamid bis zu einer Endkonzentration von 0,2 % hinzufügen.
- Über Nacht bei 37 °C inkubieren.
- Beschriftete Elektroporationsküvetten (0,2 cm Spalt) vorbereiten, jede mit 100 µL induzierten, kompetenten M. tuberculosis-Zellen, und die für das Rekombineering erforderlichen Einzelstrang-DNA-Oligonukleotide gemäß Tabelle 2 hinzufügen:
- Probe: 1 µg JCV198-Einzelstrang-DNA-Oligonukleotid und 1 µg Einzelstrang-DNA-Rekombineering-Oligonukleotid mit der gewünschten Sequenz hinzufügen.
- Positivkontrolle: 1 µg JCV198-Einzelstrang-DNA-Oligonukleotid hinzufügen.
- Negativkontrolle: 2 µL nukleasefreies Wasser (keine DNA) hinzufügen.
- Vorsichtig durch Pipettieren mischen.
- Elektroporation und Zellaufarbeitung wie in Methode B, Schritte 1.3–1.7 beschrieben, durchführen.
- Je 100 µL der Transformationskulturen auf 7H11-OADC-Agarplatten mit und ohne Hygromycin (50 µg/mL) ausplattieren.
- Die Platten 21 Tage bei 37 °C inkubieren.
- Screening auf rekombinante M. tuberculosis-Stämme zur Bestätigung der eingefügten Punktmutation
- Einzeln isolierte Kolonien rekombinanter M. tuberculosis-Zellen aufnehmen und in 5 mL 7H9-OADC-Tween mit Hygromycin (50 µg/mL) beimpfen.
- 7 Tage bei 37 °C inkubieren.
- 200-µL-Aliquote jeder Übernachtkultur in sterile 1,5-mL-Mikrozentrifugenröhrchen überführen. Die verbleibenden Kulturen bei 4 °C lagern (oder Glycerin-Stocks anlegen), bis PCR und Sanger-Sequenzierung die Kolonien identifiziert haben, die die gewünschte SNV tragen. Durch 1-stündiges Erhitzen auf 80 °C abtöten, anschließend bei 16.000 × g für 5 min bei Raumtemperatur zentrifugieren, um Zelltrümmer zu pelletieren.
- PCR und Sanger-Sequenzierung am Überstand durchführen, um das Vorhandensein der gewünschten SNV zu bestätigen. Durch Zuordnung zum Referenzgenom verifizieren; die SNV ohne zusätzliche Mutationen wird erwartet.
- Um die Bestätigung von pJV75amber in M. tuberculosis mittels Kolonie-PCR (siehe Methode B, Schritt 2) zu beschleunigen, kann eine direkte Lysemethode mit Chelex-100 in Betracht gezogen werden:
- Eine Einzelkolonie (unter Beibehaltung lebenden Materials) direkt in 100 µL einer 5 %igen Chelex-100-Suspension in ein 1,5-mL-Röhrchen aufnehmen, kurz vortexen, 10 min bei 100 °C sieden, 5 min bei 16.000 × g zentrifugieren und 1–2 µL des geklärten Überstandes als PCR-Matrize verwenden.
HINWEIS: Dieser Schritt umgeht die 7-tägige Flüssigkultur, wodurch die Gesamtzeit von einer Woche auf einen Tag reduziert wird, während weiterhin ausreichend Plasmid-DNA für die aph-Amplifikation gewonnen wird. - Auf mögliche PCR-Hemmung oder falsch-negative Ergebnisse durch unvollständige Lyse bei Mykobakterien achten, bedingt durch die dicke Mycolsäure-Zellwand.
- Falls die Ergebnisse uneinheitlich sind, sowohl die Chelex-Direktlysemethode als auch die Hitzelysemethode parallel an denselben Kolonien testen, um Empfindlichkeit und Zuverlässigkeit zu vergleichen.
- Eine Einzelkolonie (unter Beibehaltung lebenden Materials) direkt in 100 µL einer 5 %igen Chelex-100-Suspension in ein 1,5-mL-Röhrchen aufnehmen, kurz vortexen, 10 min bei 100 °C sieden, 5 min bei 16.000 × g zentrifugieren und 1–2 µL des geklärten Überstandes als PCR-Matrize verwenden.
| Proben | Transformationsfähige M. tuberculosis|pJV75amber | JCV198 | ssDNA der Untersuchung | Nukleasefreies Wasser |
| A: Probe | 100 μL | 1 μL | 1 μL | n/a |
| B: positiver Kontrollversuch | 100 μL | 1 μL | n/a | 1 μL |
| C: negativer Kontrollversuch | 100 μL | n/a | n/a | 2 μL |
Tabelle 2: Experimenteller Aufbau für die Transformation mit ssDNA-Oligonukleotiden.
Ergebnisse
Zweistufiger allelischer Austausch
PCR-Amplifikation des durch Restriktionsenzymschnittstellen flankierten rv0678-A97G-DNA-Fragments
Die upstream und downstream gelegenen Regionen von M. tuberculosis H37Rv rv0678 (jeweils 1413 bp) wurden mittels PCR amplifiziert. Dieser Schritt gewährleistete die Einfügung einer c.97A>G-Einzelbasenänderung in rv0678 (Thr33Ala) sowie von Restriktionsstellen, die den Klonierungsschritt in den p2NIL-Vektor ermöglichen. Banden, die der erwarteten Fragmentgröße von etwa 1400 bp entsprachen, wurden durch Agarose-Gelelektrophorese bestätigt (Abbildung 3). Die DNA-Banden wurden aus dem Gel gereinigt, wobei 67,9 ng/µL bzw. 40,50 ng/µL der upstream und downstream gelegenen DNA-Fragmente erhalten wurden.
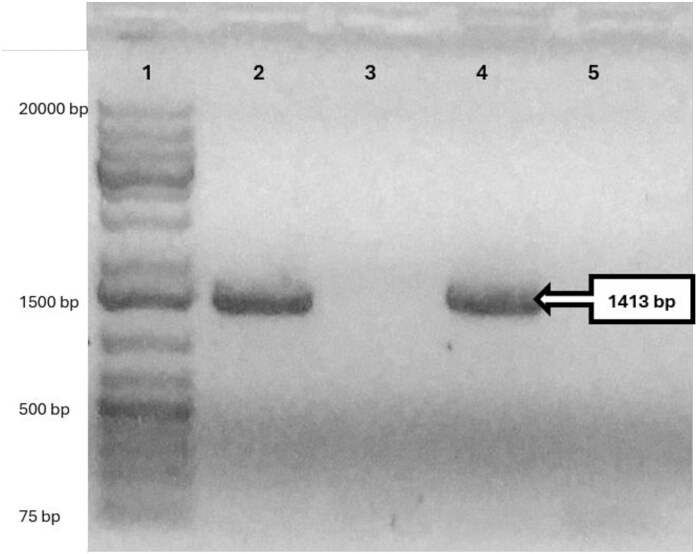
Abbildung 3: PCR-amplifizierte upstream (1413 bp) und downstream (1413 bp) Regionen von rv0678 zur Konstruktion des Selbstmord-Übertragungsvektors. Ein 0,5 %iges Agarosegel wurde verwendet, um die erfolgreiche Amplifikation der upstream und downstream Fragmente von rv0678 zu bestätigen. Lane 1: 1 kb DNA-Längenstandard; Lane 2: PCR-Produkt der rv0678-upstream-Region; Lane 3: negative Kontrolle für die Amplifikation der rv0678-upstream-Region; Lane 4: PCR-Produkt der rv0678-downstream-Region; Lane 5: negative Kontrolle für die Amplifikation der rv0678-downstream-Region. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Das vollständige rv0678-Fragment, das die zentrale Nukleotidveränderung c.97A>G enthält, wurde durch Überlappungs-PCR der upstream- und downstream-Fragmente erzeugt und ergab ein einzelnes 2825 bp langes Fragment, das durch Gelelektrophorese bestätigt wurde (Abbildung 4).
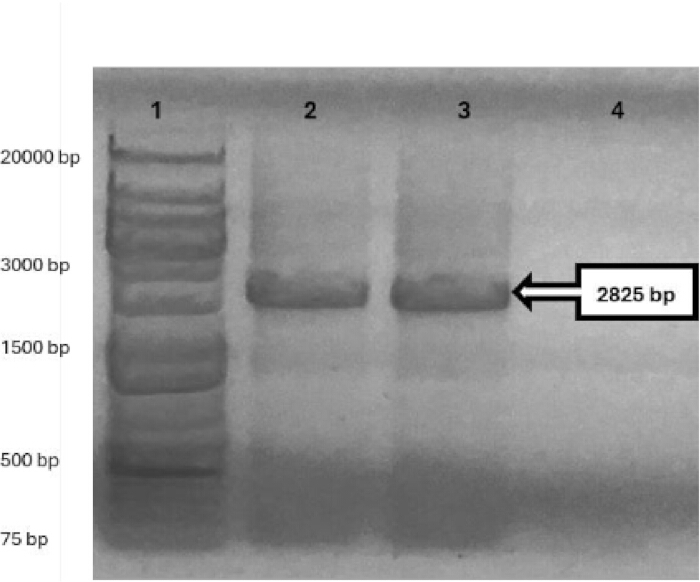
Abbildung 4: Überlappungs-PCR des vollständigen rv0678-DNA-Fragments (2825 bp). Ein 0,5 % Agarosegel wurde verwendet, um den erfolgreichen Überlapp der upstream- und downstream-Regionen zur Generierung des vollständigen rv0678-DNA-Fragments, das die A97G-Mutation enthält, zu bestätigen. Bande 1: 1 kb DNA-Fragment; Bande 2 und 3: vollständiges rv0678-Fragment; Bande 4: negative Kontrolle. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Die PCR-Produkte wurden mithilfe einer Säule gereinigt, um 126,6 ng/µL gereinigte rv0678-DNA zu erhalten, die anschließend in den Sequenzierungsplasmidvektor ligiert wurde. Die Abfolgenanalyse von Plasmid-DNA (pJET1.2_rv0678), isoliert aus einzelnen E. coli-Kolonien (ampR), die von Transformationsplatten gewonnen wurden, bestätigte eine E. coli-Kolonie von pJET1.2_rv0678 mit der gewünschten Mutation ACC > GCC an der Nukleotidposition 97. Es waren keine Off-Target-Mutationen innerhalb des Gens vorhanden. Eine Doppelverdauung mit Restriktionsenzymen (HindIII und KpnI) wurde verwendet, um das DNA-Insert aus dem zirkulären Vektor pJET1.2_rv0678 auszuschneiden. Dieses wurde durch Gelelektrophorese getrennt, wodurch die korrekten Größen des pJET1.2-Vektors (2974 bp) und des rv0678-Inserts (2825 bp) bestätigt wurden. Das Insert wurde aus ausgeschnittenen Gelfraktionen gereinigt und in p2NIL (4418 bp) ligiert, das zuvor mit HindIII und KpnI verdaut worden war (Abbildung 5), um p2NIL_rv0678 (7243 bp) zu erzeugen; die Konstruktion wurde durch Restriktionskartierung bestätigt.
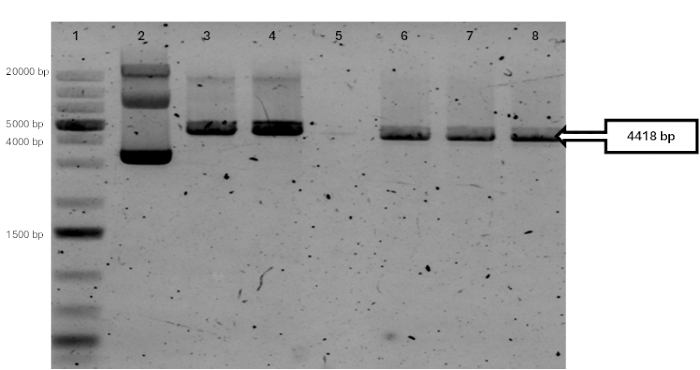
Abbildung 5: Restriktionsverdauungsanalyse der p2NIL-Plasmid-DNA (4753 bp). Ein 1%iges Agarosegel bestätigte den erfolgreichen Doppelverdau von p2NIL mit HindIII und KpnI, wobei ein größerer Vektorabschnitt (4418 bp), der die aph-Kassette trägt, sowie ein kleinerer Abschnitt (335 bp), der aufgrund der Elektrophoresebedingungen nicht sichtbar ist, in den Gelen 6–8 entstand. Kontrollen: Gel 5, kein DNA-Material; Gel 2, undigestedes zirkuläres p2NIL; Gel 3, mit HindIII linearisiertes p2NIL (4753 bp); Gel 4, mit KpnI linearisiertes p2NIL (4753 bp). Alle Fragmente wurden relativ zu Gel 1, einem 1-kb-DNA-Längenstandard, aufgetrennt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Um die endgültigen Suizid-Vektoren herzustellen, wurde p2NIL_rv0678, isoliert aus E. coli, mit dem PacI-High-Fidelity-(HF-)Enzym linearisiert und dephosphoryliert, um eine Rezirkularisierung zu verhindern. Das flexible Markerkassetten-DNA-Fragment aus pGOAL19 (7949 bp; lacZ, sacB und hph) wurde ebenfalls durch Verdau mit dem PacI-HF-Restriktionsenzym freigesetzt. Die DNA-Fragmente wurden aus den ausgeschnittenen Geleinschnitten gereinigt. Das gereinigte pGOAL19-(7949 bp; lacZ, sacB und hph)-DNA-Fragment wurde in das lineare p2NIL_rv0678 ligiert, um p2NIL_rv0678_pGOAL19 (15182 bp) zu konstruieren.
Die p2NIL_rv0678_pGOAL19 E. coli-Transformanten wurden auf Platten mit X-gal, Kan und Hyg ausgewählt. Blaue Kolonien wurden auf Platten mit Saccharose überimpft, um die Funktionalität des sacB-Gens zu bestätigen. Die aus einzelnen E. coli-Kolonien isolierte Plasmid-DNA p2NIL_rv0678_pGOAL19 wurde durch Restriktionsenzymverdau kartiert (Abbildung 6). Diese Suizid-Plasmidvektoren wurden für die AE verwendet.
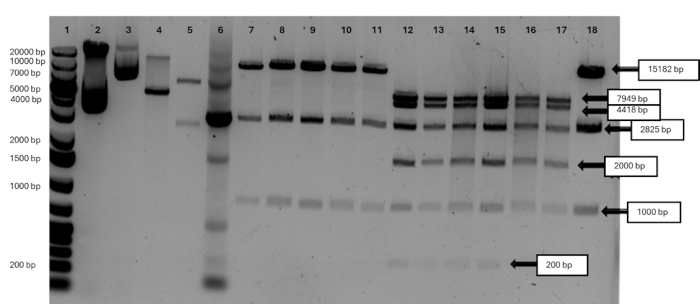
Abbildung 6: Restriktionsverdauungsanalyse des Suizid-Plasmid-Vektors p2NIL_rv0678_pGOAL19 (15.182 bp). Der Verdau mit HindIII, KpnI oder PacI (allein oder in Kombination) von aus einzelnen E. coli-Kolonien isolierter Plasmid-DNA bestätigte das erwartete Fragmentierungsmuster in das p2NIL-Grundgerüst (4.418 bp), die pGOAL19-Kassette (7.949 bp) und das rv0678-Insert (2.825 bp). Lane 1: 1-kb-DNA-Ladder. Als Kontrollen dienten: unverdauter zirkulärer p2NIL (Lane 2) und pGOAL19 (Lane 3); linearisiertes p2NIL mit KpnI (Lane 4, 4.753 bp); linearisiertes pGOAL19 mit PacI (Lane 5, 7.949 bp und 2.486 bp); sowie die PCR-Amplifikation des rv0678-Inserts aus p2NIL_rv0678_pGOAL19 (Lane 6, 2.825 bp). Linearisiertes p2NIL_rv0678_pGOAL19 mit HindIII (15.182 bp) ist in den Lanes 7–11 und 19 dargestellt. Die dreifache Restriktionsverdauung mit HindIII, KpnI und PacI von Plasmiden aus sechs unabhängigen E. coli-Kolonien ist in den Lanes 12–18 gezeigt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Nach der Transformation von M. tuberculosis mit p2NIL_rv0678_pGOAL19 wurden SCO-Transformanten auf Middlebrook-7H10-Agarplatten, die X-gal, Kan und Hyg enthielten, ausgewählt. Die Kolonie-PCR und die Sanger-Sequenzierung einzelner Kolonien von M. tuberculosis bestätigten p2NIL_rv0678_pGOAL19 (Abbildung 7).
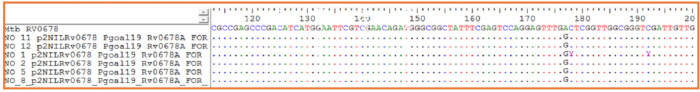
Abbildung 7: Bestätigung der A97G-Mutation in rv0678 mittels Kolonie-PCR und Sanger-Sequenzierung. Kolonie-PCR-Produkte aus einzelnen E. coli-Kolonien, die p2NIL_rv0678_pGOAL19 tragen, wurden mit rv0678-spezifischen Primern sequenziert. Die Sanger-Sequenzierchromatogramme (Alignments) zeigen die eingeführte Variante rv0678_97 (GAC > GGC), die der A97G-Mutation in dem klonierten Insert entspricht. Sechs Kolonien wurden anhand der Referenzsequenz von M. tuberculosis H37Rv rv0678 in BioEdit ausgerichtet. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Um Transformanten auszuwählen, die das Suizidplasmid-Vektor im zweiten Crossover-Ereignis verloren haben, wurden die ausgewählten blauen Einzelkolonien in 7H9-OADC-Medien mit Kan kultiviert und anschließend in Abwesenheit von Kan unterkultiviert. Die Inokula wurden auf 7H11-OADC-Agar mit 2 % Saccharose und X-Gal (ohne Hyg) ausgestrichen, um den rv0678-Mutanten zu selektieren, der die Auflösung des Co-Integrants darstellt. Weiße Einzelkolonien wurden nach 16 Tagen von den Platten isoliert. Einige blaue Kolonien waren vorhanden und weisen auf eine partielle Auflösung des Co-Integrants hin. Saccharose-resistente weiße Einzelkolonien von M. tuberculosis, die von 7H11-OADC-Agarplatten entnommen und mittels Sanger-Sequenzierung analysiert wurden, erwiesen sich als Träger der rv0678-Punktmutation Thr33Ala c.97A>G (Abbildung 8).
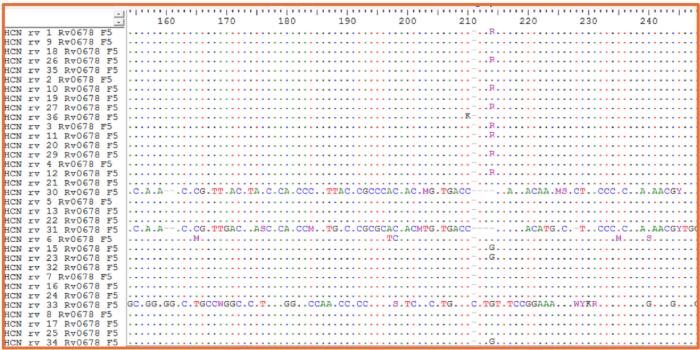
Abbildung 8: PCR-Amplifikation und Bestätigung der rv0678 A97G-Mutation in M. tuberculosis mittels Sanger-Sequenzierung. Kolonien-PCR-Produkte aus sucroseempfindlichen weißen Einzelkolonien (ausgewählt auf Sucrose, X-GAL und/oder Kanamycin) wurden mit rv0678-spezifischen Primern sequenziert. Die mittels Sanger-Sequenzierung gewonnenen Daten, die an die Referenzsequenz von rv0678 aus M. tuberculosis H37Rv ausgerichtet wurden, bestätigten das Vorhandensein der gewünschten rv0678_97-Variante (GAC > GGC, Thr33Ala; 4 Kolonien mit reinem mutanten „G“-Hintergrund und 8 Kolonien mit gemischtem Wildtyp- und mutanten „R“-Hintergrund) in den ausgewählten Kolonien, dargestellt in BioEdit. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
REKOMBINIERUNG
Transformation von M. tuberculosis mit pJV75amber
Das für die Rekombineering verwendete Plasmid pJV75amber wurde aus DH5α E. coli isoliert, und seine Konzentration wurde mit einem Spektrophotometer auf 180,7 ng/µL bestimmt. Die Transformation von elektrokompotenten M. tuberculosis H37Rv mit 2 µg Plasmid-DNA wurde durchgeführt, um M. tuberculosis (pJV75amber) zu erzeugen, das das für die Rekombineering des ssDNA-Oligonukleotids mit der gewünschten Nukleotidänderung erforderliche gp61-Rekombinaseprotein exprimiert. Transformierte rekombinante M. tuberculosis-Zellen wurden auf 7H11-OADC-Agarplatten ausgestrichen. Die Zellen wurden zur PCR-Amplifikation des aph-Gens (700 bp) in pJV75amber verwendet (Abbildung 9). Die Isolierung von 20 weißen Einzelkolonien der transformierten M. tuberculosis bestätigte das Vorhandensein des pJV75amber-Vektors. Eine Einzelkolonie von M. tuberculosis (pJV75amber) wurde für nachfolgende Rekombineering-Experimente ausgewählt.
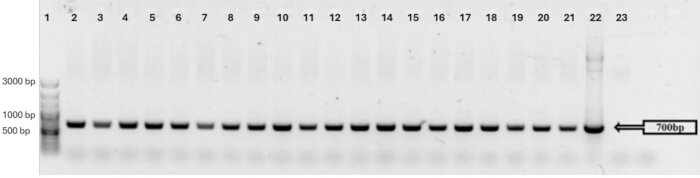
Abbildung 9: Kolonie-PCR einzelner Kolonien von M. tuberculosis (pJV75amber) mit aph-Primern aus 20 einzelnen Kolonien. Lane 1: 100-bp-plus-DNA-Ladder; Lane 2–21: PCR-Amplifikation von aph aus einzelnen Kolonien; Lane 22: pJV75amber-DNA; Lane 23: negative Kontrolle. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Recombineering von atpE A196G (Ile66Val) in M. tuberculosis
Elektrokompetente rekombinante M. tuberculosis (pJV75amber)-Zellen, die mit einem Einzelstrang-DNA-Oligonukleotid, das eine einzelne Nukleotidveränderung atpE c.196A>G (die zu der Ile66Val-Mutation führt), sowie mit den JVC198-Einzelstrang-DNA-Oligonukleotiden kotransformiert wurden, wurden auf Hygromycin (Hyg) ausgewählt. Hygromycin-resistente Kolonien wurden mittels PCR-Amplifikation des atpE-Gens und Sanger-Sequenzierung daraufhin untersucht, ob eine Rekombineering-Reaktion stattgefunden hatte. Von 33 untersuchten Einzelkolonien wiesen nur 2 eine Mutation auf, wobei eine Kolonie (C11_atpE) eine gemischte Population aus Wildtyp-(CAT-) und Mutanten-(CGT-)Allelen enthielt. Die zweite Kolonie (C14_atpE) hingegen zeigte eine reine atpE c.196A>G-Mutantenpopulation (Abbildung 10).
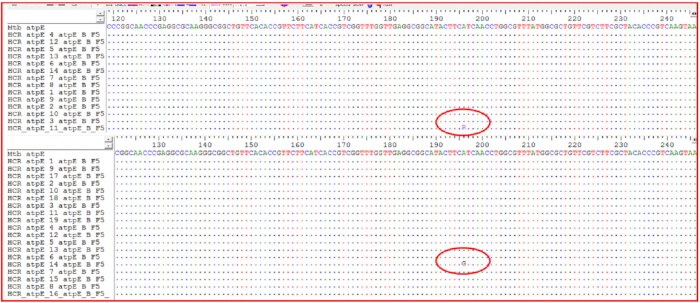
Abbildung 10: PCR-Amplifikation und Sanger-Sequenzierung des atpE-Gens in einzelnen Kolonien von M. tuberculosis. Die Kolonie-PCR-Produkte wurden mit atpE-spezifischen Primern sequenziert und an die Referenzsequenz von M. tuberculosis H37Rv für atpE angeglichen. Die Sequenzier-Chromatogramme (Alignments) zeigten: (oberes Feld) eine Kolonie (von 14 untersuchten) mit einer gemischten Population, die sowohl das Wildtyp-Allel (A) als auch das mutierte Allel (G) an Position 196 (C11_atpE) aufwies; (unteres Feld) eine Kolonie (von 19 untersuchten) mit einer reinen mutierten Population, die die atpE-Substitution A196G Ile66Val (C14_atpE) trägt, dargestellt in BioEdit. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Diskussion
Die genetische Manipulation von M. tuberculosis ist aufgrund der lipidreichen Zellhülle, des langsamen Wachstums und der relativ ineffizienten Aufnahme fremder DNA technisch anspruchsvoll. Diese Eigenschaften machen die Transformation, die Erholung von Kolonien und die molekulare Bestätigung langsamer und weniger vorhersehbar als bei vielen anderen bakteriellen Systemen. Außerdem ist die Erzeugung großer dsDNA-Fragmente und der Aufbau plasmidbasierter Transportvektoren aufwendig und erfordert mehrere Qualitätskontrollschritte. Die hier beschriebenen Protokolle beheben diese Herausforderungen, indem sie zwei komplementäre Ansätze zur Einführung definierter Punktmutationen in einen isogenen M. tuberculosis-Hintergrund vorstellen: die zweistufige AE mittels eines Suizidvektors und die oligonukleotidvermittelte Rekombineering.
Das entscheidende Merkmal des zweistufigen AE-Protokolls ist die effiziente Rekombination, das jedoch durch die Notwendigkeit des Restriktionsenzym-Klonens in mehrfache Klonierungsstellen und die Verwendung von mit UV-Licht vorbehandelter Plasmid-DNA13 zur Stimulierung der HR und Erhöhung der AE14 eingeschränkt ist. Obwohl UV-Bestrahlung unerwünschte Variationen innerhalb des Konstrukts hervorrufen kann, wird berichtet, dass die Wahrscheinlichkeit der Erzeugung von SNVs minimal ist15,16. Die zweistufige Strategie von SCO - und DCO -Ereignissen, die auf mehrfachen Selektions- und Gegen-Selektionsmarkern7,10 basiert, kann in vitro Antibiotikastress für M. tuberculosis17 verursachen. Obwohl die Verwendung zusätzlicher Marker die Gewinnung einer reinen Mutantenpopulation verbessern kann, bergen serielle Passagen das Risiko einer in vitro-Evolution, wodurch Stammpopulationen mit unterschiedlichen genetischen Hintergründen entstehen können13,15, was die Interpretation des eingeführten Punktmutanten erschweren könnte18. Die Transformations- und Rekombinationsineffizienz begrenzen SCO-Ereignisse, während DCO-Ereignisse lediglich durch die Rekombinationseffizienz begrenzt sind und leichter auftreten19. Außerdem sind die Restriktionsenzymverdauung und das Klonen in eine mehrfache Klonierungsstelle nach wie vor zeitaufwändig und arbeitsintensiv.
Die Rekombineering-Methode unter Verwendung von ssDNA-Oligonukleotiden ist effizient, um Punktmutationen in M. tuberculosis einzuführen. Die kurzen Homologiearme des gezielten ssDNA-Oligonukleotids ermöglichen eine direkte chemische Synthese und eliminieren damit die mehrstufigen Schritte des Restriktions-Klonierens und der PCR-Amplifikation, die bei der homologen Rekombination erforderlich sind20. Die Rekombineering-Technik beruht ausschließlich auf einem kurierbaren Plasmid, das sich außerhalb des Chromosoms in M. tuberculosis selbst replizieren kann, um die Mutagenese auszulösen21,22. Außerdem lassen sich ssDNA-Oligonukleotide leicht synthetisieren. Rekombineering ist daher einfacher, schneller und kostengünstiger als die homologe Rekombination, da weniger Plasmide und Kultivierungsschritte benötigt werden. Allerdings kann die Effizienz der Rekombineering je nach dem gezielten genomischen Bereich geringer sein, was gezielte Mutagenese erschweren und mehrere Versuche erforderlich machen kann. Obwohl die Gesamteffizienz von Rekombineering mit ssDNA im Vergleich zu anderen Methoden als relativ hoch beschrieben wird, bleibt die absolute Zahl der Zellen, die die gewünschte Veränderung tragen, vermutlich gering20,23. Zu den Herausforderungen zählt die ungewollte (illegitime) Rekombination an Loci mit sequenzähnlichen Regionen außerhalb des Homologiebereichs, verursacht durch die Strangpräferenz und die relativ kurze Homologie der exogenen donatorischen ssDNA. Die HygR-Koselektion, die zum Screening von Mutanten ohne zusätzliche Antibiotikaselektion verwendet wird24,25, kann polarwirkende Effekte innerhalb des Operons verursachen, was zu unerwünschten Mutationen im genetischen Hintergrund führt26. Die Effizienz der Rekombineering kann außerdem je nach Zielregion variieren, wie in Abbildung 10 dargestellt (2/33 Kolonien positiv für atpE A196G), möglicherweise aufgrund suboptimaler ssDNA-Oligo-Homologiearme (<50 nt), sekundärer Strukturen, die die Annealing behindern, unzureichender Rekombinase-Induktion oder konkurrierender, wildtypischer Reparaturwege. Darüber hinaus erfordert die Rekombineering-Methode das Screening zahlreicher Einzelkolonien, um die gewünschte Variante zu bestätigen, was zeitaufwändig sein kann. Bei M. tuberculosis bleibt die Aufnahme von Plasmid-DNA und ssDNA-Oligonukleotiden ineffizient, was vermutlich teilweise auf die reichhaltige lipide Zellhülle mykobakterieller Zellen zurückzuführen ist. Der Vorteil des HygR-selektierbaren Oligonukleotids liegt daher nicht darin, dass die Transformationsrate absolut erhöht wird, sondern darin, dass eine Koselektion für den kleinen Anteil an Zellen ermöglicht wird, die während der Elektroporation DNA aufgenommen haben. Dadurch wird die untersuchte Population an DNA-empfänglichen Zellen angereichert, innerhalb derer die gewünschte chromosomale Mutation anschließend mittels PCR und Sequenzierung identifiziert werden kann. Die HygR-Selektion bestätigt jedoch nicht direkt die Integration der Mutation an der Zielstelle, sodass weiterhin mehrere HygR-Kolonien untersucht werden müssen, um echte Mutanten zu identifizieren.
Es sollte außerdem beachtet werden, dass das ssDNA-Oligonukleotid, das die SNV trägt, eine Fehlpaarung in der Replikationsgabel erzeugt. Das M. tuberculosis-NucS-Fehlpaarungsreparatursystem könnte diese Fehlpaarung erkennen und reparieren, wodurch die Einbindung der beabsichtigten Mutation gehemmt wird. Um die Effizienz zu maximieren, sollten Forscher Fehlpaarungen vermeiden, die G-G-, G-T- oder T-T-Basenpaare bilden, da diese effizient durch NucS – auch bekannt als EndoMS, eine nichtkanonische Fehlpaarungsreparatur-(MMR-)Endonuklease, die an der DNA-Fehlpaarungsreparatur beteiligt ist – repariert werden27,28.
Die hier vorgestellten Protokolle fördern die Tuberkulose-Forschung, indem sie eine präzise Mutagenese in kontrollierten genetischen Hintergründen ermöglichen und damit Einschränkungen adressieren, die in Studien mit klinischen Isolaten bestehen. Im Vergleich zu früheren Methoden7,8,29,30 bietet diese Veröffentlichung M. tuberculosis-spezifische Optimierungen, einschließlich angepasster Elektroporationsparameter (2,5 kV, 25 µF, 1000 Ω), die eine Transformations-Effizienz von >108 KBE/µg erreichen, sowie eine optimierte Oligonukleotid-Designstrategie mit 63 bp für die Rekombineering und 25 kb für die Rekombination, um sekundäre Strukturen und Off-Target-Effekte zu minimieren. Diese Anpassungen verkürzten die experimentellen Zeiträume für die Rekombineering auf 6 Wochen im Vergleich zu 12 Wochen für AE und verbesserten die Reproduzierbarkeit, wie durch erfolgreiche Mutagenese von Bedaquilan-Resistenz-Loci in rv0678 und atpE gezeigt wurde. Die Neuheit dieser Arbeit liegt im direkten, parallelen Vergleich beider Ansätze, der Integration moderner Werkzeuge wie der Ganzgenom-Sequenzierung zur Bestätigung von Varianten und KI zur Mutationsvorhersage sowie in der visuellen Dokumentation, wodurch die Übertragung in ressourcenarme Umgebungen erleichtert wird.
Um die beschriebenen Methoden zu optimieren und häufige Fallstricke zu beheben, können mehrere Modifikationen vorgenommen werden, die sowohl für HR als auch für Rekombineering gelten. Um die Elektroporationseffizienz zu verbessern, die aufgrund der dicken Zellwand oft eine Engstelle bei der Transformation von M. tuberculosis darstellt, bereiten Sie elektrokompente Zellen durch eine Glycinbehandlung (0,2–0,5 M für 24–48 h während des Wachstums) vor, um die Zellwand zu schwächen und die DNA-Aufnahme zu erhöhen. Zusätzlich sollte eine Elektroporation mit ultrahohem Feld (12,5–25 kV/cm) unter Verwendung optimierter Küvetten (0,1–0,2 cm Spalt) und gekühlter Puffer eingesetzt werden, um Transformationsraten von über 105 KBE/µg DNA zu erreichen; vermeiden Sie Lichtbogenbildung, indem Sie die DNA durch Ethanolpräzipitation oder Säulenaufreinigung entsalzen. Überwachen Sie die Zelldichte bei OD600 von 0,6–0,8, um Zellen in der mittleren logarithmischen Phase zu ernten, und vermeiden Sie einen Überschuss an DNA (maximal 1–10 µg), um Sättigung und verminderte Vitalität zu verhindern. Wenn weiterhin geringe Kolonieausbeuten auftreten, fügen Sie eine Inkubationsphase zur Regeneration über 48 h nach der Elektroporation ein, um die Expression der Resistenzmarker zu ermöglichen31,32.
Weitere häufige Probleme sind eine geringe PCR-Ausbeute bei der Überlappungsverlängerung. Dies kann durch die Verwendung von hochgradig präzisen Polymerasen mit GC-Verstärkern (3–5 % DMSO) und einem Gradienten von Annealing-Temperaturen (55–65 °C) optimiert werden. Antibiotischer Stress während der Selektion kann durch den Einsatz markierungsfreier Systeme wie Cre-loxP nach der Integration verringert werden. Cre-loxP ist ein systemspezifischer Rekombinationsmechanismus, bei dem das Enzym Cre-Rekombinase 34 bp lange loxP-DNA-Sequenzen erkennt und die präzise Entfernung des durch zwei loxP-Sequenzen flankierten DNA-Abschnitts katalysiert, wodurch eine bedingte Genabschaltung in Zellen ermöglicht wird33.
Verwenden Sie für die homologe Rekombination (HR) Helfer-Vektoren mit Homologiearmen von 1–2 kb, um gezielte gegenüber nicht-gezielten Integrationsereignissen zu begünstigen und somit Off-Target-Integrationen zu vermeiden. Nutzen Sie replikative Plasmide mit induzierbaren Rekombinasen (RecET-Systeme), um die spezifische Rekombinationsrate zu erhöhen und nicht-spezifische Ereignisse zu unterdrücken. Bei einer UV-Vorbehandlung zur HR kalibrieren Sie die Bestrahlungsdosis auf 100–150 mJ/cm2, um die Rekombination zu stimulieren, ohne übermäßige Mutationen hervorzurufen, und überprüfen Sie die Konstrukte nach der Mutagenese mittels Ganzgenomsequenzierung, um unerwünschte Veränderungen zu detektieren9,34,35.
Für die Rekombineering optimieren Sie den Oligo-Design mit 63–90 nt langen Homologiearmen, wobei GC-reiche Fehlpaarungen vermieden werden sollten, und verwenden Sie Software wie OligoEvaluator zur Überprüfung der Stabilität. Passen Sie die Acetamid-Induktion auf 0,2–0,5 % über 4–6 h nach der Elektroporation an, um eine ausgewogene Expression ohne toxische Effekte zu erreichen. Um Strang-Bias und unspezifische Annealing-Vorgänge zu reduzieren, entwerfen Sie Einzelstrang-DNA-Oligonukleotide mit 50–100 nt langen Homologiebereichen, die am verzögerten Strang ansetzen, und integrieren Sie Phosphorothioat-Modifikationen an den Oligo-Enden, um sie vor Exonuklease-Abbau zu schützen. Falls häufig unerwünschte Rekombinationen auftreten, erhöhen Sie den Selektionsdruck durch höhere Antibiotika-Konzentrationen oder den Einsatz von Doppelmarkern bzw. wiederholen Sie die Transformation mit frischen kompetenten Zellen, um die Ausbeute zu steigern. Diese Schritte können die Effizienz erhöhen auf >20 % für anspruchsvolle genomische Loci. Eine umfangreiche Koloniescreening kann durch das Zusammenfassen von Kolonien für eine Multiplex-PCR oder durch die Verwendung fluoreszenzbasierter Reporter, sofern diese mit dem Zielgen kompatibel sind, effizienter gestaltet werden.36.
Die hier beschriebenen Methoden bieten grundlegende Werkzeuge für die Genetik von M. tuberculosis, die auch auf neuartige Technologien übertragbar sein könnten. Die gezielte Mutagenese kann verwendet werden, um identifizierte Mutationen für Arzneimittelresistenzen mittels Next-Generation-Sequenzierung37 zu validieren35, wodurch eine schnelle Phänotypisierung neuartiger Varianten in klinischen Isolaten ermöglicht wird. Zukünftige Studien könnten diese Methoden mit CRISPR-Cas-Systemen zur multiplexen Genombearbeitung kombinieren, beispielsweise unter Verwendung von CRISPR-gesteuerten mutagenen DNA-Polymerasen, um das Repertoire an Arzneimittel-Zielgenen zu erweitern und die Aufklärung von Resistenzmechanismen zu beschleunigen. Die Nutzung der endogenen Typ-III-CRISPR-Systeme von M. tuberculosis zur Abwehr von Phagen oder Plasmiden könnte zu neuartigen Antimikrobiellen Wirkstoffen oder Diagnostika für resistente Stämme führen38,39,40.
Fortschritte in der genetischen Manipulation, einschließlich TnSeq zur Identifizierung essentieller Gene in vivo, eröffnen neue Wege für die Impfstoffentwicklung, indem sie Attenuationsziele in lebenden Stämmen präzise bestimmen41. Programmierbare Base-Editing-Verfahren könnten gezielte, feine Mutationen ohne Doppelstrangbrüche ermöglichen, was unerwünschte Off-Target-Effekte verringert und Untersuchungen zur Epistasen in der Multidrug-Resistenz erleichtert. Weitere Anwendungsmöglichkeiten umfassen die gezielte Modifikation von M. tuberculosis für Biosensor-Plattformen oder die Synthetische Biologie, beispielsweise durch Einfügen von Reportergenen zur Echtzeit-Überwachung von Infektionen. Zukünftige Forschungsarbeiten sollten sich auf Hochdurchsatz-Mutagenesepipelines konzentrieren, die KI-gestützte Designansätze mit diesen Methoden kombinieren, um Wirt-Pathogen-Interaktionen abzubilden und personalisierte Therapien zu entwickeln42.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Ein herzlicher Dank gilt allen Mitgliedern der TB Genomics Research Group an der Stellenbosch University, Fakultät für Medizin und Gesundheitswissenschaften, Abteilung für Molekulare Biologie und Humangenetik, für ihre unschätzbaren Beiträge zu dieser Arbeit. Finanzielle Unterstützung erhielten wir von der European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), dem südafrikanischen Medizinischen Forschungsrat, dem Deutschen Akademischen Austauschdienst (DAAD) und der Forschungsstiftung Flandern (FWO) im Rahmen des Odysseus-Stipendiums N° G0F8316N. Außerdem möchten wir Prof. Graham Hatfull und Prof. Julia van Kessel danken, die die Methode der homologen Rekombineering entwickelt haben und pJV75amber für unsere Forschung zur Verfügung gestellt haben.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,5 mL Mikrozentrifugenröhrchen, konischer Boden, mit Sicherheitsverschluss | WhiteHead Scientific | 605001 | Kultur |
| 1,5 mL Mikrozentrifugenröhrchen, konischer Boden, mit Sicherheitsverschluss | WhiteHead Scientific | 615001 | Kultur |
| 10 mM Calciumchlorid-Dihydrat (CaCl2·2H2O) | Sigma-Aldrich | Chemo-kompetente E. coli | |
| 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | Chemo-kompetente E. coli |
| 10 mM MOPS (3-(N-Morpholino)propanesulfonsäure)-Pufferlösung | Sigma-Aldrich | M1254 | Chemo-kompetente E. coli |
| 100 mM Rubidiumchlorid (RbCl) | Sigma-Aldrich | 83979 | Chemo-kompetente E. coli |
| 15 cm Petrischale | Lasec | SKU | Agarkultur |
| 15 % (Gewicht/Volumen) Glycerin | Sigma-Aldrich | 49781-500ML | Kultur |
| 20 bis 32 bp lange PCR-Primer, synthetisiert im 25-nm-Maßstab mit Standard-Entsalzung | Integrated DNA Technologies (WhiteHead Scientific) | N/A | DNA-Amplifikation |
| 25 cm² Zellkulturflasche | WhiteHead Scientific | 707001 | Brühe-Kultur |
| 30 mM Kaliumacetat | Sigma-Aldrich | P1190-100G | Chemo-kompetente E. coli |
| 50 mL Zentrifugenröhrchen | WhiteHead Scientific | P10432 | Kultur |
| 50 mM Mangan(II)-chlorid-Tetrahydrat (MnCl2·4H2O) | Sigma-Aldrich | 63535 | Chemo-kompetente E. coli |
| 63 bp lange ssDNA-Oligonukleotide, synthetisiert im 100-nm-Maßstab mit PAGE-Reinigung | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Einführung des allelischen Austauschs |
| 75 cm² Zellkulturflasche | WhiteHead Scientific | 708013 | Brühe-Kultur |
| Benchmark Accuris UV-Transillumination Lichtquelle | Sigma Aldrich | BMSE3000-1EA | Gel-Visualisierung |
| Benchmark Scientific (H3020) Incu-Shaker 20 L stapelbarer Schüttelinkubator mit rutschfester Gummimatte, 115 V | Alkali Scientific | SKU: | E. coli-Kultur |
| Bio-Edit | Software | n/a | Visuelle Inspektion und Analyse von Sanger-Sequenzierungen |
| Crosslinker CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Plasmid-DNA-Behandlung |
| DNA-MAN | Software | n/a | Visuelle Inspektion und Analyse von Sanger-Sequenzierungen |
| Trockenbad, digital mit Timer, 150 °C Heizung, Doppelblock | WhiteHead Scientific | E-DB150-2D | Transformation |
| Gene Pulser Xcell Elektroporations-Systeme | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Elektroporation |
| Gene Pulser/MicroPulser Elektroporations-Küvetten, 0,2 cm Spalt | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Elektroporation |
| HindIII-HF-Enzyme | New England Bio-lab | R3104L | Restriktionsverdau |
| JCV198 (ssDNA-Oligonukleotide, synthetisiert im 100-nm-Maßstab mit PAGE-Reinigung) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Genziel: php; Wiederherstellung von hygR im php-Gen auf pJV75amber |
| Memmert IN Plus Standard 26,5 cu ft Nicht-CO₂-Statik-Inkubator | Ares Scientific | SKU: IN-750-PLUS | M. tb-Kultur |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; Genziel: rv0678; PCR-Amplifikation von rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | CTCGGACAACACGCTGACC; Genziel: rv0678; PCR-Amplifikation von rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Genziel: rv0678; Insertion A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Genziel: rv0678; Insertion A95G |
| Mycobrowser | Datenbank | n/a | SNV-Codon in einer Gen-Sequenz |
| NCBI-Datenbanken | Datenbank | n/a | Genposition im Genom zur Identifizierung der SNV-Position |
| p2NIL | Addgene | 20188 | Expressionsklonierungsvektor (kanR) |
| PacI-HF-Enzyme | New England Bio-lab | R0547L | Restriktionsverdau |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Subklonierungsvektor mit Expression von LacZ und kanR |
| pGOAL17 | Addgene | 20189 | Lambda RED-Rekombinase-Klonierungsvektor mit Expression von LacZ und SacB |
| pGOAL19 | Addgene | 20190 | Lambda RED-Rekombinase-Klonierungsvektor mit Expression von hygR, LacZ und SacB |
| Phusion High-Fidelity Hotstart Flex Polymerase-Kit | New England Bio-lab | M0535L | High-Fidelity proofreading DNA-Taq-Polymerase |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Subklonierungs- und Sequenzierungsvektor (ampR) |
| PJV75_KANR_F (Primer, synthetisiert im 25-nm-Maßstab mit Standard-Entsalzung) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Genziel: aph; Amplifikation des KanR-Gens in pJV75amber |
| PJV75_KANR_R (Primer, synthetisiert im 25-nm-Maßstab mit Standard-Entsalzung) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; Genziel: aph; Amplifikation des KanR-Gens in pJV75amber |
| pJV75amber | Addgene / Van Kessel-Labor | 26906/ 26908/26908/ 26910 | Vektor mit Expression von kanR, hygR und Che gp61 zur Unterstützung der Rekombineering im Genom |
| Primer3plus | Software | n/a | Design von Primer-Paaren, spezifisch für das Gen von Interesse |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Genziel: HindIII-Stelle; Insertionsstelle ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Genziel: KpnI-Stelle; Insertionsstelle CGTACAGGTACC |
| SNAPGene | Software | n/a | Virtuelles Klonieren und Hinzufügen von Restriktionsenzym-Überhängen |
| Thermo Fisher QuantStudio 3 Thermocycler | Pika America | N/A | DNA-Amplifikation |
Referenzen
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar