Metabolische Umprogrammierung fördert die Angiogenese bei PDAC über die HIF-1α-, PKM2-, KRAS-, Lactat- und Lipidwege. Kompensatorische Mechanismen beschränken die Monotherapie und unterstreichen die Notwendigkeit rationaler Kombinationsstrategien.
Übersichtsartikel
Metabolische Regulation der Angiogenese beim duktalen Adenokarzinom des Pankreas
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Pankreas-duktales Adenokarzinom (PDAC) bleibt hochgradig letal mit einer 5-Jahres-Überlebensrate von lediglich 13 %. Aufgrund seiner aggressiven Biologie und der späten Diagnose kommt es häufig bereits bei Erstdiagnose zu metastatischem Befall. Diese Übersichtsarbeit untersucht, wie eine metabolische Neuordnung die Angiogenese beim PDAC reguliert, und beleuchtet die therapeutischen Konsequenzen dieser Kopplung. Wir analysierten systematisch publizierte Studien zu Veränderungen des Glukose-, Aminosäure- und Lipidstoffwechsels sowie deren Zusammenhang mit der Neovaskularisierung über den hypoxieinduziblen Faktor-1α (HIF-1α), onkogene Signalwege und metabolitvermittelte Signalpfade. Basierend auf einer Synthese der aktuellen Literatur scheint die Kopplung von Stoffwechsel und Angiogenese über mindestens drei miteinander verknüpfte Mechanismen zu erfolgen: die HIF‑1α/Pyruvatkinase M2 (PKM2)-gesteuerte glykolytische-Angiogenese durch den vaskulären endothelialen Wachstumsfaktor (VEGF); Laktat als Signalmolekül, das M2-polarisierte tumorassoziierte Makrophagen fördert und HIF‑1α stabilisiert; sowie Lipidmetabolite – einschließlich Eicosanoide und fettsäurebindendes Protein 4 (FABP4) –, die die endotheliale Funktion und das Überleben modulieren. Außerdem unterstützen Glutamin-abgeleitete Zwischenprodukte das endotheliale Aussprossen und die Remodellierung der extrazellulären Matrix, während Tryptophan- und Serin-Stoffwechselwege das immun-angiogene Gleichgewicht beeinflussen. Bedeutsamerweise limitieren kompensatorische Signalwege (z. B. HIF-1α-unabhängige Angiogenese über Glykogenspeicherung und Aktivierung des Protease-aktivierten Rezeptors‑2) die Wirksamkeit von Einzelwirkstoff-Interventionen und unterstreichen damit die Notwendigkeit kombinierter Therapieansätze. Das Verständnis dieser metabolisch-angiogenen Netzwerke liefert eine Begründung für biomarkergeführte Therapien, die gleichzeitig Tumormetabolismus und Gefäßneubildung gezielt ansprechen. Die Integration metabolischer und angiogener Biomarker (z. B. VEGF, Laktatdehydrogenase A) mit bildgebender metabolischer Profilierung könnte die Patientenstratifizierung und Therapieüberwachung beim PDAC verbessern.
Einleitung
Das Pankreas-Adenokarzinom (PDAC) bleibt eine der tödlichsten soliden Malignitäten. Bei Patienten mit metastasierter Erkrankung beträgt die mediane Gesamtüberlebenszeit etwa 6–11 Monate, und auch Patienten mit lokal fortgeschrittenen oder resektablen Tumoren weisen äußerst ungünstige Langzeitergebnisse auf1,2. In den letzten drei Jahrzehnten hat sich die Fünf-Jahres-Überlebensrate nur geringfügig von 4 % auf 13 % verbessert, hauptsächlich aufgrund von Fortschritten bei chirurgischen Techniken und der Zentralisierung der Versorgung, nicht jedoch durch Durchbrüche in der systemischen Therapie3,4. Epidemiologisch wird erwartet, dass Pankreaskrebs bis zum Jahr 2030 die zweithäufigste Ursache für krebsbedingte Todesfälle in den Vereinigten Staaten sein wird5. In China rangiert die Erkrankung an achter Stelle hinsichtlich der Inzidenz und an sechster Stelle bezüglich der Mortalität6, und die Inzidenz steigt bei jungen Erwachsenen7,8.
Trotz dieser hohen Belastung hat sich der therapeutische Fortschritt frustrierend langsam entwickelt, hauptsächlich aufgrund der ausgeprägten Heterogenität des Tumors, der frühen systemischen Streuung und des unvollständigen Verständnisses der zentralen Treiber seiner aggressiven Biologie. Metabolische Anpassungen und vaskuläre Anomalien innerhalb der Tumormikroumgebung gelten als zentral für das Fortschreiten von PDAC und die Therapieresistenz; die kausalen Zusammenhänge und der Signalüberkreuzung zwischen diesen beiden Prozessen sind jedoch unzureichend charakterisiert. Insbesondere ist nicht systematisch verstanden, wie Krebszellen durch metabolische Neuprogrammierung die angiogene Nische aktiv gestalten, ob metabolische Zwischenprodukte als direkte Signalmoleküle auf endothelialen Zellen wirken und wie diese Mechanismen gemeinsam zur Therapieumgehung beitragen9,10. Daher ist eine umfassende Aufklärung des Netzwerks der metabolisch-angiogenen Kopplung von erheblicher theoretischer und klinischer Bedeutung, um die Mechanismen des PDAC-Fortschreitens offenzulegen und neue Interventionsstrategien zu entwickeln. Dennoch wurde bisher keine systematische Übersicht verfasst, die die vielfältigen Mechanismen zusammenfasst, durch die metabolische Neuprogrammierung die Angiogenese bei PDAC steuert, und das translationspotenzial dieser Erkenntnisse wurde nicht kritisch bewertet. Um diese Lücke zu schließen, verfolgt die vorliegende Übersicht folgende Ziele: die zentralen Mechanismen zusammenzustellen, durch die die Neuordnung von Glukose-, Aminosäure- und Lipidstoffwechsel die Angiogenese bei PDAC regulieren, mit besonderem Schwerpunkt auf den zentralen Rollen des hypoxieinduzierbaren Faktors-1α (HIF-1α), onkogener Signale und metabolischer Zwischenprodukte; die klinische Nützlichkeit metabolischer und angiogener Biomarker anhand der verfügbaren Evidenz kritisch zu bewerten; sowie die Aussichten und Herausforderungen von Kombinationstherapien zu diskutieren, die gleichzeitig metabolische und vaskuläre Signalwege gezielt ansprechen. Durch die Integration dieser mehrstufigen Daten wollen wir einen konzeptionellen Rahmen für die präzise Diagnose und Behandlung von PDAC bereitstellen. Wichtig ist, dass die Aufklärung dieser Kopplungsmechanismen zwar eine theoretische Grundlage für die Identifizierung von Biomarkern und die Entwicklung gezielter Therapien bieten könnte, der translationsmedizinische Wert dieser Befunde jedoch erst in gut konzipierten prospektiven klinischen Studien validiert werden muss, und die Evidenzstärke für jede vorgeschlagene Anwendung wird in den folgenden Abschnitten dieser Übersicht kritisch geprüft.
Überprüfung und Perspektive
Das Pankreas-ductale Adenokarzinom (PDAC) entwickelt sich in einem einzigartig feindlichen Mikromilieu, das durch eine dichte Desmoplasie, schwere Hypoxie und eine fehlerhafte metabolische Neuprogrammierung gekennzeichnet ist. Die Tumorvaskularisation, die aus diesem Milieu hervorgeht, ist nicht lediglich ein passiver Transportweg, sondern ein aktiver Beteiligter am Krankheitsverlauf, geprägt durch das Zusammenspiel onkogener Signalwege, metabolischer Anpassung und stromaler Kommunikation. Wie in Abbildung 1 dargestellt, fließen metabolische Signale aus den Wegen von Glukose, Aminosäuren und Lipiden in zentrale Regulatoren ein – den hypoxieinduzierbaren Faktor-1α (HIF-1α), den mutierten KRAS (in ~93 % der PDAC-Fälle vorhanden) und den mTOR-Komplex 1 (mTORC1) –, um transkriptionelle und posttranslationale angiogenetische Effekte zu koordinieren. Die resultierende Vaskularisation ist typischerweise hypovaskular, durchlässig und unreif und umfasst vier unterschiedliche Vaskularisierungsformen: Sprossende, intussuszeptive und koaleszente Angiogenese sowie vaskulogenetisches Mimetikum (VM). Das Verständnis dieser mechanistischen Heterogenität ist entscheidend, um das Versagen antiangiogener Monotherapien zu erklären und rationale Kombinationsstrategien zu entwickeln.
Grundlegender Überblick über die Angiogenese beim Pankreaskarzinom
Formen der Angiogenese
Die Sprossangiogenese ist die vorherrschende Form der Neovaskularisierung beim PDAC, die durch Hypoxie, Gewebeschädigung oder onkogene Signalgebung ausgelöst und durch mehrere pro-angiogene Mediatoren reguliert wird11. Der von Tumorzellen sezernierte vaskuläre endotheliale Wachstumsfaktor (VEGF) stellt den wichtigsten regulatorischen Faktor dar. Nach Bindung an VEGFR2 aktiviert VEGF die PI3K/AKT- und MAPK/ERK-Signalwege: PI3K phosphoryliert PIP2 zur Bildung von PIP3, wodurch AKT rekrutiert und aktiviert wird, um die Proliferation und Migration endothelialer Zellen (EC) zu fördern; während die MAPK/ERK-Kaskade über die Aktivierung von RAS-RAF-MEK-ERK abläuft und ERK in den Zellkern transloziert, um die Genexpression von Proliferations- und Migrations-assoziierten Genen zu modulieren. Präklinische Studien zeigen, dass die Hemmung von VEGF die Sprossbildung signifikant reduziert und das Tumorwachstum in PDAC-Modellen abschwächt12. Neuere Erkenntnisse betonen, dass die endotheliale phänotypische Plastizität die Effizienz der Sprossung entscheidend moduliert. Endothelzellen wechseln reversibel zwischen ruhenden „Phalanx“-Zellen, migratorischen „Tip“-Zellen und proliferierenden „Stalk“-Zellen. Die Tip-Stalk-Dynamik ist metabolisch spezialisiert: Tip-Zellen nutzen bevorzugt die Glykolyse zur Energieversorgung ihrer Migration, während Stalk-Zellen auf die Fettsäureoxidation angewiesen sind, um die Proliferation aufrechtzuerhalten. Tumorzell-abgeleitete Proteasen wie ADAM9 fördern die Sprossbildung zusätzlich durch die Freisetzung des heparinbindenden EGF-ähnlichen Wachstumsfaktors. Insgesamt zeigen diese Befunde, dass die Sprossangiogenese beim PDAC nicht allein durch VEGF gesteuert wird, sondern durch ein komplexes Zusammenspiel metabolischer, signalgebender und stromaler Faktoren13,14,15,16.
Die intussuszeptive Angiogenese erweitert und verzweigt Gefäße durch Umbildung der vorhandenen Gefäßwand, ohne auf die Proliferation oder Migration endothelialer Zellen angewiesen zu sein17. Im Tumorgewebe führt die schnelle Proliferation von Krebszellen zu einem erhöhten lokalen Druck, wodurch sich die Gefäßwand in das Lumen hinein einstülpt und säulenförmige oder septale Strukturen bildet. Diese Strukturen verbreitern sich allmählich und verschmelzen miteinander, wodurch das ursprüngliche Lumen in mehrere kleinere Kanäle geteilt wird, wodurch die Oberfläche und das Volumen der Gefäße vergrößert werden. Dreidimensionale Bildgebung in Mausmodellen des PDAC zeigt, dass diese Form der Angiogenese in zentralen Tumorregionen häufiger vorkommt und dort zur Minderung von Hypoxie beiträgt18. Da die intussuszeptive Angiogenese auf der Umbildung der Gefäßwand und nicht auf der Proliferation endothelialer Zellen (EC) beruht, könnten angiogenesehemmende Wirkstoffe, die die Endothelzellproliferation inhibieren – insbesondere die anti-VEGF-Therapie – gegen diese Form der Angiogenese nur begrenzt wirksam sein.
Die koaleszente Angiogenese (CA) entwickelt sich aus einem isotropen Kapillarnetzwerk, das Gewebainseln umgibt. Bevorzugte Flusswege vergrößern sich durch Kapillaraggregation und das Verschwinden innerer Gewebesäulen, während weniger durchströmte Abschnitte zurückbilden, wodurch das netzartige System in einen hierarchischen Baum umgestaltet wird, der Gefäßwandbestandteile erhält und den Blutfluss aufrechterhält19. Die CA teilt Merkmale mit der intussuszeptiven Angiogenese, unterscheidet sich jedoch morphologisch: Während die intussuszeptive Angiogenese Gewebesäulen vergrößert und fusioniert, um bestehende Gefäße aufzuteilen, eliminiert die CA Gewebainseln, um definitive Gefäße zu bilden, und stellt somit funktionell den umgekehrten Prozess dar20.
Die vasogenetische Mimikry stellt ein eigenständiges Muster dar, bei dem Tumorzellen Endothelzellen nachahmen, um gefäßähnliche Strukturen auszubilden. Die Bildung von VM ist eng mit dem epithelial-mesenchymalen Übergang (EMT)21 verknüpft; EMT-transformierte Tumorzellen verbinden sich miteinander und bilden lumenhaltige Strukturen, die von mit der Periodinsäure-Schiff-Reaktion (PAS) positiv gefärbten Zellen und der extrazellulären Matrix gestützt werden, Erythrozyten transportieren und perfusionsrelevante Funktionen übernehmen, die denen einer normalen Gefäßarchitektur ähneln22. VM-Strukturen sind in hochinvasiven PDAC-Geweben signifikant erhöht und korrelieren mit einer ungünstigen Prognose23.
Gefäßcharakteristika und mikroumgebungsbedingte Einschränkungen
Im Gegensatz zu vielen anderen malignen Erkrankungen ist das Pankreaskarzinom (PDAC) typischerweise hypovaskulär und desmoplastisch, mit einer mittleren Mikrogefässdichte (MVD), die signifikant niedriger liegt als im normalen Pankreasgewebe oder beim hepatozellulären Karzinom24,25,26. Dieses hypovaskuläre Phänotyp bleibt trotz ausgeprägter Hypoxie erhalten, was auf aktive angiosuppressive Mechanismen hindeutet. Parakrine Hedgehog-Signalwege können die nicht-kanonische WNT-Signalübertragung unterdrücken, um eine VEGFR2-abhängige endotheliale Überkeimung zu begrenzen, und die Bildung von VEGFR2/Neuropilin-1-(NRP1)-Transkomplexen zwischen Tumorzellen und Endothelzellen korreliert mit einer verminderten Gefäßverzweigung und einer verbesserten Überlebensrate27. Die resultierende Gefäßstruktur weist eine ungleichmäßige Verteilung, unreife Struktur, geringe Perizytbedeckung und funktionelle Leckage auf28, was zur Plasmaextravasation und einem erhöhten interstitiellen Flüssigkeitsdruck (IFP) führt. Der erhöhte IFP in Kombination mit mechanischem Feststoffdruck durch dichte Fibrose führt zur Kompression der Gefäße, möglicherweise zum Gefäßkollaps und zu einem nahezu vollständigen Fehlen von Gefäßen mit einem Durchmesser über 10 µm, was die Hypoperfusion weiter verschärft29,30.
Diese verminderte Perfusion erzeugt einen Teufelskreis der Hypoxie. PDAC-Neogefäße weisen unvollständige Wände sowie unzureichende glatte Muskel- und Perizytenunterstützung auf, was zu einer langsamen Durchblutung führt31. Die hypoxische Mikroumgebung stabilisiert HIF-1α auf transkriptioneller Ebene, wodurch die Sekretion von VEGF verstärkt und die angiogene Aktivität aufrechterhalten wird32,33. In resezierten menschlichen PDAC-Proben korreliert die Expression von HIF-1α (in 40 % der Fälle nachweisbar) positiv mit metastasierendem Befund und MVD, während sie negativ mit der Prognose assoziiert ist34. Eine Überexpression von HIF-2α sowie vasculäre Mimikrie sind ebenfalls mit schlechter Differenzierung, fortgeschrittenem Stadium, Lymphknotenmetastasen und einer ungünstigen Prognose verknüpft35.
Die Dysfunktion von Perizyten – gekennzeichnet durch ektopische Expression von α-Smooth-Muscle-Aktin und beeinträchtigte Adhäsion zwischen Perizyten und Endothelzellen – destabilisiert die Gefäßstruktur weiter36. Locker sitzende endotheliale Zellkontakte, diskontinuierliche Basalmembranen und interzelluläre Lücken erhöhen die Permeabilität, wodurch eine Plasmaextravasation ermöglicht wird, die den interstitiellen Druck erhöht und die Medikamentenabgabe erschwert, gleichzeitig aber die Intravasation von Tumorzellen begünstigt. Ein hoher mikrovaskulärer Dichte (MVD) bei gleichzeitig geringer Integrität der Mikrogefäße ist mit einem frühen Rezidiv, Metastasierung und einer vorübergehenden Überlebensdauer nach Resektion assoziiert37.
Stoffwechselregulation der Angiogenese
PDAC weist umfangreiche hypoxische Bereiche auf, mit einem medianen Gewebe-pO2-Wert von 0–5,3 mmHg im Vergleich zu 24,3–92,7 mmHg in angrenzendem normalem Gewebe38. Dies resultiert aus hypoxischem faserigem Stroma, schneller Proliferation und unzureichender Gefäßversorgung39. Die adaptive Hypoxieantwort, die hauptsächlich durch HIF-α-Isoformen vermittelt wird, verleiht PDAC ein aggressives, therapieresistentes Phänotyp: HIF-1α wird unter akuter starker Hypoxie rasch induziert40,41, während HIF-2α tendenziell bei chronischer, mäßiger Hypoxie persistierend exprimiert wird42,43, und HIF-3α überwiegend andere HIF-Komplexe reguliert44.
HIF-1α fungiert als zentraler upstream-Schalter, der gleichzeitig die Umprogrammierung des Glucosestoffwechsels und die Angiogenese vorantreibt. Unter Hypoxie aktiviert HIF-1α transkriptionell glykolysebezogene Gene (GLUT1, HK2, LDHA, PKM2) und gleichzeitig pro-angiogene Faktoren (VEGF, CTGF, PDGFB)45,46,47. Moleküle wie MUC1, P4HA1 und APE1/Ref-1 verstärken sowohl das glykolytische Phänotyp als auch die angiogene Kapazität durch Stabilisierung von HIF-1α oder verbesserte transkriptionelle Funktion48,49,50,51. PKM2 wirkt als direkte molekulare Brücke zwischen Glykolyse und Angiogenese: Unter Hypoxie transloziert PKM2 in den Zellkern, um gemeinsam mit β-Catenin/STAT3-Interaktion und histonellen Modifikationen die Transkription glykolytischer und angiogener Gene (einschließlich VEGF-A) zu aktivieren, wodurch eine positive Rückkopplungsschleife entsteht, in der verstärkte Glykolyse das HIF-1α/VEGF-Signal verstärkt47,52. KRAS-Mutationen erhöhen die Stabilität von HIF-1α/2α über MEK/ERK und steigern so die Expression glykolytischer Enzyme (LDHA, PDK1) und pro-angiogener Effektoren (VEGF, CA9, MCT4)53,54. Weitere Interaktionen umfassen die LSD1-vermittelte Stabilisierung von HIF-1α, die UHRF1/SIRT4-Achse sowie Rezeptorsignalwege über IR/IGF1R und CX3CL1/CX3CR139,55,56, während Lumican sowohl Glykolyse als auch Angiogenese durch Hemmung des EGFR/PI3K/Akt-Signalwegs unterdrückt57. Kompensatorische Signalwege – einschließlich Glykogenakkumulation, die Angiogenese durch Rekrutierung dendritischer Zellen aufrechterhält58, und die Aktivierung von PAR-2, die über MEK-ERK VEGF fördert53 – deuten darauf hin, dass die alleinige gezielte Hemmung von HIF-1α oder einzelner Stoffwechselknoten möglicherweise nicht ausreicht.
Der Aminosäurestoffwechsel moduliert die Angiogenese, indem er biosynthetische Vorläufer für das Auswachsen der Endothelzellen und die Umgestaltung der extrazellulären Matrix bereitstellt sowie immunmetabolische Signale erzeugt, die indirekt den vaskulären Tonus und die Immuninfiltration regulieren. Glutamin bildet über GLS Glutamat, das in Aspartat umgewandelt wird, um das Auswachsen der Endothelzellen zu fördern59, und in Prolin für die Umgestaltung der ECM60. Die Stimulation durch VEGF erhöht die Aufnahme von Glycin durch Endothelzellen und fördert dadurch die Migration61; Glycin ist außerdem an der Glutathionsynthese beteiligt und moduliert so den NO-vermittelten vaskulären Tonus und oxidativen Stress62. Arginin trägt zur Bildung von Prolin, Polyaminen und NO bei63, während der PHGDH-abhängige Serinsyntheseweg den vaskulären Tonus, oxidativen Stress und den Schutz vor endothelialer Apoptose reguliert63,64,65. Bemerkenswerterweise generiert der Tryptophanstoffwechsel in myeloischen suppressorischen Zellen (MDSCs) über IDO-1 Kynurenin und verschiebt dadurch das Gleichgewicht von IFNγ/IL-6 in einen pro-angiogenen Zustand67,68.
Die Umprogrammierung des Lipidstoffwechsels fördert die Neovaskularisierung durch metabolische, Signal- und immunmodulatorische Mechanismen69. Pankreaskarzinome (PDAC) zeigen eine hochregulierte de-novo-Lipogenese, die durch SREBP-1 sowie Enzyme wie FASN und ACC angetrieben wird. Neben der Membranbiogenese reguliert FASN die Endothelzellproliferation über einen Metaboliten-Signalmechanismus: Die Hemmung von FASN erhöht Malonyl-CoA, was die Malonylierung von mTOR an Lysin 1218 fördert und die Kinaseaktivität von mTORC1 beeinträchtigt, wodurch die Proliferation von Endothelzellen selektiv gehemmt wird, ohne die Migration zu beeinflussen70. Die Fettsäureoxidation dient unter Glukosebeschränkung als alternative Energiequelle und unterstützt die Migration und Röhrenbildung von Endothelzellen; die pharmakologische Hemmung der Fettsäureoxidation beeinträchtigt die Angiogenese in PDAC-Modellen71.
Lipidspezies wirken auch als direkte Signalmoleküle. Lysophosphatidsäure (LPA) und Sphingosin-1-phosphat (S1P) aktivieren endotheliale G-Protein-gekoppelte Rezeptoren, um Proliferation, Migration und Permeabilität zu fördern, wobei erhöhte Spiegel mit einer gesteigerten VEGF-Expression und Tubusbildung assoziiert sind72. Eine fehlerhafte Lipidmetabolisierung erzeugt reaktive Sauerstoffspezies (ROS) und Lipidperoxidationsprodukte, die HIF-1α und NF-κB aktivieren und dadurch die Transkription proangiogener Gene, einschließlich VEGF und IL-8, verstärken73. Die Anreicherung von Lipidtröpfchen in Krebs- und Endothelzellen korreliert mit einer erhöhten Überlebensfähigkeit der endothelialen Zellen und einer Resistenz gegenüber antiangiogenen Therapien, wobei Perilipine an der Regulation von Proliferation und Migration beteiligt sind74.
Die umprogrammierte Lipidmetabolisierung beeinflusst ebenfalls das angiogene Mikromilieu durch Immunmodulation. Tumorzugeordnete Makrophagen (TAMs) reichern oxidierte Lipide und Cholesterin über Scavenger-Rezeptoren wie CD36 an, wodurch eine pro-angiogene, M2-ähnliche Phänotyp ausgebildet wird, der VEGF, TNF-α und Matrix-Metalloproteinasen sekretiert. Ebenso produzieren lipidbeladene myeloide suppressorische Zellen (MDSCs) angiogene Faktoren, die die Neovaskularisierung unterstützen. Diese metabolisch-immun-angiogene Achse stellt einen neu entstehenden therapeutischen Ansatzpunkt bei PDAC75 dar.
Metabolitvermittelte angiogene Signalgebung
Lactat wurde von einem Stoffwechselabfallprodukt zu einem zentralen Signalmolekül weiterentwickelt, das Glykolyse und Angiogenese verbindet. Lactat fördert die Angiogenese über drei Hauptmechanismen: direkte Aktivierung des NF-κB/IL-8-Signalwegs in endothelialen Zellen über MCT-1; Stabilisierung des HIF-1α-Proteins durch Hemmung der Prolylhydroxylase (PHD)-Aktivität; sowie parakrine Immunmodulation76. Die Rolle von GPR81 bei der Lactat-vermittelten HIF-1α-Aktivierung bleibt umstritten: Mausstudien zeigen, dass GPR81-Signalgebung HIF-1α in dendritischen Zellen und myeloischen suppressiven Zellen (MDSCs) stabilisiert, um Immunvermeidung und Angiogenese zu fördern, doch Untersuchungen an murinen Makrophagen deuten darauf hin, dass immunsuppressive Effekte unabhängig von GPR81 auftreten können77. Zudem ist die Expression von GPR81 im Fettgewebe hoch, jedoch bemerkenswert gering in anderen menschlichen Organen78, und humane Neutrophile, die GPR81 exprimieren, zeigen auf Lactat-Stimulation nur eine minimale transkriptionelle Antwort, was die Übertragbarkeit in Frage stellt79. Insbesondere beim Pankreaskarzinom verstärkt Lactat die Aktivität von MDSCs über die GPR81-mTOR-HIF-1α-STAT3-Achse80, obwohl die Bedeutung dieses Mechanismus über Arten hinweg noch nicht vollständig geklärt ist. Außerdem induziert Lactat die Polarisierung zu M2-Makrophagen, die weitere pro-angiogene Faktoren sezernieren81,82, während Proteinlactylierung (z. B. ENSA-K63-Lactylierung) das Immunmikromilieu über STAT3/CCL2 umgestaltet und damit indirekt die Angiogenese beeinflusst83.
Andere Metaboliten modulieren die Angiogenese über unterschiedliche Signalwege. Omega-3-Fettsäuren (EPA und DHA) entfalten antiangiogene Wirkungen, indem sie VEGF, PDGF, COX-2, PGE2, NF-κB und MMPs hemmen84. Umgekehrt stellen erhöhte Konzentrationen von Omega-6-polyungesättigten Fettsäuren Substrate für den Arachidonsäurestoffwechsel bereit; PGE2, das über COX-2 gebildet wird, steigert die VEGF-Sekretion aus PDAC-Zellen durch autokrine Mechanismen und fördert so die Migration endothelialer Zellen85.
Das Fettsäure-bindende Protein 4 (FABP4) wirkt in mehreren Kompartimenten zusammen, um die Angiogenese zu fördern. In endothelialen Zellen induziert NOTCH1 die Expression von FABP4, um den Metabolismus langkettiger Fettsäuren anzutreiben und ROS-Resistenz zu verleihen, was das angiogene Aussprossen unterstützt. In Tumorzellen erzeugt ein fehlerhafter Lipidstoffwechsel Acetyl-CoA und ROS, die HIF-1α und NF-κB aktivieren und dadurch die Transkription von VEGF und PDGF antreiben. Auf stromalem Niveau vermitteln Adipozyten den Transport freier Fettsäuren über FABP4 und sezernieren gleichzeitig IL-1β und TNF-α, um NF-κB zu aktivieren. Gleichzeitig induziert ein abnormer Sphingolipidstoffwechsel über die MIF-CD74-Achse die Polarisierung zu M2-Makrophagen, wobei FABP4-positive Makrophagensubtypen die Migrationskapazität endothelialer Zellen verstärken86.
Schließlich wirken Metaboliten der Tumormikroumgebung – darunter Succinat, Fumarat und 2-Hydroxyglutarat – als Signalmoleküle, die angiogeneserelevante Signalwege aktivieren, indem sie die Funktion endothelialer Zellen umgestalten und die Immunpolarisierung regulieren87.
Klinische Translation: Biomarker, Bildgebung und Therapeutika
Die Kopplung zwischen metabolischer Umprogrammierung und Angiogenese liefert neuartige Biomarker und Bewertungsdimensionen für das Management von PDAC, obwohl die translationale Entwicklung entlang eines heterogenen Evidenzgradienten verläuft. Wie in Tabelle 188,89,90,91,92,93 zusammengefasst, umfassen die vorgeschlagenen Biomarker drei Stufen: (i) etablierte klinische Marker wie CA19-9, die weit verbreitet, aber nicht spezifisch für PDAC im Vergleich zu biliärer Obstruktion sind; (ii) neuartige, klinisch evaluierte Marker, darunter VEGF und glykolytische Metaboliten; und (iii) experimentelle Signaturen wie Multi-Metaboliten-Panels und Lipid-Makrophagen-Risikomodelle.
Mehrere Studien bestätigen, dass VEGF, HIF-1α und GLUT1 bei Patienten mit PDAC im Vergleich zu entzündlichen Pankreaserkrankungen im Blut und in Tumorgewebe signifikant erhöht sind. In einer Studie an 61 resezierten Patienten waren die Konzentrationen von VEGF im Blut und Gewebe bei PDAC signifikant höher als bei entzündlichen Tumoren (p < 0,000001), ebenso wie die von HIF-1α (p = 0,000005) und GLUT1 (p = 0,000002). Die multivariate Analyse identifizierte VEGF als stärksten unabhängigen Prädiktor sowohl im Blut (OR = 1,016; p = 0,001) als auch im Gewebe (OR = 1,02; p = 0,001), wobei ein Serum-VEGF-Wert von 134,56 pg/mL eine Sensitivität von 97,8 % und eine Spezifität von 86,7 % aufwies88. Über die Diagnose hinaus könnten dynamische VEGF-Veränderungen während der Behandlung als pharmakodynamische Marker dienen. In der Phase-I-STARPAC-Studie (n = 19) deuteten serielle Plasma-Messungen darauf hin, dass frühe VEGF-Veränderungen die Behandlungsantwort vorhersagen könnten, obwohl dies in randomisierten kontrollierten Studien noch validiert werden muss89.
Die glykolytische Umprogrammierung bietet ein komplementäres diagnostisches Potenzial. Durch die Integration von GEO- und TCGA-Datensätzen identifizierten Forscher LDHA als unabhängigen Prädiktor für das Gesamtüberleben bei Pankreaskarzinom (p < 0,001). Die serummetabolomische Profilierung mittels NMR bei 36 PDAC-Patienten und 70 gesunden Kontrollpersonen ergab signifikante Veränderungen in glykolysebezogenen Metaboliten, wobei ein Score, der Lactat, Pyruvat, Citrat und Glukose kombiniert, eine AUC von 0,956 zur Unterscheidung von PDAC und Kontrollen erreichte90. Beim Übergang von Einzelgen-Signaturen zur Integration mehrerer Metabolite identifizierte eine zweiphasige Metabolomik-Studie Prolin, Kreatin und Palmitinsäure als Panel zur Unterscheidung von PDAC von benignen Neoplasien und gesunden Kontrollen mit AUCs von 0,854 bzw. 0,865 in der Entdeckungsgruppe; die Hinzunahme von CA19-9 verbesserte die Leistung auf 0,949 bzw. 0,909, mit validierten AUCs von 0,830 und 0,852 in einer unabhängigen Kohorte91. Auf transkriptioneller Ebene ergab die bioinformatische Analyse öffentlicher Datensätze (TCGA-PAAD, GSE62452, GSE57495) ein sieben-Gene-umfassendes Lipid-Makrophagen-Risikomodell (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT), das Patienten effektiv nach Risiko einteilte, wobei TP53-Mutationen häufig auftraten und immunmodulatorische Faktoren (PVRL2, CD276, CCL20) mit dem Risikoscore korrelierten92.
Die Diskrepanz zwischen erfolgversprechenden Ergebnissen aus der Entdeckungsphase und metanalytischen Befunden spiegelt wiederkehrende methodische Einschränkungen wider: Einzelzentren-Design mit retrospektiver Ausrichtung, Spektrum-Bias zugunsten resektierbarer Erkrankungen, bescheidene Stichprobengrößen, fehlende gutartige Vergleichsgruppen sowie mangelnde unabhängige prospektive Validierung87,88,89,90,91. Diese Befunde unterstreichen die Notwendigkeit einer strengen, standardisierten und ausreichend powerreichen Validierung, bevor neuartige Biomarker in die klinische Anwendung übergehen können.
Zur funktionellen Beurteilung spiegelt die 18F-FDG-PET/CT die glucosemetabolische Aktivität des Tumors wider, während die hyperpolarisierte [1-13C]Pyruvat-MRT eine Echtzeitüberwachung der Pyruvat-zu-Lactat-Umwandlung ermöglicht, die mit einer Überexpression von LDHA und HIF-1α korreliert94. Zirkulierende Exosome stellen vielversprechende, minimalinvasive Werkzeuge für die Frühdiagnose und Überwachung dar95. Prognostisch ist die Überexpression von VEGF/VEGFR-2, eine hohe glykolytische Aktivität, die Überexpression von LDHA sowie die Expression von COX-2 jeweils mit ungünstigen Ergebnissen assoziiert, was darauf hindeutet, dass eine molekulare Klassifizierung basierend auf metabolisch-angiogenen Merkmalen eine präzise Risikostratifizierung und Therapiewahl ermöglichen könnte96.
Therapeutische Strategien und das antiangiogene Paradoxon
Trotz der zentralen Rolle von VEGF bei der Angiogenese von PDAC haben Anti-VEGF/VEGFR-Strategien in Phase-III-Studien durchgängig versagt. Die CALGB-80303-Studie (n = 535) zeigte keinen Überlebensvorteil für Gemcitabin in Kombination mit Bevacizumab im Vergleich zu alleinigem Gemcitabin (mittleres OS 5,8 vs. 5,9 Monate; p = 0,95)97. Die AviTA-Studie ergab eine statistisch signifikante Verbesserung des progressionsfreien Überlebens, jedoch keinen Vorteil hinsichtlich des Gesamtüberlebens durch die Zugabe von Bevacizumab zu Gemcitabin und Erlotinib98. Die VANILLA-Studie mit Gemcitabin und Aflibercept wurde nach einer Zwischenanalyse abgebrochen, die keinen OS-Vorteil bestätigte (7,75 vs. 6,54 Monate)99, und auch Axitinib scheiterte darin, das Überleben in Kombination mit Gemcitabin zu verbessern100.
Diese Versagen weisen auf mindestens drei PDAC-spezifische Resistenzmechanismen hin. Erstens: die Aktivierung kompensatorischer Signalwege – Hypoxie, hervorgerufen durch VEGF-Blockade, führt zu einer Hochregulation alternativer pro-angiogener Faktoren (FGF, Ang-2, PIGF) und rekrutiert pro-angiogene myeloide Zellen101. Zweitens: vaskuläre Kooptierung und vasculogenetische Mimikry – Tumorzellen umgehen die Hemmung der Angiogenese durch Nutzung bereits bestehender Wirtgefäße oder durch Bildung gefäßähnlicher Kanäle unabhängig von der Proliferation endothelialer Zellen22. Jüngste Einzelzellsequenzierungen haben gezeigt, dass tumorassoziierte Fibroblasten (CAFs) in ein endothelialesähnliches Phänotyp (FAPα + CD144 + endoCAFs) transdifferenzieren können, das zur vasculogenetischen Mimikry und Metastasenförderung über CD144-β-Catenin-STAT3-Signalgebung befähigt ist, wodurch sich das konzeptionelle Verständnis der VM von einem tumorzellautonomen Prozess hin zu einem kooperativen Tumor-Stroma-Mechanismus verlagert102. Drittens: metabolisch-stromale Anpassung – die dichte Desmoplasie schließt therapeutische Antikörper physikalisch ein, während CAFs die Angiogenese über parakrine, HGF- und TGF-β-vermittelte Signalwege aufrechterhalten, die stromabwärts oder parallel zu VEGF wirken36. Insgesamt zeigen diese Mechanismen, dass eine Monotherapie, die auf einen einzelnen angiogenen Liganden abzielt, bei PDAC unzureichend ist.
Die gezielte Beeinflussung metabolisch-angiogener Knotenpunkte stellt eine rationale Alternative dar. Inhibitoren der Glukosestoffwechselwege – darunter der HK2-Inhibitor 2-Desoxy-D-Glukose, der PKM2-Aktivator Shikonin und der LDHA-Inhibitor Oxamat – haben in PDAC-Zelllinien und Xenotransplantaten anti-angiogene und antitumorale Wirkungen gezeigt.82. Targeting des PKM2/HIF-1αDie VEGF-Achse könnte gleichzeitig die metabolische Anpassung und die Angiogenese hemmen. Die GPR81-vermittelte Lactatsignalübertragung hat sich als potenzielles parakrines Target herauskristallisiert, obwohl spezifische Antagonisten bislang experimentell sind; der vermutete Antagonist 3-Hydroxybutyrat könnte primär den verwandten Rezeptor HCAR2 statt GPR81 targeten.103,104. In der Lipidmetabolisierung, COX-2-Hemmer (z. B. Celecoxib) und PPARγModulatoren des FABP4-Signalwegs haben in präklinischen Modellen antiangiogenetische Wirkungen gezeigt105, obwohl Phase-II-Studien von Celecoxib in Kombination mit Gemcitabin keine signifikanten Überlebensvorteile gezeigt haben. Omega-3-Polyungesättigte Fettsäuren hemmen kompetitiv die ω-6-Signalweg und zeigen in präklinischen Modellen antiangiogenetische Eigenschaften, obwohl bei Pankreaskarzinomen (PDAC) bisher keine humanen Interventionsdaten vorliegen.
Angesichts der metabolischen Plastizität von PDAC stellen Kombinationsregime, die antiangiogenetische Wirkstoffe mit Chemotherapie, Immuntherapie oder metabolischen Inhibitoren kombinieren, den aussichtsreichsten Weg nach vorn dar. Eine Umprogrammierung des Glukose-, Aminosäure- und Lipidstoffwechsels ist eng mit der Resistenz gegenüber Chemotherapie, Strahlentherapie und Immuntherapie verbunden; eine kombinierte Hemmung der Glykolyse und Glutaminolyse könnte die metabolische Kompensation blockieren. Bislang hat jedoch keine auf den Stoffwechsel abzielende Kombinationstherapie in der Phase-III-Prüfung bei PDAC Wirksamkeit gezeigt. Letztendlich liegt die zentrale translationale Herausforderung nicht in einem Mangel an pharmakologisch angreifbaren Zielstrukturen, sondern in der Unfähigkeit, prospektiv vorherzusagen, welche Art der Gefäßbildung – aussprossend, intussuszeptiv, koaleszierend oder Mimikry – in einem individuellen Tumor vorherrscht. Solange Biomarker-Panels oder bildgebende Signaturprofile Patienten nicht nach ihrem metabolisch-angiogenen Phänotyp stratifizieren können, werden Kombinationsstrategien, die dieses Netzwerk gezielt ansprechen, empirisch und nicht präzisionsgesteuert bleiben.
Schlussfolgerungen
Dieser Überblick beschreibt die wechselseitige Kopplung zwischen metabolischer Neuprogrammierung und Angiogenese beim pankreatischen duktalen Adenokarzinom (PDAC). Wir erläutern vier unterschiedliche Formen der Neovaskularisierung – die sprouting-, intusszeptive und koaleszente Angiogenese sowie die vasculäre Mimikry –, die gemeinsam eine hypovaskuläre, schlecht perfundierte und strukturell aberrante Gefäßarchitektur hervorbringen. Im mechanistischen Zentrum steht die Umstellung des Glucosemetabolismus über den Warburg-Effekt, die eine synergistische Rückkopplungsschleife etabliert, in der HIF-1α sowohl den glykolytischen Fluss als auch die pro-angiogene Transkription (VEGF, CTGF, PDGFB) vorantreibt, während PKM2 und mutiertes KRAS den metabolischen Status mit der angiogenen Aktivität verknüpfen. Der Aminosäure- und Lipidstoffwechsel beeinflusst zusätzlich das Verhalten der Endothelzellen, die Immunpolarisierung und die therapeutische Resistenz über parakrine Signale wie Lactat, LPA/S1P sowie über die FASN-Malonyl-CoA-mTOR-Achse. Diese Erkenntnisse zeigen, dass die Angiogenese beim PDAC nicht bloß eine Hypoxieantwort darstellt, sondern ein integraler Bestandteil des metabolischen Anpassungsprogramms des Tumors ist.
Die klinische Übertragung bleibt durch diagnostische und therapeutische Einschränkungen begrenzt. Obwohl Studien in der Entdeckungsphase metabolische und angiogenetische Biomarker-Kandidaten identifiziert haben, darunter VEGF, von LDHA abgeleitete Metabolit-Scores und Lipid-Makrophagen-Risikomodelle, zeigt die zusammengefasste Evidenz, dass keiner dieser Kandidaten CA19-9 konsistent übertrifft oder einen ausreichenden zusätzlichen Nutzen für eine unmittelbare Implementierung bietet. Therapeutisch haben Phase-III-Studien zur Anti-VEGF-Monotherapie durchgängig versagt, die Überlebensrate zu verbessern, was die Widerstandsfähigkeit der Tumorvaskularisierung widerspiegelt, die durch die Aktivierung kompensatorischer Signalwege, vasculäre Mimikry und metabolisch-stromale Anpassung getrieben wird. Diese parallelen Einschränkungen verdeutlichen die tiefgreifende Redundanz und Plastizität des metabolisch-angiogenetischen Netzwerks und machen integrierte statt monotherapeutische Strategien erforderlich.
Kombinationstherapien – die Kombination von antiangiogenen Wirkstoffen mit Chemotherapie, Immuntherapie oder metabolischen Inhibitoren – stellen den aussichtsreichsten Weg nach vorn dar. Eine gleichzeitige Hemmung der Glykolyse und Glutaminolyse oder eine koordinierte Inhibition von FASN und mTOR könnte metabolische Kompensationsmechanismen überwinden und die lipidabhängige angiogene Signalgebung unterbrechen. Zu den zukünftigen Prioritäten gehören die biomarkergeführte Patientenstratifizierung (z. B. glykolytische versus lipidabhängige Phänotypen), rationale Kombinationen mit mehreren Zielstrukturen, die unterschiedliche Vaskularisierungsmechanismen blockieren, nichtinvasive bildgebende Verfahren zur Erfassung des metabolisch-angiogenen Profils sowie sorgfältig konzipierte klinische Studien an molekular definierten PDAC-Teilpopulationen. Letztlich wird die Aufklärung der Wechselwirkungen zwischen Stoffwechsel und Angiogenese entscheidend sein, um PDAC von einer therapeutisch resistenten Erkrankung in eine durch mechanismenbasierte, präzise Interventionen behandelbare Krankheit zu verwandeln.
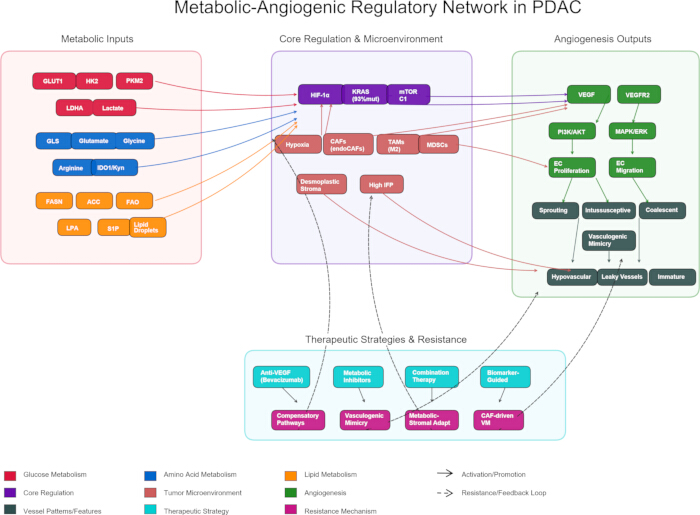
Abbildung 1: Stoffwechsel-angiogenetisches Regulationsnetzwerk im PDAC. Stoffwechsel-angiogenetisches Regulationsnetzwerk im PDAC. Schematische Übersicht der Kopplung zwischen Stoffwechsel und Angiogenese beim pankreatischen duktalen Adenokarzinom. (Links) Umprogrammierung der Nährstoffwege: Glukosestoffwechsel (karmesinrot), Aminosäurestoffwechsel (blau) und Lipidstoffwechsel (orange). (Mitte) Integration stoffwechselbedingter Signale durch zentrale Regulatoren (lila; HIF-1α, mutiertes KRAS, mTORC1) im Tumormikromilieu (lachsfarben), gekennzeichnet durch Hypoxie, desmoplastisches Stroma mit hohem interstitiellem Flüssigkeitsdruck (IFP), CAFs (einschließlich FAPα⁺CD144⁺ endoCAFs), M2-polarisierte TAMs und MDSCs. (Rechts) VEGF-VEGFR2-vermittelte angiogenetische Signalübertragung und vier unterschiedliche Gefäßbildungsmodi (dunkelgrau): Aussprossung, intussuszeptive Angiogenese, koaleszente Angiogenese und vasculäre Mimikry (VM). (Unten) Aktuelle therapeutische Strategien (türkis) und Resistenzmechanismen (magenta). Durchgezogene Pfeile zeigen Aktivierung an; gestrichelte Pfeile kennzeichnen Rückkopplungsschleifen der Resistenz. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Biomarker/Panel | Biologische Begründung | Beweisniveau | Wesentliche Einschränkungen | Übertragungsstadium |
| CA19‑993 | Sialyliertes Lewis-Antigen | Klinisch etabliert | Geringe Spezifität für PDAC im Vergleich zu biliärer Obstruktion | Klinischer Standard |
| Serum-VEGF (diagnostisch)88 | Aktivierung der HIF‑1α/VEGF-Achse | Einzentrum, retrospektiv | Spektrum-Bias; nur resektionsfähige Kohorte | Entdeckung |
| Serum-VEGF (Therapieansprechen)89 | Pharmakodynamischer Marker | Phase I (STARPAC, n=19) | Einzelarmstudie; keine Kontrollgruppe | Hypothesengenerierend |
| LDHA/Metabolit-Score90 | Glykolytischer Fluss | Retrospektiv; Einzeltzentrum | Kein benigner Vergleich; kleine Kohorte | Entdeckung |
| Prolin-Creatin-Palmitinsäure + CA19‑991 | Integration multi-omischer Daten | Entdeckung + kleine Validierung | Einzelinstitution; bescheidene Stichprobengröße | Frühe Validierung |
| 7-Gen-Lipid/Makrophagen-Risikomodell92 | Lipid-Immun-Wechselwirkung | Retrospektive Bioinformatik | Keine prospektive Kohorte; Batch-Effekte | Entdeckung |
Tabelle 1: Gestuftes Evidenzframework für metabolisch-angiogene Biomarker bei PDAC. Die Tabelle klassifiziert metabolisch-angiogene Biomarker bei PDAC nach ihrem translationsmedizinischen Reifegrad in drei Stufen: (i) der klinisch etablierte Standard CA19-9; (ii) Kandidaten in frühen Phasen, darunter diagnostische und pharmakodynamische Serum-VEGF-Assays sowie ein LDHA/Metaboliten-Score; und (iii) Biomarker im Entdeckungsstadium, beispielhaft ein Multi-Metaboliten-Panel (Prolin–Kreatin–Palmitinsäure plus CA19-9) und ein 7-Gen-Lipid/Makrophagen-Risikomodell. Ein wiederkehrendes Muster zeigt sich bei den neu aufkommenden Kandidaten: Obwohl die biologische Begründung gut definiert ist, beschränken methodische Schwächen – retrospektive oder Einzelzentren-Studien, fehlende benigner Vergleichsgruppen, kleine Kohorten und fehlende prospektive Validierung – gemeinsam den Fortschritt über das Entdeckungsstadium oder frühe hypothesengenerierende Phasen hinaus.
Offenlegungen
Die Autoren erklären, dass keine konkurrierenden finanziellen Interessen bestehen.
Danksagungen
Die Studie wurde finanziert durch die Plattform für digitale Mikrofluidik zur Wirkstoffscreening-basierten auf 3D-Sphäroiden aus primären Tumorzellen (FDCT0001/2025/RID).
Referenzen
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.