Sorafenib in Kombination mit Gemcitabin zeigt vorläufige Hinweise auf eine additive Hemmung der Proliferation von HepG2-Zellen sowie korrelative Veränderungen in der Expression von p-ERK und VEGF und unterdrückt das Lebertumorwachstum in NOD/SCID-Mäusen.
Forschungsartikel
Evaluierung einer kombinierten Sorafenib- und Gemcitabin-Behandlung in HepG2-Zellen und einem NOD/SCID-Maus-Xenograft-Modell: Eine Pilotstudie
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Leberkrebs bleibt eine der häufigsten Ursachen für krebsbedingte Todesfälle aufgrund von Arzneimittelresistenz und begrenzten Behandlungsoptionen. Es besteht dringender Bedarf, therapeutische Strategien zur Verbesserung der Behandlungsergebnisse zu erforschen. Diese Pilotstudie stellt einen Protokollansatz zur Bewertung der potenziellen Wirkungen und zugrundeliegenden Mechanismen der Kombination von Sorafenib und Gemcitabin bei Leberkrebs vor. Es wurde die Leberkrebszelllinie HepG2 verwendet, und ein Xenotransplantat-Modell in nicht-adipösen diabetischen/sever kombiniert immundefizienten (NOD/SCID) Mäusen wurde etabliert. Wichtige experimentelle Schritte werden demonstriert, darunter: (1) Kultur der HepG2-Zellen und Behandlung mit Wirkstoffen; (2) Einrichten des MTT-Assays, Inkubation und Messung der Absorption; (3) Proteingewinnung, SDS-PAGE, Übertragung und Immunblotting für ERK und p-ERK; (4) subkutane Xenotransplantation in NOD/SCID-Mäusen; (5) Tumormessung und Berechnung des Tumorvolumens; sowie (6) VEGF-Immunhistochemie an Tumorschnitten. Kritische Arbeitsschritte, Tipps zur Fehlerbehebung und Gerätespezifikationen werden bereitgestellt. Die Kombination von Sorafenib (3 µmol/L) und Gemcitabin (10 µmol/L) erreichte nach 72 h eine Hemmrate von 71,23 % ± 6,76 %, mit einem q-Wert von 1,35, was auf einen synergistischen Effekt bei diesem spezifischen Dosispaar unter den getesteten Bedingungen hindeutet. Im Vergleich zur Kontrollgruppe war die Kombinationsbehandlung mit einer verminderten Expression von p-ERK, einer Verringerung des Tumorvolumens und einer qualitativ geringeren VEGF-Immunfärbung assoziiert. Diese Daten zeigen eine korrelative Beziehung zwischen der reduzierten p-ERK-Expression und der beobachteten antiproliferativen Wirkung auf, ohne jedoch Kausalität nachzuweisen. In HepG2-Zellen und einem NOD/SCID-Maus-Xenotransplantat-Modell zeigt die Kombination von Sorafenib und Gemcitabin vorläufige Hinweise auf antiproliferative Potenziale und ist mit einer verminderten VEGF-Expression assoziiert; dieser Befund stellt jedoch keine direkten Belege für antiangiogene Aktivität dar, da keine Analysen zur Mikrogefässdichte oder zur funktionellen Gefäßdurchblutung durchgeführt wurden. Dieses reproduzierbare Protokoll bietet einen nützlichen Rahmen zur Bewertung von Arzneimittelkombinationen in HCC-Modellen und kann für andere gezielte Therapie-Chemotherapie-Regime angepasst werden, obwohl weitere mechanistische Untersuchungen und Dosisvalidierungsstudien erforderlich sind, bevor klinische Schlussfolgerungen gezogen werden können.
Einleitung
Leberkrebs ist eine der häufigsten und tödlichsten Krebserkrankungen und zählt zudem zu den am schnellsten wachsenden bösartigen Tumoren1,2. Obwohl die Inzidenz von Leberkrebs zurückgegangen ist, hat die gesamte Krankheitslast weiter zugenommen. Die globalen epidemiologischen Daten aus dem Jahr 2022 ergaben, dass die altersstandardisierte Inzidenzrate von Leberkrebs in der Online-Datenbank Global Cancer Observatory (GLOBOCAN) 2022 bei 15,0 pro 100.000 Einwohner lag, während die altersstandardisierte Mortalitätsrate bei 26,7 pro 100.000 Einwohner lag, was Leberkrebs zur zweithäufigsten Todesursache durch Krebserkrankungen macht3. Derzeit sterben die meisten Patienten innerhalb eines Jahres nach der Diagnosestellung, da es an wirksamen Therapien für Leberkrebs mangelt und die Erkrankung oft schleichend beginnt. Sorafenib ist der erste für die klinische Anwendung zugelassene multizieltrichtige Kinaseinhibitor, der Rezeptortyrosinkinasen wie den epidermalen Wachstumsfaktor-Rezeptor (EGFR), den Plättchen-abgeleiteten Wachstumsfaktor-Rezeptor (PDGFR) sowie Serin/Threonin-Kinasen gezielt hemmt4,5. Sorafenib, ein oraler Multikinaseinhibitor, entfaltet bei Leberkrebs durch die gezielte Beeinflussung mehrerer Wachstumsfaktorwege anti-proliferative und anti-angiogene Wirkungen. Historisch gesehen war Sorafenib die erste von der FDA zugelassene First-Line-Systemtherapie für Patienten mit fortgeschrittenem oder inoperablem Leberkrebs6. Jedoch hat sich das aktuelle First-Line-Behandlungsspektrum für das fortgeschrittene hepatzelluläre Karzinom (HCC) erheblich erweitert. Zu den empfohlenen Optionen zählen nun die Kombination aus dem Immunkontrollpunkt-Inhibitor Atezolizumab und Bevacizumab, Lenvatinib sowie die duale Immuntherapie-Kombination aus Durvalumab und Tremelimumab, unter anderem. Trotz dieser Fortschritte bleibt Sorafenib eine wichtige First-Line-Option, insbesondere in Regionen, in denen Kombinationen aus Immuntherapien nicht leicht verfügbar oder kontraindiziert sind. Angesichts der weiten Verbreitung der Anwendung von Sorafenib bei Leberkrebs stellen arzneimittelbedingte Nebenwirkungen ein Anliegen dar7. In der Analyse der FDA-Datenbank für Arzneimittelnebenwirkungen (FAERS) von 2006 bis 2023 betrafen die Nebenwirkungen von Sorafenib hauptsächlich das Verdauungssystem, die Haut und das Unterhautgewebe sowie unspezifische körperliche Beschwerden wie Infektionen und Verletzungen7. Während einige Patienten mit fortgeschrittenem Leberkrebs von der Behandlung mit Sorafenib profitieren können, entwickeln die meisten Patienten letztendlich eine Resistenz oder eine Therapieversagen, was zu einer schlechten Prognose führt8,9,10. Trotz seiner Anwendung profitieren nur etwa 30 % der HCC-Patienten von Sorafenib; zudem entwickeln Ansprecher häufig innerhalb von sechs Monaten eine Resistenz11. Zu den molekularen Signalwegen, die an der Sorafenib-Resistenz beteiligt sind, gehören der extrazelluläre signalregulierte Kinase (ERK)/phosphorylierte ERK (p-ERK)-Weg, die Proteinkinase B (Akt), der Phosphoinositid-3-Kinase (PI3K)/AKT/mammal target of rapamycin (mTOR)-Weg, der Hypoxie-induzierbare Faktor 1α (HIF-1α)/HIF-2α-Weg sowie autophagiebezogene Signalwege, wobei ERK/p-ERK in dieser Studie speziell hervorgehoben und ausgewählt wurde11. Gemcitabin ist ein Cytidin-Analogon, das im Körper zu Difluorocytidin-Diphosphat und Difluorocytidin-Triphosphat metabolisiert wird und unterschiedliche hemmende Wirkungen auf die DNA-Synthese entfaltet12. Bei hepatobiliären Malignomen wurde Gemcitabin als Bestandteil einer Kombinationschemotherapie untersucht. Allerdings wurde klinisch berichtet, dass Gemcitabin ebenfalls eine erhöhte Arzneimittelresistenz aufweist, was dessen Wirksamkeit einschränkt12,13. Daher ist die Bestimmung des optimalen Arzneimittelregimes äußerst herausfordernd, sowohl effektiv als auch effizient. Neuere Studien haben gezeigt, dass die Kombination von Gemcitabin mit Sorafenib anhand einer neuartigen Vorhersage mittels eines Tumor-Stemness-Biomarkers eine verbesserte therapeutische Wirksamkeit aufweisen könnte14. Bislang ist uns jedoch keine Studie bekannt, die diese Kombination speziell bei Leberkrebs unter Verwendung von HepG2-Zellen und einem xenotransplantierten Mausmodell mit nicht-adipösem diabetischem/schwerem kombiniertem Immundefekt (NOD/SCID) untersucht hat. Daher fehlt bisher experimenteller Nachweis, der die additiven Effekte von Sorafenib und Gemcitabin bei Leberkrebs direkt belegt.
Die in dieser Arbeit beschriebenen Verfahren werden zwar häufig angewendet, jedoch selten in einem detaillierten, visuellen, Schritt-für-Schritt-Format präsentiert, das für Nachwuchsforscher geeignet ist, um sie zu reproduzieren. Wir vermuteten, dass die Kombination aus Sorafenib und Gemcitabin die Proliferation von Leberkrebszellen und das Tumorwachstum additiv hemmen würde und dass dieser Effekt mit einer Herunterregulation des ERK/p-ERK-Signalwegs sowie einer verminderten, durch den vaskulären endothelialen Wachstumsfaktor (VEGF) vermittelten Angiogenese assoziiert wäre. Ziel dieser Studie ist es, den hemmenden Effekt der Kombination von Sorafenib mit Gemcitabin auf die Proliferation der HepG2-Leberkrebszelllinie in vitro und in vivo sowie dessen Wirkmechanismus vorläufig zu untersuchen (ergänzende Abbildung 1). Die Neuheit dieser Studie liegt in drei Aspekten: (1) Es ist die erste Studie, die die Kombination aus Sorafenib und Gemcitabin spezifisch bei Leberkrebs anhand der weit verbreiteten HepG2-Zelllinie und eines entsprechenden NOD/SCID-Mausmodells untersucht; (2) sie erforscht den bisher wenig untersuchten ERK/p-ERK-Signalweg als möglichen Wirkmechanismus; und (3) sie liefert direkte experimentelle Belege – im Gegensatz zu computergestützten Vorhersagen – für den additiven Effekt dieser Kombination bei Leberkrebs. Diese Merkmale unterscheiden die vorliegende Arbeit von früheren Berichten über Kombinationstherapien, die an anderen Tumortypen oder mit unterschiedlichen experimentellen Modellen durchgeführt wurden, insbesondere im Kontext von auf Sorafenib basierenden Therapieregimen.
Protokoll
Die ethische Genehmigung wurde von der Kommission für Tierschutz und Ethikbewertung der Zhejiang University erteilt (Genehmigungsnummer ZJU20250049).
Tiere und Gruppierung
Insgesamt 40 weibliche NOD/SCID-Mäuse im Alter von 4–5 Wochen mit einem Gewicht von 18–20 g wurden von einem lizenzierten kommerziellen Zulieferer (Lizenznummer SCXK (Shanghai) 2013-0006) bezogen und in spezifischen, pathogenfreien (SPF) Tierhaltungsräumen untergebracht. Alle Tierversuchsprotokolle folgten den gängigen Richtlinien. Während des Experiments hatten die Tiere freien Zugang zu Futter und Wasser, wurden in Gruppen (5 Mäuse/Käfig) in einem gut kontrollierten SPF-Raum gehalten, wobei die Raumtemperatur bei 22 ± 2 °C, die Luftfeuchtigkeit bei 50–60 % und der Licht-Dunkel-Wechsel bei 12/12 h konstant gehalten wurde. Den Tieren wurde ad libitum Futter und Wasser zur Verfügung gestellt, und ihr Körpergewicht wurde alle zwei Wochen überwacht. Wenn bei den Mäusen anhaltende Schmerzen, Kachexie, Tumorgeschwüre, eine maximale Tumorgröße von 2 cm oder andere irreversible Gesundheitsprobleme auftraten, erfolgte die Tötung durch intraperitoneale Injektion von 0,45 % Natriumpentobarbital in einer Dosis von ≥150 mg/kg Körpergewicht, gefolgt von der Bestätigung des Atem- und Herzstillstands sowie des Verlusts der Hornhautreflexe oder gegebenenfalls durch Anwendung eines sekundären physikalischen Verfahrens, entsprechend den vom Tierversuchsethik-Ausschuss genehmigten Kriterien für eine humane Tötung. Die Stichprobengröße (n = 10 pro Gruppe) wurde basierend auf einer Power-Analyse festgelegt, die eine Effektgröße von 1,2 (abgeleitet aus Vorversuchen), α = 0,05 und β = 0,20 (80 % Power) annahm, zuzüglich einer Abschlagrate von 20 %. Die Tumorimplantation wurde vor der Behandlungszuordnung durchgeführt (siehe unten zur Xenotransplantat-Erzeugung).
Die Mäuse wurden nach der Tumorimplantation und Bestätigung der Tumoranzucht mittels der Zufallszahltabellenmethode zufällig in vier Gruppen eingeteilt: Kontrollgruppe, Sorafenib-Gruppe, Gemcitabin-Gruppe sowie Kombinationsgruppe aus Sorafenib und Gemcitabin, mit jeweils 10 Mäusen (5 Mäuse/Käfig), um das Transplantattumor-Modell an NOD/SCID-Mäusen aufzubauen. Da Tumorgewebe im Modellierungsprozess einen schlechten Allgemeinzustand oder sogar den Tod von NOD/SCID-Mäusen verursachen kann und da für die statistische Analyse in der Regel eine ausreichende Stichprobengröße erforderlich ist, wurden pro Gruppe mindestens 10 Mäuse eingeschlossen. Die randomisierte Gruppeneinteilung wurde durch unabhängige Techniker durchgeführt, und die Käfige wurden entsprechend beschriftet; während der Applikation der Wirkstoffe und der Tumormessung wurde keine Verblindung angewandt, was eine wesentliche Einschränkung darstellt. Die anschließenden Gewebeprobenentnahmen sowie biochemischen und pathologischen Bewertungen wurden jeweils durch verblindetes Laborpersonal durchgeführt. Die Daten wurden ebenfalls verblindet von Statistikern analysiert, die bis zum Abschluss der statistischen Auswertung und der Aufhebung der Verblindung nur Zugriff auf codierte Dateien hatten. Alle Tiere wurden in die endgültige Analyse eingeschlossen. Beide Wirkstoffe wurden intraperitoneal verabreicht, um eine systemische Resorption und eine konsistente Bioverfügbarkeit sicherzustellen; die einmal tägliche Gabe basierte auf früheren pharmakokinetischen Studien, die bei diesem Regime nachweislich anhaltende Plasmaspiegel zeigten. Die Kontrollgruppe erhielt eine intraperitoneale Injektion von 0,2 mL steriler isotonischer Kochsalzlösung. In der Sorafenib-Gruppe wurden 0,2 mL Sorafenib in einer Dosis von 40 mg/kg intraperitoneal injiziert. In der Gemcitabin-Gruppe wurden 0,2 mL Gemcitabin in einer Dosis von 100 mg/kg intraperitoneal verabreicht. Kombinationstherapiegruppe: Es wurden jeweils 0,2 mL Sorafenib (40 mg/kg) und Gemcitabin (100 mg/kg) intraperitoneal appliziert. Jede Gruppe erhielt die Behandlung einmal täglich über 20 aufeinanderfolgende Tage. Alle Tiere wurden in die endgültige Analyse eingeschlossen, und es wurde kein Tier aus der Studie ausgeschlossen. Während der 20-tägigen Behandlungsphase wurde in keiner Gruppe ein Todesfall beobachtet. Das Behandlungsschema und die Dosierungen wurden anhand publizierter Studien an Modellen von hepatobiliären Karzinomen ausgewählt. Es ist zu beachten, dass die tägliche intraperitoneale Gabe von Gemcitabin toxische Wirkungen hervorrufen kann. Länge und Breite der transplantierten Tumore wurden täglich gemessen, und das Volumen der transplantierten Tumore wurde berechnet. Nach 20 Tagen wurden die Tiere unter tiefer Anästhesie durch Halsbruch euthanasiert, und das transplantierte Tumorgewebe wurde in Formalin fixiert. Das Körpergewicht wurde im gesamten Studienverlauf alle zwei Tage bestimmt. Die Mäuse wurden täglich auf klinische Anzeichen von Toxizität überwacht, einschließlich gesträubten Fells, gekrümmter Haltung, verminderter Beweglichkeit, Durchfall und Lethargie. Es wurden jedoch keine Serum-Biochemie (z. B. Alanin-Aminotransferase, Aspartat-Aminotransferase und Kreatinin) und keine histopathologische Untersuchung der Hauptorgane durchgeführt. Daher kann eine subklinische Toxizität nicht ausgeschlossen werden.
Arzneimittel und Reagenzien
Sorafenib wurde in 10 % Dimethylsulfoxid (DMSO) gelöst und bei -20 °C gelagert. Vor der Verwendung wurde die Lösung aufgetaut und auf eine endgültige DMSO-Konzentration von weniger als 0,5 % verdünnt, was keinen Einfluss auf das Zellwachstum hatte. Gemcitabin wurde von einer kommerziellen Quelle bezogen. Radioimmunpräzipitationsassay-(RIPA-)Lysepuffer, Thiazolylblau, primäre Antikörper gegen Glyceraldehyd-3-phosphat-Dehydrogenase (GAPDH), ERK, p-ERK und VEGF, sekundäre Antikörper, Dulbeccos modifiziertes Eaglesches Medium (DMEM) mit hohem Glucosespiegel, fetalen Kälberserum sowie die HepG2-Zelllinie wurden von kommerziellen Quellen bezogen.
Sorafenib und Gemcitabin sind zytotoxische Wirkstoffe. Alle Schritte zur Zubereitung und Handhabung der Arzneimittel müssen in einem dafür vorgesehenen Sicherheitswerkbank durchgeführt werden, wobei geeignete persönliche Schutzausrüstung (Laborcoat, Nitrilhandschuhe und Schutzbrille) getragen werden muss. DMSO, Methanol, Xylol und andere in diesem Protokoll verwendete organische Lösungsmittel sind gefährlich und sollten in einem Abzug gehandhabt werden, um Einatmen oder Hautkontakt zu vermeiden. Die Sicherheitsdatenblätter (MSDS) aller Reagenzien sollten vor der Verwendung eingesehen werden.
Zellkultur
Die HepG2-Zelllinie wurde aufgetaut und in Zellkulturgefäße inokuliert, die 10 mL DMEM-Hochglukose-Medium enthielten (ergänzt mit 10 % fötalem Kälberserum, 100 U/mL Penicillin-Streptomycin und 4 mmol/L Glutamin). Die Zellen wurden bei 37 °C in einem befeuchteten Inkubator mit 5 % CO₂ inkubiert. Das Kulturmedium wurde alle 2 Tage gewechselt, und die Zellen wurden alle 4 Tage umgeimpft, um ein logarisches Wachstum aufrechtzuerhalten. Die HepG2-Zelllinie wurde von einem kommerziellen Anbieter bezogen; jedoch wurden in dieser Studie keine unabhängige Authentifizierung der Zelllinie (z. B. mittels Short-Tandem-Repeat-Profilierung) und kein Mykoplasmen-Test durchgeführt.
MTT-Methode zur Bestimmung der Proliferationshemmrate
Die 3-(4,5-Dimethylthiazol-2-yl)-2,5-diphenyltetrazoliumbromid (MTT)-Methode wurde verwendet, um die Proliferationshemmrate von Sorafenib und Gemcitabin an der HepG2-Zelllinie zu bestimmen. Zellen in der logarithmischen Wachstumsphase wurden 2 min lang mit 0,25 %iger Trypsinlösung verdaut, und der Verdauungsvorgang wurde durch Zugabe eines gleichen Volumens vollständigen Mediums beendet. Nach einer Zentrifugation bei 1000 × g für 10 min wurden die Zellen in vollständigem Medium resuspendiert. Die Zelldichte wurde auf 1 × 10⁵ Zellen/mL eingestellt, und 200 µL der Zellsuspension wurden in jede Vertiefung einer 96-Loch-Platte ausgesät. Diese Aussaatdichte wurde basierend auf vorläufigen Optimierungsexperimenten gewählt, bei denen Zelldichten im Bereich von 5 × 10³ bis 5 × 10⁴ Zellen/Vertiefung getestet wurden. Eine Dichte von 2 × 10⁴ Zellen/Vertiefung führte zu einem linearen Anstieg der Absorption über 96 h und hielt die Konfluenz am Versuchsende unter 80 %, wie durch visuelle Inspektion unter einem invertierten Mikroskop bestätigt wurde. Um sicherzustellen, dass die MTT-Messungen im linearen Bereich blieben, wurden Pilotversuche zu jedem Zeitpunkt mit Kontrollvertiefungen, die nur das Lösungsmittel enthielten, durchgeführt. Das Medium wurde alle 48 h gewechselt, um Nährstoffverarmung und Anreicherung von Stoffwechselnebenprodukten zu verhindern. Die Konfluenz wurde täglich mittels eines invertierten Mikroskops überwacht. Nach 96 h erreichten die Kontrollvertiefungen etwa 75–80 % Konfluenz, und es wurden keine offensichtlichen Anzeichen einer Nährstoffverarmung beobachtet. Nach der Zellanheftung wurde das Medium entfernt und das medikamentöse Medium hinzugefügt. Eine medikamentenfreie Lösung wurde der unbehandelten Kontrollgruppe hinzugefügt (Lösungsmittelkontrolle für in vivo-Experimente). Der Versuch wurde in eine unbehandelte Kontrollgruppe, eine Sorafenib-Gruppe, eine Gemcitabin-Gruppe und eine Kombinationsbehandlungsgruppe unterteilt. Die Dosierungen von Sorafenib betrugen 1,5 µmol/L, 3 µmol/L, 4,5 µmol/L und 6 µmol/L, und die Dosierungen von Gemcitabin betrugen 5 µmol/L, 10 µmol/L, 15 µmol/L und 20 µmol/L. Die kombinierten Dosierungen von Sorafenib und Gemcitabin betrugen 1,5 µmol/L + 5 µmol/L, 3 µmol/L + 10 µmol/L, 4,5 µmol/L + 15 µmol/L und 6 µmol/L + 20 µmol/L. Die Zellen jeder Gruppe wurden 24 h, 48 h, 72 h und 96 h kultiviert. Nach der Inkubation wurden 20 µL MTT (5 mg/mL) in jede Vertiefung gegeben, und die Zellen wurden 4 h im Zellinkubator inkubiert. Der Überstand wurde vorsichtig abgenommen, anschließend wurden 150 µL DMSO in jede Vertiefung gegeben, und die Platte wurde 10 min lang geschüttelt, um das Formazan vollständig aufzulösen. Der optische Dichtewert (OD-Wert) jeder Vertiefung wurde bei 490 nm mit einem multifunktionalen Mikroplattenreader gemessen. Der Versuch wurde dreimal wiederholt, und jede Gruppe umfasste fünffache Wiederholungen. Die Daten wurden als Mittelwert ± Standardabweichung (SD) der drei biologischen Wiederholungen dargestellt. Die Zellwachstumshemmrate (%) = (1 – ODExperimentalgruppe / ODunbehandelte Gruppe) × 100 %. Die Wechselwirkung zwischen den beiden Wirkstoffen wurde anhand des q-Werts beurteilt, der mit der Formel: q = EAB / (EA + EB – EA × EB) berechnet wurde. Dabei sind EA und EB die Hemmraten der Wirkstoffe A und B bei alleiniger Anwendung, und EAB ist die Hemmrate bei gemeinsamer Anwendung beider Wirkstoffe. Wenn q größer als 1,15 ist, deutet dies auf einen synergistischen Effekt zwischen den beiden Wirkstoffen hin; ein Wert zwischen 0,85 und 1,15 zeigt einen additiven Effekt an; und ein q-Wert unter 0,85 weist auf einen antagonistischen Effekt hin. Die q-Wert-Methode ist ein einfaches Screening-Verfahren und ersetzt keine strengeren Synergieanalysen. Es wurden nur wenige Dosispaare mit festem Verhältnis getestet, was die Robustheit der Synergieaussage einschränkt. Daher bezieht sich der Begriff „Synergie“ in dieser Studie auf q > 1,15 bei bestimmten Dosispaaren und Zeitpunkten und nicht auf eine validierte additive Wechselwirkung über die gesamte Dosis-Wirkungs-Matrix hinweg.
Western-Blot-Analyse der Expression der Proteine ERK und p-ERK
Die Zellkultur und die experimentelle Gruppeneinteilung wurden wie oben beschrieben durchgeführt. Zur Detektion von ERK und p-ERK mittels Western Blot betrug die Dosis von Sorafenib 3 µmol/L; die Dosis von Gemcitabin betrug 10 µmol/L; und die kombinierte Dosis betrug 3 µmol/L + 10 µmol/L. Nach 72-stündiger Behandlung wurden die Zellen mit RIPA-Lysepuffer lysiert und das Gesamtprotein aus jeder experimentellen Gruppe extrahiert. Die Proteinmenge wurde nach der Bicinchoninsäure-(BCA)-Methode bestimmt. Gleichmäßige Proteinmengen (30 µg pro Lane) wurden geladen und mittels 10%iger Natriumlaurylsulfat-Polyacrylamid-Gelelektrophorese (SDS-PAGE) bei 120 V für 90 min getrennt. Die Proteine wurden 90 min bei 4 °C mit 300 mA auf Polyvinylidenfluorid-(PVDF)-Membranen (Porengröße 0,45 µm) übertragen. Nach dem Blockieren mit 5%iger fettfreier Milch in Tris-gepufferter Salzlösung mit 0,1% Tween-20 (TBST) für 1 h bei Raumtemperatur wurden die Membranen über Nacht bei 4 °C mit primären Antikörpern unter leichtem Schütteln inkubiert. Nach dreimaligem Waschen mit TBST (jeweils 10 min) wurden die Membranen 1 h bei Raumtemperatur mit sekundären Antikörpern inkubiert. Proteinbande wurden mittels Substrat für verstärkte Chemilumineszenz (ECL) sichtbar gemacht und mit einem digitalen Gelaufnahmesystem abgebildet. Die Belichtungszeiten wurden für jeden Antikörper optimiert, um Sättigungseffekte zu vermeiden. Die dichtometrische Quantifizierung erfolgte mit der Software ImageJ unter Verwendung des Gel-Analyse-Tools. Die Intensitäten aller Zielproteinbande wurden relativ zu GAPDH als Ladekontrolle normalisiert, und der p-ERK-Spiegel wurde zusätzlich relativ zur Gesamt-ERK-Expression normalisiert. Es wurden keine weiteren Blockierschritte zusätzlich zur 5%igen fettfreien Milch durchgeführt. Die Quantifizierungsergebnisse wurden als Faltungsänderung relativ zur Kontrollgruppe dargestellt, die auf 1,0 gesetzt wurde. Jedes Experiment wurde dreimal unabhängig wiederholt. Stellvertretende Immunoblots sind dargestellt.
Immunhistochemischer Nachweis der VEGF-Expression in HepG2-Xenotransplantat-Tumoren bei NOD/SCID-Mäusen
Zur Xenotransplantat-Etablierung: HepG2-Zellen in der log-Phase wurden durch Trypsinierung gewonnen, zweimal mit steriler phosphatgepufferter Kochsalzlösung (PBS) gewaschen und in serumfreiem DMEM resuspendiert. Insgesamt 2 × 10⁶ Zellen in 0,2 mL serumfreiem DMEM (ohne Matrigel) wurden subkutan in die rechte Achselregion (eine Region mit reichlicher Blutversorgung) jedes NOD/SCID-Mäuschen mit einer 1-mL-Spritze injiziert, um ein subkutanes HepG2-Xenotransplantatmodell in NOD/SCID-Mäusen zu etablieren. Die Tumorentwicklung wurde alle zwei Tage überwacht. Die Tumorgröße wurde alle zwei Tage gemessen, und sobald der Tumordurchmesser 0,3–0,5 cm erreichte (ca. 7–10 Tage nach der Injektion, definiert als Behandlungsbeginn), wurden die Mäuse zufällig in vier Gruppen für das Experiment eingeteilt. Die Länge (L) und Breite (W) des subkutanen Xenotransplantats wurden täglich mit einer digitalen Messschiebelehre erfasst, und das Tumorvolumen (V) wurde nach der Formel berechnet: V = (L × W2) / 2. Alle Messungen wurden von einem Untersucher durchgeführt, der bezüglich der Gruppenzuteilung verblindet war. Nach 20 Tagen wurden die Tiere unter tiefer Anästhesie durch Halsbruch euthanasiert, und das Xenotransplantatgewebe wurde 24 h bei Raumtemperatur in 10 % neutral gepuffertem Formalin fixiert und anschließend in Paraffin eingebettet. Gewebeschnitte (5 µm dick) wurden mit einem Rotationsmikrotom hergestellt und auf mit Poly-L-Lysin beschichteten Objektträgern aufgebracht. Für die Immunhistochemie wurden die Schnitte in Xylol (drei Wechsel, jeweils 5 min) deparaffinisiert und durch eine abgestufte Ethanolreihe (100 %, 95 %, 70 %, 50 %; jeweils 3 min) rehydriert. Die Antigen-Retrieval-Behandlung erfolgte durch Erhitzen der Schnitte in 10 mM Natriumcitrat-Puffer in der Mikrowelle für 15 min, gefolgt von einer Abkühlung bei Raumtemperatur für 20 min. Die endogene Peroxidase-Aktivität wurde mit 3 % Wasserstoffperoxid in Methanol für 10 min bei Raumtemperatur blockiert. Nichtspezifische Bindungen wurden mit 5 % normalem Ziehenserum in PBS für 1 h bei Raumtemperatur blockiert. Anschließend wurden die Schnitte mit dem primären anti-VEGF-Antikörper (Verdünnung 1 : 200) über Nacht bei 4 °C in einer feuchten Kammer inkubiert. Nach dreimaligem Waschen mit PBS (jeweils 5 min) wurden die Schnitte mit einem mit HRP (horseradish peroxidase) konjugierten sekundären Ziegen-anti-Kaninchen-Antikörper (1 : 500) für 1 h bei Raumtemperatur inkubiert. Das Signal wurde mit dem 3,3′-Diaminobenzidin (DAB)-Substrat detektiert. Die Schnitte wurden für 30 s mit Hämatoxylin gegengefärbt, dehydriert, geklärt und mit Deckgläsern mit einem permanenten Eindeckmedium versehen. Die Bildaufnahme erfolgte mit einem umgekehrten Fluoreszenzmikroskop im Hellfeldmodus bei einer Vergrößerung von ×100. Repräsentative Bilder werden zur qualitativen Veranschaulichung gezeigt.
Alle kontaminierten Spitzen, Röhrchen und Zellkulturabfälle wurden als biohazardöser Abfall gesammelt und vor der Entsorgung autoklaviert. Chemischer Abfall, einschließlich lösungsmittelhaltiger Lösungen, DMSO, Xylol und Methanol, wurde in getrennten, gekennzeichneten Abfallbehältern gesammelt und gemäß den örtlichen institutionellen Vorschriften für gefährliche chemische Abfälle entsorgt.
Statistische Analyse
Zur statistischen Analyse wurde die Software SPSS 19.0 verwendet. Die experimentellen Daten wurden als Mittelwert ± SD aus drei unabhängigen biologischen Wiederholungen für in vitro-Experimente und als Mittelwert ± Standardabweichung (SD) aus n = 10 Mäusen pro Gruppe für in vivo-Experimente angegeben. Zum Vergleich zwischen zwei Gruppen wurden zweiseitige ungepaarte t-Tests verwendet. Bei Vergleichen zwischen mehreren Gruppen wurde eine einfaktorielle Varianzanalyse (ANOVA) mit anschließendem Tukey-Post-hoc-Test durchgeführt. p < 0,05, p < 0,01 und p < 0,001 wurden angegeben.
Ergebnisse
Die hemmende Wirkung von Sorafenib und Gemcitabin auf die Proliferation von HepG2-Zellen
Sorafenib und Gemcitabin hemmten die Proliferation von HepG2-Zellen dosisabhängig, wie in Tabelle 1 dargestellt. Die Kombinationstherapie zeigte zu allen Zeitpunkten signifikant höhere Hemmraten im Vergleich zur Monotherapie. Der MTT-Test misst die metabolische Aktivität, die mit der Zellzahl korreliert, aber Proliferation oder Zytotoxizität nicht direkt bestimmt. Daher sollte der Begriff „Hemmung der Proliferation“ als Verringerung der MTT-Umwandlung interpretiert werden. Bemerkenswert ist, dass die Kombination aus 3 µmol/L Sorafenib und 10 µmol/L Gemcitabin die stärkste hemmende Wirkung erzielte, was das therapeutische Potenzial dieses Behandlungsschemas bei Leberkrebs unterstreicht. Weitere Untersuchungen ergaben einen additiven Effekt von Sorafenib und Gemcitabin auf HepG2-Zellen. Tabelle 2 zeigt die q-Werte, die auf mögliche synergistische Wechselwirkungen zwischen den beiden Wirkstoffen hinweisen. Insbesondere die Kombination von 3 µmol/L Sorafenib mit 10 µmol/L Gemcitabin wies an mehreren Zeitpunkten q-Werte über 1,15 auf, was auf einen Zusammenhang zwischen der verminderten Expression von p-ERK und der beobachteten antiproliferativen Wirkung hindeutet, wobei diese Daten jedoch keinen kausalen Nachweis liefern. Diese Ergebnisse legen nahe, dass weitere Untersuchungen in zusätzlichen Modellen des Leberkrebs erforderlich sind, bevor Schlussfolgerungen über das therapeutische Potenzial gezogen werden können. Die Synergie trat nicht bei allen Dosispaaren auf, sondern war auf eine spezifische Konzentrationskombination beschränkt.
Abbildung 1 zeigt, dass die Hemmrate der Zellproliferation in der Sorafenib-Gruppe und der Kombinationsbehandlungsgruppe nach 72 h ein Maximum erreichte. Die Kombinationstherapie, insbesondere mit einer Dosis von 3 µmol/L Sorafenib und 10 µmol/L Gemcitabin, führte zu einer deutlich höheren Hemmrate im Vergleich zu Monotherapien.
Die Wirkung von Sorafenib und Gemcitabin auf die Expression von ERK und p-ERK
Abbildung 2A zeigt keine signifikante Veränderung der ERK-Proteinexpression in allen Gruppen. Die Expression von p-ERK war jedoch in der Sorafenib-Gruppe und der Kombinationsbehandlungsgruppe signifikant verringert, wobei die stärkste Abnahme in der Kombinationsgruppe beobachtet wurde. Diese Daten zeigen einen Zusammenhang zwischen verminderten p-ERK-Spiegeln und der Kombinationsbehandlung auf, belegen jedoch nicht, dass eine verminderte p-ERK-Expression den antiproliferativen Effekt direkt vermittelt. Eine dichtometrische Quantifizierung, die Normalisierung von p-ERK auf gesamtes ERK und GAPDH sowie Informationen zu biologischen Wiederholungen und statistischen Vergleichen wurden nicht durchgeführt. Die dargestellten Immunoblots sind daher lediglich repräsentativ und ausschließlich qualitativer Natur.
Die Wirkung von Sorafenib und Gemcitabin auf das Volumen subkutaner Xenotransplantate bei transplantiertem Leberkrebs in NOD/SCID-Mäusen
Es gab keinen signifikanten Unterschied im Volumen subkutaner Xenotransplantate zwischen den Gruppen vor der Behandlung (p = 0,367). Nach der Behandlung war das Tumorsvolumen im Vergleich zur Kontrollgruppe signifikant reduziert, und die Kombinationsbehandlungsgruppe war signifikant kleiner als die Gruppen mit Sorafenib und Gemcitabin (p < 0,001), wie in Abbildung 2B dargestellt. Diese Ergebnisse sollten mit Vorsicht interpretiert werden, da keine Toxizitäts- oder pharmakokinetischen Daten erhoben wurden, um zu bestätigen, dass die beobachteten Unterschiede nicht durch drogenbedingte Morbidität oder Unterschiede in der systemischen Exposition beeinflusst sind.
Die Wirkung von Sorafenib und Gemcitabin auf die VEGF-Expression bei transplantiertem Leberkrebs in NOD/SCID-Mäusen
Abbildung 2C zeigt die immunhistochemische Analyse der VEGF-Expression in Tumorgeweben. Die Sorafenib- und Kombinationsgruppen wiesen eine verminderte braun-gelbe Immunfärbung sowie eine schwächere VEGF-Expression in der qualitativen immunhistochemischen Untersuchung auf. Dieser Befund deutet auf ein reduziertes angiogenes Potenzial hin, beweist jedoch nicht direkt Angiogenese, da keine Markierungen für endotheliale Zellen oder Analysen der Mikrogefässdichte durchgeführt wurden. Die Gemcitabin- und Kontrollgruppen zeigten qualitativ stärkere VEGF-Expression. Diese qualitativen VEGF-Ergebnisse sind lediglich korrelativ und dienen der Hypothesenbildung. Ohne quantitative Analyse oder direkte Gefäßmarker können keine Schlussfolgerungen hinsichtlich der Angiogenese oder einer synergistischen Wirkung auf die Angiogenese gezogen werden.
VERFÜGBARKEIT VON DATEN
Die während dieser Studie erzeugten und analysierten Rohdaten sind in den ergänzenden Materialien enthalten (Ergänzende Datei 1).
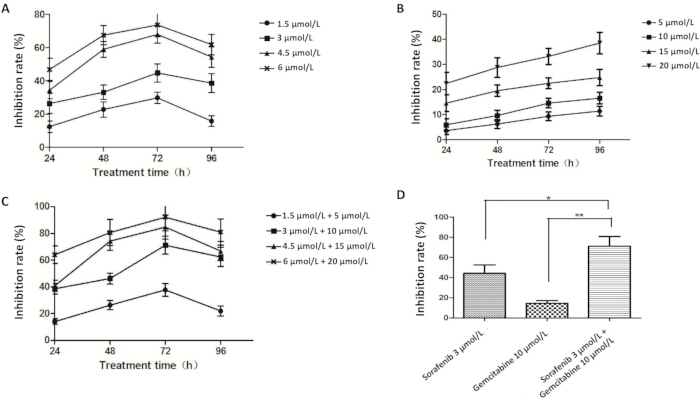
Abbildung 1: Wirkungen verschiedener Interventionen auf die Proliferationshemmrate von HepG2-Zellen. (A) Hemmrate (%) von Sorafenib zu verschiedenen Zeitpunkten an HepG2-Zellen. (B) Hemmrate (%) von Gemcitabin zu verschiedenen Zeitpunkten an HepG2-Zellen. (C) Hemmrate (%) von Sorafenib in Kombination mit Gemcitabin an HepG2-Zellen. (D) Hemmrate (%) von Sorafenib (3 µmol/L) und Gemcitabin (10 µmol/L) allein sowie in Kombination nach 72 h Behandlung an HepG2-Zellen. *p < 0,05, **p < 0,01 vs. Kontrollgruppe. Alle Daten zur Hemmrate wurden mittels des MTT-Assays gemäß dem beschriebenen Protokoll ermittelt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
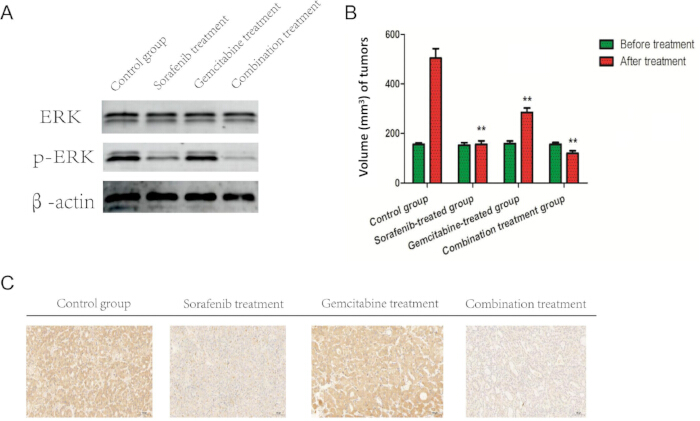
Abbildung 2: ERK/p-ERK-Expression, Tumorvolumen und VEGF-Expression in behandelten Gruppen. (A) Expression von ERK und p-ERK in HepG2-Zellen unter verschiedenen Behandlungen; (B) Volumen (mm3) von Tumoren in vier Gruppen vor und nach der Behandlung (n = 10 pro Gruppe). **p < 0.01 gegenüber Kontrollgruppe nach der Behandlung. Die statistischen Vergleiche wurden mittels einfaktorieller ANOVA an den Endpunkt-Volumina durchgeführt. (C) Repräsentative immunhistochemische Bilder (Maßstabsleiste = 100 µm) der VEGF-Expression in Tumorgeweben jeder Gruppe (n = 10 pro Gruppe). Diese Bilder dienen der qualitativen Veranschaulichung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
| Gruppe (µmol/L) | Behandlungszeit (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib | 1,5 | 12,41 ± 3,37 | 22,74 ± 4,57 | 29,76 ± 3,48 | 15,77 ± 3,18 |
| 3 | 26,37 ± 6,14 | 33,10 ± 4,39 | 44,71 ± 5,49 | 38,63 ± 5,68 | |
| 4,5 | 34,42 ± 5,26 | 58,91 ± 4,67 | 67,85 ± 5,20 | 54,26 ± 6,07 | |
| 6 | 46,88 ± 6,61 | 67,48 ± 5,70 | 73,57 ± 7,07 | 61,73 ± 6,10 | |
| Gemcitabin | 5 | 3,56 ± 1,41 | 6,17 ± 1,73 | 9,31 ± 1,76 | 11,35 ± 1,95 |
| 10 | 5,89 ± 2,47 | 9,62 ± 2,15 | 14,57 ± 1,94 | 16,58 ± 2,31 | |
| 15 | 14,57 ± 3,38 | 19,53 ± 2,27 | 22,43 ± 2,13 | 24,75 ± 3,25 | |
| 20 | 22,36 ± 4,46 | 28,76 ± 3,92 | 33,18 ± 3,19 | 38,49 ± 4,28 | |
| Sorafenib + Gemcitabin | 1,5 + 5 | 14,13 ± 2,16 | 26,41 ± 3,43 | 37,75 ± 4,75 | 22,04 ± 2,84 |
| 3 + 10 | 38,69 ± 3,94 | 46,26 ± 4,06 | 71,23 ± 6,76 | 62,47 ± 7,20 | |
| 4,5 + 15 | 40,89 ± 4,21 | 74,30 ± 6,98 | 84,82 ± 9,17 | 66,89 ± 7,16 | |
| 6 + 20 | 64,05 ± 6,54 | 80,67 ± 9,79 | 92,22 ± 10,24 | 81,05 ± 9,87 | |
Tabelle 1: Hemmrate (%) von Sorafenib und Gemcitabin an HepG2-Zellen. Die Daten sind als Mittelwert ± SD aus drei unabhängigen Experimenten angegeben.
| Gruppe (µmol/L) | Behandlungsdauer (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafenib + Gemcitabin | 1,5 + 5 | 0,91 | 0,96 | 1,04 | 0,87 |
| 3 + 10 | 1,26 | 1,17 | 1,35 | 1,28 | |
| 4,5 + 15 | 0,93 | 1,11 | 1,13 | 1,02 | |
| 6 + 20 | 1,09 | 1,05 | 1,12 | 1,06 | |
Tabelle 2: q-Wert der synergistischen Wirkung von Sorafenib und Gemcitabin auf HepG2-Zellen. Ein q > 1,15 weist auf Synergie hin; 0,85–1,15 auf Additivität; q < 0,85 auf Antagonismus. Die Daten stammen aus drei unabhängigen Experimenten.
Abbildung 1, Zusatzmaterial: Die Studie wurde in zwei Hauptphasen durchgeführt: in vitro-Experimente unter Verwendung der HepG2-Zelllinie und in vivo-Experimente unter Verwendung eines NOD/SCID-Maus-Xenotransplantatmodells. In vitro wurden HepG2-Zellen mit Sorafenib, Gemcitabin oder der Kombination beider Wirkstoffe in verschiedenen Konzentrationen behandelt. Die Zellproliferation wurde mittels MTT-Assay bestimmt, und die Expression von ERK und p-ERK wurde durch Western Blot-Analyse untersucht. In vivo wurde ein Xenotransplantatmodell durch subkutane Injektion von HepG2-Zellen in NOD/SCID-Mäuse etabliert. Die Mäuse wurden in vier Behandlungsgruppen eingeteilt und erhielten tägliche intraperitoneale Injektionen. Die Tumorgröße wurde während des gesamten Behandlungszeitraums gemessen. Nach der Tötung wurden die Tumorgewebe entnommen und immunhistochemisch auf VEGF gefärbt. Alle Daten wurden statistisch mit der Software SPSS 19.0 analysiert.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Datei 1: Rohdaten.rar.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Leberkrebs weist aufgrund seines insidiosen Beginns, der schnellen Progression und der geringen Anzahl wirksamer Behandlungsmöglichkeiten eine hohe Mortalitätsrate auf3,15. Fortgeschrittener Leberkrebs zeigt häufig eine Resistenz gegenüber Chemotherapie und Strahlentherapie, und die derzeit verfügbaren Optionen, einschließlich chirurgischer Resektion und Lebertransplantation, bleiben unzureichend15,16. Die Kombination von zwei oder mehr Chemotherapeutika mit unterschiedlichen Wirkmechanismen ist gut erforscht und wurde als Strategie angesehen, die die Effizienz erheblich steigern könnte, was eine mögliche Alternative zur Behandlung darstellt15,16. Zu den zielgerichteten Arzneimitteln in der Leberkrebsforschung gehören monoklonale Antikörper (anti-VEGF und anti-EGFR), Tyrosinkinase-Inhibitoren und mTOR-Inhibitoren; eine zentrale Herausforderung besteht darin, bestehende Wirkstoffe optimal zu kombinieren, um eine Verbesserung des Gesamtüberlebens und der Lebensqualität zu erreichen17. Falls eine Kombination wirksamer und niedrig-toxischer Medikamente erforscht würde, könnte dies helfen, die derzeitigen Einschränkungen in der Leberkrebsbehandlung zu überwinden. Ein kürzlich beschriebenes Zellmodell, das eine Chemoresistenz gegenüber Gemcitabin aufweist, legt nahe, dass es möglicherweise wieder für Gemcitabin/Sorafenib (EGFR-Inhibitoren) sensibilisiert werden kann14. Dieses Ergebnis ist für uns von großem Interesse, da es ein bisher unerforschtes wissenschaftliches Thema darstellt. Mithilfe eines fraktionalen Faktorversuchsdesigns wurde die optimale Dreifachkombination aus Gemcitabin (1,4 mmol/L), Sorafenib (0,03 mmol/L) und S-1 (0,185 mmol/L) identifiziert, die die Proliferation von Cholangiokarzinom (CCA) und das Tumorwachstum signifikant hemmt, indem sie den AKT/mTOR-Signalweg unterdrückt und Apoptose induziert18. Awasthi und Kollegen zeigten, dass Sorafenib die Phosphorylierung der mitogenaktivierten Proteinkinase (MEK), ERK1/2, der 70-kDa-Ribosomenprotein-S6-Kinase (p70S6K) und des 4E-Bindungsproteins 1 (4EBP-1) in Pankreas-Duktal-Adenokarzinom-(PDAC-)Zellen sowie die Zellproliferation hemmt; in Kombination mit Gemcitabin zeigte es additive antiproliferative und pro-apoptotische Effekte in verschiedenen Zelltypen und verlängerte dadurch signifikant die Überlebenszeit tumortragender Tiere19. Die kombinierte Behandlung mit Gemcitabin und Sorafenib unterdrückt den epithelial-mesenchymalen Übergang (EMT), hemmt zusätzlich die Proliferation, Migration und Invasion von nicht-kleinzelligen Lungenkarzinom-(NSCLC-)Zellen und induziert Zellzyklusarrest sowie Apoptose20. Nach bestem Wissen ist dies jedoch die erste Studie, die diese Kombination speziell in einem auf HepG2 basierenden in vitro- und subkutanen Xenotransplantationsmodell des hepatozellulären Karzinoms untersucht.
Diese Studie hatte das Ziel, diese Lücke zu schließen, indem die Wirkungen der Kombination aus Sorafenib, einem Multitarget-Kinaseinhibitor, und Gemcitabin, einem Cytidinanalogon, auf Leberkrebs sowohl in vitro als auch in vivo untersucht wurden. In dieser Studie zeigten Sorafenib und Gemcitabin allein jeweils hemmende Effekte auf die Proliferation von HepG2-Zellen, wobei der hemmende Effekt der Kombination beider Arzneistoffe signifikant stärker war als der eines einzelnen Wirkstoffs und einen additiven Effekt aufwies. Der MTT-Test allein kann jedoch nicht zwischen zytostatischen (Wachstumsarrest) und zytotoxischen (Zelltod) Effekten unterscheiden und liefert auch keinen direkten Nachweis über antiproliferative Wirkmechanismen. Unter den untersuchten Bedingungen war der q-Wert der Kombinationsgruppe Sorafenib 3 µmol/L + Gemcitabin 10 µmol/L zu jedem Zeitpunkt größer als 1,15, was auf einen synergistischen Effekt hindeutet. Sorafenib und Gemcitabin allein oder in Kombination veränderten die Expression von ERK in HepG2-Zellen nicht signifikant, aber Sorafenib allein sowie in Kombination inhibierte die Expression von p-ERK signifikant. Die Kombination beider Wirkstoffe hemmte die Phosphorylierung von ERK in HepG2-Zellen additiv. Diese Daten deuten auf einen Zusammenhang zwischen der verminderten p-ERK-Expression und der antiproliferativen Wirkung der Kombination hin, obwohl eine Kausalität bisher nicht nachgewiesen wurde. Die Synergie war keine allgemeine Eigenschaft der Kombination unter allen getesteten Bedingungen, sondern wurde nur bei einem bestimmten Konzentrationsverhältnis beobachtet. Die immunhistochemischen Ergebnisse aus dem NOD/SCID-Mausmodell mit Leberkrebs-Xenotransplantaten zeigten, dass die Kombination aus Sorafenib und Gemcitabin die Expression von VEGF signifikant verringern und das Tumorvolumen reduzieren konnte. Da jedoch keine systematischen Toxizitäts- oder Körpergewichtsdaten erhoben wurden, kann nicht ausgeschlossen werden, dass die verminderte Tumorgröße teilweise auf eine durch die Medikamente verursachte Morbidität und nicht auf spezifische antitumorale Effekte zurückzuführen ist. Die Kombination aus Sorafenib und Gemcitabin war ebenfalls mit einer verminderten VEGF-Expression in Tumorgeweben assoziiert, wie die Immunhistochemie zeigte. Diese Beobachtung legt einen möglichen antiangiogenetischen Effekt nahe, direkte Belege für eine verminderte Gefäßbildung (z. B. Analyse der Mikrogefässdichte) fehlen jedoch. Daher bleibt der Beitrag der VEGF-Downregulation zum beobachteten antiproliferativen Effekt korrelativ. Dieser synergistische Effekt legt nahe, dass die Kombinationstherapie die Limitationen von Monotherapien überwinden könnte, die häufig zu Arzneimittelresistenz und Therapieversagen führen. Die Identifizierung einer optimalen Kombinationsdosis aus Sorafenib und Gemcitabin ist ein entscheidender Schritt hin zur klinischen Anwendung dieses Therapieregimens.
Die molekularen Mechanismen, die dem additiven Effekt von Sorafenib und Gemcitabin zugrunde liegen, könnten mit der Hemmung des ERK-Signalwegs assoziiert sein, wie der signifikante Rückgang der p-ERK-Expression in der Kombinationsbehandlungsgruppe nahelegt. Bekanntermaßen spielt der ERK-Signalweg eine entscheidende Rolle bei der Zellproliferation, dem Zellüberleben und der Angiogenese und stellt somit ein wichtiges Ziel für die Krebstherapie dar. Die Ergebnisse deuten darauf hin, dass die Kombinationsbehandlung den ERK-Signalweg effektiver stören könnte als Einzeltherapien, was mit einer stärkeren Reduktion der p-ERK-Expression im Vergleich zur Monotherapie korreliert. In-vivo-Studien an einem NOD/SCID-Mausmodell unterstützen zudem das therapeutische Potenzial der Kombinationsbehandlung. Wir beobachteten eine signifikante Verringerung des Tumorvolumens sowie eine verminderte VEGF-Expression in der Gruppe mit Kombinationsbehandlung. VEGF ist ein zentraler Treiber der Angiogenese beim hepatozellulären Karzinom (HCC), und dessen Hemmung ist mit reduziertem Tumorwachstum und Metastasierung assoziiert. Die Herabregulierung von VEGF als Reaktion auf die Kombinationsbehandlung steht im Einklang mit der Hypothese, dass dieses Therapieregime angiogene Prozesse modulieren könnte; direkte Nachweise einer antiangiogenen Aktivität wurden in dieser Studie jedoch nicht erhoben. Der beobachtete Zusammenhang zwischen der verringerten p-ERK-Expression und der antiproliferativen Wirkung der Kombination ist Hinweis gebend, legt aber keinen kausalen Wirkmechanismus fest. Da die Western-Blot-Analyse nur zu einem Zeitpunkt nach längerer Exposition gegenüber den Wirkstoffen durchgeführt wurde, können frühe, dynamische Veränderungen der ERK-Phosphorylierung nicht erfasst werden. Zudem beschränken die fehlende dichtometrische Quantifizierung, die Abwesenheit von statistischen Analysen auf der Ebene biologischer Replikate sowie die fehlende Normalisierung auf die Gesamtmenge an ERK und Ladekontrollen die Interpretierbarkeit der Daten. Daher bleibt, obwohl eine verringerte p-ERK-Expression mit der Kombinationsbehandlung korreliert, unklar, ob die Hemmung des ERK-Signalwegs den additiven Effekt direkt vermittelt. Dieser mechanistische Erkenntnis steht im Einklang mit neuartigen Strategien, die parallele oder kompensatorische Signalwege gezielt ansprechen, um Therapieresistenzen beim HCC zu überwinden.
Obwohl diese Studie wertvolle Einblicke in die möglichen additiven Effekte von Sorafenib und Gemcitabin bei Leberkrebs bietet, sollten mehrere Limitationen dieser Studie anerkannt werden. Erstens ist die Stichprobengröße in dieser Studie relativ gering, was die Verallgemeinerbarkeit der Ergebnisse einschränken könnte. Eine größere Kohortenstudie wäre erforderlich, um die Wirksamkeit und Sicherheit der Kombinationsbehandlung in einer vielfältigeren Patientenpopulation zu bestätigen. Zweitens wurde in dieser Studie die HepG2-Zelllinie verwendet, ein etabliertes Modell für die Leberkrebsforschung, das jedoch die Heterogenität des bei Patienten auftretenden Leberkrebses möglicherweise nicht vollständig abbildet. Unterschiedliche Subtypen des Leberkrebses und genetische Hintergründe könnten potenziell unterschiedlich auf die Kombinationsbehandlung reagieren. Die hier berichteten Ergebnisse sind daher möglicherweise nicht auf alle Leberkrebsarten übertragbar, und eine Validierung anhand zusätzlicher Zelllinien (z. B. Huh7 [human hepatocelluläre Karzinomzelllinie] und PLC/PRF/5 [human hepatocelluläre Karzinomzelllinie, auch bekannt als Alexander-Zellen]) oder patientenderivierter Xenotransplantate ist notwendig, bevor allgemeinere Schlussfolgerungen gezogen werden können. Drittens wurden die in vivo-Experimente an einem NOD/SCID-Mausmodell durchgeführt, das über kein intaktes Immunsystem verfügt und somit das komplexe Tumor-Immun-Mikromilieu des menschlichen Leberkrebses nicht vollständig widerspiegelt. Zukünftige Studien sollten immunkompetente Mausmodelle oder humanisierte Systeme einbeziehen, um die immunologischen Aspekte der Behandlung besser zu verstehen. Viertens wurde in dieser Studie das Toxizitäts- oder Sicherheitsprofil der Sorafenib–Gemcitabin-Kombination nicht untersucht. Es wurden keine Daten zu Körpergewichtsveränderungen, Organ-Toxizität (z. B. Leber- oder Nierenfunktionstests) oder unerwünschten Ereignissen bei den NOD/SCID-Mäusen erhoben. Daher können aus den vorliegenden Daten keine Schlussfolgerungen hinsichtlich der Sicherheit oder Verträglichkeit dieser Kombination abgeleitet werden. Fünftens ist die Behauptung eines antiangiogenetischen Effekts vorläufig und sollte nicht überinterpretiert werden. Obwohl die VEGF-Expression qualitativ reduziert war, führten wir keine quantitativen immunhistochemischen (IHC) Analysen durch (z. B. H-Score, prozentualer positiver Bereich, Färbungsintensität oder verblindete digitale Bildanalyse über mehrere Gesichtsfelder pro Tumor). Außerdem untersuchten wir weder die Mikrogefässdichte mittels endothelialer Marker wie Cluster of Differentiation 31 (CD31) oder Endomucin, noch führten wir funktionelle Gefäßassays durch. Die vorliegenden VEGF-Daten belegen daher nicht direkt eine verminderte Angiogenese; sie zeigen lediglich eine korrelative Reduktion der VEGF-Proteinmengen. Sechstens weist die statistische Analyse mehrere Einschränkungen auf. Das Tumorvolumen wurde über einen Zeitraum von 20 Tagen wiederholt an denselben Mäusen gemessen, jedoch verwendeten wir lediglich eine einfaktorielle ANOVA für die Endpunktvolumina statt einer ANOVA mit wiederholten Messungen oder eines Mixed-Effects-Modells, das zeitliche Korrelationen berücksichtigt. Normalverteilung und Varianzhomogenität wurden nicht formell überprüft. Außerdem kann aus den Daten, die eine Assoziation zwischen reduzierter p-ERK-Expression und dem additiven antiproliferativen Effekt von Sorafenib und Gemcitabin zeigen, keine Kausalität abgeleitet werden. Die Western-Blot-Analyse weist mehrere zusätzliche Limitationen auf: (i) Es wurde lediglich ein einziger, später Zeitpunkt (72 h) untersucht, obwohl die ERK-Phosphorylierung ein frühes und vorübergehendes Signalereignis darstellt; (ii) Es werden repräsentative Blots ohne dichtometrische Quantifizierung oder statistische Analyse über unabhängige biologische Replikate gezeigt; (iii) p-ERK wurde nicht auf Gesamt-ERK normalisiert, und Gesamt-ERK wurde nicht konsistent quantitativ auf einen Ladekontrollprotein normalisiert. Folglich sind diese Daten primär qualitativer Natur und dienen der Hypothesenbildung. Eine definitive mechanistische Validierung würde Rettungsversuche erfordern (z. B. konstitutive Aktivierung von ERK über mutiertes MEK oder Verwendung von ERK-Aktivatoren), um zu testen, ob die Wiederherstellung der p-ERK-Spiegel den antiproliferativen Effekt der Kombination abschwächt. Eine wesentliche Einschränkung ist der Mangel an tiefer molekularer Validierung. Wir untersuchten weder p-VEGFR, p-AKT noch apoptotische Marker. Die Daten zum ERK-Signalweg sind qualitativ und belegen keine Kausalität. Weitere, speziell auf die Aufklärung des zugrundeliegenden Mechanismus ausgerichtete Studien sind erforderlich, bevor mechanistische Schlussfolgerungen gezogen werden können. Ebenso könnten siRNA-vermittelte ERK-Knockdowns oder pharmakologische Inhibitoren, die auf upstream liegende Regulatoren wirken (z. B. MEK-Inhibitoren), helfen zu klären, ob der beobachtete Effekt tatsächlich ERK-abhängig ist. Diese Validierungsexperimente lagen außerhalb des Rahmens dieser Initialstudie, stellen jedoch eine entscheidende Richtung für zukünftige Forschung dar. Andere wichtige Signalwege, die an der Tumorzellproliferation und -überleben beteiligt sind, wie der PI3K/AKT-Weg oder verwandte downstream liegende Faktoren, wurden nicht untersucht und könnten ebenfalls zu den beobachteten Effekten beitragen. Die Ergebnisse zur VEGF-Expression in dieser Studie sind vorläufig und dienen der Hypothesenbildung. Die reduzierte VEGF-Immunfärbung liefert einen wichtigen Hinweis auf eine mögliche Modulation angiogener Signalwege, stellt jedoch keinen schlüssigen Nachweis für einen antiangiogenetischen Mechanismus dar. Wir weisen ausdrücklich darauf hin, dass eine alleinige VEGF-IHC-Analyse, insbesondere ohne Quantifizierung oder unterstützende vaskuläre Marker, keinen antiangiogenetischen Mechanismus belegen kann. Der Mangel an Analyse endothelialer Marker und vaskulärer Funktion ist eine der Hauptlimitationen dieser Studie. Daher ist eine umfassendere Analyse der beteiligten Signalwege, einschließlich der möglichen Rolle weiterer Kinasen und angiogener Faktoren, erforderlich, um den Wirkmechanismus der Kombinationsbehandlung vollständig zu verstehen.
Die hier beschriebenen Verfahren wurden für HepG2-Zellen und NOD/SCID-Mäuse optimiert. Die Reproduzierbarkeit kann je nach Zelllinie oder Mausstamm variieren. Wichtige Faktoren, die die Reproduzierbarkeit beeinflussen, sind: (1) die Anzahl der Zellpassagen (Verwendung unter Passage 20); (2) die MTT-Inkubationszeit (genau auf 4 h standardisieren); (3) die Chargennummern der Antikörper (für jedes Experiment dokumentieren); und (4) die Schulung des Caliper-Bedieners (im gesamten Experiment denselben verblindeten Bediener verwenden). Wir empfehlen, dass Anwender positive Kontrollexperimente (z. B. Sorafenib allein bei 6 µmol/L) durchführen, um ihre Versuchsanordnung zu validieren, bevor Kombinationen getestet werden.
Diese Studie zeigte mittels Western-Blotting, dass die Kombinationstherapie aus Sorafenib und Gemcitabin die Expression von p-ERK in HepG2-Zellen signifikant verringerte, was auf eine Modulation des ERK-Signalwegs hindeutet; diese Daten sind jedoch qualitativ und belegen keinen kausalen Zusammenhang. p-ERK wird weithin als funktioneller Marker für die Aktivierung des ERK-Signalwegs verwendet, und dessen Downregulation wird üblicherweise als Indikator für eine verminderte Aktivität des Signalwegs interpretiert(11). Obwohl wir die transkriptionellen Veränderungen downstreamliegender Zielgene (wie c-Fos, c-Myc) nicht weiter mittels RT-PCR detektierten, liefert die beobachtete Reduktion von p-ERK korrelative Hinweise auf die Beteiligung des ERK-Signalwegs, jedoch keinen direkten mechanistischen Beweis. Zukünftige Studien könnten die regulatorischen Details des ERK-downstream-Netzwerks durch Transkriptom-Analysen oder gezielte qPCR weiter aufklären und damit das Verständnis des Wirkmechanismus der Kombinationsbehandlung verbessern. Zudem konzentrierte sich diese Studie auf die kurzfristigen Effekte der Kombinationsbehandlung. Langzeitstudien sind erforderlich, um die Dauerhaftigkeit der Wirkung, das potenzielle Entstehen von Resistenzmechanismen sowie verzögerte Toxizitäten im Zusammenhang mit der Therapie zu bewerten. Schließlich untersuchte diese Arbeit nicht das Potenzial der Kombination von Sorafenib und Gemcitabin mit anderen neuartigen Strategien, wie beispielsweise Immuntherapien oder anderen zielgerichteten Therapien, die die Behandlungseffekte möglicherweise verstärken könnten. Zukünftige Forschungsarbeiten sollten Mehrfachmedikamentenkombinationen untersuchen, um effektivere Behandlungsregime für Leberkrebs zu entwickeln. Zusammenfassend lässt sich sagen, dass diese Studie auf einen vielversprechenden additiven Effekt von Sorafenib und Gemcitabin bei Leberkrebs hindeutet, doch müssen diese Ergebnisse im Kontext der methodischen Einschränkungen der Studie interpretiert werden. Weitere Untersuchungen sind erforderlich, um diese Ergebnisse zu validieren und um diese Erkenntnisse in verbesserte klinische Ergebnisse und die Beurteilung potenzieller Nebenwirkungen bei Patienten mit Leberkrebs zu überführen.
Zusammenfassend liefert diese Studie vorläufige Hinweise darauf, dass die Kombination von Sorafenib und Gemcitabin anti-proliferative Wirkung zeigt und mit einer verminderten VEGF-Expression in HepG2-Zellen sowie in einem NOD/SCID-Maus-Xenotransplantatmodell assoziiert ist. Die VEGF-Daten sind jedoch qualitativer Natur und belegen keine direkten anti-angiogenetischen Effekte; daher bleibt jede Behauptung über anti-angiogenetische Aktivität auf diesem Stand der Forschung unbewiesen. Obwohl die Daten eine Assoziation zwischen reduzierter p-ERK-Expression und der anti-proliferativen Wirkung der Kombination zeigen, müssen die kausalen Mechanismen noch aufgeklärt werden. Angesichts der hier beschriebenen Einschränkungen der Western-Blot-Analyse bleibt die mechanistische Rolle des ERK-Signalwegs bei dieser Kombination vorerst spekulativ. Die Kombination aus Sorafenib und Gemcitabin erfordert weitere Untersuchungen, einschließlich Experimenten zur Wiederherstellung des Signalwegs und Tests in zusätzlichen Leberkrebsmodellen, um festzustellen, ob die Hemmung des ERK-Signalwegs tatsächlich ein zentraler Vermittler der beobachteten Synergie ist. Die klinische Relevanz von Sorafenib in Kombination mit Gemcitabin müsste in zukünftigen präklinischen und klinischen Studien anhand moderner Standards bewertet werden, insbesondere im Kontext sorafenib-resistenter Tumore oder in Situationen, in denen Sorafenib weiterhin eine klinische Option darstellt.
Offenlegungen
Die Autoren haben nichts offenzulegen.
Danksagungen
Die Autoren haben keine Danksagungen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Digitales Gel-Imaging-System | Bio-Rad Laboratories, Inc., USA | 1708280 | |
| DMEM-Hochglukose-Medium | HyClone, USA | SH30243.01 | |
| ERK-Kaninchen-monoklonaler Antikörper | Santa Cruz, USA | sc-94 | |
| Fetales Rinderserum | Zhejiang Tianhang Biotechnology Co., Ltd., China | 11011-8611/11011-8615 | |
| Fluoreszenz-Invertiertes Mikroskop | Olympus, Japan | IX73 | |
| GAPDH-Kaninchen-polyklonaler Antikörper | Santa Cruz, USA | sc-25778 | |
| Gemcitabin | Eli Lilly and Company | 95058-81-4 | |
| Zweitantikörper Ziege-anti-Kaninchen | Shanghai Shenggong Biological Engineering Co., Ltd., China | D111018 | |
| ImageJ-Software | National Institutes of Health, Bethesda, MD, USA | Version 1.8.0_112 | |
| Mikroplattenreader | Thermo Fisher Scientific Inc., USA | MK3 | |
| p-ERK-Kaninchen-monoklonaler Antikörper | Santa Cruz, USA | 9106 | |
| Kühlzentrifuge | Changsha Xiangyi Centrifuge Co., Ltd. | DL-5M | |
| RIPA-Lysepuffer | Biyuntian Biological Technology Research Institute, China | P0013B | |
| Rotationsmikrotom | Leica, Germany | CM3050 | |
| Sorafenib | Bayer Company, Germany | 284461-73-0 | |
| Thiazolylblau (MTT) | Sigma, USA | M5655 | |
| Drei-Gas-Inkubator | Thermo Fisher Scientific Inc., USA | 51026402 | |
| VEGF-Kaninchen-monoklonaler Antikörper | BioLegend, USA | B199116 |
Referenzen
- Fujii T, Kuzuya T, Kondo N, Funasaka K, Ohno E, Hirooka Y, et al. Altered intestinal Streptococcus anginosus and 5α-reductase gene levels in patients with hepatocellular carcinoma and elevated Bacteroides stercoris in atezolizumab/bevacizumab non-responders. J Med Microbiol. 2024;73(9):001878.
- Gay MD, Drda JC, Chen W, Huang Y, Yassin AA, Duka T, et al. Implicating the cholecystokinin B receptor in liver stem cell oncogenesis. Am J Physiol Gastrointest Liver Physiol. 2024;326(3):G291-g309.
- Diao X, Guo C, Jin Y, Li B, Gao X, Du X, et al. Cancer situation in China: an analysis based on the global epidemiological data released in 2024. Cancer Commun (Lond). 2025;45(2):178-97.
- Yokota S, Yonezawa T, Momoi Y, Maeda S. Sorafenib inhibits tumor cell growth and angiogenesis in canine transitional cell carcinoma. J Vet Med Sci. 2022;84(5):666-74.
- Nassar-Reis JP, Umeta PF, Stefano JT, Longatto-Filho A, Carrilho FJ, Alves VAF, et al. P53 and VEGF are promising biomarkers for sorafenib efficacy in an experimental model of NASH-related HCC. J Mol Histol. 2023;54(5):473-88.
- Taha AM, Aboulwafa MM, Zedan H, Helmy OM. Ramucirumab combination with sorafenib enhances the inhibitory effect of sorafenib on HepG2 cancer cells. Sci Rep. 2022;12(1):17889.
- Ning L, Tian Y, Chen D, Han J, Xie G, Sun J. Sorafenib safety evaluation: Real-world analysis of adverse events from the FAERS database. Heliyon. 2024;10(18):e37348.
- Vij P, Hussain MS, Satapathy SK, Cobos E, Tripathi MK. The emerging role of long noncoding RNAs in sorafenib resistance within hepatocellular carcinoma. Cancers (Basel). 2024;16(23):3904.
- Lu X, Chen Z, Mi W, Zheng J, Liu Y. MARK1 suppress malignant progression of hepatocellular carcinoma and improves sorafenib resistance through negatively regulating POTEE. Open Med (Wars). 2024;19(1):20241060.
- Lee HJ, Lee JS, So H, Yoon JK, Choi JY, Lee HW, et al. Comparison between nivolumab and regorafenib as second-line systemic therapies after sorafenib failure in patients with hepatocellular carcinoma. Yonsei Med J. 2024;65(7):371-9.
- Tang W, Chen Z, Zhang W, Cheng Y, Zhang B, Wu F, et al. The mechanisms of sorafenib resistance in hepatocellular carcinoma: theoretical basis and therapeutic aspects. Signal Transduct Target Ther. 2020;5(1):87.
- Lin Q, Guan S, Peng M, Yu H. A mesoporous silica-based nano-drug co-delivery system with gemcitabine for targeted therapy of pancreatic cancer. J Coll Physicians Surg Pak. 2024;34(12):1456-63.
- Tang J, Liu Z, Xie G, Wang C, Jiang Y. POU4F1 enhances lung cancer gemcitabine resistance by regulating METTL3-dependent TWF1 mRNA N6 adenosine methylation. 3 Biotech. 2025;15(1):7.
- Cheng J, Zhu T, Liu S, Zhou J, Wang X, Liu G. Prediction of synergistic gemcitabine-based combination treatment through a novel tumor stemness biomarker NANOG in pancreatic cancer. RSC Med Chem. 2024;15(11):3853-61.
- Man S, Luo C, Yan M, Zhao G, Ma L, Gao W. Treatment for liver cancer: From sorafenib to natural products. Eur J Med Chem. 2021;224:113690.
- Llovet JM, Pinyol R, Kelley RK, El-Khoueiry A, Reeves HL, Wang XW, et al. Molecular pathogenesis and systemic therapies for hepatocellular carcinoma. Nat Cancer. 2022;3(4):386-401.
- Bronte F, Bronte G, Cusenza S, Fiorentino E, Rolfo C, Cicero G, et al. Targeted therapies in hepatocellular carcinoma. Curr Med Chem. 2014;21(8):966-74.
- Li H, Zhang Z, Zhou Z, Ding X, Zhou G. Optimal combination of gemcitabine, sorafenib, and S-1 shows increased efficacy in treating cholangiocarcinoma in vitro and in vivo. Anticancer Drugs. 2016;27(7):600-8.
- Awasthi N, Zhang C, Hinz S, Schwarz MA, Schwarz RE. Enhancing sorafenib-mediated sensitization to gemcitabine in experimental pancreatic cancer through EMAP II. J Exp Clin Cancer Res. 2013;32(1):12.
- Jiang S, Wang R, Zhang X, Wu F, Li S, Yuan Y. Combination treatment of gemcitabine and sorafenib exerts a synergistic inhibitory effect on non-small cell lung cancer in vitro and in vivo via the epithelial-to-mesenchymal transition process. Oncol Lett. 2020;20(1):346-56.