Integrierte metabolomische, transkriptomische, Einzelzell- und funktionelle Analysen identifizieren SHMT2 als Biomarker für die metabolische Ummetabolisierung des SGOC, aggressives Verhalten und eine verminderte vorhergesagte Ansprechrate auf Immuntherapie beim Lungenadenokarzinom.
Forschungsartikel
SHMT2: Ein metabolischer und immunologischer Biomarker für aggressives Lungenadenokarzinom
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Serin/Glycin-Ein-Kohlenstoff-(SGOC-)Stoffwechsel wird bei Lungenadenokarzinomen (LUAD) häufig verändert, doch seine Beziehung zum Tumorbefund und zur vorhergesagten Ansprechbarkeit auf Immuntherapie ist noch unvollständig geklärt. Die metabolomische Profilierung von 23 gepaarten LUAD- und angrenzenden normalen Lungengeweben erfolgte mittels interner extraktiver Elektrospray-Ionisations-Massenspektrometrie. Transkriptomische und klinische Daten aus der Tumor-Genom-Atlas-LUAD-Kohorte (TCGA-LUAD) wurden analysiert, um die Expression von SHMT2, die Prognose, differenziell exprimierte Gene sowie immunbezogene Merkmale zu bewerten. Die vorhergesagte Ansprechbarkeit auf die Immuncheckpointblockade wurde mithilfe von Tumor Immune Dysfunction and Exclusion (TIDE) und The Cancer Immunome Atlas (TCIA) sowie die Arzneimittelsensitivität mittels oncoPredict abgeleitet. Einzelzell-RNA-seq-Daten wurden verwendet, um die zelluläre Verteilung von SHMT2 zu untersuchen. Die experimentelle Validierung umfasste quantitative reversetranskriptive PCR (RT-qPCR), Western Blotting, immunhistochemische Analysen aus dem Human Protein Atlas (HPA) sowie eine durch kurze Haarnadel-RNA (shRNA) vermittelte SHMT2-Reduktion, gefolgt von Proliferations-, Wundheilungs- und Koloniebildungsassays. Die metabolomische Analyse identifizierte den Stoffwechsel von Glycin, Serin und Threonin als einen deutlich veränderten Signalweg bei LUAD. SHMT2 war bei LUAD hochreguliert und mit einer schlechteren Gesamtüberlebensrate sowie ungünstigen klinisch-pathologischen Merkmalen assoziiert. Tumoren mit hoher SHMT2-Expression wiesen eine Anreicherung zellzyklus- und SGOC-bezogener transkriptioneller Programme, niedrigere Immun- und Stromawerte sowie eine verringerte vorhergesagte Ansprechbarkeit auf Immuntherapie auf. Die Einzelzellanalyse zeigte eine relative Anreicherung der SHMT2-Expression in B-Zellpopulationen. In vitro wurde SHMT2 in LUAD-Zellen überexprimiert, und dessen Herunterregulation hemmte Proliferation, Migration und klonogenes Wachstum. Insgesamt ist SHMT2 mit einer Umprogrammierung des SGOC-Stoffwechsels, aggressiven Tumorphänotypen und einem immunologisch benachteiligten Zustand bei LUAD assoziiert, was seine potenzielle Relevanz als Biomarker stützt; therapeutische Zielstrukturen erfordern zusätzliche pharmakologische und in vivo-Validierungen.
Einleitung
LUAD bleibt weltweit eine der führenden Ursachen für krebsbedingte Todesfälle, verursacht durch eine ausgeprägte molekulare Heterogenität, eine frühe Neigung zur Metastasierung und die begrenzte Wirksamkeitsdauer der derzeitigen Behandlungsstrategien1,2. Obwohl Immun-Checkpoint-Inhibitoren (ICIs) das therapeutische Spektrum bei LUAD verändert haben, beschränkt sich ein anhaltender klinischer Nutzen auf eine Subgruppe von Patienten, und sowohl primäre als auch erworbene Resistenz werden häufig beobachtet3,4. Diese deutliche Variabilität zwischen den Patienten unterstreicht die dringende Notwendigkeit, die biologischen Determinanten zu definieren, die das tumoröse immunologische Mikromilieu prägen und die Ansprechbarkeit auf eine Immuntherapie steuern, sowie gezielte Schwachstellen zu identifizieren, die genutzt werden können, um die Patientenstratifizierung und die Behandlungsergebnisse zu verbessern.
Die metabolische Umprogrammierung ist ein zentrales Merkmal des malignen Fortschritts5. Unter den metabolischen Programmen verbindet der SGOC-Stoffwechsel glykolytische Vorstufen mit dem Aminosäurestoffwechsel und der Nukleotidsynthese und liefert Ein-Kohlenstoff-Einheiten für die Produktion von Purinen/Pyrimidinen sowie die Bildung von Methyl-Donatoren6. Neben der Biomasseproduktion trägt der SGOC-Stoffwechsel zur Redox-Homeostase bei und ist mit der Methionin-Schleife verknüpft, wodurch er die Methylierung von DNA, RNA und Histonen beeinflusst und somit eine zentrale Schnittstelle zwischen Proliferation und epigenetischer Regulation darstellt7,8. Die Serinhydroxymethyltransferase 2 (SHMT2), das mitochondriale Isoform des Serinhydroxymethyltransferase, wandelt Serin in Glycin um und erzeugt dabei 5,10-Methylen-Tetrahydrofolat; sie stellt somit einen wichtigen Einstiegspunkt für die mitochondriale Ein-Kohlenstoff-Versorgung innerhalb des SGOC-Netzwerks dar9. SHMT2 ist bei mehreren Malignitäten abnorm erhöht und wurde mit verstärkter Proliferation, Invasion, therapeutischer Resistenz und Anpassung an oxidativen Stress assoziiert10,11,12,13. SHMT2 interagiert außerdem über den BRISC-Komplex mit entzündlichen Signalwegen, obwohl ein direkter, von SHMT2 getriebener Immunmechanismus beim Lungenadenokarzinom (LUAD) bisher noch nicht nachgewiesen ist14,15. Daher bedarf es einer integrierten Bewertung, ob SHMT2 einen klinisch relevanten metabolischen Phänotyp beim LUAD kennzeichnet und wie dieser mit Merkmalen der immunologischen Mikroumgebung sowie der vorhergesagten Ansprechrate auf eine Immuntherapie verknüpft ist.
Das bidirektionale Wechselspiel zwischen Tumormetabolismus und Antitumor-Immunität steht im Mittelpunkt der modernen Krebsbiologie16. Tumorzellen können die Immunfunktion beeinträchtigen, indem sie Nährstoffe konkurrierend verbrauchen, immunmodulatorische Metaboliten anreichern und metabolisch-epigenetische Kopplungen etablieren, die die Differenzierung und Effektorprogramme von Immunzellen neu programmieren7,16,17. Eine erhöhte Ein-Kohlenstoff-Metabolisierung kann methylierungsabhängige Programme und die metabolische Fitness von T-Zellen beeinflussen, wobei Richtung und Ausmaß dieser Effekte von der Zellart und dem Nährstoffkontext abhängen17. Die adaptive Immunregulation reicht zudem über T-Zellen hinaus: B-Zellen, Antikörperantworten, Antigenpräsentation und tertiäre lymphoide Strukturen (TLS) wurden mit der Wirksamkeit von Immuntherapien assoziiert18. Diese Beobachtungen motivieren eine mehrschichtige Analyse, die einen metabolischen Kandidaten in den Kontext von Gesamttumor-, Einzelzell- und Funktionsdaten einordnen kann, ohne vorauszusetzen, dass eine Übereinstimmung zwischen verschiedenen Plattformen allein Kausalität beweist.
Im Gegensatz zu einem reinen Metabolomik-Ansatz, der veränderte Metaboliten identifiziert, ohne deren zelluläre Herkunft oder phänotypische Relevanz zu ermitteln, und im Gegensatz zu einem reinen Bulk-Transkriptomik-Ansatz, der die Aktivität von Wegen nur indirekt aus der Genexpression ableitet, ohne direkte Beobachtung von Metabolitenveränderungen, kombiniert der hier vorgestellte Arbeitsablauf paired-tissue-Metabolomik, Bulk- und Einzelzell-Transkriptomik sowie in vitro-Funktionsanalysen. Übereinstimmungen zwischen diesen Ebenen unterstützen die Priorisierung von Kandidaten und verringern die Abhängigkeit von einer einzelnen analytischen Plattform; dennoch bleibt der erzielte Nachweis für die Immunregulation assoziativ, sofern er nicht in Immun-Ko-Kultur- oder in vivo-Systemen validiert wird.
Die paired-tissue-Metabolomik von LUAD und angrenzendem normalem Lungengewebe wurde erstmals verwendet, um glycindassoziierte metabolische Störungen zu identifizieren. Anschließend wurden Transkriptom- und klinische Daten aus dem TCGA integriert, um SHMT2 zu bewerten – ein mitochondriales Enzym des SGOC-Stoffwechsels, dessen Relevanz durch Pfadzugehörigkeit, Tumorüberexpression, prognostische Assoziation und experimentelle Handhabbarkeit gestützt wurde. Profilierung der Immunmikroumgebung, Einzelzell-Mapping und in vitro-Funktionsvalidierung etablierten daraufhin einen mehrschichtigen, hypothesengenerierenden Rahmen, der metabolische Veränderungen, Enzymderegulation, zelluläre Verteilung und Tumorzellphänotyp umfasst. Praktisch betrachtet erfordert dieser Workflow frisch eingefrorenes, gepaartes Gewebe. Die Identifizierung von Metaboliten mittels Massenspektrometrie ist semiquantitativ; Kandidatenmetaboliten sollten unabhängig bestätigt werden. Vorhersagen zur Immuntherapie (TIDE/TCIA) und Rückschlüsse zur Arzneimittelsensitivität (oncoPredict) sind transkriptom-basierte computergestützte Schätzungen, die klinische Validierungen an realen, mit ICI behandelten Kohorten nicht ersetzen und als hypothesengenerierend zu interpretieren sind.
Protokoll
Die Studie wurde von der Ethikkommission des Zweiten Angeschlossenen Krankenhauses der Nanchang-Universität (CDEFYYLK 3-05) genehmigt. Von allen Patienten wurde vor der Probenentnahme schriftlich informierte Einwilligung gemäß der Deklaration von Helsinki eingeholt. Die Rohdaten wurden mit Hilfe der in der Tabelle der Materialien aufgelisteten Software und Online-Ressourcen exportiert und analysiert.
Klinische Gewebesammlung
Gepaarte Tumor- und entsprechende entfernt liegende gesunde Lungengewebe wurden von Patienten gesammelt, die sich zwischen Januar und Juni 2024 einer chirurgischen Resektion unterzogen hatten und bei denen pathologisch ein invasives Lungenadenokarzinom diagnostiziert wurde. Die Proben wurden vom Operateur entfernt, innerhalb von 5 Minuten nach der Resektion aufgearbeitet, sofort in flüssigem Stickstoff schockgefroren und bis zur Analyse gelagert. Anonymisierte klinisch-pathologische Merkmale sind in Zusatz-Tabelle 1 angegeben.
Innere extraktive Elektrospray-Ionisation-Massenspektrometrie (iEESI-MS) zur Unterscheidung von LUAD und normalem Lungengewebe
Gewebeproben (1 mm3) wurden mittels iEESI-MS unter Verwendung eines hybriden linearen Ionenfallen-elektrostatischen Orbitrap-Massenspektrometers im positiven Ionenmodus analysiert. Als Extraktionslösung diente Methanol (100 %), das mit 3,0 µL/min und einer Vorspannung von +5 kV zugeführt wurde. Der iEESI-MS1-Scanbereich betrug m/z 50–2.000. Bei iEESI-MS2 kam eine kollisionsinduzierte Dissoziation mit einer normalisierten Kollisionsenergie von 25–35 %, einem Isolationsfenster von m/z 2,0 und einer dynamischen Ausschlusszeit von 30 s zum Einsatz. Eine tägliche externe Kalibrierung gemäß der instrumentenüblichen Vorgehensweise gewährleistete einen Massenfehler von <5 ppm. Nach medianer Normalisierung, log₂-Transformation und Autoskalierung wurde eine OPLS-DA mit 200 Permutationstests durchgeführt. Die Metaboliten wurden mithilfe der HMDB annotiert, und die Pfadverdünnungsanalyse erfolgte anhand von KEGG-Anmerkungen.
Verarbeitung von Massenspektrometriedaten und Identifizierung von Metaboliten
Die Roh-Massenspektrometriedaten wurden durch Median-Normalisierung normalisiert, gefolgt von einer log₂-Transformation und Autoskalierung (Zentrierung um den Mittelwert und Division durch die Standardabweichung jeder Variablen). Die orthogonale partielle kleinste-Quadrate-Diskriminanzanalyse (OPLS-DA) wurde verwendet, um diskriminierende m/z-Merkmale zu identifizieren. Merkmale wurden als differentiell betrachtet, wenn VIP > 1,0, |log₂(FC)| > 0,58 und p < 0,05 betrug. Die differentiellen Merkmale wurden einer MS2-Analyse unterzogen und mittels der Human Metabolome Database annotiert. Anschließend wurde eine auf KEGG basierende Pfad-Enrichment-Analyse verwendet, um veränderte Stoffwechselwege zu identifizieren und wegbezogene Enzyme zu priorisieren. Die annotierten differentiellen Metaboliten sind in Zusatzdatei 2 enthalten.
Analysen der TCGA-basierten SHMT2-Expression, Überlebens und klinisch-pathologischen Assoziationen
RNA-seq-Expressionsprofile und entsprechende klinische Annotationen für TCGA-LUAD wurden am 18. Dezember 2025 aus dem Genomic Data Commons heruntergeladen; Tumor (n = 542) und normal (n = 59). Fragmente pro Kilobase Transkript pro Million kartierte Reads (FPKM)-Werte wurden als log2(FPKM + 1) transformiert. Für prognostische Analysen wurden nur Proben mit vollständigen Überlebensinformationen einbezogen. Tumor- und normale SHMT2-Expressionswerte wurden mittels Wilcoxon-Rangsummentest verglichen. Die Patienten wurden anhand des medianen Expressionswerts in die Gruppen SHMT2-hoch und SHMT2-niedrig unterteilt. Die Gesamtüberlebenszeit wurde mittels Kaplan-Meier-Analyse und Log-Rank-Test ausgewertet. Assoziationen mit dem Tumor-Node-Metastase (TNM)-Stadium, dem Alter und dem Geschlecht wurden je nach Eignung mittels Chi-Quadrat- oder Wilcoxon-Tests untersucht. Zeitabhängige Receiver-Operating-Characteristic-(ROC)-Kurven wurden für das 1-, 3- und 5-Jahres-Überleben erstellt. Alle statistischen Tests waren zweiseitig.
Differenzielle Expressionsanalyse und funktionelle Anreicherung (GO/KEGG)
Differenziell exprimierte Gene (DEGs) zwischen den SHMT2-hohen und SHMT2-niedrigen Gruppen wurden mittels einer False-Discovery-Rate < 0,05 und |log₂(FC)| ≥ 1 identifiziert. Die Ergebnisse wurden als Volcano-Plot und als Heatmap der 40 stärksten DEGs mit zeilenweiser z-Score-Normalisierung dargestellt. Bei den Gene-Ontology-(GO)- und KEGG-Anreicherungsanalysen wurde ein adjustierter p < 0,05 verwendet. Die Annotationen menschlicher Gene stammten aus Ensembl vom Dezember 2025.
Immuninfiltration, Vorhersage der Immuntherapieantwort und Ableitung der Arzneimittelsensitivität
Tumor-Mikroumgebung-Scores, einschließlich ImmuneScore, StromalScore und ESTIMATEScore, wurden mithilfe von ESTIMATE berechnet. Die Zusammensetzung der Immunzellen wurde mittels CIBERSORT mit dem Referenzsatz LM22 (heruntergeladen am 5. Dezember 2025), 1.000 Permutationen und unter Beibehaltung von Proben mit einer Entmischungs-p < 0,05 abgeleitet. Gruppenweise Vergleiche wurden zwischen SHMT2-reichen und SHMT2-armen Tumoren durchgeführt. Spearman-Korrelationen zwischen SHMT2 und immunologischen Checkpoint-assoziierten Genen wurden als Korrelationsmatrix dargestellt. Immunophenoscores wurden von TCIA bezogen, und TIDE wurde zur ergänzenden Vorhersage der Ansprechbarkeit auf eine Immuntherapie verwendet. Die Arzneimittelsensitivität wurde mittels oncoPredict abgeschätzt, das auf dem GDSC-Release vom Dezember 2023 trainiert wurde, um IC50-Werte zu ermitteln. Für Gruppenunterschiede kamen Wilcoxon-Tests zum Einsatz, und für kontinuierliche Zusammenhänge wurden Spearman-Korrelationen verwendet.
Einzelzell-RNA-seq-Analyse von LUAD
Einzelzelltranskriptomische Daten19 wurden am 20. Dezember 2025 aus dem Gene Expression Omnibus heruntergeladen und analysiert. Zellen mit 200–6.000 detektierten Merkmalen und < 10 % mitochondrialem Transkript wurden beibehalten. Die Zählungen wurden mittels LogNormalize mit einem Skalierungsfaktor von 10.000 normalisiert; die 2.000 variabelsten Gene wurden ausgewählt, und alle Gene wurden skaliert. Die Hauptkomponentenanalyse verwendete die ersten 20 Hauptkomponenten, UMAP nutzte die Dimensionen 1–20, und die Clusterung erfolgte mit einer Auflösung von 0,5. Die Zelltypen wurden mithilfe des Referenzdatensatzes Human Primary Cell Atlas annotiert. Die Anteile der Zelltypen wurden zwischen Tumor- und Normalproben verglichen, und Spearman-Korrelationsmatrizen wurden erstellt. Die Verteilung von SHMT2 wurde über die annotierten Zelltypen hinweg untersucht. Die Zellzykluszustände wurden mittels cyclone abgeleitet und mit Ridge-Plots visualisiert.
Zellkultur
BEAS-2B-, H1299- und A549-Zellen wurden bei 37 °C in einem befeuchteten Inkubator mit 5 % CO2 und einer relativen Luftfeuchtigkeit von etwa 95 % unter Verwendung der in der Tabelle der Materialien angegebenen Medien und Zusätze kultiviert.
Quantitative Echtzeit-Reverse-Transkriptions-PCR (RT-qPCR)
Gesamt-RNA wurde unter Verwendung eines auf Phenol basierenden RNA-Extraktionsreagenz extrahiert. Die extrahierte RNA wurde unter Verwendung eines Mastermixes für die Reverse Transkription in cDNA umgeschrieben. Die Reverse Transkription wurde in einem 20 µL Ansatz durchgeführt, wobei eine genomische DNA-Entfernung bei 42 °C für 2 min, die Reverse Transkription bei 50 °C für 15 min und die Beendigung bei 85 °C für 5 s erfolgte. Die quantitative PCR wurde mit einem auf DNA-Bindungs-Farbstoff basierenden qPCR-Mastermix in einem Echtzeit-PCR-System durchgeführt, wobei eine Initialdenaturierung bei 95 °C für 3 min, gefolgt von 40 Zyklen mit 95 °C für 10 s und 60 °C für 30 s sowie eine Schmelzkurvenanalyse mit 95 °C für 15 s, 60 °C für 60 s und erneut 95 °C für 15 s durchgeführt wurde. Alle Reaktionen wurden im Dreifachansatz durchgeführt. Die relative Expression wurde nach der 2−ΔΔCt-Methode unter Verwendung von GAPDH als Housekeeping-Gen berechnet. Stammlösungen der Primer wurden in doppelt destilliertem Wasser auf 10 µM angesetzt und bei -20 °C im Dunkeln gelagert. Die Primersequenzen sind in Zusatz-Tabelle 3 angegeben.
Immunoblotting
Gesamtzelluläres Protein wurde mit Radioimmunpräzipitationspuffer auf Eis für 30 min extrahiert und bei 4 °C für 15 min bei 12.000 × g zentrifugiert. Die Proteine wurden mittels 12%iger Natriumdodecylsulfat-Polyacrylamid-Gelelektrophorese getrennt und auf 0,22 µm Polyvinylidenfluorid-Membranen übertragen. Die Membranen wurden mit 5% (w/v) fettfreier Milch in Tris-gepuffertem Salzlösung mit 0,1% Tween 20 (TBST) für 2 h bei Raumtemperatur blockiert und anschließend über Nacht bei 4 °C mit den primären Antikörpern gegen SHMT2 (1:1.000) und gegen GAPDH (1:2.000) inkubiert, die in 5% fettfreier Milch-TBST verdünnt waren. Nach dreimaligem Waschen jeweils 8 min mit TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1% Tween-20) wurden die Membranen für 1 h bei Raumtemperatur mit mit Peroxidase konjugierten sekundären Antikörpern (1:5.000) inkubiert. Die Signale wurden mit einem durch Mischen gleicher Volumina der Lösungen A und B hergestellten verbesserten Chemilumineszenz-Substrat entwickelt, für 2 min bei Raumtemperatur im Dunkeln inkubiert und mit einem Chemilumineszenz-Bildgebungssystem erfasst.
Validierung der HPA-Immunhistochemie
Die Expressionsmuster des SHMT2-Proteins in normalem Lungengewebe und bei LUAD wurden mithilfe der HPA analysiert. „SHMT2“ wurde in der HPA abgefragt, und repräsentative Immunhistochemie-(IHC-)Bilder sowie zugehörige pathologische Annotationen wurden zum Vergleich heruntergeladen. Um Verzerrungen aufgrund der Antikörperspezifität zu minimieren, wurden Antikörper mit höheren Validierungsstufen in der HPA bevorzugt. Wo verfügbar, wurden IHC-Ergebnisse mehrerer Antikörper gegenseitig überprüft (HPA020543 und HPA020549).
Verringerung der SHMT2-Expression in LUAD-Zellen
Um die tumorspezifische Rolle von SHMT2 bei LUAD zu untersuchen, wurde eine SHMT2-Knockdown-Behandlung in H1299- und A549-Zellen mittels shRNA durchgeführt. Die shRNA wurde von einem über einen H1-Promotor gesteuerten, mit Puromycin selektierbaren lentiviralen Vektor getragen; Verpackungsplasmide wurden während der Virusproduktion cotransfiziert. sh-SHMT2 zielte auf den kodierenden Bereich des menschlichen SHMT2 ab, während sh-NC eine zufällig zusammengestellte negative Kontrolle darstellte. Die hergestellten Viruspräparationen wiesen eine Titerkonzentration von ≥ 1 × 10⁸ transduzierenden Einheiten/mL auf und wurden bei -80 °C gelagert. Die Zellen wurden mit den in der Materialtabelle beschriebenen sh-SHMT2- oder sh-NC-lentiviralen Partikeln infiziert. Nach 48 Stunden wurde die Effizienz des Knockdowns mittels RT-qPCR und Western Blot analysiert. Nur Zellen mit nachgewiesener SHMT2-Silenzierung wurden für Proliferations-, Migrations- und Koloniebildungs-Assays verwendet.
Proliferationsassay für Zellen
Die Zellproliferation wurde mittels CCK-8-Assay bewertet. Transfizierte H1299- und A549-Zellen wurden in 96-Well-Platten in Sextuplikaten mit je 5 x 10³ Zellen pro Well ausgesät. An den Tagen 1, 2, 3, 4 und 5 wurden jeweils 10 µL CCK-8-Reagenz (10 % des Kulturmediumvolumens) zu jedem Well hinzugefügt und 2 h bei 37 °C inkubiert. Die Extinktion wurde bei 450 nm gemessen und als Parameter für die Zellviabilität herangezogen.
Wundheilungs-Assay
Die Zellmigration wurde mithilfe eines Wundheilungsassays bewertet. Transfizierte H1299- und A549-Zellen wurden in 6-Well-Platten ausgesät und bis zur Konfluenz von 90–95 % kultiviert. Eine lineare Wunde wurde mit einer sterilen 200-µL-Pipettenspitze erzeugt, und abgelöste Zellen wurden durch vorsichtiges Waschen mit phosphatgepufferter Salzlösung entfernt. Die Zellen wurden anschließend in serumfreiem oder niedrigserumhaltigem Medium kultiviert, und der Wundbereich wurde nach 0 h und 24 h unter einem inversen Mikroskop dokumentiert. Die Wundschlussrate wurde mit der im Materialverzeichnis aufgeführten Bildanalyse-Software quantifiziert und als prozentuale Abnahme im Vergleich zur anfänglichen Wundfläche berechnet.
Test zur Koloniebildung
Für die Koloniebildungsanalyse wurden transfizierte H1299- und A549-Zellen in 6-Loch-Platten mit jeweils 800 Zellen pro Loch ausgesät und etwa 10–14 Tage lang kultiviert, bis sichtbare Kolonien entstanden, wobei die Kultur mikroskopisch überwacht wurde. Die Kolonien wurden 30 Minuten bei Raumtemperatur mit 4 % Paraformaldehyd fixiert und anschließend 15 Minuten bei Raumtemperatur mit 0,1 % Kristallviolett angefärbt. Kolonien mit mehr als 50 Zellen wurden unter dem Lichtmikroskop gezählt.
Statistische Analyse für in vitro-Experimente
Alle in vitro-Experimente wurden unabhängig voneinander mindestens dreimal durchgeführt. Die Daten werden als Mittelwert ± Standardabweichung angegeben. Für den Vergleich von zwei Gruppen wurde der t-Test nach Student verwendet, und ein p < 0,05 wurde als statistisch signifikant angesehen.
Ergebnisse
Gewebemetabolomik zeigt umfangreiche metabolische Umbaumaßnahmen in LUAD mit einer deutlichen Anreicherung glycinassoziierter Signalwege
Gepaarte Tumor- und angrenzende normale Lungengewebe von 23 Patienten mit LUAD wurden mittels direkter iEESI-MS analysiert; die Patientenmerkmale sowie die Annotationen differenzieller Metabolite sind in Ergänzende Tabelle 1 und Ergänzende Tabelle 2 aufgeführt. Nach log2-Normalisierung zeigte die OPLS-DA eine klare Trennung zwischen den metabolischen Profilen von Tumor und Normalgewebe (R2X = 0.824, R2Y = 0.968, Q2 = 0.757) (Abbildung 1A). Die Zuverlässigkeit des Modells wurde durch einen 200-fachen Permutationstest bestätigt, der Intercepts von R2 = 0,789 und Q2 = −0,451 ergab (Abbildung 1B). Unter Verwendung vorab definierter Kriterien – Variable Importance in Projection (VIP) > 1, |log2(FC)| > 0,58 und p < 0,05 – wurden 45 differenzielle m/z-Merkmale identifiziert (Abbildung 1C). Die MS/MS-Aufnahme und die HMDB-Annotation ergaben sechs veränderte endogene Metabolite, darunter Glycin, Serin und Butanon (Supplementary Table 2). Die KEGG-Anreicherung identifizierte 11 Signalwege, wobei der Stoffwechsel von Glycin, Serin und Threonin zu den prominentesten gehörte (Abbildung 1D), was auf eine glycinbezogene metabolische Umgestaltung bei LUAD hinweist.
TCGA-LUAD bestätigt die Hochregulation von SHMT2 in Tumoren und verbindet einen hohen Expressionsgrad mit einer schlechten Prognose
SHMT2 wurde aufgrund der Übereinstimmung von vier Kriterien priorisiert: seiner direkten Position am mitochondrialen Eintrittspunkt des SGOC-Stoffwechsels, einer signifikanten, tumorassoziierten Hochregulation in TCGA-LUAD, der Assoziation mit der Gesamtüberlebensrate sowie der Eignung für experimentelle Störungen. Die RNA-seq-Daten von TCGA-LUAD zeigten eine signifikant höhere log2(FPKM + 1)-Expression von SHMT2 in Tumoren im Vergleich zu normalem Lungengewebe (Abbildung 2A). Eine Kaplan-Meier-Analyse mit dem Median-Cutoff ergab, dass eine hohe SHMT2-Expression mit einer schlechteren Gesamtüberlebensrate assoziiert war (Abbildung 2B). Explorative klinisch-pathologische Analysen deuteten zudem auf Assoziationen mit dem Tumorstadium und dem Lymphknotenstatus hin (Abbildung 2C), während die zeitabhängige ROC-Analyse AUC-Werte > 0,70 nach 1, 3 und 5 Jahren lieferte (Abbildung 2D).
SHMT2-reiche Tumore weisen transkriptionelle Programme auf, die für die Zellzyklusprogression und die SGOC-Stoffwechselachse angereichert sind
Um die mit SHMT2 assoziierten biologischen Programme abzugrenzen, wurden TCGA-LUAD-Tumoren am Medianwert der SHMT2-Expression in SHMT2-reiche und SHMT2-arme Gruppen unterteilt, bevor eine Analyse differentieller Expression durchgeführt wurde (Abbildung 3A). Eine Heatmap der 40 stärkst differentiell exprimierten Gene zeigte deutlich unterschiedliche expressionsmusterbezogene Gruppen (Abbildung 3B). Die GO-Anreicherung identifizierte die Zellzyklusprogression, Chromosomen-Segregation und mitotische Teilung (Abbildung 3C), was die analytische Grundlage für die Beschreibung eines proliferativen Transkriptionsphänotyps in SHMT2-reichen Tumoren bildet. Die KEGG-Anreicherung betonte zudem den Glycin-, Serin- und Threoninstoffwechsel (Abbildung 3D), was auf eine koordinierte, mit dem SGOC assoziierte Transkription statt auf eine isolierte Veränderung von SHMT2 hinweist.
Hohe SHMT2-Expression ist mit einer immunologisch benachteiligten Mikroumgebung, einer verminderten vorhergesagten Immuntherapie-Wirksamkeit und spezifischen Arzneimittelsensitivitätsmustern assoziiert
Die Profilierung der Tumormikroumgebung mittels ESTIMATE zeigte niedrigere ImmuneScore- und StromalScore-Werte in der SHMT2-hohen Gruppe (p < 0,001) (Abbildung 4A). Die CIBERSORT-Entmischung ergab geringere Anteile an Gedächtnis-B-Zellen, ruhenden Gedächtnis-CD4-T-Zellen, Monozyten und ruhenden Mastzellen, während höhere Anteile an aktivierten Gedächtnis-CD4-T-Zellen und follikulären Helfer-T-Zellen festgestellt wurden (Abbildung 4B). Die Korrelationsanalyse zeigte außerdem positive Assoziationen von SHMT2 mit BTLA, TNFSF15 und CD28 sowie negative Assoziationen mit CD160 und TNFSF14 (Abbildung 4C). Ergänzende transkriptombasierte Vorhersagen mittels TIDE und immunophenoscore-basierten Daten aus der TCIA deuteten auf einen geringeren prognostizierten Nutzen einer Immuntherapie bei SHMT2-hohen Tumoren hin (p < 0,05) (Abbildung 4D). Diese Schätzungen basieren nicht auf einer klinisch behandelten LUAD-Kohorte und belegen daher keinen tatsächlichen Behandlungsresistenz.
Die Arzneimittelsensitivität wurde rechnerisch abgeleitet, nicht experimentell gemessen. Tumoren mit hohem SHMT2-Spiegel wiesen niedrigere vorhergesagte IC50-Werte für einen Glykogensynthase-Kinase-3-Inhibitor und Selumetinib auf, jedoch eine geringere vorhergesagte Empfindlichkeit gegenüber Talazoparib und einem PLK1-Inhibitor (Abbildung 4E–H). Eine verminderte vorhergesagte Empfindlichkeit gegenüber neun weiteren Wirkstoffen, darunter Cytarabin, Irinotecan und Palbociclib, ist in Abbildung S1A–I dargestellt. Diese Ergebnisse stellen Hypothesen dar und belegen keine klinische oder pharmakologische Wirksamkeit.
Die Einzelzellanalyse zeigt eine unterschiedliche zelluläre Zusammensetzung in LUAD und identifiziert B-Zellen als die vorherrschende SHMT2-exprimierende Population
Um die zelluläre Verteilung von SHMT2 im Tumormikroumfeld zu untersuchen, wurden die Single-Cell-RNA-Seq-Daten von LUAD analysiert. Die UMAP-Clustering-Analyse identifizierte B-Zellen, endotheliale Zellen, epitheliale Zellen, T-Zellen und andere Hauptkompartimente (Abbildung 5A). Die Anteile der Zelltypen unterschieden sich zwischen Tumor- und angrenzendem Normalgewebe (Abbildung 5B–C), und die Anteile von B- und T-Zellen waren positiv korreliert (p < 0,001) (Abbildung 5D). Die Expression von SHMT2 war relativ angereichert im B-Zell-Kompartiment, war aber auch in epithelialen Zellen nachweisbar (Abbildung 5E). Da der Nachweis von Transkripten allein keine Aussage über die Zellfunktion oder den malignen Status erlaubt, werden diese Ergebnisse als Lokalisierungshypothese interpretiert. Die tumorspezifische Rolle von SHMT2 wurde separat in LUAD-Zelllinien untersucht.
Die Einzelzell-Zellzyklusanalyse erfolgte durch Berechnung normalisierter G1-, S- und G2/M-Scores über verschiedene Zelltypen hinweg. Die G1-Scores lagen nahe null, während die S- und G2/M-Scores breitere Verteilungen zeigten (Supplementary Figure 2) und eine deutliche Heterogenität zwischen Zelltypen aufwiesen (Figure 5F). Diese Ergebnisse weisen auf eine Heterogenität bezüglich des proliferativen Zustands innerhalb des LUAD-Mikroumfelds hin und stimmen mit den Zellzyklus- und Mitosesignaturen überein, die in den kompletten GO/KEGG-Analysen identifiziert wurden.
Die experimentelle Validierung bestätigt die Überexpression von SHMT2 und zeigt, dass die Herunterregulierung von SHMT2 maligne Phänotypen in LUAD-Zellen unterdrückt
Um die bioinformatischen Ergebnisse zu validieren und die tumorzellintrinsische Rolle von SHMT2 zu bewerten, wurde die Expression zunächst in normalen bronchialen Epithelzellen (BEAS-2B) und in LUAD-Zelllinien (H1299 und A549) untersucht, was mit dem Nachweis in den gesamten TCGA-Daten und den epithelialen Zellen in der Einzelzellanalyse übereinstimmt (Abbildung 5E). Die RT-qPCR zeigte höhere SHMT2-mRNA-Spiegel in H1299- und A549-Zellen im Vergleich zu BEAS-2B-Zellen (Abbildung 6A), und die Western-Blot-Analyse bestätigte eine höhere Proteinkonzentration (Abbildung 6B–C). Repräsentative Immunhistochemie-Bilder aus der HPA zeigten außerdem eine stärkere SHMT2-Färbung in LUAD im Vergleich zu normalem Lungengewebe (Abbildung 6D). Um die biologische Funktion von SHMT2 in LUAD weiter zu untersuchen, wurde SHMT2 in H1299- und A549-Zellen mittels shRNA stillgelegt. Die RT-qPCR-Analyse bestätigte, dass die SHMT2-mRNA-Expression in beiden Zelllinien in den sh-SHMT2-Gruppen im Vergleich zu den sh-NC-Gruppen deutlich reduziert war (Abbildung 6E). Entsprechend zeigte die Western-Blot-Analyse eine effektive Herunterregulation der SHMT2-Proteinexpression nach der Genabschaltung (Abbildung 6F–G).
Funktionelle Assays zeigten, dass die Reduktion von SHMT2 das maligne Phänotyp von LUAD-Zellen signifikant beeinträchtigte. CCK-8-Assays ergaben, dass die Stilllegung von SHMT2 die proliferative Kapazität sowohl der H1299- als auch der A549-Zellen deutlich hemmte, wobei sich der Unterschied im Zeitverlauf verstärkte (Abbildung 6H). Wundheilungs-Assays zeigten zudem, dass die Verringerung von SHMT2 die Migrationsfähigkeit beider LUAD-Zelllinien im Vergleich zu Kontrollzellen signifikant reduzierte (Abbildung 6I). Ebenso zeigten Koloniebildungs-Assays, dass die SHMT2-Reduktion das klonogene Potential der H1299- und A549-Zellen signifikant verringerte (Abbildung 6J). Insgesamt deuten diese Ergebnisse darauf hin, dass SHMT2 die Proliferation, Migration und Koloniebildungs-Fähigkeit von LUAD-Zellen fördert und somit eine pro-tumorigene Rolle in LUAD unterstützt.
VERFÜGBARKEIT VON DATEN:
Alle Rohdaten, die die Ergebnisse dieser Studie unterstützen, einschließlich der den Abbildungen zugrunde liegenden Daten, sind öffentlich in Zenodo unter https://doi.org/10.5281/zenodo.20676134 verfügbar.
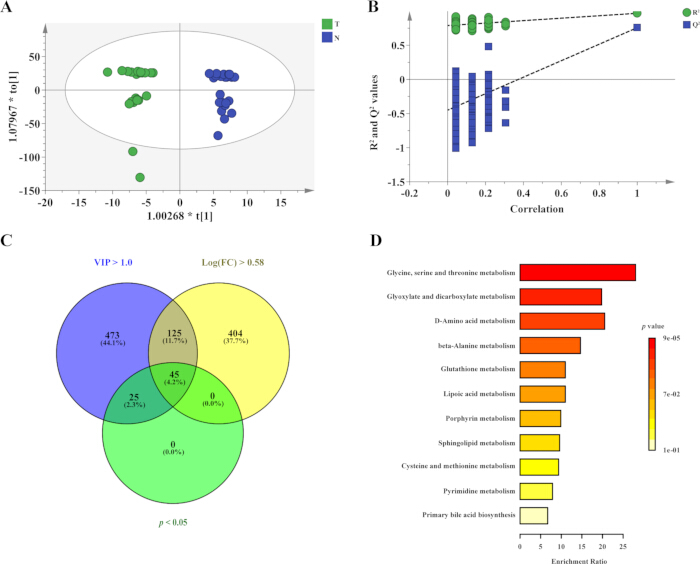
Abbildung 1: Die Gewebemetabolomik zeigt eine glycinebezogene metabolische Umprogrammierung bei LUAD. (A) OPLS-DA-Scoreplot, der die Trennung zwischen LUAD-Geweben (T, grün) und gepaarten angrenzenden Normalgeweben (N, blau) veranschaulicht. (B) Permutationstest zur Bewertung der Stabilität und Vorhersageleistung des OPLS-DA-Modells basierend auf R2- und Q2-Werten. (C) Venn-Diagramm, das den Überlappungsbereich differenzieller Merkmale zeigt, die mittels VIP-Score > 1,0, |log2(FC)| > 0,58 und p < 0,05 identifiziert wurden. Es wurden 45 Merkmale beibehalten. (D) KEGG-basierte Anreicherungsanalyse von Metabolitenmengen für differenzielle Metaboliten. Die Balkenlänge gibt das Anreicherungsverhältnis an, die Farbintensität repräsentiert den p-Wert. Abkürzungen: VIP = Variable Importance in Projection; FC = Fold Change. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
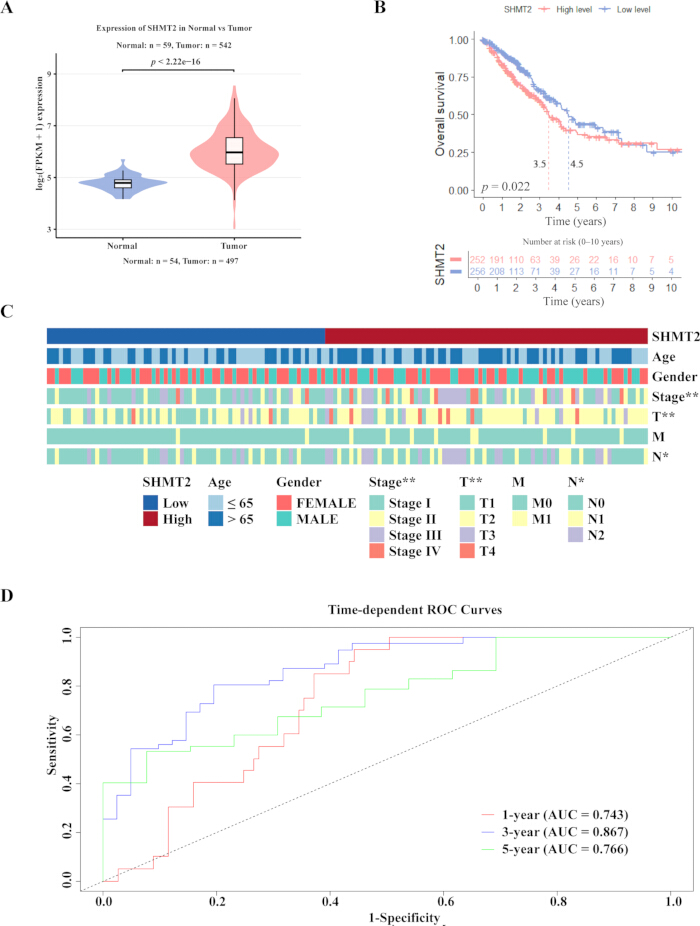
Abbildung 2: SHMT2 ist in LUAD hochreguliert und sagt eine ungünstige Prognose in TCGA-LUAD voraus. (A) Violin-Plot zum Vergleich der SHMT2-Expression zwischen normalem Lungengewebe (n = 59) und LUAD-Tumoren (n = 542) unter Verwendung von TCGA-LUAD-RNA-Seq-Daten. (B) Kaplan-Meier-Kurven der Gesamtüberlebenszeit für Patienten, die am Medianwert der SHMT2-Expression aufgeteilt wurden. SHMT2-hoch ist rosa dargestellt, SHMT2-niedrig blau. (C) Heatmap zur Darstellung der Zusammenhänge zwischen der SHMT2-Expression und klinisch-pathologischen Merkmalen, einschließlich Alter, Geschlecht, gesamte pathologische Stadiums (Stadien I–IV), primäres Tumorstadium (T1–T4), regionales Lymphknotenstadium (N0–N2) und Fernmetastasenstadium (M0–M1). * kennzeichnet statistisch signifikante Unterschiede zwischen der SHMT2-hoch- und SHMT2-niedrig-Gruppe (*p < 0,05; **p < 0,01; Chi-Quadrat-Test). (D) Zeitabhängige ROC-Kurven zur Beurteilung der prognostischen Aussagekraft der SHMT2-Expression hinsichtlich der Vorhersage des Gesamtüberlebens nach 1, 3 und 5 Jahren bei Patienten mit LUAD. Die entsprechenden AUCs sind im Diagramm angegeben. Abkürzungen: SHMT2 = Serin-Hydroxymethyltransferase 2; FPKM = Fragmente pro Kilobase Transkript pro Million zugeordneter Reads; ROC = Receiver Operating Characteristic; AUC = Fläche unter der Kurve. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
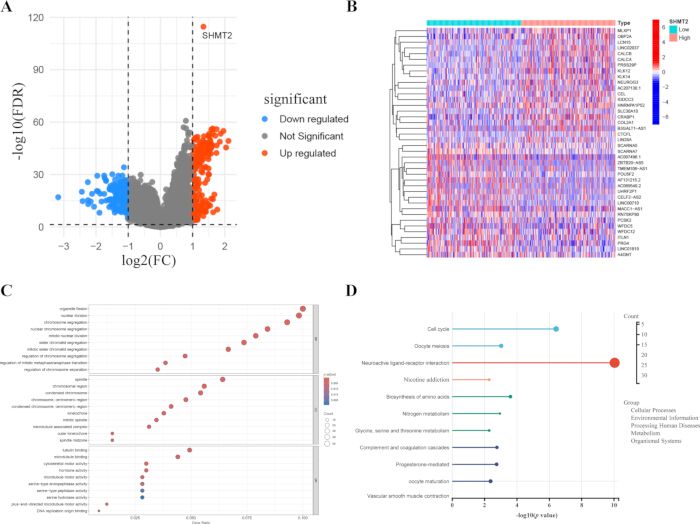
Abbildung 3: Transkriptomische Profilierung von SHMT2-reichen im Vergleich zu SHMT2-armen Tumoren verdeutlicht SGOC-/Ein-Kohlenstoff-Metabolismus und proliferative Programme. (A) Vulkandiagramm, das unterschiedlich exprimierte Gene zwischen SHMT2-reichen und SHMT2-armen LUAD-Tumoren zeigt. Hochregulierte Gene sind rot dargestellt, herunterregulierte Gene blau und nicht signifikante Gene grau. (B) Heatmap repräsentativer DEGs mit unaufsichtsgeführter hierarchischer Clusterung. (C) Gen-Ontologie-Anreicherungsanalyse unterschiedlich exprimierter Gene. Die Kreisgröße zeigt die Anzahl der Gene an, die Farbe repräsentiert den adjustierten p-Wert und die x-Achse das Genverhältnis. (D) KEGG-Signalweg-Anreicherungsanalyse unterschiedlich exprimierter Gene. Die Punktgröße repräsentiert die Genanzahl und die x-Achse zeigt −log₁₀(p-Wert). Abkürzungen: SHMT2 = Serin-Hydroxymethyltransferase 2; FDR = Falsch-Entdeckungs-Rate; FC = Fold Change. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
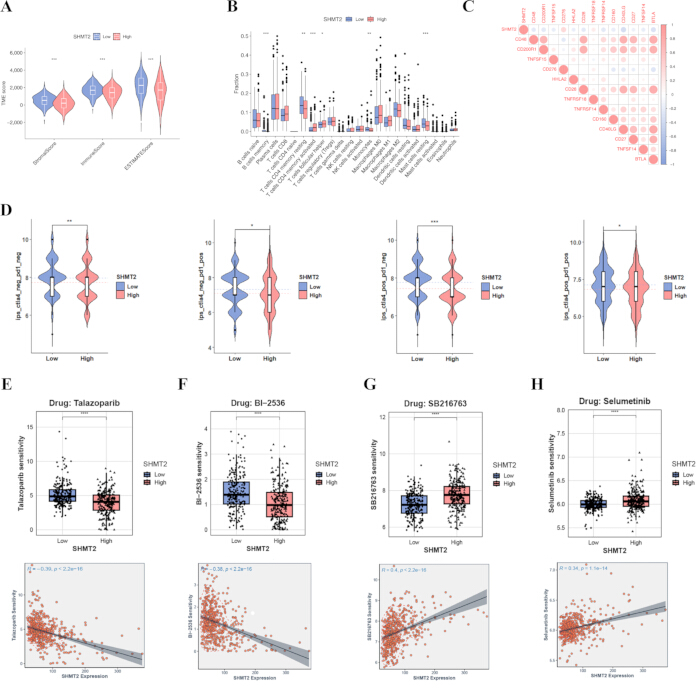
Abbildung 4: Die Expression von SHMT2 ist mit der immunologischen Tumorumgebung, der vorhergesagten Immuntherapieantwort und der Arzneimittelsensitivität assoziiert. (A) Vergleich des TME-Scores, des ESTIMATE-Scores, des stromalen Scores, des Immun-Scores und der Tumorreinheit zwischen den Gruppen mit hoher und niedriger SHMT2-Expression. (B) Vergleich der durch CIBERSORT geschätzten Infiltration von Immunzellen in Tumoren mit niedriger bzw. hoher SHMT2-Expression. (C) Spearman-Korrelationsmatrix zwischen SHMT2 und genen, die mit Immun-Checkpoint verwandt sind. Die Kreisgröße spiegelt die Stärke der Korrelation wider, die Farbe repräsentiert Spearmans ρ (positiv bis negativ). (D) Vergleich der Immunphänotyp-Scores unter vier Bedingungen der Immun-Checkpoint-Blockade (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), was auf einen verminderten vorhergesagten Nutzen bei Tumoren mit hoher SHMT2-Expression hindeutet. (E) Vorhergesagte Sensitivität gegenüber Talazoparib in den Gruppen mit hoher und niedriger SHMT2-Expression, dargestellt als geschätzte IC₅₀-Werte (oben) und die Korrelation zwischen SHMT2-Expression und vorhergesagter Arzneimittelsensitivität (unten). (F) Vorhergesagte Sensitivität gegenüber BI-2536 in den Gruppen mit hoher und niedriger SHMT2-Expression, dargestellt als geschätzte IC₅₀-Werte (oben) und die Korrelation zwischen SHMT2-Expression und vorhergesagter Arzneimittelsensitivität (unten). (G) Vorhergesagte Sensitivität gegenüber S63845 in den Gruppen mit hoher und niedriger SHMT2-Expression, dargestellt als geschätzte IC₅₀-Werte (oben) und die Korrelation zwischen SHMT2-Expression und vorhergesagter Arzneimittelsensitivität (unten). (H) Vorhergesagte Sensitivität gegenüber Selumetinib in den Gruppen mit hoher und niedriger SHMT2-Expression, dargestellt als geschätzte IC₅₀-Werte (oben) und die Korrelation zwischen SHMT2-Expression und vorhergesagter Arzneimittelsensitivität (unten). Abkürzungen: SHMT2 = Serin-Hydroxymethyltransferase 2; TME = Tumormikroumgebung; ESTIMATE = Schätzung von Stromazellen und Immunzellen in malignen Tumorgeweben anhand von Expressionsdaten; IC₅₀ = halbmaximale Hemmkonzentration. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
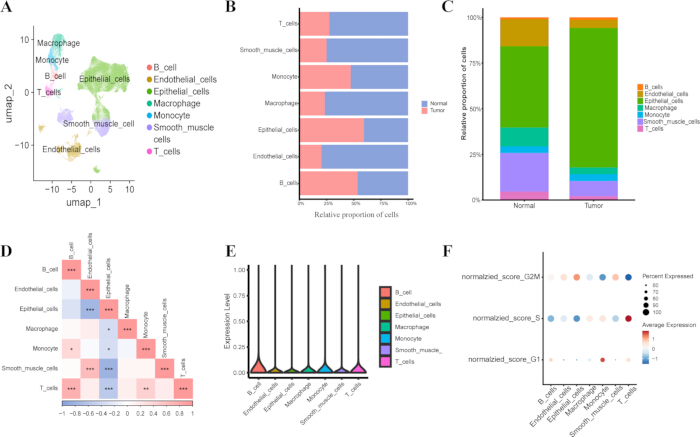
Abbildung 5: Die Einzelzell-Analyse zeigt veränderte zelluläre Zusammensetzung, eine SHMT2-Expressionsverzerrung und Heterogenität im Zellzyklus bei LUAD. (A) UMAP-Darstellung öffentlich zugänglicher Transkriptomdaten einzelner Zellen aus LUAD- und angrenzendem normalem Lungengewebe, eingefärbt nach annotierten Zelltypen. (B) Relative Anteile der Zelltypen in normalen und Tumormustern als horizontale gestapelte Balken dargestellt. (C) Gesamte zelluläre Zusammensetzung als vertikale gestapelte Balken dargestellt. (D) Spearman-Korrelations-Heatmap der Zelltypanteile; Rot kennzeichnet positive, Blau negative Korrelation (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Violin-Plots der SHMT2-Expression über die wichtigsten Zelltypen hinweg. (F) Punktdiagramm der G1-, S- und G2/M-Phasen-Zellzyklus-Scores über die identifizierten Zelltypen; die Punktgröße gibt den Prozentsatz der Zellen an, die Farbe den durchschnittlichen Zellzyklus-Score. Abkürzungen: UMAP = Uniform Manifold Approximation and Projection. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
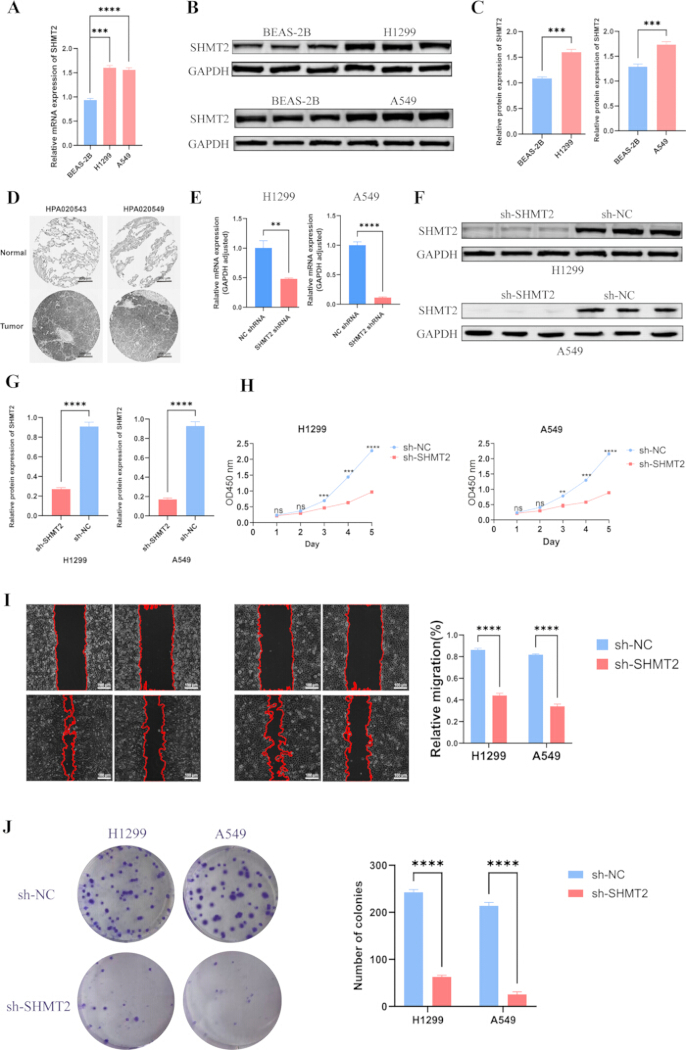
Abbildung 6: Experimentelle und histologische Validierung der SHMT2-Expression sowie funktioneller Effekte der SHMT2-Abschaltung in LUAD-Zellen. (A) RT-qPCR-Analyse der SHMT2-mRNA-Expression in normalen bronchialen Epithelzellen (BEAS-2B) und LUAD-Zelllinien (H1299 und A549). (B) Western Blot-Analyse der SHMT2-Proteinexpression in BEAS-2B-, H1299- und A549-Zellen mit GAPDH als Ladekontrolle. (C) Densitometrische Quantifizierung der SHMT2-Proteinexpression, normalisiert auf GAPDH, in H1299- und A549-Zellen relativ zu BEAS-2B. (D) Repräsentative Immunhistochemie-Bilder (IHC, x20) von SHMT2 in normalem Lungengewebe und LUAD-Gewebe aus der Human Protein Atlas (HPA) unter Verwendung der Antikörper HPA020543 und HPA020549. (E) RT-qPCR-Validierung der Effizienz der SHMT2-Abschaltung in H1299- und A549-Zellen nach Transfektion mit sh-SHMT2 oder sh-NC. (F) Western Blot-Analyse der SHMT2-Proteinexpression nach SHMT2-Abschaltung in H1299- und A549-Zellen. (G) Densitometrische Quantifizierung der SHMT2-Proteinmengen, normalisiert auf GAPDH, nach SHMT2-Abschaltung. (H) CCK-8-Assays (Cell Counting Kit-8), die die Auswirkungen der SHMT2-Abschaltung auf die Zellproliferation in H1299- und A549-Zellen zeigen. (I) Wundheilungs-Assays (x200), die eine verminderte Migrationsfähigkeit nach SHMT2-Abschaltung in H1299- und A549-Zellen zeigen; das rechte Panel zeigt die Quantifizierung der relativen Migration. (J) Koloniebildungs-Assays, die eine verminderte klonogene Fähigkeit nach SHMT2-Abschaltung in H1299- und A549-Zellen zeigen; das rechte Panel zeigt die Quantifizierung der Kolonienanzahl. Die Daten werden als Mittelwert ± SD aus mindestens drei unabhängigen Experimenten dargestellt. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Abkürzungen: sh-NC = kurze Haarnadel-RNA, negative Kontrolle; sh-SHMT2 = kurze Haarnadel-RNA, die SHMT2 gezielt anspricht. Bitte klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
Abbildung 1, Zusatzmaterial: Die Expression von SHMT2 ist umgekehrt mit der vorhergesagten Arzneimittelsensitivität in TCGA-LUAD assoziiert. Die vorhergesagte Arzneimittelantwort wurde für TCGA-LUAD-Proben abgeleitet und zwischen SHMT2-niedrigen und SHMT2-hohen Tumoren, definiert durch den Median-Cutoff, verglichen. Für jede Verbindung zeigt das obere Feld die gruppenweisen Unterschiede in einem auf dem IC50 (halbmaksimale hemmende Konzentration) basierenden Antwortwert (niedrigere Werte deuten auf eine höhere vorhergesagte Sensitivität hin), und das untere Feld zeigt die Assoziation zwischen kontinuierlicher SHMT2-Expression und vorhergesagter Sensitivität mit einer angepassten linearen Regressionsgeraden und 95 %-Konfidenzband. Für Gruppenvergleiche wurde ein zweiseitiger Wilcoxon-Rangsummentest verwendet, und Korrelationen werden als Spearman’s r mit entsprechenden p-Werten angegeben (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Cytarabin. (B) GDC0810. (C) P22077. (D) Irinotecan. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatin.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Abbildung 2: Darstellung der Verteilung der Zellzyklusphasen-Scores über Zelltypen hinweg anhand von Ridge-Plots auf Einzelzell-Ebene. Die Ridge-Plots zeigen normalisierte Verteilungen der Zellzyklus-Scores über die wichtigsten Zelltypen hinweg, einschließlich B-Zellen, T-Zellen, epithelialen Zellen, Makrophagen, Monozyten, endothelialen Zellen und glatten Muskelzellen. (A) G1-Phasen-Scores. (B) S-Phasen-Scores. (C) G2/M-Phasen-Scores. Unterschiede in der Form der Verteilung und in der Position der Maxima weisen auf Heterogenität in den proliferativen Zuständen zwischen den Zellpopulationen innerhalb des LUAD-Mikroumfelds hin.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle 1: Anonymisierte klinisch-pathologische Merkmale der 23 Patienten mit LUAD, die in die Metabolomik mit gepaarten Gewebeproben einbezogen wurden. Die Variablen umfassen die Patientennummer, das Geschlecht, das Alter, das Stadium des Primärtumors (T), das Stadium der regionalen Lymphknoten (N) sowie das gesamte pathologische Stadium. Bitte klicken Sie hier, um die Datei herunterzuladen.
Zusatz-Tabelle 2: Differenzielle Metaboliten, identifiziert in LUAD im Vergleich zu gepaarten angrenzenden Normalgeweben. Die Tabelle enthält die HMDB-Zugangsnummer, den Namen des Metaboliten, die molekulare Formel, den VIP-Score, den log₂(FK)-Wert und den p-Wert für jeden differenziellen Metaboliten. Abkürzungen: HMDB = Human Metabolome Database; VIP = Variable Importance in Projection; FK = Fold Change. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 3: Primersequenzen für die quantitative reversetranskriptive PCR (Echtzeit-RT-PCR). Die Tabelle enthält die Zielgene, die Primer-Richtung (vorwärts oder rückwärts) sowie die verwendeten Primersequenzen (5′–3′) für die Genexpressionsanalyse.Bitte klicken Sie hier, um die Datei herunterzuladen.
Diskussion
Diese Studie verwendete einen sequenziellen Ansatz, der aus der metabolomischen Entdeckung, der Priorisierung von Enzymen, der transkriptomischen Interpretation, der Beurteilung des Immun-Kontexts, der Einzelzell-Lokalisation und der funktionellen Validierung von Tumorzellen besteht. Die Analysen identifizieren glycindassoziierte und SGOC-assoziierte Stoffwechselumprogrammierungen in LUAD und verknüpfen SHMT2 mit ungünstigen Ergebnissen sowie einem niedrigeren, rechnerisch vorhergesagten Nutzen aus der Immuntherapie. Diese Priorisierung ist aussagekräftiger als die alleinige Nutzung einer einzelnen Omics-Ebene, erweist jedoch keinen immunologisch kausalen Mechanismus.
SHMT2 stellt einen wichtigen mitochondrialen Einstiegspunkt für die Umwandlung von Serin zu Glycin und die Generierung von Ein-Kohlenstoff-Einheiten dar. Die Analyse von TCGA-LUAD zeigte eine tumorassoziierte Hochregulation von SHMT2 und verknüpfte einen hohen Expressionsgrad mit einer schlechteren Überlebensrate und ungünstigen klinisch-pathologischen Merkmalen. Diese Befunde stimmen mit Studien überein, die SHMT2 mit dem Überleben, der Proliferation, Invasion und Therapieresistenz von Krebszellen assoziieren20,21,22,23. Weitere Arbeiten haben SHMT2 mit der epigenetischen Regulation in Verbindung gebracht und die Entwicklung selektiver Inhibitoren von Ein-Kohlenstoff-Enzymen motiviert24,25. Differenzielle Expressions- und Anreicherungsanalysen ordneten SHMT2 zudem einem koordinierten SGOC- und Zellzyklus-Programm zu, anstatt einer isolierten genetischen Veränderung. Die Übereinstimmung zwischen der Anreicherung von Metabolitenwegen und der mit SHMT2 assoziierten Transkription stärkt daher die Priorisierung von Kandidaten, bleibt jedoch auf den Omics-Ebenen korrelativ.
Die Assoziation zwischen SHMT2-reichen Tumoren und einem immunologisch benachteiligten Kontext kann über drei nicht ausschließliche Wege erklärt werden. Erstens könnte der erhöhte Bedarf von Tumorzellen an Serin, Glycin, folatgebundenen Ein-Kohlenstoff-Einheiten und Substraten des Methionin-Kreislaufs die Nährstoffverteilung verändern und die metabolische Fitness benachbarter Lymphozyten verringern. Zweitens könnte die durch SHMT2 unterstützte Produktion von NADPH, Glutathion und Nukleotiden das Überleben von Tumorzellen unter oxidativem und nährstoffbedingtem Stress verbessern und dadurch stressassoziierte Signale verändern, die in die Mikroumgebung freigesetzt werden. Drittens können der Ein-Kohlenstoff-Fluss und die Verfügbarkeit von S-Adenosylmethionin methylierungsabhängige Programme sowohl in malignen als auch in Immunzellen beeinflussen26,27,28,29. Diese Mechanismen sind biologisch plausibel, doch die vorliegenden Bulk- und Einzelzell-Analysen maßen lokale Metaboliten, Zytokinausschüttung oder die Funktion von Immunzellen nicht direkt. Folglich sollte der geringere, von TIDE/TCIA vorhergesagte Nutzen bei SHMT2-reichen Tumoren als Hypothese interpretiert werden, die SGOC-Aktivität mit einem immunologischen Nachteil verbindet, und nicht als Beweis dafür, dass SHMT2 für eine klinische Resistenz gegenüber Immuntherapien verantwortlich ist.
Einzelzellanalysen liefern zusätzliche strukturelle Auflösung. Die Analyse öffentlich zugänglicher Einzelzell-RNA-Seq-Daten zeigte eine veränderte zelluläre Zusammensetzung in Tumor- im Vergleich zu normalem Lungengewebe sowie eine positive Assoziation zwischen den Anteilen von B- und T-Zellen, was auf eine koordinierte adaptive Immunantwort hindeutet30. Der SHMT2-Expressionspegel war relativ angereichert in B-Zellen, blieb aber auch in epithelialen Zellen nachweisbar. Diese Beobachtung ist von Bedeutung, da B-Zellen und tertiäre lymphoide Strukturen die Antigenpräsentation, lokale Antikörperantworten und die Reaktion auf die Blockade von Immuncheckpoint-Inhibitoren unterstützen können18,31,32,33; sie identifiziert jedoch nicht den verantwortlichen B-Zell-Subtyp und klärt nicht, ob SHMT2 in B-Zellen vorteilhaft oder nachteilig ist. Sowohl Bulk- als auch Einzelzell-Ergebnisse wiesen zudem auf eine erhöhte Aktivität des Zellzyklus hin: Begriffe wie Mitose und Chromosomen-Segregation waren in SHMT2-reichen Tumoren angereichert, und die Scores für die S- und G2/M-Phase variierten zwischen den Zelltypen. Da der mitochondriale Ein-Kohlenstoff-Stoffwechsel Nukleotidvorläufer bereitstellt, stützen diese Befunde einen plausiblen Zusammenhang zwischen SHMT2-assoziiierter SGOC-Aktivität und dem proliferativen Bedarf.
Xi et al. identifizierten ein TP63-RAC2-Programm, das die Efferozytose von Makrophagen verstärkte, eine M2-ähnliche Polarisierung förderte und das Ösophaguskarzinom in Richtung Immunsuppression umgestaltete34, was ein direktes Beispiel für die Kommunikation zwischen Tumorzellen und Makrophagen darstellt. Jiang et al. verknüpften SATB2 im Pankreaskarzinom mit der Proliferation und Migration von Tumorzellen sowie mit veränderter T-Zell-Zytotoxizität35 und verdeutlichten somit gleichzeitige tumorintrinsische und immunologische Effekte. Im Gegensatz dazu zeigten Liu et al., dass TRIM29 das Glioblastom über den Abbau von NEFL und die Aktivierung des PI3K/AKT-Signalwegs vorantrieb36; dieser überwiegend tumorintrinsische Mechanismus warnt davor, jede nachteilige Immunassoziation auf Zytokinsignalgebung zurückzuführen. Zhai et al. identifizierten eine WDR54-vermittelte Verstärkung der NF-κB-Signalübertragung im hepatozellulären Karzinom37 und hoben damit einen zytokinresponsiven entzündlichen Knotenpunkt hervor, der malignes Verhalten mit der Signalgebung in der Mikroumgebung koppeln kann. Yin et al. nutzten Ko-Kulturen und in vivo-Experimente, um zu zeigen, dass PLAU in Kopf- und Halskarzinomen mit nervenwachstumsfaktorassoziierten perineuralen Interaktionen zusammenwirkte38, was belegt, dass lösliche und extrazelluläre Faktoren den nicht-immunologischen Stroma-Kommunikationsaustausch organisieren können. Schließlich fassten Liu et al. die doppelten, kontextabhängigen Rollen der zytokinvermittelten JAK/STAT-Signalübertragung zusammen: eine anhaltende IL-6/STAT3- und IFN-vermittelte Signalübertragung kann die PD-L1-Expression, suppressive myeloische Zustände und die Erschöpfung von T-Zellen fördern, während eine zeitlich angemessene Signalübertragung ebenfalls für die Antigenpräsentation und die antitumorale Immunität erforderlich ist39. Insgesamt liefern diese Studien eine biologische Begründung dafür, ob eine Umprogrammierung des SGOC-Zustands die Zytokin-, Makrophagen-, Stroma- oder Lymphozytenzustände verändert; keine von ihnen beschreibt jedoch einen SHMT2-spezifischen Zytokinkreislauf im LUAD. Die hier vorgestellten TIDE/TCIA-Ergebnisse definieren daher eine überprüfbare Richtung für zukünftige mechanistische Untersuchungen.
Die Redoxregulation bietet einen besonders relevanten mechanistischen Kontext. DeNicola et al. zeigten bei nicht-kleinzelligem Lungenkrebs, dass NRF2 über ATF4 die Gene PHGDH, PSAT1 und SHMT2 reguliert, wodurch die Produktion von Glutathion und Nukleotiden unterstützt wird, was mit einer ungünstigen Prognose verknüpft ist40. Kürzlich berichteten Zhang et al., dass Überlebenszellen von Speiseröhrenkarzinomen nach HER2-Hemmung eine Anreicherung von NRF2 aufwiesen; die Reduktion von NRF2 erhöhte die Zytotoxizität von Lapatinib, während eine dauerhafte Expression von NRF2 die Empfindlichkeit verringerte und eine Abhängigkeit von NRF2 schuf41. Die letztere Studie testete die Hemmung von SHMT2 nicht direkt, doch gemeinsam legen diese Ergebnisse nahe, dass SHMT2 als Teil eines durch NRF2 unterstützten Redox- und biosynthetischen Programms fungieren könnte. Bei LUAD sollte diese Hypothese geprüft werden, indem der KEAP1/NFE2L2-Status stratifiziert und untersucht wird, ob eine Störung von SHMT2 selektiv die reaktiven Sauerstoffspezies erhöht oder die Behandlungsempfindlichkeit in NRF2-aktiven Modellen wiederherstellt.
Im Vergleich zu alleinigen Metabolomik- oder Transkriptomik-Analysen verknüpft der integrierte Workflow ein metabolisches Signal auf Gewebeebene mit pathway-relevanter Genexpression, Zelltypverteilung und einer Störungs-Phänotypisierung. Dieses Design verbessert die Priorisierung von Kandidaten und kann durch den Ersatz öffentlich zugänglicher transkriptomischer oder Einzelzell-Kohorten skaliert werden, wobei jedoch jede Ebene unterschiedliche Variabilitätsquellen einführt. Schnelles, einheitliches Einfrieren des Gewebes ist entscheidend, da Verzögerungen nach der Entnahme die Konzentration kleiner Moleküle verändern können. Drift in der Massenspektrometrie, instabiles Gesamtionensignal oder schwache Leistung bei Permutationen sollten eine Neukalibrierung, Überprüfung der Signalqualität und erneute Analyse vor der Interpretation der Metaboliten auslösen. Bei Bulk-Analysen sind vorgegebene Gruppierungen und Filtergrenzwerte erforderlich, während Schlussfolgerungen aus Einzelzell-Daten über verschiedene sinnvolle Einstellungen zur Qualitätskontrolle und Cluster-Auflösung hinweg überprüft werden sollten. Die in vitro-Validierung erfordert übereinstimmende Zellpassagen, vergleichbare Konfluenz, eine einheitliche Wundbreite und eine bestätigte SHMT2-Genabschaltung vor den Phänotyp-Assays. Diese Kontrollpunkte verbessern die Reproduzierbarkeit, eliminieren jedoch keine kohorten-, plattform- oder modellspezifischen Effekte.
Mehrere Einschränkungen beeinträchtigen die Interpretation. Die Gewebe-Metabolomik-Kohorte war bescheiden, und die identifizierten Metaboliten erfordern eine gezielte quantitative Validierung. Der Nutzen einer Immuntherapie und die Arzneimittelempfindlichkeit wurden anhand transkriptom-basierter Modelle abgeleitet, nicht jedoch an einer mit Immunkontrollpunkt-Inhibitoren behandelten Kohorte oder in pharmakologischen Experimenten gemessen. Der Einzelzell-Datensatz deutet auf eine B-Zell-betonte SHMT2-Expression hin, klärt jedoch weder den B-Zell-Subtyp, die räumliche Organisation noch die SHMT2-abhängige Immunfunktion auf. Die in vitro-Experimente belegen ein Tumorzellwachstums- und Migrationsphänotyp nach genetischem Knockdown, belegen jedoch weder einen zytokinvermittelten Immunmechanismus noch die therapeutische Sicherheit. Künftige Studien sollten Tumore nach KEAP1/NFE2L2-Status stratifizieren, den SGOC-Fluss und die Zytokinsekretion quantifizieren und die SHMT2-Störung mit Immun-Kokulturen, räumlichen Profilierungen, Untersuchungen zur pharmakologischen Selektivität sowie in vivo-Validierungen kombinieren.
Zusammenfassend ist SHMT2 mit einer metabolischen Umgestaltung über den SHMT2-abhängigen Ein-Kohlenstoff-Stoffwechsel, einer ungünstigen Prognose, proliferativen transkriptionellen Programmen, einem immunologisch benachteiligten Tumorumfeld und einer niedrigeren rechnerisch vorhergesagten Ansprechrate auf Immuntherapien beim Lungenadenokarzinom (LUAD) assoziiert. Die Einzelzellanalyse deutete auf eine relative Anreicherung der SHMT2-Expression in B-Zellpopulationen hin, während die in vitro-Knockdown-Proliferation, -Migration und -klonogene Zellteilung in LUAD-Zellen verringerte. Diese Ergebnisse stützen SHMT2 als Kandidaten-Biomarker für eine weitere Validierung und liefern einen überprüfbaren Rahmen zur Untersuchung metabolisch-immuner Wechselwirkungen.
Offenlegungen
Die Autoren geben keine Wettbewerbsinteressen an.
Danksagungen
Die Autoren danken den Patienten und ihren Familien für ihre Teilnahme an dieser Studie. Die Autoren danken außerdem den Beiträgern der Datenbanken TCGA, GEO und HPA, die ihre Daten öffentlich zugänglich gemacht haben. Diese Forschung wurde durch das Schlüsselprogramm für Forschung und Entwicklung der Provinz Jiangxi (Förderkennzeichen Nr. 20223BBG71009) und die Nationale Naturwissenschaftliche Stiftung Chinas (Förderkennzeichen Nr. 81860379 und 82160410) finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| A549-Zellen | CCL-185 | ATCC | |
| Anti-GAPDH-Antikörper | M1310-2 | Huaan Biotechnology | |
| Anti-SHMT2-Antikörper | D197021 | Sangon Biotech | |
| BEAS-2B-Zellen | CRL-9609 | ATCC | |
| Cell Counting Kit-8 (CCK-8) | K1018 | APExBIO | |
| Datenbank: TCGA / GDC | Zugegriffen am 2025-12-18 | National Cancer Institute (NCI) | |
| Datenbank: GEO | Zugegriffen am 2025-12-20 | NCBI | |
| Datenbank: HMDB | Zugegriffen am 2025-12-12 | Human Metabolome Database | |
| Datenbank: KEGG | Zugegriffen am 2025-12-11 | Kanehisa Laboratories | |
| Datenbank: Human Protein Atlas | Protein Atlas | ||
| Datenbank: GDSC | Version 2023-12 | Sanger Institute | |
| Datenbank: Ensembl | 2025-12 | EMBL-EBI | |
| Datenbank: TCIA | Zugegriffen am 2025-12-10 | The Cancer Immunome Atlas | |
| H1299-Zellen (NCI-H1299) | CRL-5803 | ATCC | |
| HRP-konjugierter Sekundärantikörper | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| LightCycler 480 System | 5015278001 | Roche | |
| Magermilchpulver | Allgemeines Laborreagenz | BD (oder wie verwendet) | |
| PVDF-Membran, 0,22 µm | GVHP00010 (oder allgemeines Laborreagenz) | MilliporeSigma (oder wie verwendet) | |
| R-Paket: pRoloc | 1.40.0 | Bioconductor | |
| R-Paket: TCGAbiolinks | 2.26.0 | Bioconductor | |
| R-Paket: survival | 3.4-0 | CRAN | |
| R-Paket: survminer | 0.4.9 | CRAN | |
| R-Paket: timeROC | 1.0.4 | CRAN | |
| R-Paket: DESeq2 | 1.38.1 | Bioconductor | |
| R-Paket: ggplot2 | 3.4.4 | CRAN | |
| R-Paket: pheatmap | 1.0.12 | CRAN | |
| R-Paket: clusterProfiler | 4.6.2 | Bioconductor | |
| R-Paket: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| R-Paket: estimate | 1.0.13 | Bioconductor / GitHub | |
| R-Paket: CIBERSORT | 1 | (standalone R-Skript) | |
| R-Paket: corrplot | 0.92 | CRAN | |
| R-Paket: TIDE | 0.3.0 | R-Paket | |
| R-Paket: oncoPredict | 1.1.1 | CRAN / GitHub | |
| R-Paket: GEOquery | 2.66.0 | Bioconductor | |
| R-Paket: Seurat | 4.3.0 | CRAN | |
| R-Paket: SingleR | 1.10.0 | Bioconductor | |
| R-Paket: scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universal) | HY-K0501A | MedChemExpress (MCE) | |
| TRIzol Universal Reagent | DP424 | Tiangen Biotech |
Referenzen
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.