In dieser Studie wurden Netzwerkpharmakologie und molekulardynamische Simulationen eingesetzt, um die molekularen Mechanismen und Signalwege von Plumbagin bei der Behandlung von Prostatakrebs zu untersuchen. Die Ergebnisse zeigen, dass Plumbagin möglicherweise stabil an AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG bindet.
Forschungsartikel
Computergestützte Analyse von Plumbagin bei Prostatakrebs mittels Netzwerkpharmakologie und Molekulardynamik-Simulationen
29 Aufrufe
⸱
11. September 2026
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Prostatakrebs trägt maßgeblich zur krebsbedingten Sterblichkeit bei Männern bei. Da viele Patienten erst diagnostiziert werden, nachdem die Erkrankung bereits ein lokal fortgeschrittenes oder metastasiertes Stadium erreicht hat, ist eine kurative Behandlung oft nicht mehr möglich. In der vorliegenden Studie wandten wir einen integrierten computerbasierten Ansatz an, der Netzwerkpharmakologie, molekulares Docking und Molekulardynamik-Simulationen kombiniert, um die potenziellen molekularen Mechanismen der therapeutischen Wirkung von Plumbagin bei Prostatakrebs zu untersuchen. Mögliche therapeutische Zielstrukturen wurden mittels integrierter Datenbankanalyse identifiziert, gefolgt von der Konstruktion eines Protein-Protein-Interaktionsnetzwerks, funktioneller Anreicherungsanalyse, molekularem Docking und Molekulardynamik-Simulationen zur Bewertung der Stabilität der Protein-Ligand-Interaktionen. Unsere computerbasierten Analysen ergaben, dass Plumbagin stabile Wechselwirkungen mit mehreren zentralen Zielproteinen eingehen kann, darunter AKT-Serin/Threonin-Kinase 1 (AKT1), Östrogenrezeptor 1 (ESR1), BCL2-Apoptoseregulator (BCL2), epidermaler Wachstumsfaktor-Rezeptor (EGFR), Tumornekrosefaktor (TNF), mitogenaktivierter Proteinkinase 3 (MAPK3), Hitzeschockprotein 90 alpha Familie Klasse A Mitglied 1 (HSP90AA1), SRC-Protonkogen, nichtrezeptorgekoppelte Tyrosinkinase (SRC) und Peroxisom-Proliferator-aktivierter Rezeptor Gamma (PPARG), was auf sein Potenzial hindeutet, zentrale Signalwege, die an der Progression von Prostatakrebs beteiligt sind, zu modulieren. Diese in silico Die Ergebnisse liefern neue Erkenntnisse über mögliche molekulare Wirkmechanismen von Plumbagin und bieten eine Grundlage für zukünftige experimentelle Validierungen. Allerdings sind weitere in vitro und in vivo Studien sind erforderlich, um seine funktionelle Aktivität und therapeutische Wirksamkeit zu bestätigen.
Einleitung
Prostatakrebs ist heterogen, wobei die klinischen Manifestationen von asymptomatischen, durch Screening entdeckten Läsionen, die möglicherweise niemals fortschreiten, bis hin zu aggressiven malignen Erkrankungen reichen, und stellt weltweit eine der führenden Ursachen für Morbidität und Mortalität dar1,2. Weltweit wird prognostiziert, dass die Zahl der Neuerkrankungen an Prostatakrebs von 1,4 Millionen im Jahr 2020 auf 2,9 Millionen im Jahr 2040 ansteigen wird, während die jährliche Zahl der Todesfälle von 375.000 im Jahr 2020 auf etwa 700.000 im Jahr 2040 zunehmen soll3. Prostatakrebs wird ursprünglich als androgenabhängige Malignität diagnostiziert und ist mit einer androgenen Entzugstherapie behandelbar. Dennoch schreitet die Erkrankung trotz einer zunächst wirksamen Ansprechreaktion unweigerlich zu einer androgenunabhängigen Form fort. Patienten mit hormonrefraktärem Prostatakrebs weisen ein signifikant erhöhtes Risiko für die Entwicklung von Knochenmetastasen auf, die zu klinisch bedeutsamen Skelett-Läsionen führen4,5,6,7. Außerdem lässt sich ein Prostatakarzinom im Frühstadium zwar durch eine Operation oder Strahlentherapie heilen, doch viele Patienten weisen zum Zeitpunkt der Diagnose bereits lokal fortgeschrittene oder metastasierende Erkrankungen auf, für die derzeit keine kurative Therapie zur Verfügung steht8,9. Daher besteht ein dringender Bedarf an der Entwicklung wirksamer und hochselektiver Wirkstoffe zur Prävention und/oder Behandlung von Prostatakrebs-Metastasen.
Es wurde gezeigt, dass eine Vielzahl natürlicher Extrakte wie Lycopin, Sojaprodukte, grüner Tee, Granatapfel-Phenole, Apigenin sowie die Vitamine D und E die Entwicklung von Prostatakrebs wirksam verhindern können10,11,12,13. Plumbagin (PLB), eine natürlich vorkommende Naphthochinon-Verbindung, die in der Natur weit verbreitet ist und ein Hauptbestandteil von Plumbago zeylanica darstellt, weist antiinfektiöse14, entzündungshemmende15, antiatherosklerotische16 und antitumorale17,18 Eigenschaften auf. Untersuchungen haben gezeigt, dass PLB antitumorale Wirkungen in verschiedenen Krebszelltypen entfaltet, darunter Brustkrebs, nicht-kleinzelliger Lungenkrebs, Leberkrebs, Pankreaskrebs, kolorektaler Krebs, Ovarialkrebs, Prostatakrebs, Gliom und Retinoblastom19,20,21. In-vitro-Experimente haben ergeben, dass PLB die Proliferation von Prostatakrebszellen hemmt22,23. PLB reguliert außerdem die Expression von Mikroproteinen, wodurch mehrere zelluläre Verhaltensweisen in Prostatakrebszellen beeinflusst werden, darunter die Kontrolle des Zellzyklus, Apoptose, Autophagie und die epitheliale-mesenchymale Transition24,25. Darüber hinaus verzögert PLB das Wachstum androgenunabhängiger Krebszellen in subkutanen Xenotransplantat-Mausmodellen22,26.
Obwohl zahlreiche Studien gezeigt haben, dass PLB die Proliferation und Invasion von Prostatakarzinomzellen hemmt, existiert derzeit keine systematische Untersuchung der Zielstrukturen und Signalwege, über die PLB auf diese Zellen wirkt. Mithilfe von Netzwerkpharmakologie, molekularem Docking und molekulardynamischen Simulationen sollte in dieser Studie die potenziellen Zielstrukturen und Signalwege aufgeklärt werden, die den therapeutischen Wirkungen von PLB bei Prostatakrebs zugrunde liegen.
Protokoll
Vorhersage und Screening potenzieller Zielstrukturen von PLB
Die chemische Strukturinformation von PLB wurde aus der PubChem-Datenbank (https://pubchem.ncbi.nlm.nih.gov/) bezogen. Molekulare Zielstrukturen von PLB wurden basierend auf ligandenbasierten zweidimensionalen und dreidimensionalen Ähnlichkeiten mittels der Datenbanken SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) und HERB (http://herb.ac.cn/) vorhergesagt. Um Datenzuverlässigkeit und Reproduzierbarkeit sicherzustellen, wurden datenbankspezifische Filtergrenzwerte wie folgt angewendet: TCMSP behielt Zielstrukturen mit einer oralen Bioverfügbarkeit (OB) ≥ 30 % und Drug-Likeness (DL) ≥ 0,18 bei; SwissTargetPrediction behielt Einträge mit einer Vorhersagewahrscheinlichkeit ≥ 0,5 bei; PharmMapper wählte Zielstrukturen mit einem normalisierten Fit-Score ≥ 4,0 aus; SEA schloss nur Zielstrukturen mit einem E-Wert < 0,001 als signifikant angereichert ein; TargetNet behielt Zielstrukturen mit einer Vorhersagewahrscheinlichkeit > 0,5 bei; CTD schloss nur Zielstrukturen mit kuratierten Belegen (abgeleitet aus Chemikalie–Gen-Interaktionen) und einem Interaktionsscore > 0,3 ein; und HERB behielt Zielstrukturen mit einem literaturgestützten Score ≥ 0,4 bei. Alle abgerufenen Proteinidentifikatoren aus den oben genannten Datenbanken wurden mithilfe der UniProt-Datenbank (https://www.uniprot.org/) auf offizielle humane HGNC-Gen-Symbole standardisiert, wobei die Spezies auf Homo sapiens beschränkt wurde. Nach Entfernung doppelter Einträge aus allen Quellen wurden insgesamt 500 eindeutige PLB-bezogene Zielstrukturen für die nachfolgende Analyse erhalten.
Abruf von mit Prostatakrebs assoziierten Genen
Krankheitsbezogene Gene für Prostatakarzinom wurden aus GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD und HERB bezogen. Es wurden datenbankspezifische Einschlusskriterien angewandt, um die Datenzuverlässigkeit sicherzustellen. GeneCards behielt Gene mit einem Relevanzscore ≥ 0,5 bei, da diese Schwelle Gene mit mittlerer bis starker Evidenz, die sie mit der Krankheitsanfrage verbinden, erfasst. DrugBank schloss nur Einträge mit experimenteller Evidenz ein (z. B. FDA-zugelassene oder in der Prüfung befindliche Wirkstoffe gegen Prostatakarzinom) und nahm keine computergestützt vorhergesagten oder theoretischen Wechselwirkungen auf. CTD behielt ausschließlich Datensätze bei, deren Evidenzniveau als „Marker“ oder „Mechanismus“ klassifiziert war, basierend auf kurierten chemisch-gen-krankheitsbezogenen Interaktionen. HERB schloss Zielstrukturen mit einem literaturbasierten Konfidenzscore ≥ 0,4 ein, um ausreichende experimentelle oder textbasierte Evidenz sicherzustellen. Alle Gensymbole wurden über die UniProt-Datenbank (https://www.uniprot.org/) der HGNC-Nomenklatur angepasst, wobei die Art auf Homo sapiens beschränkt wurde; Duplikate wurden entfernt, wodurch 1.199 eindeutige, mit Prostatakarzinom assoziierte Zielstrukturen für die nachfolgende Analyse verblieben.
Identifizierung überlappender Zielstrukturen und Korrektur von Konfliktanmerkungen
Die 500 PLB-Ziele und 1.199 Prostatakrebs-Ziele wurden mittels standardisierter HGNC-Symbole in Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html) übereinandergelegt, wodurch sich 151 überlappende Kandidatenziele ergaben. Zur Auflösung von Querdatenbank-Anmerkungs-Konflikten wurde eine dreistufige Korrektur-Pipeline implementiert: (i) Gen-Alias-Inkonsistenzen wurden über das UniProt ID-Mapping-Tool vereinheitlicht; (ii) paraloge redundante Gene wurden mithilfe von CD-HIT mit einer Sequenzähnlichkeits-Schwelle > 0,4 ausgeschlossen; und (iii) widersprüchliche funktionelle Annotationen wurden nur beibehalten, wenn sie durch mindestens zwei unabhängige Datenbanken gestützt wurden, während eindeutige, konfliktbehaftete Beschreibungen aus einer einzigen Quelle verworfen wurden.
Netzwerkkonstruktion und Identifizierung von zentralen Knotenpunkten
Ein Protein-Protein-Interaktionsnetzwerk (PPI) wurde erstellt, indem die überlappenden Zielstrukturen in die STRING-Datenbank (Version 12.0, https://cn.string-db.org/) eingegeben wurden, wobei die Suche auf Homo sapiens beschränkt blieb. Es wurden nur Interaktionen mit einem kombinierten Konfidenzscore ≥ 0,700 berücksichtigt, um eine hohe Zuverlässigkeit sicherzustellen; alle Knoten ohne Verbindungen wurden aus dem Netzwerk ausgeschlossen. Das erstellte PPI-Netzwerk wurde in Cytoscape (Version 3.10.2) visualisiert und hinsichtlich seiner topologischen Eigenschaften analysiert. Anschließend wurden die zentralen Gene (Hub-Gene) mithilfe des cytoHubba-Plugins ermittelt, wobei MCC (Maximale Cliquen-Zentralität) als primärer Rangalgorithmus und Degree als zusätzliche Validierungsmetrik verwendet wurden.
Funktionsbereicherungsanalyse
Die funktionelle Annotation nach Gene Ontology (GO) und die Analyse der Kyoto Encyclopedia of Genes and Genomes (KEGG)-Pfadanreicherung für die differentiell exprimierten Gene wurden mit der Bioinformatics Online Analysis Platform (https://www.bioinformatics.com.cn, letzter Zugriff am 4. Mai 2026) durchgeführt. Die Plattform verwendet den exakten Fisher-Test zur Berechnung der unkorrigierten P-Werte, und die Korrektur für Mehrfachvergleiche erfolgte mittels der Benjamini-Hochberg-Methode (BH), um die Falsch-Entdeckungs-Rate (FDR) zu kontrollieren. GO-Terme (biologischer Prozess, zelluläre Komponente und molekulare Funktion) sowie KEGG-Pfade mit einem FDR < 0,05 galten als signifikant angereichert.
Molekulares Docking
Kristallstrukturen der ausgewählten Zielproteine, die aktive Konformationen repräsentieren, wurden aus der RCSB Protein Data Bank (https://www.rcsb.org/) bezogen. Die Proteinaufbereitung erfolgte in Discovery Studio, einschließlich der Entfernung von Wassermolekülen und Heteroatomen, des Löschens redundanter Ketten, der Reparatur fehlender Reste, der Addition von Wasserstoffatomen bei pH 7,4, der Zuweisung von Gasteiger-Ladungen sowie der Energie-Minimierung. Die Bindungstasche wurde basierend auf den Koordinaten des ko-kristallisierten Liganden definiert, unter Verwendung eines Rasters, das alle wichtigen Substrat-bindenden Reste umfasste. Das molekulare Docking von PLB wurde mittels des SwissDock-Web-Servers (http://www.swissdock.ch/) über das Modul „Attracting Cavities“ durchgeführt. Die freien Bindungsenergien wurden zur Bewertung der Affinität berechnet, und die Konformation mit der niedrigsten Energie für jedes Target wurde als endgültige Docking-Position ausgewählt. Die Ergebnisse der molekularen Docking-Simulationen wurden zur Validierung visualisiert.
Simulation der Moleküldynamik
Molekulardynamik-(MD-)Simulationen wurden mit GROMACS 2022.2 durchgeführt. Für die Beschreibung des Proteins kam das Amber14SB-Kraftfeld zum Einsatz, wobei das System in TIP3P-Wasser solvatisiert wurde. Plumbagin-Parameter, einschließlich AM1-BCC-Teilladungen und GAFF2-Atomtypen, wurden mittels Antechamber generiert, gefolgt von einer Topologiekonvertierung mit ACPYPE und der Zuweisung der Joung-Cheatham-Ionenparameter. Jeder Protein-Ligand-Komplex wurde in eine abgeschnittene dodekaedrische Simulationsbox eingebettet, wobei ein minimaler Abstand zwischen Protein und Boxwand von 1,2 nm eingehalten wurde, anschließend mit TIP3P-Wassermolekülen solvatisiert und durch Zugabe von 0,15 M Na⁺/Cl⁻ neutralisiert. Nach einer Energieminimierung mittels des steilsten Abstiegs-Algorithmus (Fmax < 1.000 kJ·mol⁻1·nm⁻1) erfolgte eine sequenzielle NVT- und NPT-Equilibration jeweils über 200 ps bei 298 K. Anschließend wurden Produktionsläufe über 200 ns unter NPT-Bedingungen mit einem Integrationszeitschritt von 2 fs unter Verwendung des Verlet-Cutoff-Schemas durchgeführt. Langreichweitige elektrostatische Wechselwirkungen wurden mit der Particle-Mesh-Ewald-(PME-)Methode berechnet, während sowohl elektrostatische als auch van-der-Waals-Wechselwirkungen einen Cutoff-Abstand von 1,2 nm verwendeten. Der LINCS-Algorithmus wurde zur Einschränkung von bindenden Atomen mit Wasserstoff eingesetzt. Die Temperatur wurde mittels Nosé-Hoover-Thermostat bei 298 K gehalten, der Druck mittels Parrinello-Rahman-Barostat bei 1 bar. Koordinaten wurden alle 10 ps zur späteren Analyse gespeichert. Die Trajektorienanalyse und Visualisierung erfolgte mit GROMACS-Programmen, VMD und PyMOL, während MM-PBSA-Bindungsenergieberechnungen gegebenenfalls mit gmx_MMPBSA durchgeführt wurden.
Auswertung der Gleichgewichtseinstellung von Molekulardynamik-Trajektorien und MM-PBSA-Freie-Energie-Stichprobenprotokoll
Für jeden Protein–Plumbagin-Komplex wurde eine 200 ns lange all-atom Produktionssimulation mittels molekularer Dynamik mit GROMACS durchgeführt. Der Zeitpunkt von 100 ns wurde als Gleichgewichtsgrenze festgelegt: Der Abschnitt von 0–100 ns wurde als konformationelle Relaxationsphase definiert, in der das Proteinrückgrat und die Ligandenbindungsstelle kontinuierliche konformationelle Anpassungen durchliefen; der Abschnitt von 100–200 ns wurde als thermodynamisch stabiles Plateau identifiziert, wie durch das Fehlen eines unidirektionalen Drifts in RMSD, Trägheitsradius (Rg), restenspezifischem RMSF, verborgener SASA des Liganden, intermolekularen Wasserstoffbrückenbindungen sowie Ligand–Rezeptor-Wechselwirkungsenergien belegt wurde, die lediglich geringfügige Schwankungen im stationären Zustand zeigten. Alle quantitativen kinetischen Parameter und MM/PBSA-Bindungsenergien wurden ausschließlich aus der Gleichgewichtsphase von 100–200 ns berechnet, aus der alle 100 ps gleichmäßig Frames extrahiert wurden, was 1.000 Gleichgewichtsaufnahmen pro System für die Eingabe in gmx_MMPBSA ergab. Die ersten 100 ns der Relaxationstrajektorien wurden verworfen, um Störungen durch konformationellen Drift bei den Freienergieberechnungen auszuschließen.
Prognostische Analyse der Zielgene beim Prostatakarzinom
Prognoseanalysen wurden unter Verwendung von Prostatakrebs-Datensätzen aus dem Cancer Genome Atlas (TCGA) durchgeführt. RNA-Sequenzierungsdaten (STAR-Counts) und die entsprechenden klinischen Informationen wurden vom Genomic Data Commons-Portal (https://portal.gdc.cancer.gov) bezogen. Genexpressionszahlen wurden in Transkripte pro Million (TPM) umgerechnet und mittels log2(TPM + 1) normalisiert. Nach Ausschluss von Proben mit unvollständigen klinischen Angaben wurden 498 Fälle in die Analyse eingeschlossen. Der mediane Expressionswert jedes Gens wurde verwendet, um die Patienten in Gruppen mit hoher und niedriger Expression einzuteilen. Die Kaplan-Meier-Überlebensanalyse mit dem Log-Rang-Test und die univariate Cox-Regression nach dem proportionalen Hazard-Modell wurden durchgeführt, um das Gesamtüberleben (OS) für SRC und das progressionsfreie Überleben (PFS) für MAPK3 zu bewerten, wobei Hazard-Ratios (HRs) und 95-%-Konfidenzintervalle (CIs) angegeben wurden. Die prädiktive Leistung wurde weiterhin durch Erstellung zeitabhängiger ROC-Kurven (Receiver Operating Characteristic) nach 1, 3 und 5 Jahren überprüft. Die statistischen Analysen wurden in R-Version 4.0.3 durchgeführt, wobei ein P < 0,05 als statistisch signifikant angesehen wurde.
Ergebnisse
Vorhersageergebnisse von PLB- und Prostatakrebs-Zielen
Die PubChem-CID von PLB ist 10205, mit dem IUPAC-Namen: 5-Hydroxy-2-methylnaphthalin-1,4-dion, SMILES: CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey: VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI: InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, molare Masse: 188,18, Summenformel: C11H8O3, CAS-Nummer: 481-42-5. Nach Entfernung von Duplikaten wurden in dieser Studie mithilfe der Datenbanken SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP und HERB 500 potenzielle PLB-Ziele vorhergesagt (Zusätzliche Tabelle S1). Nach Entfernung von Duplikaten wurden mithilfe der Datenbanken GeneCards, DrugBank, TCMSP, CTD und HERB 1.199 potenzielle Ziele für Prostatakrebs vorhergesagt (Zusätzliche Tabelle S2).
Wirkmechanismus von PLB bei Prostatakrebs, vorhergesagt mittels Netzwerkpharmakologie
Ein Venn-Diagramm wurde zur Analyse des Zusammenspiels der Zielstrukturen erstellt, wobei sich 151 überlappende Zielstrukturen ergaben (Abbildung 1). Anschließend wurde für diese gemeinsamen Gene ein Protein-Protein-Interaktionsnetzwerk (PPI) aufgebaut (Abbildung 2) und anhand des Knotengrads visualisiert, wobei dunkleres Rot und größere Knoten auf einen höheren Grad hinweisen (Abbildung 3). Mit der Cytoscape-Software wurden die zentralen Zielgene (die 20 höchsten) unter den gemeinsamen Genen analysiert, wobei TP53 den höchsten Grad mit 112 aufwies, gefolgt von AKT1 mit einem Grad von 111 (Abbildung 4).
Anschließend wurden die gemeinsamen Gene in die DAVID-Datenbank für die Genontologie (GO) und KEGG-Pfadwege-Anreicherungsanalysen hochgeladen. Die GO-Analyse ergab 4.156 biologische Prozesse (ergänzende Tabelle S3), 292 zelluläre Komponenten (ergänzende Tabelle S4) und 562 molekulare Funktionen (ergänzende Tabelle S5). Die jeweils 10 signifikantesten angereicherten Terme in jeder Kategorie wurden dargestellt (Abbildung 5A-C). Laut der KEGG-Analyse waren 187 Signalwege signifikant angereichert (ergänzende Tabelle S6), wobei die 10 wichtigsten in Abbildung 5D dargestellt sind. Dazu gehörten Signalwege, die mit Prostatakarzinom, Hepatitis B, Proteoglykanen beim Krebs, Resistenz gegen EGFR-Tyrosinkinase-Inhibitoren, Lipidstoffwechsel und Arteriosklerose, humaner Zytomegalievirus-Infektion, kolorektalem Karzinom, endokriner Resistenz, dem AGE-RAGE-Signalweg bei diabetischen Komplikationen und dem PI3K-Akt-Signalweg assoziiert sind.
Kernziele von PLB bei der Behandlung von Prostatakrebs
Die Netzwerkpharmakologie-Analyse identifizierte 151 gemeinsame Gene zwischen PLB und Prostatakarzinom. Basierend auf dem PPI-Netzwerk筛选ten wir die 20 potenziellen zentralen Zielgene mit der höchsten Verknüpfung: Tumorprotein p53 (TP53), AKT-Serin/Threonin-Kinase 1 (AKT1), Signaltransduktor und Aktivator der Transkription 3 (STAT3), Östrogenrezeptor 1 (ESR1), BCL2-Apoptoseregulator (BCL2), Interleukin 6 (IL6), epidermaler Wachstumsfaktor-Rezeptor (EGFR), Katenin beta 1 (CTNNB1), Tumornekrosefaktor (TNF), Phosphatase und Tensin-Homolog (PTEN), Caspase 3 (CASP3), Mitogen-aktivierte Proteinkinase 3 (MAPK3), Hitzeschockprotein 90 alpha Familie Klasse A Mitglied 1 (HSP90AA1), SRC-Protonkogen, nichtrezeptorgebundene Tyrosinkinase (SRC), Peroxisom-Proliferator-aktivierter Rezeptor Gamma (PPARG), mechanistisches Zielprotein der Rapamycin-Kinase (MTOR, Hitzeschockprotein 90 alpha Familie Klasse B Mitglied 1 HSP90AB1), Glykogensynthasekinase 3 Beta (GSK3B), Prostaglandin-Endoperoxid-Synthase 2 (PTGS2und Matrix-Metallopeptidase 9 (MMP9). TP53 zeigten die höchste Konnektivität auf, gefolgt von AKT1, was darauf hindeutet, dass diese möglicherweise Schlüsselziele darstellen.
Um endgültige Zielstrukturen für Docking- und molekulardynamische Simulationen auszuwählen, priorisierten wir Gene, die für pro-onkogene Proteine mit verfügbaren Kristallstrukturen und definierten Bindungstaschen kodieren, einschließlich AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 und MMP9. Umgekehrt unterdrücken Tumorsuppressorgene, einschließlich TP53, wurden ausgeschlossen, da sie nicht mit der therapeutischen Strategie der Zielinhibition übereinstimmen.
Daher wurden weitere molekulare Docking-Studien durchgeführt. Die Ergebnisse zeigten, dass PLB mit AKT1 über TRP80, SER205, LEU210, LEU264 und LYS268 interagiert, mit einer Bindungsenergie (BE) von -7,764 kcal/mol27; PLB interagiert mit STAT3 über GLU612, SER613, ARG609 und PRO639, mit einer BE von -5,149 kcal/mol28; PLB interagiert mit ESR1 über LEU346, PHE404, ALA350, LEU387 und LEU391, mit einer BE von -7,165 kcal/mol29; PLB interagiert mit BCL2 über LYS53, PHE54 und HIS50, mit einer BE von -5,564 kcal/mol30; PLB interagiert mit IL6 über GLN28, LYS27 und ARG24, mit einer BE von -4,462 kcal/mol31; PLB interagiert mit EGFR über LEU778, LEU707 und LEU789, mit einer BE von -6,255 kcal/mol32; PLB interagiert mit TNF über TYR59, GLY121 und LEU120, mit einer BE von -6,570 kcal/mol33; PLB interagiert mit MAPK3 über ALA69, VAL56, ILE48, LEU124, MET125 und LEU173, mit einer BE von -7,369 kcal/mol34; PLB interagiert mit HSP90AA1 über LEU107, PHE138, TYR139 und TRP162, mit einer BE von -8,947 kcal/mol35; PLB interagiert mit SRC über LEU276, TYR343, MET344, ALA296, LEU396 und VAL284, mit einer BE von -7,469 kcal/mol36; PLB interagiert mit PPARG über LEU330, ARG288, ILE326, MET329 und ALA292, mit einer BE von -6,538 kcal/mol37; PLB interagiert mit MTOR über ALA2073, SER2069 und HIS2024, mit einer BE von -4,672 kcal/mol38; PLB interagiert mit HSP90AB1 über TYR134, PHE133, TRP157 und LEU102, mit einer BE von -6,928 kcal/mol39; PLB interagiert mit GSK3B über VAL70, VAL135 und ALA83, mit einer BE von -6,799 kcal/mol40; PLB interagiert mit PTGS2 über VAL315, THR561, ARG311 und ILE558, mit einer BE von -5,081 kcal/mol41; PLB interagiert mit MMP9 über LEU187, ALA189, MET247, TYR248, LEU188, HIS226 und VAL223, mit einer BE von -7,101 kcal/mol42. Mit Ausnahme von IL6 und MTOR lagen die Bindungsenergien von PLB mit den übrigen Proteinen unter -5 kcal/mol, was darauf hindeutet, dass PLB möglicherweise stabil an diese Proteine bindet (Tabelle 1).
Anschließend wurden Molekulardynamik-Simulationen durchgeführt, um die Wechselwirkungen von PLB mit diesen Zielproteinen weiter zu analysieren und die Bindungsstabilität zu überprüfen. Obwohl einige Verbindungen in den Docking-Scores hoch eingestuft wurden, zeigten vorläufige Molekulardynamik-Simulationen einen frühen Ligandenabdrift oder schwere konformationelle Verzerrungen in mehreren Systemen. Daher schlossen wir diese instabilen Komplexe aus und behielten nur jene bei, die nach der anfänglichen Relaxation konsistente Bindungspositionen beibehielten, und setzten sie als Kandidaten für erweiterte Molekulardynamik-Simulationen fort. Die endgültig beibehaltenen Zielstrukturen waren AKT1 (Supplementary File 1—Supplementary Figure S1), ESR1 (Supplementary File 1—Supplementary Figure S2), BCL2 (Supplementary File 1—Supplementary Figure S3), EGFR (Supplementary File 1—Supplementary Figure S4), TNF (Supplementary File 1—Supplementary Figure S5), MAPK3 (Supplementary File 1—Supplementary Figure S6), HSP90AA1 (Supplementary File 1—Supplementary Figure S7), SRC (Supplementary File 1—Supplementary Figure S8) und PPARG (Supplementary File 1—Supplementary Figure S9). Nach 200 ns Simulation stabilisierte sich der RMSD der Komplexstrukturen von PLB mit AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG im Verlauf der Simulation allmählich (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel A). Gleichzeitig stabilisierten sich im Laufe der Simulation allmählich auch Parameter wie Rg (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel B), die mittlere quadratische Fluktuation (RMSF) (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel C), der Abstand zwischen Protein und Ligandenbindungsstelle (Dockstelle-Ligand) (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel D), die vergrabene lösungsmittelzugängliche Oberfläche (Buried SASA) (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel E) sowie die Überlagerung der Bindungskonformation (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel F). Diese Ergebnisse deuten darauf hin, dass die Protein-Ligand-Komplexe während der gesamten Simulationen strukturell stabil blieben. RMSD, Rg, RMSF, Protein-Ligand-Abstand und vergrabene SASA erreichten nach und nach stabile Werte, was auf einen kompakten Komplex mit begrenzten atomaren Fluktuationen und anhaltender Ligandenbesetzung innerhalb der Bindungstasche hindeutet. Zusätzlich blieb die Kontaktfläche zwischen Plumbagin und dem Protein über die Zeit hinweg relativ konstant. Van-der-Waals-, hydrophobe und elektrostatische Wechselwirkungen zeigten ebenfalls stabile Verläufe während der gesamten Simulationen, was die Gesamtstabilität der Protein-Plumbagin-Komplexe weiter untermauert (siehe Supplementary File 1—Supplementary Figure S1-S9, Panel G).
Unter Berücksichtigung der Solvatationsenergie und einer umfassenden Bewertung von RMSD, Rg, Distanz, verborgener SASA sowie Interaktionsenergien wurden stabile Komplex-Trajektorien ausgewählt, um mittels der MM-PBSA-Methode (Molecular Mechanics-Poisson Boltzmann Surface Area) bindungsenergiebezogene Terme zu berechnen. Um Vertrauensmaße für die angegebenen Affinitätsränge bereitzustellen, werden alle Bindungsenergien als Mittelwert ± Standardfehler des Mittelwerts (SEM) angegeben, berechnet aus Snapshots, die aus den equilibrierten MD-Trajektorien extrahiert wurden (Tabelle 2). Von diesen wies AKT1 die stärkste negative Bindungsenergie auf, gefolgt von ESR1, HSP90AA1, SRC und PPARG, was darauf hindeutet, dass PLB stabil an diese Zielproteine binden könnte.
Darüber hinaus analysierte diese Studie die wechselwirkenden Reste zwischen PLB und den Zielstrukturen (im Detail in Tabelle 3 dargestellt) und fand heraus, dass PLB hauptsächlich über Wasserstoffbrückenbindungen (siehe Zusatzdatei 1—Zusatzabbildung S1–S9, Panel I), hydrophobe Wechselwirkungen und van-der-Waals-Kräfte stabil an die Zielproteine bindet. Durch die Analyse des Beitrags der Aminosäure-Bindungsenergien (siehe Zusatzdatei 1—Zusatzabbildung S1–S9, Panel H) sowie der Protein-PLB-Wechselwirkungen zeigte sich Folgendes: Bei AKT1 sind die Schlüsselaminosäuren für die PLB-Bindung TRP80 und LEU264, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei ESR1 sind die Schlüsselaminosäuren LEU346 und LEU525, wobei van-der-Waals-Kräfte die Hauptrolle, hydrophobe Wechselwirkungen eine sekundäre Rolle und elektrostatische Wechselwirkungen eine unterstützende Rolle spielen; bei BCL2 sind die Schlüsselaminosäuren TYR108 und PHE104, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei EGFR sind die Schlüsselaminosäuren MET1002 und TYR998, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei TNF-α sind die Schlüsselaminosäuren TYR59 und HIE15, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei MAPK3 sind die Schlüsselaminosäuren TYR53 und LEU173, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei HSP90AA1 sind die Schlüsselaminosäuren PHE138 und LEU107, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei SRC sind die Schlüsselaminosäuren LEU276 und LEU396, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen; bei PPARG sind die Schlüsselaminosäuren LEU330 und ILE326, wobei van-der-Waals-Kräfte die Hauptrolle spielen und elektrostatische sowie hydrophobe Wechselwirkungen eine untergeordnete Rolle einnehmen.
Alle in dieser Studie verwendeten Proteinkristallstrukturen, mit Ausnahme von BCL2, wurden zusammen mit bekannten Inhibitoren kovalent kristallisiert. Um die Zuverlässigkeit unseres Docking-Ansatzes und das Bindungspotential von PLB weiter zu überprüfen, definierten wir die aktiven Bindungstaschen basierend auf den ursprünglichen Bindungsstellen der Inhibitoren. Sowohl PLB als auch die jeweiligen nativen Inhibitoren wurden in dieselben Taschen gedockt, und ihre freien Bindungsenergien wurden berechnet und verglichen. Für jedes Target wurden nur die Docking-Posen des nativen Inhibitors für den Energievergleich berücksichtigt, die die kristallographische Bindungskonformation genau reproduzierten. Wie in Tabelle 4 dargestellt, waren die freien Bindungsenergien von PLB in allen acht Targets vergleichbar mit denen der jeweiligen nativen Inhibitoren, was darauf hindeutet, dass PLB eine ähnliche Affinität zur Taschenbindung wie diese validierten aktiven Verbindungen aufweist. Dieses Ergebnis legt nahe, dass PLB als neuartiges Gerüstmolekül eine aussichtsreiche chemische Vorlage für die Entwicklung neuer Wirkstoffe gegen Prostatakrebs darstellen könnte, die auf diese onkogenen Zentren abzielen.
Prognostischer Wert von Zielgenen beim Prostatakarzinom
Als repräsentative Zielstrukturen untersuchten wir die prognostische Bedeutung von SRC und MAPK3 beim Prostatakarzinom anhand von TCGA-Datensätzen. Bei SRC zeigte die Gradientenverteilungsanalyse, dass ein höherer SRC-Expressionsgrad mit einer erhöhten Mortalität und signifikant kürzeren Überlebenszeiten während der Nachbeobachtung assoziiert war (Abbildung 6A). Die Kaplan-Meier-Überlebensanalyse (Abbildung 6B) bestätigte, dass die Gruppe mit hoher Expression ein deutlich schlechteres Gesamtüberleben aufwies als die Gruppe mit niedriger Expression (Log-Rank-P = 0,0317, HR = 9,708, 95 % KI: 1,22–77,234). Die kumulativen Hazard-Kurven wiesen auf eine höhere Sterbewahrscheinlichkeit zu jedem Zeitpunkt in der Kohorte mit hoher Expression hin und identifizierten SRC somit als Risikofaktor für eine ungünstige Prognose. Zeitabhängige ROC-Kurven (Abbildung 6C) zeigten AUC-Werte von 0,99, 0,878 und 0,829 nach 1, 3 bzw. 5 Jahren, alle über 0,7 liegend, was auf eine hervorragende Vorhersageleistung für kurz- und langfristiges Überleben hindeutet. Insgesamt legen diese Ergebnisse nahe, dass ein hoher SRC-Expressionsgrad als unabhängiger molekularer Marker für eine ungünstige Prognose beim Prostatakarzinom dienen könnte.
Für MAPK3 zeigte die Gradientenverteilung, dass eine erhöhte Expression mit stärkerem Tumorfortschritt und kürzerem progressionsfreiem Überleben assoziiert war, was vorläufig MAPK3 als potenzielles Risikogen nahelegt (Abbildung 7A). Die Kaplan-Meier-Analyse des progressionsfreien Überlebens (Abbildung 7B) ergab, dass die Gruppe mit hoher Expression ein signifikant kürzeres progressionsfreies Überleben aufwies als die Gruppe mit niedriger Expression (Log-Rank-P = 0,0298, HR = 1,581, 95 % KI: 1,046–2,391), wobei die mediane Dauer des progressionsfreien Überlebens in der Gruppe mit hoher Expression lediglich 5,8 Jahre betrug. Kumulative Hazard-Kurven bestätigten weiterhin eine höhere Progressionswahrscheinlichkeit zu jedem Zeitpunkt. Zeitabhängige ROC-Kurven (Abbildung 7C) zeigten jedoch AUC-Werte von nur 0,568, 0,563 und 0,574 nach 1, 3 bzw. 5 Jahren, alle deutlich unter 0,7, was darauf hinweist, dass MAPK3 allein einen begrenzten unabhängigen Vorhersagewert für das Risiko der Prostatakrebsprogression besitzt. Insgesamt korreliert ein hoher MAPK3-Expressionsgrad zwar mit einem schlechteren progressionsfreien Überleben beim Prostatakarzinom, seine Eignung als alleiniger prognostischer Indikator ist jedoch aufgrund der mäßigen Vorhersagegenauigkeit eingeschränkt.
Datennutzungsrichtlinie
Die in dieser Studie vorgestellten ursprünglichen Beiträge sind in dem Artikel oder den Zusatzmaterialien enthalten.
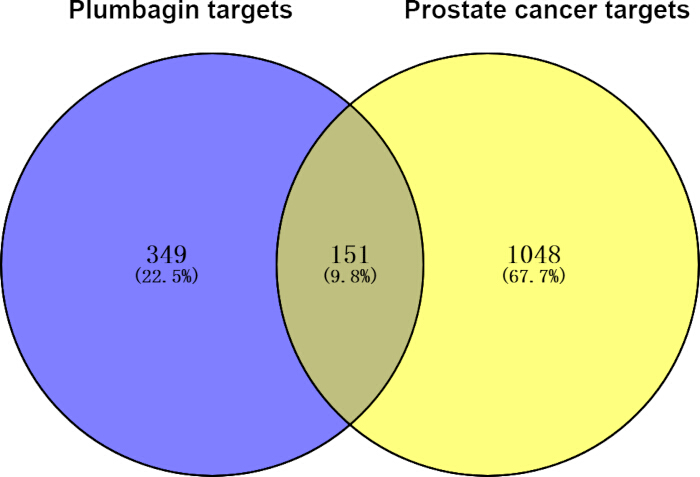
Abbildung 1: Schnittmenge von Plumbagin- und Prostatakrebs-Zielen. Blau stellt die Anzahl der Plumbagin-Ziele dar, Gelb die Anzahl der Prostatakrebs-Ziele.
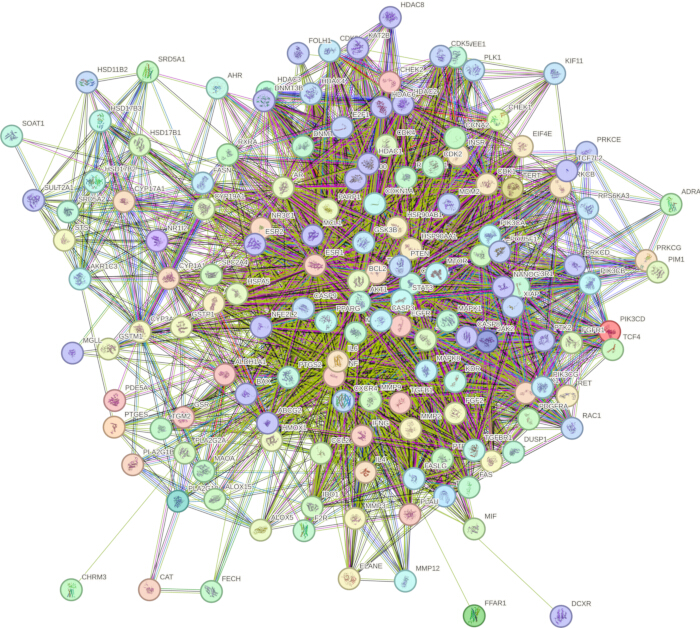
Abbildung 2: Protein-Protein-Interaktionsnetzwerk der 151 überlappenden Zielstrukturen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
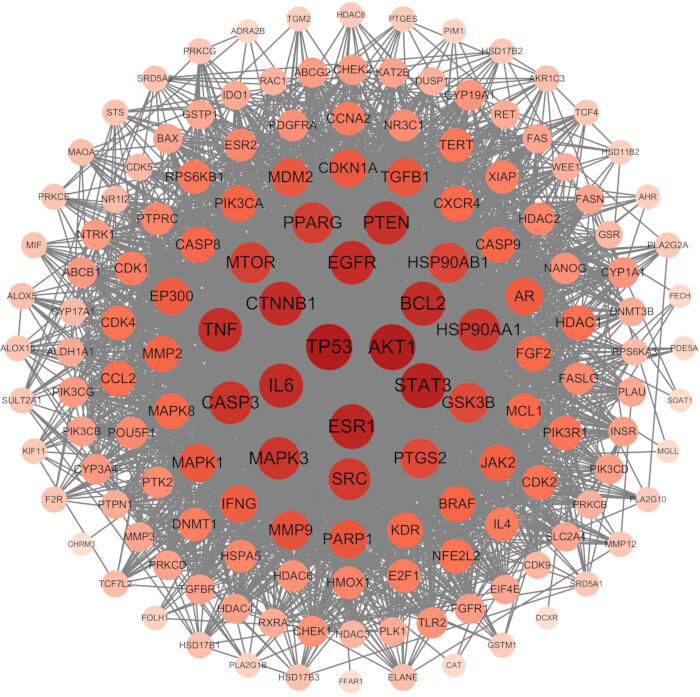
Abbildung 3: Visualisierung der 151 Kernziele basierend auf dem Knotengrad im Protein-Protein-Interaktionsnetzwerk. Größere Kreise und intensivere Farben repräsentieren höhere Gradwerte im Netzwerk. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
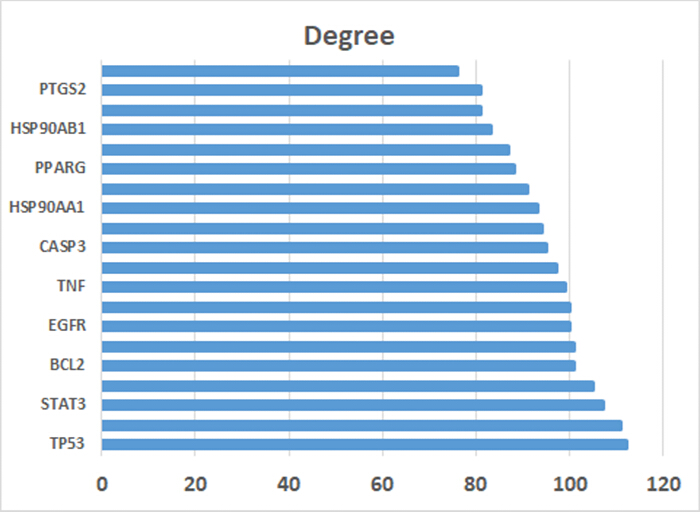
Abbildung 4: Gradwerte der 20 wichtigsten Kernziele. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
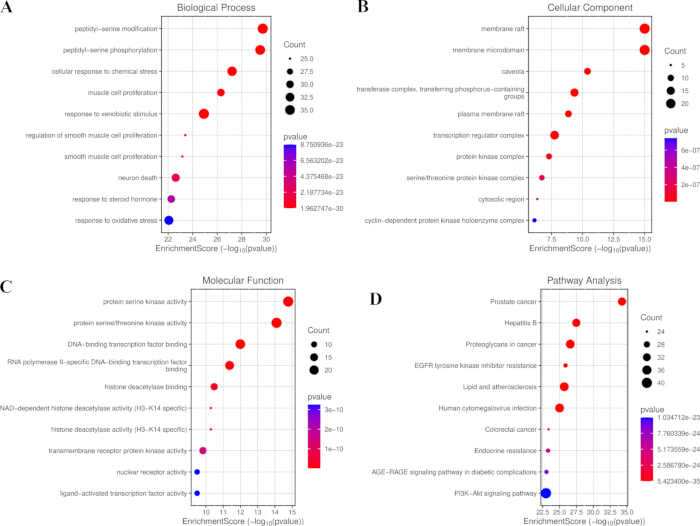
Abbildung 5: Anreicherungsanalyse der 151 Kernziele. (A) Die 10 wichtigsten Terme in der Kategorie biologische Prozesse der GO-Analyse, (B) die 10 wichtigsten Terme in der Kategorie zelluläre Komponente der GO-Analyse und (C) die 10 wichtigsten Terme in der Kategorie molekulare Funktion der GO-Analyse. (D) Die 10 am stärksten angereicherten KEGG-Pfade der 151 Kernziele. Abkürzungen: GO = Genontologie; KEGG = Kyoto-Enzyklopädie der Gene und des Genoms. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
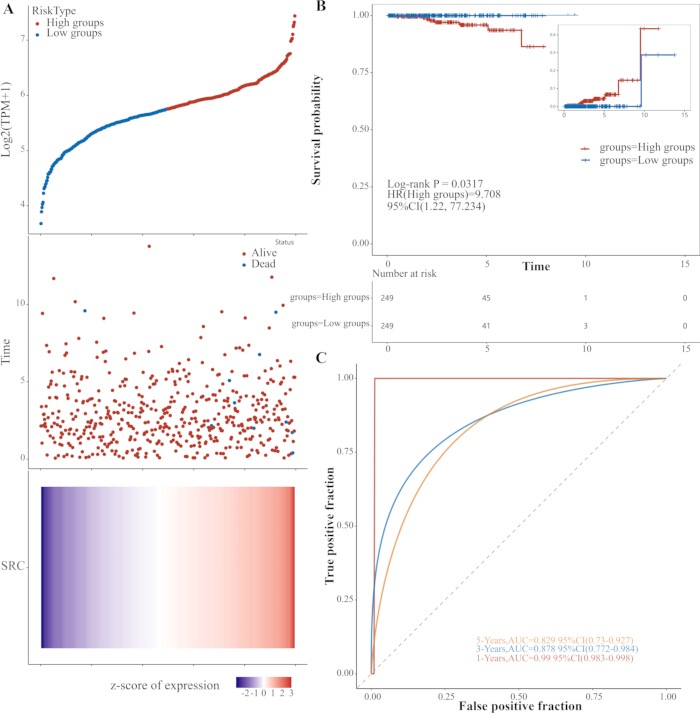
Abbildung 6: Prognostische Analyse von SRC beim Prostatakarzinom (TCGA). (A) Gradientenverteilung der SRC-Expression in Abhängigkeit vom Überlebensstatus und Nachbeobachtungszeitraum. (B) Kaplan-Meier-Gesamtüberlebenskurven für Gruppen mit hoher bzw. niedriger SRC-Expression (Log-Rank-P = 0,0317, HR = 9,708, 95 % KI: 1,22–77,234). (C) Zeitabhängige ROC-Kurven nach 1, 3 und 5 Jahren (AUC = 0,990, 0,878 und 0,829). Abkürzungen: TCGA = The Cancer Genome Atlas; HR = Hazard Ratio; KI = Konfidenzintervall; ROC = receiver operating characteristic; AUC = Fläche unter der Kurve. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
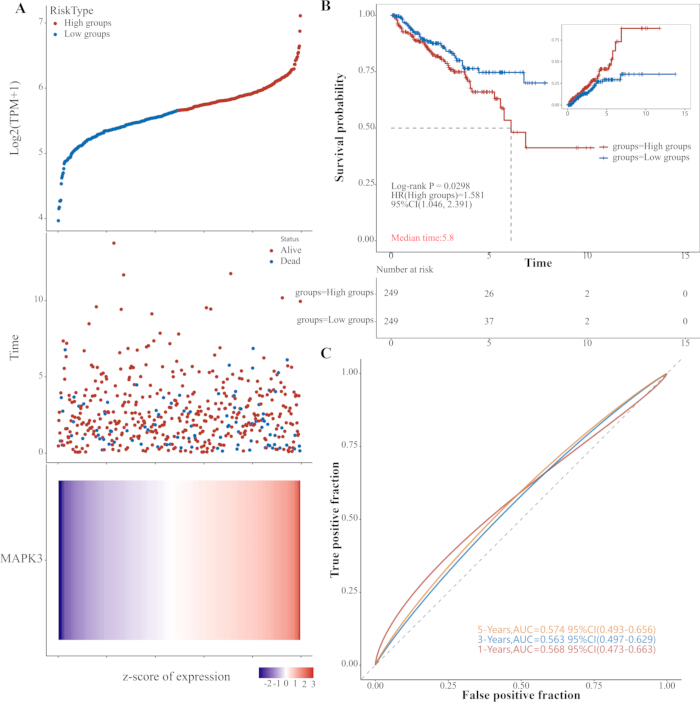
Abbildung 7: Prognoseanalyse von MAPK3 beim Prostatakarzinom (TCGA). (A) Gradientenverteilung der MAPK3-Expression nach Progressionsstatus und progressionsfreier Zeit. (B) Kaplan-Meier-Kurven der progressionsfreien Überlebenszeit für Gruppen mit hoher bzw. niedriger MAPK3-Expression (Log-Rank-P = 0,0298, HR = 1,581, 95 % KI: 1,046–2,391). (C) Zeitabhängige ROC-Kurven nach 1, 3 und 5 Jahren (AUC = 0,568, 0,563 und 0,574). Abkürzungen: TCGA = The Cancer Genome Atlas; HR = Hazard Ratio; KI = Konfidenzintervall; ROC = receiver operating characteristic; AUC = Fläche unter der Kurve. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Tabelle 1: Bindungsenergien und wechselwirkende Reste von Plumbagin bei der molekularen Docking-Analyse mit wichtigen Zielmolekülen. Die angeführten Referenzen beziehen sich auf PDB-Struktureinträge (zuweisungen der kristallographischen Liganden-Bindungsstelle) und nicht auf biologische Validierungsstudien, wobei die entsprechenden PDB-IDs ausdrücklich angegeben sind. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 2: Bindungsenergien und deren Komponenten der Plumbagin-Target-Komplexe unter stationären Bedingungen (kJ/mol). Pro Komplex wurde nur eine einzelne 200 ns lange Trajektorie mit einem einzigen Zufalls-Startgeschwindigkeitswert durchgeführt, ohne parallele Wiederholungen. Die gesamte konformationelle Stichprobe wurde aus dem im Gleichgewicht befindlichen Plateaubereich zwischen 100 und 200 ns jeder Trajektorie entnommen. ΔEele repräsentiert die elektrostatische Wechselwirkung zwischen dem kleinen Molekül und dem Protein, ΔEvdw die van-der-Waals-Wechselwirkung, ΔEpol die polare Solvatisierungsenergie, die die elektrostatische Potentialenergie darstellen kann, und ΔEnonpol die unpolare Solvatisierungsenergie, die die hydrophobe Wechselwirkung darstellen kann. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. Die Gibbs-Bindungsenergie, ΔGbind = ΔEMMPBSA + -TΔS. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 3: Schematische Darstellung der wechselwirkenden Reste aus der Molekulardynamik-Simulation von Plumbagin mit Zielproteinen. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 4: Dockingsbindungsenergien von Plumbagin und nativ co-kristallisierten Inhibitoren für die neun Zielproteine. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Zusatzdatei 1: Analysen von Molekulardynamik-Simulationen der Komplexe von Plumbagin mit AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC und PPARG. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle S1: Mögliche Zielstrukturen von PLB, vorhergesagt durch die Datenbanken SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP und HERB.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle S2: Potentielle Zielstrukturen des Prostatakarzinoms, vorhergesagt anhand der Datenbanken GeneCards, DrugBank, TCMSP, CTD und HERB.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S3: Biologische GO-Prozesse, die für die 151 überlappenden Zielstrukturen von PLB und Prostatakrebs angereichert sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S4: GO-zelluläre Komponenten, die für die 151 überlappenden Zielstrukturen von PLB und Prostatakrebs angereichert sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S5: GO-molekulare Funktionen, die für die 151 überlappenden Zielstrukturen von PLB und Prostatakrebs angereichert sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzende Tabelle S6: KEGG-Wege, die für die 151 überlappenden Zielstrukturen von PLB und Prostatakrebs signifikant angereichert sind.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Studien haben gezeigt, dass AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG vielfältige Rollen bei der Förderung der Krebsprogression spielen. Der Phosphatidylinositol-3-Kinase (PI3K)/Serin/Threonin-Proteinkinase (AKT)/mechanistische Ziel der Rapamycin (mTOR)-Signalweg ist ein entscheidender intrazellulärer Signalübertragungsweg, der verschiedene pathophysiologische Prozesse reguliert, darunter Zellwachstum, Proliferation, Apoptose, Angiogenese, entzündliche Reaktionen und Chemotaxis43. AKT ist eine wichtige downstream liegende Zielkinase von PI3K, und p-AKT ist essentiell für den Signalweg. p-AKT entfaltet seine anti-apoptotischen Wirkungen, indem es das anti-apoptotische Protein Bcl-2 aktiviert und die Aktivierung des pro-apoptotischen Proteins Bax verringert44. GSK3β ist eine bedeutende intrazelluläre Serin/Threonin-Kinasenfamilie und ein wichtiges downstream liegendes Zielmolekül von AKT, das den Zellzyklus, die Apoptose, die Zellinvasion/Metastasierung und die Angiogenese reguliert, indem es an mehreren Signalwegen teilnimmt45. mTOR ist eine hochkonservierte Serin/Threonin-Proteinkinase und ein downstream liegendes Ziel des PI3K/AKT-Signalwegs. AKT phosphoryliert mTOR, wodurch p-mTOR gebildet und aktiviert wird, was anschließend die mRNA-Translation fördert und physiologische Aktivitäten wie Zellstoffwechsel, Wachstum, Proliferation und Überleben reguliert46.
EGFR und seine Liganden EGF und TGFα kommen sowohl in benignen als auch in malignen Zellen der Prostata vor. Die Interaktion zwischen den Liganden EGF/TGFα und EGFR spielt eine wichtige Rolle bei Wachstum und Entwicklung der Prostata sowie bei der Initiation und Progression von Prostatakrebs47. Visacorpi et al.48 fanden heraus, dass ein hoher EGFR-Expression eng mit hochgradigem Prostatakrebs und einer ungünstigen Prognose assoziiert ist. Ibrahim et al.49 berichteten, dass die EGFR-Expression in normalem oder benignen hyperplastischem Prostatagewebe höher ist als in Prostatakrebsgewebe. Davies et al.50 fanden eine negative Korrelation zwischen der Expression des Androgenrezeptors und der Bindungsaffinität von EGF an EGFR in Prostatakrebsproben, was indirekt darauf hindeutet, dass die Aktivierung des EGF/EGFR-Signalwegs in die Entwicklung und Progression androgenunabhängigen Prostatakrebses involviert ist.
Der durch Mitogene aktivierte Proteinkinase-(MAPK-)Signalweg, auch bekannt als RAS/RAF/MEK/ERK-Kaskade, ist ein entscheidender Signaltransduktionsweg, der an Zellwachstum, Proliferation und Überleben beteiligt ist. Mutationen in seinen Kernkomponenten, einschließlich RAS, RAF, MEK und ERK, werden häufig in verschiedenen Krebsarten beobachtet und beeinflussen signifikant die Tumorentwicklung und -progression51. Die MAPK-Signalübertragung erfolgt über ERKs, serin/threoninspezifische Proteinkinasen, die als zentrale Signalüberträger fungieren und die Weiterleitung von Signalen durch Wachstumsfaktoren, Hormone, Neurotransmitter und andere extrazelluläre Stimuli regulieren52. Eine Überaktivierung von Komponenten dieses Signalwegs, insbesondere durch Mutationen oder fehlerhafte Signalübertragung, ist mit zahlreichen Krebstypen assoziiert. Die upstream liegenden Kinasen MEK1/2 aktivieren direkt ERK1/2 am Ende der Kaskade. Die aktivierten ERK1/2 phosphorylieren anschließend eine Vielzahl nukleärer und zytoplasmatischer Substrate, darunter Transkriptionsfaktoren und regulatorische Moleküle, wodurch rasch die Expression von Frühreaktionsgenen induziert wird, die die Zellproliferation steuern53,54. Letztendlich fördern diese aktivierten Proteine die Expression downstream liegender Effektor-Moleküle und lösen so die onkogene Transformation oder unkontrollierte Zellproliferation aus und regulieren sie. Unter diesen spielt ERK1 (MAPK3), eine eng verwandte Kinase im MAPK/ERK-Signalweg, eine zentrale Rolle in der zellulären Signaltransduktion und ist essentiell für die Regulation von Prozessen wie Zellproliferation, Differenzierung und Überleben bei Krebserkrankungen, einschließlich Prostatakrebs55.
Hitzeschockproteine (HSPs) sind molekulare Chaperone, die den Abbau ihrer Zielproteine verhindern. Bei menschlichen Krebserkrankungen sind HSPs häufig hochreguliert und eng mit der Tumorprogression verknüpft, wodurch sie zur Tumorigenese, Angiogenese, Apoptoseresistenz und Metastasierung beitragen56,57. Durch die Aufrechterhaltung der Stabilität von Zielproteinen, einschließlich des Androgenrezeptors (AR), des Östrogenrezeptors (ER) und von MYC, regulieren HSPs wichtige Signalwege wie PI3K/Akt, JAK/STAT3, PLK1 und MAPK und fördern letztendlich ein unkontrolliertes Zellwachstum, anhaltende Angiogenese, das Entgehen der Apoptose, Tumoreinwanderung und Metastasierung58,59,60. HSP90, ein Schlüsselmitglied dieser Proteinfamilie, wurde als potenzielles therapeutisches Ziel bei Prostatakrebs identifiziert59,61,62. In Prostatakrebszellen interagiert HSP90 mit AR-FL und AR-V7 und stabilisiert beide, wodurch ihre Ligandenbindungsaktivität erhalten bleibt; außerdem korreliert die Expression von HSP90 positiv mit dem Fortschreiten der Erkrankung und den Spiegeln von AR-FL/AR-V763. Die pharmakologische Hemmung von HSP90 fördert den proteasomalen Abbau von AR-FL und AR-V7 und reduziert dadurch das Tumorwachstum und die Metastasierung in kastrationsresistenten Prostatakrebszellen63. HSP90AA1 wirkt als Chaperon während der AR-Aktivierung, und seine Hemmung unterdrückt die Signalwege AKT/mTOR und PLK1. Darüber hinaus verringert eine reduzierte Expression von HSP90AA1 signifikant die Migration, Invasion und Proliferation von Prostatakrebszellen64.
ESR1 ist eine Komponente des dualen Östrogenrezeptorsystems in der menschlichen Prostata. ESR1 ist bei hochgradiger prostatärer intraepithelialer Neoplasie (HGPIN) hochreguliert und vermittelt wahrscheinlich die karzinogenen Wirkungen von Estradiol; außerdem ist es an der Entstehung von Prostatakrebs und der Tumorprogression beteiligt. Vorläufige klinische Studien mit dem ESR1-Antagonisten Toremifen haben ESR1 als vielversprechendes Ziel für die Prävention von Prostatakrebs identifiziert. Die Anwendung von ESR1-Antagonisten birgt ein hohes Potenzial zur Verhinderung von Prostatakrebs und zur Verzögerung des Krankheitsfortschritts65.
PPARG, ein Mitglied der nukleären Rezeptor-Superfamilie, ist ein zentraler Regulator entzündlicher Prozesse66. Nach ligandeninduzierter Heterodimerisierung mit dem Retinoid-X-Rezeptor bindet PPARG an PPAR-Antwortelemente in der DNA, um die Transkription verschiedener Gene zu regulieren. Die Aktivierung von PPARG unterdrückt die NF-κB- und MAPK-Signalwege, verringert die Produktion von TNF-α und IL-6 und lindert somit entzündliche Reaktionen67. Frühere Studien haben gezeigt, dass die gezielte Beeinflussung von PPARG zur Behandlung von Prostatakrebs eingesetzt werden kann68. Das PTGS2-Protein lokalisiert sich im perinukleären Bereich und ist mit den Membranen des Zellkerns und des endoplasmatischen Retikulums assoziiert. Es wird schnell in bestimmten Zellen nach spezifischer Stimulation exprimiert und beteiligt sich an der Vermittlung entzündlicher Reaktionen69.
PLB ist eines der wichtigsten Antikrebsmittel gegen verschiedene Krebsarten, einschließlich Prostata-, Lungen-, Brustkrebs, Melanom und Ovarialkarzinom19. PLB entfaltet seine antikrebseigenen Wirkungen durch die Interaktion mit mehreren Zielstrukturen und die Beeinflussung zentraler Signalwege wie AMPK, NFκB, PI3K/AKT/mTOR und STAT3/PLK1/AKT, wodurch Apoptose induziert, der Zellzyklus blockiert sowie Metastasierung und Angiogenese gehemmt werden19,70. PLB kann außerdem die Apoptose induzieren und die Proliferation sowie Migration von Tumorzellen hemmen, indem es das mitochondriale Membranpotenzial verringert, den ROS-Spiegel erhöht und die Expression des Bcl-2-Proteins herunterreguliert71,72. Diese Ergebnisse zeigten, dass PLB multiple zelluläre Prozesse regulieren kann, darunter den Zellzyklus, die Apoptose, die Bildung reaktiver Sauerstoffspezies, die Autophagie und den PI3K/Akt/mTOR-Signalweg. Angesichts der positiven Rolle des PI3K/Akt/mTOR-Signalwegs bei der Proliferation von Prostatakrebszellen/Geweben ist die gezielte Beeinflussung dieses Signalwegs eine naheliegende therapeutische Strategie. Darüber hinaus berichteten Hafeez et al., dass die Behandlung mit PLB in einem PTEN-Knockout-Mausmodell des Prostatakarzinoms den epithelialen-mesenchymalen Übergang sowie die STAT3- und AKT-Signalwege hemmte, die für das Fortschreiten des Prostatakarzinoms entscheidend sind73.
Das translatorische Potenzial von PLB wird durch seine pharmakokinetischen Eigenschaften und Bioverfügbarkeit beeinflusst. Als stark lipophiler Naphthochinon weist PLB eine geringe Wasserlöslichkeit sowie eine kurze Eliminationshalbwertszeit (35,89 ± 7,95 min) mit schnellem Clearance auf, was seine klinische Anwendung einschränkt74. Verschiedene Arzneimittelabgabesysteme wurden jedoch entwickelt, um diese Einschränkungen zu überwinden. PEGylierte Liposome verlängerten die Halbwertszeit um das 36,38-Fache (1.305,76 ± 278,16 min) und die AUC um das 3,13-Fache im Vergleich zu freiem PLB, wobei sie eine überlegene antitumorale Wirksamkeit und eine verlängerte mediane Überlebenszeit bei Mäusen mit Melanom ohne signifikante Toxizität zeigten74. Andere Strategien, darunter Chitosan-Mikrosphären (22,2-fache Verlängerung der Halbwertszeit), temperatursensitive Liposome sowie mit PLB konjugierte Gold-Nanopartikel und Nanoemulsionen, zeigten ebenfalls verbesserte pharmakokinetische Profile und gesteigerte antitumorale Aktivität75,76,77. Bedeutsamerweise zeigt PLB in präklinischen Modellen ein günstiges Sicherheitsprofil, ohne signifikante Toxizität in hämatologischen Parametern oder Hauptorganen bei therapeutischen Dosen74. Insgesamt deuten unsere computergestützten Ergebnisse darauf hin, dass PLB stabil mit AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG interagieren könnte, wodurch deren funktionelle Aktivität möglicherweise moduliert und damit nachgeschaltete Prozesse wie Tumorzellwachstum, Proliferation, Apoptose, Angiogenese, entzündliche Reaktionen und Chemotaxis beeinflusst werden. Obwohl diese Ergebnisse rein rechnergestützt sind und als hypothesengenerierend betrachtet werden sollten, liefert der bestehende präklinische Nachweis der antitumoralen Wirkung von PLB zusammen mit fortschrittlichen Formulierungsstrategien eine starke Begründung für weitere experimentelle Validierungen. Zukünftige in vitro-, in vivo- und prospektive Kohortenstudien sind erforderlich, um die vorhergesagten Interaktionen und das therapeutische Potenzial von PLB beim Prostatakarzinom zu bestätigen.
Die vorliegende Studie ergab, dass zusätzlich zur potenziellen Modulation von Wegen, die beteiligt sind AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG, können ebenfalls mit diesen Proteinen interagieren, wodurch ihre funktionelle Aktivität möglicherweise beeinflusst und damit nachgeschaltete Prozesse wie das Wachstum und die Proliferation von Krebszellen, Apoptose, Angiogenese, entzündliche Reaktionen und Chemotaxis verändert werden. Diese Befunde basieren jedoch auf Berechnungen und sollten als hypothesengenerierend betrachtet werden. Weitere in vitro, in vivound prospektive Kohortenstudien sind erforderlich, um die vorhergesagten Wechselwirkungen zu validieren und das therapeutische Potenzial von PLB beim Prostatakarzinom zu bestätigen.
Trotz der wertvollen Erkenntnisse, die die Netzwerkpharmakologie und molekulardynamischen Simulationen liefern, weist diese Studie mehrere Einschränkungen auf. Wir erkennen an, dass die Abhängigkeit von öffentlichen Datenbanken aufgrund ungleichmäßiger Genannotation und Literaturabdeckung Verzerrungen verursachen kann. Obwohl eine Querverifizierung über mehrere Datenbanken hinweg angewandt wurde, um dieses Problem zu minimieren, bedürfen alle computergestützten Vorhersagen einer experimentellen Bestätigung. Es ist anzumerken, dass pro Komplex lediglich eine einzelne 200 ns lange Trajektorie mit einem einzigen Zufallsanfangswert für die Geschwindigkeit und ohne parallele Replikate durchgeführt wurde. Diese Einschränkung könnte die statistische Robustheit der MM-PBSA-Freie-Energie-Berechnungen beeinträchtigen, wobei wir diesem Aspekt durch eine verlängerte Simulationsdauer und das Ausschließen der ersten 100 ns als Equilibrationsphase entgegengewirkt haben. Die angegebenen Bindungsaffinitäten sollten daher als qualitative Schätzungen betrachtet werden, und zukünftige Replikationssimulationen wären zur Validierung hilfreich. Da es sich um eine rein rechnergestützte Analyse handelt, fehlt dieser Studie eine in vitro- oder in vivo-Validierung; daher bestätigt die vorhergesagte Bindung von PLB an AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG nicht die funktionelle Hemmung in biologischen Systemen. Zudem berücksichtigt die Studie weder die Zielgerichtetheit, die zelluläre Bioverfügbarkeit noch die in vivo-Pharmakokinetik. Um die aktuellen Ergebnisse zu validieren oder zu ersetzen, sollten alternative experimentelle Ansätze unter anderem die Oberflächenplasmonenresonanz oder die isotherme Titrationskalorimetrie zur direkten Messung der Bindungsaffinität, Kinaseaktivitätsassays zur Bestätigung der enzymatischen Hemmung, Western Blotting zur Beurteilung der downstream-Signalübertragung (z. B. p-AKT, p-EGFR) sowie zellbasierte Funktionsassays (wie MTT, Durchflusszytometrie) zur Evaluierung von Proliferation und Apoptose in Prostatakrebszellen umfassen. Darüber hinaus sind CRISPR-Cas9- oder siRNA-vermittelte Knockdowns einzelner Zielstrukturen sowie in vivo-Maus-Xenotransplantatmodelle unerlässlich, um kausale Wirkungen und therapeutische Relevanz nachzuweisen. Solche experimentellen Validierungen sind notwendig, um über reine computergestützte Vorhersagen hinaus zu biologisch aussagekräftigen Schlussfolgerungen zu gelangen.
Zusammenfassend legt diese Studie unter Verwendung der Netzwerkpharmakologie, molekularen Docking-Methoden und molekulardynamischen Simulationen nahe, dass PLB möglicherweise mit AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC und PPARG interagiert und deren Aktivitäten moduliert, wodurch biologische Funktionen von Tumorzellen beeinflusst werden. Da diese Ergebnisse jedoch rein rechnergestützt sind, sollten sie als hypothesengenerierend und nicht als abschließend bewertet werden. Insgesamt liefern unsere Ergebnisse neue Erkenntnisse und eine theoretische Grundlage für zukünftige experimentelle Untersuchungen zu den Wirkmechanismen von PLB in der Prostatakrebstherapie, obwohl in vitro und in vivo Studien erforderlich sind, um seine tatsächlichen hemmenden Wirkungen und therapeutischen Potenziale zu bestätigen.
Offenlegungen
Die Autoren haben keine Interessenkonflikte anzugeben.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Vergleichende Toxikogenomik-Datenbank | Nationales Institut für Umweltgesundheitsforschung, Nationales Institut für neurologische Erkrankungen und Schlaganfall | https://ctdbase.org/ | CTD ist eine umfassende, öffentlich zugängliche Datenbank, die darauf abzielt, das Verständnis darüber zu vertiefen, wie Umweltexpositionen die menschliche Gesundheit beeinflussen. Es liefert manuell kuratierte Informationen über chemisch-gen/protein-Interaktionen sowie über Beziehungen zwischen Chemikalien und Krankheiten und zwischen Genen und Krankheiten. Diese Daten werden mit funktionellen und Signalwegsdaten integriert, um bei der Entwicklung von Hypothesen über die Mechanismen umweltbedingter Erkrankungen zu unterstützen. |
| Cytoscape | Institut für Systembiologie, ISB, Leroy Hood | https://cytoscape.org/ | Ursprünglich speziell für biomolekulare Interaktionsnetzwerke entwickelt, hat sich die Software mittlerweile zu einer vielseitigen Plattform zur Analyse komplexer Netzwerke weiterentwickelt und findet breite Anwendung in Bereichen wie der Bioinformatik, der Systemmedizin, sozialen Netzwerken und semantischen Netzwerken. |
| DAVID-Datenbank | National Institutes of Health (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID, die Abkürzung für Database for Annotation, Visualization and Integrated Discovery, ist die klassischste und am häufigsten verwendete kostenlose Online-Plattform für die funktionelle Annotation und Überrepräsentationsanalyse von Gen-Gruppen. |
| DrugBank | Universität von Alberta, Kanada | https://go.drugbank.com/ | DrugBank ist das Intelligenz-Betriebssystem für die Biopharma-Branche und liefert das umfassendste, strukturierte biomedizinische Wissen, um die Entwicklung von Therapien von der Entdeckung bis zur Wirkung am Patienten voranzutreiben. |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards ist eine durchsuchbare, integrative Datenbank, die umfassende und benutzerfreundliche Informationen zu allen annotierten und vorhergesagten menschlichen Genen bereitstellt. Die Wissensdatenbank integriert automatisch genzentrierte Daten aus 193 Internetquellen, einschließlich genomischer, transkriptomischer, proteomischer, genetischer, klinischer und funktioneller Informationen. |
| gmx_MMPBSA | Universität Columbia von Medellín | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, ein Open-Source-Werkzeug zur Berechnung der freien Energie, entwickelt von Valdés-Tresanco et al. wurde übernommen, um Bindungsenergien basierend auf den MM/PBSA- und MM/GBSA-Methoden zu berechnen. Aufbauend auf der MMPBSA.py-Engine von AmberTools verarbeitet es Trajektoriendateien, die von GROMACS generiert wurden, direkt, ohne manuelle Formatkonvertierung. Zur Quantifizierung der Bindungsbeiträge wesentlicher Aminosäuren wurden eine energiespezifische Zerlegung pro Rest, ein rechnergestütztes Alanin-Scanning sowie eine Entropiekorrektur durchgeführt, und das integrierte Modul gmx_MMPBSA_ana wurde für die statistische Analyse und Visualisierung der Energiesummanden verwendet. |
| GROMACS | Königlich Technische Hochschule (KTH), Universität Uppsala | www.gromacs.org | GROMACS ist ein vielseitiges Softwarepaket zur Durchführung von Molekulardynamik, d. h. zur Simulation der newtonschen Bewegungsgleichungen für Systeme mit Hunderten bis Millionen von Teilchen, und stellt ein communitygetriebenes Projekt dar. Beiträge sind in vielfältiger Form willkommen, einschließlich Verbesserungen der Dokumentation, Patches zur Behebung von Fehlern, Ratschläge in den Foren, Fehlerberichte, die es uns ermöglichen, das Problem nachzuvollziehen, sowie neue Funktionalitäten. |
| HERB | Beijing University of Chinese Medicine, Beijing University of Chinese Medicine | http://herb.ac.cn/ | Eine experimentell und referenzbasierte Datenbank der traditionellen chinesischen Medizin mit hohem Durchsatz |
| PharmMapper | Fakultät für Pharmazeutische Wissenschaft und Technologie / Fakultät für Informationstechnik, Ostchinesische Technische Universität für Wissenschaft und Technologie | https://www.lilab-ecust.cn/pharmmapper/index.html | Der PharmMapper-Server ist ein frei zugänglicher Web-Server, der darauf ausgelegt ist, mithilfe eines Pharmacophore-Mapping-Ansatzes potenzielle Zielstrukturen für gegebene kleine Moleküle (Arzneistoffe, Naturstoffe oder andere neu entdeckte Verbindungen, deren Bindungsziele unbekannt sind) zu identifizieren. Aufgrund der hoch effizienten und robusten Mapping-Methode verfügt PharmMapper über eine hohe Durchsatzkapazität und kann potenzielle Zielstrukturen innerhalb weniger Stunden aus der Datenbank identifizieren. |
| PubChem | National Institutes of Health (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem ist eine offene Chemiedatenbank der National Institutes of Health (NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, ursprünglich entwickelt von Warren Lyford DeLano und derzeit betreut von Schrödinger, Inc., ist ein plattformübergreifendes Werkzeug zur molekularen Visualisierung, das in der Strukturbiologie und der computergestützten Wirkstoffentwicklung weithin verwendet wird. Protein-Ligand-Komplexstrukturen, die aus der RCSB PDB heruntergeladen wurden, wurden in PyMOL geladen, um Bindungskonformationen, Wasserstoffbrückenbindungen und Schlüsselreste der Wechselwirkung zu visualisieren. Strukturelle Überlagerungen, Oberflächendarstellungen und hochauflösende molekulare Grafiken in publikationsfähiger Qualität wurden über die integrierte Python-Skriptschnittstelle erzeugt. |
| RCSB Protein Data Bank | Forschungskollaboratorium für strukturelle Bioinformatik | https://www.rcsb.org/ | Das RCSB PDB (Research Collaboratory for Structural Bioinformatics Protein Data Bank) fungiert als US-Datenzentrum des Worldwide Protein Data Bank (wwPDB)-Konsortiums, das 1998 von Helen M. Berman gegründet und geleitet wurde. Es archiviert experimentell bestimmte dreidimensionale atomare Strukturen von Proteinen, Nukleinsäuren und deren Komplexen, die mittels Röntgenkristallographie, Kryo-Elektronenmikroskopie und NMR-Spektroskopie aufgeklärt wurden, und integriert Millionen von mittels künstlicher Intelligenz vorhergesagten Proteinstrukturmodellen aus AlphaFold. Das Webportal unterstützt mehrdimensionale Suchfunktionen, Echtzeit-3D-Molekülvisualisierung, den Massendownload von Koordinatendateien sowie annotierte Querverweise, die Strukturdaten mit Genfunktionen, Krankheiten und kleinen Molekülliganden verknüpfen, und wird umfassend für die Zielidentifizierung und molekulare Docking-Studien genutzt. |
| SEA | Shoichet-Laboratorium in der Abteilung für Pharmazeutische Chemie an der University of California, San Francisco (UCSF) | https://sea.bkslab.org/ | Der Similarity Ensemble Approach (SEA) ordnet Proteine basierend auf der mengenmäßigen chemischen Ähnlichkeit ihrer Liganden ein. Er kann verwendet werden, um große Verbindungsdatenbanken schnell zu durchsuchen und querbezügliche Ähnlichkeitskarten zwischen Targets zu erstellen. |
| STRING-Datenbank | Global Biodata Coalition und ELIXIR | https://cn.string-db.org/ | STRING ist eine Datenbank bekannter und vorhergesagter Protein-Protein-Interaktionen. Die Interaktionen umfassen direkte (physikalische) und indirekte (funktionelle) Assoziationen; sie stammen aus computergestützten Vorhersagen, aus dem Wissenstransfer zwischen Organismen sowie aus Interaktionen, die aus anderen (primären) Datenbanken zusammengetragen wurden. |
| Swiss Dock-Webserver | Molekularmodellierungsgruppe der Universität Lausanne und des SIB Schweizer Instituts für Bioinformatik | https://www.swissdock.ch/ | SwissDock ist ein Webdienst, der die molekularen Wechselwirkungen vorhersagt, die wahrscheinlich zwischen einem Zielprotein und einem kleinen Molekül auftreten. |
| SwissTarget | Molekulares Modellierungsgruppe des SIB | Schweizerisches Institut für Bioinformatik | https://swisstargetprediction.ch/index.php | Diese Website ermöglicht es Ihnen, die wahrscheinlichsten makromolekularen Zielstrukturen eines als bioaktiv angenommenen kleinen Moleküls abzuschätzen. Die Vorhersage basiert auf einer Kombination aus 2D- und 3D-Ähnlichkeit mit einer Bibliothek von 37 000 bekannten Wirkstoffen an mehr als 3000 Proteinen aus drei verschiedenen Arten. |
| TargetNet | Bioinformatik & Arbeitsgruppe Arzneimitteldesign | http://targetnet.scbdd.com/calcnet/index/ | TargetNet ist ein offener Webserver, der zur Ermittlung oder Vorhersage der Bindung an mehrere Zielstrukturen für ein beliebiges Molekül verwendet werden kann. |
| Datenbank und Analyseplattform für die systemische Pharmakologie der traditionellen chinesischen Medizin | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP ist eine einzigartige Plattform der systemischen Pharmakologie für chinesische Kräutermedizin, die die Beziehungen zwischen Wirkstoffen, Zielstrukturen und Erkrankungen erfasst. Die Datenbank umfasst chemische Substanzen, Zielstrukturen und Wirkstoff-Zielstruktur-Netzwerke sowie zugehörige Wirkstoff-Zielstruktur-Erkrankung-Netzwerke und pharmakokinetische Eigenschaften natürlicher Verbindungen, darunter orale Bioverfügbarkeit, Drug-likeness, Darmepithelpermeabilität und Blut-Hirn-Schranke, wasserlösliche Löslichkeit und etc. Dieser Durchbruch hat ein neues Interesse an der Suche nach Wirkstoffkandidaten in verschiedenen Arten traditioneller chinesischer Kräuter geweckt. |
| UniProt-Datenbank | European Bioinformatics Institute (EMBL-EBI), das SIB Swiss Institute of Bioinformatics und die Protein Information Resource (PIR) | https://www.uniprot.org/ | UniProt ist die weltweite’eine führende, hochwertige, umfassende und frei zugängliche Ressource für Proteinsequenz- und Funktionsinformationen |
| Venny 2.1 Online-Tool | Nationales Zentrum für Biotechnologieía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny besteht aus einer einzelnen standardmäßigen HTML-Datei. Sie können sie gerne auf Ihrer Festplatte speichern, mit Ihrem bevorzugten Browser öffnen und innerhalb von Sekunden ansprechende Venn-Diagramme erstellen, auch ohne Internetverbindung. |
| VMD | Theoretische und Computerbasierte Biophysik-Forschungsgruppe (TCBG) am Beckman-Institut, University of Illinois at Urbana-Champaign, USA | https://www.ks.uiuc.edu/Research/vmd/ | VMD (Visual Molecular Dynamics) ist eine kostenlose, plattformunabhängige Software zur molekularen Visualisierung und Trajektorienanalyse, die von der Gruppe für Theoretische und Computerbasierte Biophysik unter Leitung von Professor Klaus Schulten an der University of Illinois Urbana-Champaign entwickelt wurde. Die Software unterstützt Standard-PDB-Strukturen sowie MD-Trajektorien, die von GROMACS, NAMD und Amber erzeugt wurden, bietet verschiedene Methoden zur molekularen Darstellung und verfügt über eine integrierte Tcl-Skripting-Schnittstelle. Zur Charakterisierung dynamischer Protein-Ligand-Wechselwirkungen und konformationeller Fluktuationen wurden quantitative Analysen durchgeführt, darunter RMSD, Wasserstoffbrücken-Besetzung, SASA und Geometrie der Ligand-Bindungstasche. |
Referenzen
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.