Dieses Protokoll zielt darauf ab, die Herstellung von liposomalen Formulierungen mit beladenen Anti-Tuberkulose-Medikamenten zu optimieren und ein standardisiertes System zur Qualitätsbewertung der liposomalen Formulierungen zu etablieren.
Methodenartikel
Herstellung und Qualitätsbewertung von tuberkulostatischen Rifampicin-beladenen Liposomen
In diesem Artikel
Zusammenfassung
Zusammenfassung
Tuberkulose (TB), verursacht durch Mycobacterium tuberculosis (MTB), bleibt eine der führenden infektiösen Todesursachen weltweit mit einer hohen Krankheitslast in China, die durch die Ausbreitung von multiresistenten/rifampicinresistenten TB-Stämmen sowie gravierende Einschränkungen der herkömmlichen Chemotherapie verschärft wird – darunter eine schlechte Medikamentenpenetration, schwere systemische Toxizitäten und geringe Therapieadhärenz. Liposomale Abgabesysteme bieten einzigartige Vorteile für die anti-TB-Therapie, doch ihre Entwicklung wird durch inkonsistente Herstellungsverfahren, geringe Arzneimittelbeladungseffizienz und das Fehlen eines standardisierten Qualitätsbewertungsrahmens behindert. In dieser Studie wurde die Dünnschicht-Hydratationsmethode in Kombination mit Ultraschallbehandlung und Filtration verwendet, um Rifampicin-beladene Nanoliposomen mit unterschiedlichen Phospholipid-zu-Cholesterin-Verhältnissen herzustellen. Eine validierte Hochleistungsflüssigkeitschromatographie-(HPLC-)Methode wurde etabliert, um die Einschlusswirkung und Arzneimittelbeladung zu bestimmen. Dynamische Lichtstreuung und Transmissionselektronenmikroskopie (TEM) dienten der Charakterisierung von Partikelgröße, Zeta-Potential und mikroskopischer Morphologie, und in-vitro-Freisetzungsprofile wurden mittels Löslichkeitstests analysiert. Die optimierten Liposomen zeigten eine hohe Einschlusswirkung, ideale Arzneimittelbeladung, eine gleichmäßige nanoskalige Partikelgröße, gute Lagerstabilität sowie eine kontinuierliche in-vitro-Freisetzung des Wirkstoffs. Diese Arbeit liefert standardisierte experimentelle Methoden und ein umfassendes System zur Qualitätsbewertung für die Entwicklung anti-TB-Liposomen und unterstützt die klinische Anwendung liposomaler Abgabesysteme zur TB-Behandlung.
Einleitung
Tuberkulose (TB), eine chronische Infektionskrankheit, die durch Mycobacterium tuberculosis (MTB) verursacht wird, bleibt die häufigste Todesursache unter den Infektionskrankheiten, die auf einen einzelnen Erreger zurückzuführen sind, und stellt eine anhaltende und schwere Bedrohung für die menschliche Gesundheit sowie die globale öffentliche Gesundheitssicherheit dar. Laut dem Weltgesundheitsbericht über die Tuberkulose 2025 der Weltgesundheitsorganisation (WHO) gab es schätzungsweise 10,7 Millionen neue TB-Fälle und weltweit etwa 1,23 Millionen TB-bedingte Todesfälle im Jahr 20241. Davon wurden etwa 390.000 neue Fälle von multiresistenter/ rifampicinresistenter Tuberkulose (MDR/RR-TB) gemeldet, wobei nur 42 % der Betroffenen in eine Behandlung eingeschlossen waren. Die anhaltende Übertragung von resistenten TB-Erregern hat sich zu einem zentralen Hindernis bei der Umsetzung der globalen WHO-Strategie „End TB“ entwickelt.
Derzeit bleibt die Chemotherapie die Hauptpfeiler der klinischen Behandlung von Tuberkulose (TB). Das Standard-Regime der ersten Behandlungslinie besteht aus einer Kombination von Isoniazid, Rifampicin, Pyrazinamid und Ethambutol und weist eine verlängerte Behandlungsdauer von 6 bis 9 Monaten auf2. Bei multiresistenter oder Rifampicin-resistenter TB (MDR/RR-TB) ist die Gabe von Anti-TB-Medikamenten der zweiten Linie erforderlich, wodurch sich die Behandlungsdauer auf 18–24 Monate verlängert3, verbunden mit erheblich gestiegenen Kosten und einer deutlich höheren Rate an unerwünschten Arzneimittelwirkungen4. Obwohl in den letzten Jahren neue Anti-TB-Wirkstoffe wie Bedaquiline, Delamanid und Pretomanid zugelassen wurden und neue therapeutische Optionen bei resistenter TB bieten5, konnten sie die grundlegenden Engpässe der bestehenden Anti-TB-Therapie bisher nicht überwinden6,7.
Zunächst ist M. tuberculosis ein typischer intrazellulärer Erreger, der vorwiegend in den alveolären Makrophagen des Wirts persistiert. Freie Wirkstoffe weisen eine geringe Durchgängigkeit durch die Makrophagenmembran auf, was zu intrazellulären Arzneimittelkonzentrationen führt, die deutlich unter der minimalen Hemmkonzentration (MIC) liegen.8Das daraus resultierende Versagen, intrazelluläre Persistierende zu eliminieren, ist ein zentraler Faktor für das Wiederaufflammen der Tuberkulose und das Auftreten von Arzneimittelresistenzen.9Zweitens weisen TB-Herde mehrere biologische Barrieren auf, darunter käsige nekrotische Gewebe und fibrotische Kapseln, die das Eindringen freier Wirkstoffe in das Herdzentrum behindern und somit zu suboptimalen lokalen Wirkstoffkonzentrationen sowie einer verminderten bakteriziden Wirksamkeit führen.10,11Drittens ist eine langfristige systemische Verabreichung in hohen Dosen anfällig für schwere Nebenwirkungen – wie rifampicininduzierte Hepatotoxizität, aminoglykosidassoziierte Ototoxizität und Nephrotoxizität sowie fluorchinolonbedingte Tendinopathie und Kardiotoxizität –, die hauptsächlich für Therapieabbrüche und eine geringe Therapietreue der Patienten verantwortlich sind.12,13Viertens führt eine Monotherapie oder sequenzielle Gabe leicht zur Selektion von resistenten Mutationen in M. tuberculosis, während Multimedikamenten-Kombinationsregime das Risiko einer kumulativen Toxizität weiter erhöhen und damit ein anhaltendes klinisches Dilemma darstellen.14.
Die Entwicklung von Nanomedizin-Abgabesystemen bietet eine vielversprechende Strategie, um die oben genannten Engpässe in der Anti-TB-Therapie zu überwinden. Unter diesen haben Liposomen – nanoskalige, geschlossene vesikuläre Trägersysteme, die sich spontan aus Phospholipid-Doppelschichten zusammensetzen – sich aufgrund ihrer hervorragenden Biokompatibilität, biologischen Abbaubarkeit, gezielten Abgabefähigkeit und kontrollierten, langanhaltenden Freisetzungsprofile als eine der klinisch am besten übertragbaren Nanotransporterplattformen für die antiinfektiöse Therapie etabliert15,16. Im Vergleich zu freien Anti-TB-Arzneimitteln weisen liposomale Abgabesysteme mehrere unersetzliche Vorteile für die TB-Behandlung auf.
Erstens ermöglichen sie eine gezielte Anreicherung in Makrophagen. Liposomen werden bevorzugt von Phagozyten des retikuloendothelialen Systems (RES) aufgenommen, was zu einer spezifischen Anreicherung in den wichtigsten MTB-tragenden Organen wie Lunge, Leber und Milz führt. Darüber hinaus durchdringen sie die Makrophagenmembran effizient17, erhöhen die intrazelluläre Arzneimittelkonzentration erheblich, eliminieren persistierende intrazelluläre Bakterien und reduzieren dadurch grundlegend Rückfälle bei Tuberkulose sowie die Entstehung von Arzneimittelresistenzen. Zweitens weisen sie eine verbesserte Penetration in TB-Herde auf. Durch Anpassung der Partikelgröße, der Oberflächenladung und Oberflächenmodifikationen können Liposomen die fibröse Kapsel und die käsige nekrotische Barriere von TB-Herden effektiv durchdringen, wodurch die lokale Arzneimittelkonzentration signifikant steigt und die bakterizide Wirksamkeit verbessert wird18. Drittens reduzieren sie die Arzneimitteltoxizität deutlich. Liposomen verändern die in-vivo-Biodistribution von Wirkstoffen, begrenzen die Exposition gesunder Gewebe und Organe und verringern somit die systemische Toxizität von Anti-TB-Arzneimitteln erheblich. Beispielsweise reduzieren aminoglykosidbeladene Liposomen die Arzneimittelanreicherung im Innenohr und in den Nieren stark und eliminieren nahezu das Risiko einer Ototoxizität und Nephrotoxizität19. Viertens ermöglichen sie eine langanhaltende, kontinuierliche Freisetzung. Die Phospholipid-Doppelschichtstruktur erlaubt eine kontrollierte, langsame Freisetzung des Wirkstoffs, verlängert die Halbwertszeit und Wirkdauer im Körper, verringert die erforderliche Applikationshäufigkeit und verbessert dadurch die Therapietreue der Patienten erheblich20. Fünftens erlauben sie die gleichzeitige Abgabe mehrerer Arzneimittel. Liposomen können mehrere Anti-TB-Wirkstoffe mit unterschiedlichen physikochemischen Eigenschaften gleichzeitig einschließen, wodurch eine synchronisierte Abgabe und synergistische bakterizide Effekte erzielt werden und die Entstehung resistenter MTB-Mutanten effektiv unterbunden wird21.
Beim klinischen Einsatz liposomaler Arzneimittelabgabesysteme für die Anti-TB-Therapie wurden bedeutende Fortschritte erzielt. Die liposomale Amikacin-Inhalationssuspension (ALIS) erhielt die Zulassung der US-amerikanischen Food and Drug Administration (FDA) zur Behandlung der Lungenerkrankung durch Mycobacterium avium complex (MAC)22 und wurde seither in mehreren Ländern in Therapieschemata gegen multiresistente Tuberkulose (MDR-TB) integriert, was den klinischen Nutzen und die breiten Anwendungsmöglichkeiten liposomaler Plattformen bei der Tuberkulosebehandlung unterstreicht23. Dennoch stehen Entwicklung und Industrialisierung anti-TB-wirksamer Liposomen weiterhin vor mehreren entscheidenden technischen Hürden, darunter geringe Reproduzierbarkeit der Herstellungsverfahren, niedrige Arzneimittelbeladungskapazität und Einschlusswirkungsgrad, inhomogene Partikelgrößenverteilung, Aggregation und Arzneimittelauslaugung während der Lagerung sowie ein unzureichend verstandener Zusammenhang zwischen dem Freisetzungsverhalten in vitro und der Wirksamkeit in vivo. Diese Herausforderungen behindern nachhaltig den Forschungs- und Entwicklungsprozess sowie die klinische Anwendung neuartiger liposomaler Anti-TB-Formulierungen24,25.
Diese Studie stellt eine Methode der Dünnfilm-Hydratation–Besonung–Filtration auf, die zur Einschließung hydrophober oder schwach lipophiler Wirkstoffe niedriger Molekülmasse (z. B. Rifampicin) in die Phospholipiddoppelschicht geeignet ist. Bei stark hydrophilen Wirkstoffen führt die konventionelle Dünnfilm-Methode ohne zusätzliche Optimierung (z. B. Beladung über einen Ammoniumsulfat-Gradienten) zu einer geringen Einschlussrate. Das Verfahren kommt mit Standardgeräten (Rotationsverdampfer, Ultraschallbad, HPLC, DLS, TEM) aus und ermöglicht eine einfache Reproduktion ohne spezielle Instrumente. Die vorliegende 10 mL-Laboraufbau liefert stabile Qualität und gute Batch-Konsistenz. Die industrielle Hochskalierung würde eine Optimierung des Verdampfungs-Vakuums, der Rotationsgeschwindigkeit, der Ultraschallleistung und der Membranspezifikationen erfordern. Bemerkenswert ist, dass Liposomen innerhalb von 30 Tage bei 4 °C zeigen jedoch nach 60 Oxidation, Aggregation und Schichtung Tage, was zur Langzeitlagerung Lyophilisierung oder eine Formulierungsanpassung erfordert. Wir optimierten systematisch das Verhältnis von Phospholipid zu Cholesterin, standardisierten den Herstellungsprozess und etablierten ein umfassendes Qualitätsevaluierungssystem, das die Einschlusswirkung, Wirkstoffbeladung, Partikelgröße, Zetapotential, Morphologie, in-vitro-Freisetzung und Lagerstabilität umfasst. Dieses Protokoll bietet Forschern klare Anleitung zur Beurteilung der Eignung der Methode für die Abgabe hydrophober Wirkstoffe und dient als Referenz für Formulierungsanpassungen, experimentelle Planung und erste Untersuchungen zur Maßstabsvergrößerung.
Protokoll
Diese Studie umfasste keine menschlichen Teilnehmer oder Tiere, und eine Genehmigung durch eine Ethikkommission war nicht erforderlich.
1. Herstellung von Rifampicin-beladenen Nanoliposomen
HINWEIS: Bereiten Sie alle Formulierungen im Dreifachansatz vor.
- Wiegen Sie die Liposomkomponenten mithilfe einer Analysenwaage mit einer Genauigkeit von 0,00001 g. Die Massenverhältnisse von Phospholipid zu Cholesterin wurden jeweils auf 95:5, 90:10, 85:15, 80:20, 75:25 und 70:30 festgelegt (Tabelle 1).
- Geben Sie drei Komponenten in einen 100 mL fassenden, birnenförmigen Kolben, der für die Rotationsverdampfung geeignet ist. Lösen Sie alle Lipidkomponenten in 6 mL Chloroform auf. Sonoziert man das Gemisch in einem Wasserbad (40 kHz, 100 W) für 1 min, bis eine klare Lösung entsteht.
ACHTUNG: Chloroform ist ein flüchtiger organischer Lösungsmittel, das schädlich ist, wenn es eingeatmet oder über die Haut aufgenommen wird. Führen Sie alle Schritte, die Chloroform betreffen (1.3–1.5), in einer zugelassenen Abzugshaube durch. Tragen Sie Nitrilhandschuhe, einen Laborkittel und chemische Schutzbrille. - Entfernen Sie das Chloroform mithilfe eines Rotationsverdampfers mit folgenden Parametern:
- Stellen Sie die Kühler-Temperatur auf maximal -5 °C ein.
- Stellen Sie die Wassertemperatur auf 37 °C ein.
- Stellen Sie die Rotationsgeschwindigkeit auf 60 U/min ein.
- Regulieren Sie das Vakuum auf 330 mbar, um den Siedepunkt des Chloroforms zu senken.
ACHTUNG: Der Rotationsverdampfer muss in einer Abzugshaube betrieben werden. Stellen Sie sicher, dass die Källefalle ordnungsgemäß angeschlossen ist, um zu verhindern, dass Lösungsmitteldämpfe in die Vakuumpumpe gelangen.
- Laufen Sie bei 330 mbar für 20 min, erhöhen Sie dann das Vakuum auf 80 mbar und fahren Sie weitere 10 min fort, um restliches Lösungsmittel vollständig zu entfernen und einen dünnen Lipidfilm zu bilden26.
HINWEIS: Sammeln Sie das im Kühler kondensierte, verdampfte Lösungsmittel als halogenorganischen Abfall. Entsorgen Sie alle Chloroformabfälle in einem ordnungsgemäß gekennzeichneten Behälter für halogenierte organische Lösungsmittel. Gießen Sie es nicht in den Ausguss. - Trocknen Sie den Lipidfilm unter Vakuum (≤ 80 mbar) bei 25 °C für 12 h.
HINWEIS: Der Trocknungsschritt erfolgt in einem Vakuumexsikkator innerhalb einer Abzugshaube, um die Freisetzung von Restlösemitteln zu verhindern. - Hydratisieren Sie den getrockneten Film mit 10 mL Phosphat-gepufferter Kochsalzlösung (PBS). Stellen Sie den Kolben auf den Rotationsverdampfer (ohne Vakuum) bei 100 U/min und 37 °C für 1 h, bis der Lipidfilm vollständig gelöst ist. Die Endkonzentration von Rifampicin beträgt 1 mg/mL.
- Sonoziert man in einem Wasserbad (40 kHz, 100 W) bei 37 °C für 10 min. Achten Sie darauf, dass die Wassertemperatur des Wasserbads bei 37 °C bleibt. Das Gesamtvolumen der behandelten Probe beträgt 10 mL.
- Filtrieren Sie die sonifizierte Suspension nacheinander. Benetzen Sie zunächst einen 0,45 µm PES-Spritzenfilter (13 mm Durchmesser) mit 1 mL PBS. Führen Sie die gesamte 10 mL-Probe mithilfe einer 10 mL-Spritze einmalig durch den 0,45 µm-Filter. Danach benetzen Sie einen 0,22 µm PES-Spritzenfilter (13 mm Durchmesser) und lassen Sie das Filtrat einmal hindurchlaufen. Verwenden Sie keinen Liposom-Extruder (Abbildung 1).
2. Einschließungseffizienz
HINWEIS: Die Einschließungseffizienz (EE) wurde mittels Ultrafiltrationszentrifugation bestimmt, bei der freie Arzneimittel basierend auf physikalischer Retention schnell von liposomengebundenen Arzneimitteln getrennt werden. Anschließend wird der Wirkstoffgehalt in beiden Fraktionen gemessen und die Einschließungseffizienz berechnet27.
- Fügen Sie genau 200 hinzu µL der Liposomensuspension in das Probenreservoir eines 0,5 mL-Ultrafiltrationsröhrchen (3 kDa MWCO) und zentrifugieren Sie anschließend, um das freie Arzneimittel von den Liposomen zu trennen.
- Zentrifugieren bei 7.000 x g (fester Winkelrotor) bei 25 °C für 15 Sammeln Sie das Filtrat im Sammelröhrchen und wiederholen Sie den Vorgang 4–5 Mal.
- Vereinigen Sie alle Filtrate und verdünnen Sie auf 10 mL mit Methanol in einem Messkolben. Filtrieren Sie durch eine 0,22 µm Nylon66-Spritzenfilter vor der HPLC-Injektion.
- Stellen Sie die HPLC-Bedingungen wie folgt ein: Säule: C18-Säule (4,6 mm x 250 mm, 5 µm); Laufmittel: Acetonitril: wässrige Phosphorsäure = 45:55 (V/V); Detektionswellenlänge: 475 nm; Flussrate: 1,0 mL/min; Säulentemperatur: 40 °C; Injektionsvolumen: 20 µL; Laufzeit: 20 min
ACHTUNG: Acetonitril ist entzündlich und toxisch. Bereiten Sie die mobile Phase in einem Abzug vor und handhaben Sie sie dort. Tragen Sie geeignete persönliche Schutzausrüstung (PSA). - Berechnen Sie die Einschlusswirkung (EE) mit der folgenden Gleichung: Einschlusswirkung (EE, %) = [(Wrfb − Wkostenlos) / Wrfb] × 100%
- Berechnen Sie die Arzneimittelbeladung (DL) mit der folgenden Gleichung: Arzneimittelbeladung (DL, %) = [(Wrfb − Wkostenlos) / Wgesamt] × 100%.
HINWEIS: Wtotal—Der Gesamtgehalt an zugesetzten Phospholipiden, Cholesterin und Rifampicin; Wrfb—Der Gehalt an zugesetztem Rifampicin; Wfree—Der Gehalt an freien Wirkstoffen in Liposomen.
3. Validierung der HPLC-Methode
HINWEIS: Führen Sie die HPLC-Methodenvalidierung für Linearität, Präzision, Wiederholbarkeit, Stabilität, Rückgewinnung und Spezifität wie folgt durch.
- Stellen Sie Rifampicin-Standardlösungen in folgenden Konzentrationen in der mobilen Phase her: 1,15, 2,3, 4,6, 9,2, 13,8, 18,4 und 23,0 µg/mL. Analysieren Sie jede Lösung mittels HPLC, notieren Sie die Peakflächen und berechnen Sie die Regressionsgleichung sowie R2.
- Messen Sie die Peakflächen von Rifampicin-Lösungen mit 9,2, 13,8 und 18,4 µg/mL. Führen Sie fünf parallele Messungen an einem Tag durch und berechnen Sie die RSD.
- Stellen Sie vier parallele Rifampicin-Lösungen mit 9,2 µg/mL her. Messen Sie die Peakflächen mittels HPLC und berechnen Sie die Wiederholbarkeits-RSD der Methode.
- Bewahren Sie die Standardlösung mit 9,2 µg/mL bei Raumtemperatur auf. Analysieren Sie die Lösung nach 0, 2, 4, 6, 12 und 24 Stunden, notieren Sie die Peakflächen und berechnen Sie die RSD zur Bestimmung der Stabilität.
- Geben Sie bekannte Rifampicin-Standardsubstanzen in leere Liposomen-Matrizes ein. Verarbeiten Sie die Proben durch Ultrazentrifugation, analysieren Sie sie mittels HPLC und berechnen Sie anschließend die Rückgewinnungsrate und die RSD.
- Überprüfen Sie die Chromatogramme auf interferierende Peaks zur Retentionszeit von Rifampicin.
4. Partikelgröße und Zeta-Potential
- Pipettieren Sie 20 µL Liposomensuspension in 980 µL ultrareines Wasser (vorfiltriert durch 0,22 µm). Vortexen Sie 10 s lang und sonizieren Sie anschließend 30 s im Wasserbad.
- Überführen Sie die verdünnte Probe in eine Universalküvette zur Größenmessung und in eine gefaltete Kapillarzelle zur Zetapotential-Messung.
- Stellen Sie die Parameter wie folgt ein: Dispersionsmittel = Wasser, Temperatur = 25 °C.
- Führen Sie mindestens 3 technische Wiederholungen durch, wobei jede aus 10–15 Messdurchgängen besteht. Notieren Sie den Z-Mittelwert (intensitätsgewichteter mittlerer hydrodynamischer Durchmesser) und den Polydispersitätsindex (PDI).
- Führen Sie eine Palladium-Elektrode in die Küvette ein, um das Zetapotential unter denselben Parametern zu messen28.
- Entfernen Sie die Küvette und schalten Sie das Gerät aus.
5. Morphologische Charakterisierung (TEM)
- Verdünnen Sie die Rifampicin-haltige Liposomensuspension 50–100-fach mit ultrareinem Wasser, um eine geeignete Konzentration für die TEM-Beobachtung zu erreichen.
- Sonizieren Sie die verdünnte Probe in einem Wasserbad mit einem Badsonikator (40 kHz, 100 W) für 30 s.
ACHTUNG: Vermeiden Sie eine übermäßige Sonikation, um ein Platzen der Liposomen zu verhindern. - Platzieren Sie ein 300-Maschen-Kupfergitter mit Kohlenstoffbeschichtung auf das Filterpapier, wobei die Kohlenstoffseite nach oben zeigt.
- Geben Sie 10 µL der verdünnten Liposomensuspension mittels Pipette in die Mitte des Gitters. Lassen Sie sie 1 Min. adsorbieren.
- Entfernen Sie die überschüssige Suspension am Rand des Gitters mit sauberem Filterpapier; berühren Sie nicht den zentralen Beobachtungsbereich.
- Negativfärbung: Geben Sie unmittelbar 10 µL einer 2%igen (w/v) Phosphormolybdänsäure (pH 7,0) auf das Gitter. Nach 1 Min. entfernen Sie die überschüssige Färbung am Rand.
- Trocknen Sie das Gitter bei Raumtemperatur 3 h lang lufttrocken. Setzen Sie das getrocknete Gitter in den TEM-Probenhalter ein.
- Beobachten Sie bei einer Beschleunigungsspannung von 80–120 kV. Verwenden Sie den Niedrigdosis-Aufnahmemodus29 und nehmen Sie Bilder mit einer CCD-Kamera (z. B. Gatan OneView) bei den nominalen Vergrößerungen 10.000x, 25.000x und 40.000x auf.
- Wählen Sie repräsentative Bildfelder aus und vermeiden Sie Bereiche mit Aggregationen oder Färbeartefakten.
6. Freisetzung des Wirkstoffs in vitro
- Schneiden Sie eine Dialysemembran (MWCO 7 kDa) in geeignete Längen. Bereiten Sie eine Großlösung von 2 % (w/v) Natriumbicarbonat und 1 mmol/L EDTA, eingestellt auf pH 8,0, vor.
- Kochen Sie die Dialysemembran 10 min in dieser Lösung. Spülen Sie die Membran gründlich mit destilliertem Wasser ab.
- Äquilibrieren Sie die gewaschene Membran 30 min lang in Freisetzungsmedium (0,01 M PBS). Geben Sie 1 mL Liposomensuspension in den vorbehandelten Dialysebeutel; verschließen Sie beide Enden mit Dialyseclips.
- Platzieren Sie den Dialysebeutel in einen 100-mL-Becher, der 80 mL vorgewärmtes Freisetzungsmedium bei 37 °C enthält, ergänzt mit 0,1 % Ascorbinsäure (w/v) und 0,1 mL Tween 80. Decken Sie den Becher mit Aluminiumfolie ab, um ihn vor Licht zu schützen.
- Rühren Sie im Dunkeln bei 37 °C und 200 rpm mit einem magnetischen Rührer. Entnehmen Sie 1 mL Freisetzungsmedium zu vorbestimmten Zeitpunkten: 0,5, 1,5, 3, 5, 7, 9, 12, 24 und 48 h.
- Fügen Sie 1 mL frisches, vorgewärmtes Freisetzungsmedium (37 °C) mit einer Pipette hinzu, wobei der Flüssigkeitsstrahl sanft gegen die Becherwand gerichtet wird30 (Das System ist geschlossen; eine Korrektur für Verdunstung ist nicht erforderlich).
- Filtrieren Sie die Proben durch einen 0,22-µm-Filter und analysieren Sie sie per HPLC. Analysieren Sie die Proben unter denselben HPLC-Bedingungen wie in Abschnitt 2.4 beschrieben.
- Berechnen Sie die kumulative Freisetzung (%) = (Gesamte Menge des Arzneistoffs, die zu jedem Zeitpunkt nachgewiesen wurde / Anfängliche Arzneistoffbeladung) × 100 %.
7. Bewertung der Lagerstabilität
- Bewahren Sie die hergestellte Rifampicin-beladene Liposomensuspension in einem verschlossenen Glasfläschchen bei 4 °C auf und schützen Sie sie vor Licht.
- Entnehmen Sie Proben am 1., 4. und 30. Tag nach der Lagerung. Entsorgen Sie die entnommenen Proben (geben Sie sie nicht in das ursprüngliche Fläschchen zurück).
- Bestimmen Sie die Partikelgröße, den Polydispersitätsindex und das Zetapotential der Liposomen zu jedem Zeitpunkt31.
- Dokumentieren Sie das visuelle Erscheinungsbild und beobachten Sie eventuelle Ausfällung oder Schichtung der Liposomensuspension.
- Entnehmen Sie zusätzliche Proben am 60. Tag, um Oxidation, Ausfällung und Schichtung der Suspension visuell zu beurteilen.
HINWEIS: Alle Messungen wurden in drei parallelen Experimenten durchgeführt. Die experimentellen Daten wurden als Mittelwert ± Standardabweichung angegeben.
Ergebnisse
Eine validierte HPLC-Methode wurde zur Quantifizierung von Rifampicin etabliert. Repräsentative Chromatogramme von Rifampicin-Standardlösungen sind in Abbildung 2A dargestellt. Der Hauptpeak von Rifampicin erschien bei einer Retentionszeit von 14,13 min mit guter Peakform und ohne nennenswerte Interferenz durch andere Peaks. Die Kalibrierkurve zeigte eine gute Linearität im Konzentrationsbereich von 1,15–23 µg/mL, mit der Regressionsgleichung Y = 12729,5X-4778,6 und einem Bestimmtheitsmaß R2=0,9995. Ein R2 ≥ 0,999 wird allgemein als akzeptabel für die quantitative Analyse in pharmazeutischen Laboratorien angesehen; der erhaltene Wert von 0,9995 zeigt daher, dass die Methode im untersuchten Bereich hochgradig linear ist. Schwarze Quadrate repräsentieren die gemessenen Datenpunkte, und die durchgezogene Linie stellt die angepasste lineare Regression dar (Abbildung 2B).
Präzisionstests wurden bei drei Rifampicin-Konzentrationen (9,2, 13,8 und 18,4 µg/mL) durchgeführt. Die Werte der relativen Standardabweichung (RSD) der Peakflächen lagen sämtlich unter 1 %, was eine hohe instrumentelle Präzision bestätigt (Tabelle 2). Der Wiederholbarkeitstest (n = 4) ergab eine RSD von 0,32 %, was auf eine zuverlässige Wiederholbarkeit hinweist (Tabelle 3). Der Stabilitätstest, der über 24 Stunden bei Raumtemperatur durchgeführt wurde, zeigte eine RSD von 0,59 %, was belegt, dass die Rifampicin-Lösung unter diesen Bedingungen stabil blieb (Tabelle 4). Die durchschnittliche Wiederfindungsrate betrug 98,12 %, was die Genauigkeit der Methode zur Analyse von Rifampicin in Liposomenproben bestätigt. Insgesamt bestätigten diese Ergebnisse, dass die HPLC-Methode für die quantitative Bestimmung von Rifampicin in dieser Studie geeignet ist. Diese sorgfältige Validierung gewährleistet, dass nachfolgende Messungen der Einschlussrate, der Arzneistoffbeladung und der Freisetzungsprofile über verschiedene experimentelle Ansätze hinweg zuverlässig und reproduzierbar sind.
Freies Arzneimittel und liposomengefangenes Arzneimittel wurden durch Ultrafiltrationszentrifugation getrennt. Die quantitative Analyse mittels Hochleistungsflüssigkeitschromatographie (HPLC) zeigte, dass bei einem Cholesteringehalt von 20 % die Einschlusswirkung von Rifampicin-beladenen Liposomen ein Maximum von 68,54 ± 2,19 erreichte und die Arzneimittelbeladungsrate 11,42 ± 0,37 betrug (Abbildung 3). Bei überschüssigem Cholesterin nahmen die Einschlusswirkung und die Arzneimittelbeladungsrate der Liposomen signifikant ab (Tabelle 5). Diese Ergebnisse zeigen, dass ein Cholesterin-zu-Phospholipid-Verhältnis von 20 % optimal ist, um Steifigkeit und Fluidität der Membran auszugleichen und Rifampicin in der Doppelschicht zu halten. Die geringen Standardabweichungen (alle <2,2 % für EE und <0,4 % für DL bei dreifacher Herstellung) bestätigen, dass das Herstellungsprotokoll eine konsistente Formulitätsqualität mit guter Reproduzierbarkeit zwischen Chargen liefert.
Die mittels der optimierten Methode hergestellten Liposomen wiesen eine enge Größenverteilung auf (Abbildung 4) und zeigten eine durchschnittliche Größe von 185 nm. Ein PDI-Wert <0,3 gilt allgemein als Hinweis auf eine monodisperse Population; der erhaltene PDI-Wert von 0,153 bestätigt daher, dass die Liposomen hinsichtlich ihrer Größe sehr homogen sind. Ein absoluter Zetapotentialwert >30 mV bewirkt in der Regel eine ausreichende elektrostatische Abstoßung, um Aggregation zu verhindern. Der gemessene Wert von −38 mV deutet somit auf eine gute kolloidale Stabilität hin32. Die geringen Standardabweichungen über dreifach durchgeführte Proben hinweg (z. B. Größe 185,41 ± 0,72 nm bei 20 % Cholesterin) belegen darüber hinaus die hohe Reproduzierbarkeit des Herstellungsverfahrens. Diese Ergebnisse zeigen, dass das Protokoll aus Dünnschicht-Hydratisierung, Ultraschallbehandlung und Filtration zuverlässig nanoskalige Liposomen mit enger Größenverteilung und ausreichender Oberflächenladung erzeugt und somit eine langfristige Stabilität gewährleistet.
Die hergestellten Liposomen zeigten einen deutlichen Tyndall-Effekt. Abbildung 5A veranschaulicht den Tyndall-Effekt der Liposomen33. Die morphologischen Eigenschaften von Rifampicin-beladenen Nanoliposomen wurden mittels Transmissionselektronenmikroskopie (TEM) und dynamischer Lichtstreuung (DLS) untersucht. Wie in Abbildung 4 dargestellt, wiesen die intensitätsgewichteten Größenverteilungskurven der Liposomen nach DLS einen einzelnen, engen Peak auf, ohne sichtbare große Partikel oder Aggregate, was auf eine gute Homogenität und Monodispersität der hergestellten Formulierung hinweist (Abbildung 5B). Bei geringer Vergrößerung wurden sphärische liposomale Vesikel beobachtet; allerdings wurde eine gewisse lokale Aggregation festgestellt (Abbildung 5C), die auf eine unvollständige Dispergierung während der Probenvorbereitung sowie auf eine mögliche Vesikelfusion während des Trocknens zurückzuführen sein könnte. Bei hoher Vergrößerung (50.000×, Abbildung 5D) waren deutliche Kontrastunterschiede erkennbar: Der dunkle zentrale Bereich entspricht dem wässrigen Kern mit dem Wirkstoff, während der hellere äußere Ring die Lipiddoppelschicht darstellt, ein typisches Merkmal negativ gefärbter Liposomen34.
Die mittels TEM beobachtete Partikelgröße war kleiner als der mittels DLS bestimmte hydrodynamische Durchmesser. Dieser Unterschied resultiert aus den unterschiedlichen Messprinzipien der beiden Methoden: TEM misst den dehydrierten Kerndurchmesser unter Vakuum, während DLS den hydratisierten Durchmesser erfasst, einschließlich der Oberflächenhydratationsschicht, ein wohlbekanntes Merkmal liposomaler Nanopartikel35.
Bei den ersten drei Liposomgruppen war keine offensichtliche Burst-Freisetzung zu beobachten (die kumulative Freisetzungsrate nach 0,5 h lag in allen Gruppen bei <40 %). Eine Burst-Freisetzung von <40 % innerhalb der ersten Stunde gilt im Allgemeinen als sicher für langwirksame Antituberkulose-Präparationen, da sie das Risiko einer akuten systemischen Toxizität minimiert. Die spezifischen Freisetzungsphasen können wie folgt unterteilt werden:
Schnelle Freisetzungsphase (0,5–12 h): Der Wirkstoff diffundierte langsam aus der Oberflächenschicht oder der näheren Membranregion der Liposomen, wobei die Freisetzungsrate vergleichsweise schnell war. Die kumulative Freisetzungsrate der ersten drei Gruppen lag bei 12 h nahe bei 90 % (Abbildung 6).
Nach 24 h wurde vermutet, dass Rifampicin einer oxidativen und hydrolytischen Degradation unterzogen wurde, was zu einer abnormalen Abnahme der kumulativen Freisetzungsrate führte36. Bei einem Cholesteringehalt von 30 % betrug die kumulative Freisetzungsrate nach 0,5 h >40 %, was nicht dem Standard für eine verzögerte Freisetzung entsprach.
Daher sind Formulierungen mit 5–15 % Cholesterin akzeptabel, und auch 20 % erfüllen das Kriterium der Burst-Release. Die geringe Variabilität zwischen den Chargen (Abbildung 6) bestätigt die Reproduzierbarkeit der Freisetzungsprüfmethode.
Die Freisetzungsdaten der ersten drei Gruppen wurden an gängige kinetische Modelle (Nullter Ordnung, Erster Ordnung, Higuchi und Ritger-Peppas) angepasst (Abbildung 7). Die Ergebnisse zeigten, dass das kinetische Modell erster Ordnung die beste Anpassungsgüte erreichte (R2= 0,987), was signifikant besser als die Nullter-Ordnung (R2= 0,246), Higuchi (R2= 0,544) und Ritger-Peppas-Modell (R2 = 0,926) beschrieben werden. Dies zeigt an, dass das Freisetzungsverhalten der Liposomen einer Kinetik erster Ordnung folgt. Die Freisetzungsrate korreliert positiv mit der verbleibenden Arzneimittelkonzentration in den Liposomen und weist somit ein typisches "initialer Burst-Release – anschließender kontinuierlicher Release" charakteristisch, wodurch der Mechanismus, durch den Cholesterin die Diffusionsrate durch Regulierung der Membranstruktur beeinflusst, weiter bestätigt wird37.
Die Rifampicin-haltigen Liposomen zeigten eine gute kurzfristige Stabilität während der Lagerung bei 4 °C über einen Zeitraum von 30 Tagen. Während des Untersuchungszeitraums von 1, 4 und 30 Tagen nahm die Partikelgröße leicht zu, wobei eine ausgezeichnete Größenhomogenität (PDI < 0,15) und eine günstige kolloidale Stabilität (absoluter Zetapotential > 24 mV) erhalten blieben (Tabelle 6). Am Tag 60 wurden offensichtliche Oxidation und Flokulation beobachtet, was auf eine schlechte Langzeitstabilität der Formulierung hinweist. Dieses Ergebnis unterstreicht die Notwendigkeit einer Gefriertrocknung oder Formulierungsanpassung (z. B. Zugabe von Antioxidantien oder Lyoprotektoren) zur langfristigen Stabilisierung – eine wichtige praktische Erkenntnis für Forscher, die dieses Protokoll anwenden.
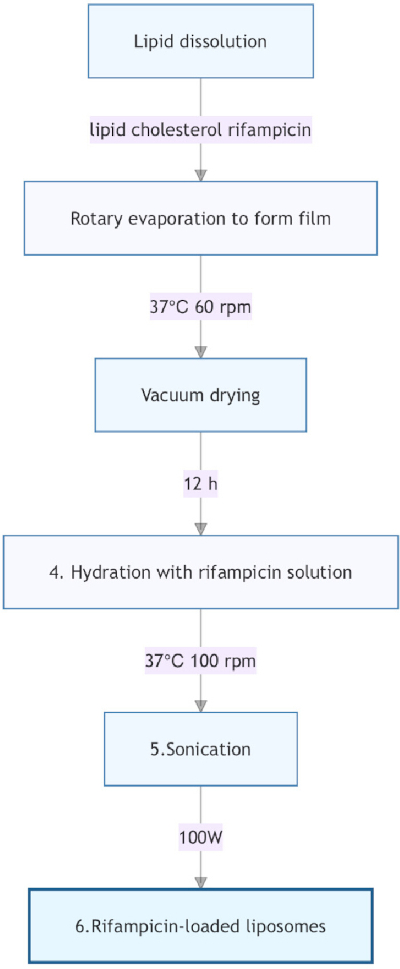
Abbildung 1. Herstellung von Rifampicin-beladenen Liposomen durch Dünnschicht-Hydratation. Schematischer Arbeitsablauf zur Herstellung von Rifampicin-beladenen Liposomen. Die Lipidkomponenten wurden in einem organischen Lösungsmittel gelöst, woraufhin durch Rotationsevaporation, Vakuumtrocknung, Hydratation und Beschallung die endgültige liposomale Formulierung hergestellt wurde. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
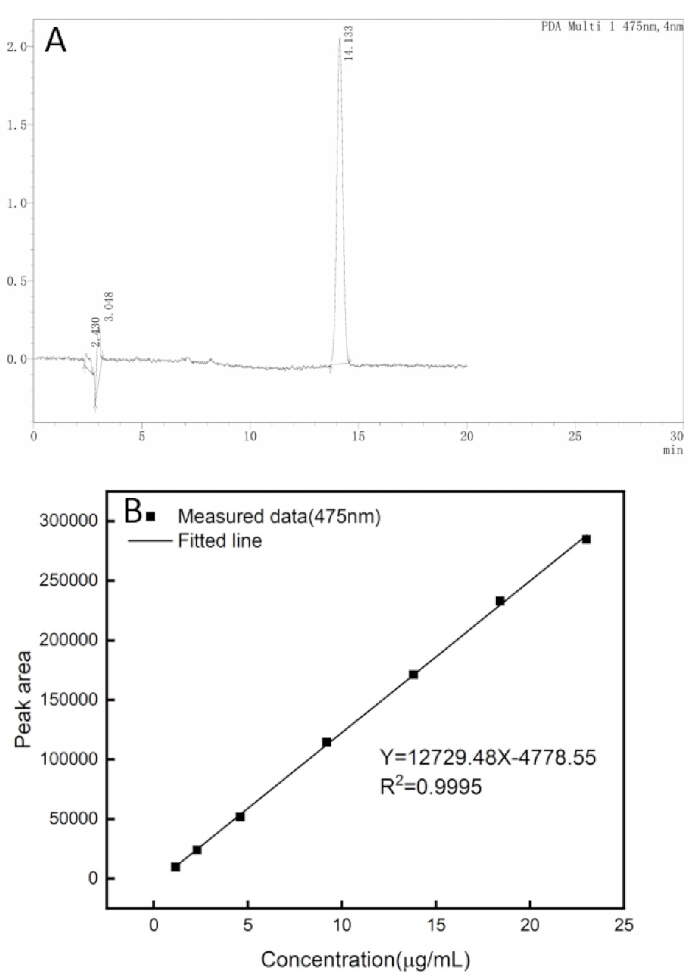
Abbildung 2. HPLC-Identifizierung und Kalibrierung von Rifampicin. (A) Repräsentatives HPLC-Chromatogramm von Rifampicin mit dem charakteristischen Retentionspeak, der für die quantitative Analyse verwendet wird. (B) Kalibrierkurve, erstellt durch Auftragung der Peakfläche gegen die Rifampicin-Konzentration (1,15–23,0 µg/mL). Die Regressionsgleichung und der Korrelationskoeffizient (R2 = 0,9995) zeigen eine hervorragende Linearität im getesteten Konzentrationsbereich. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
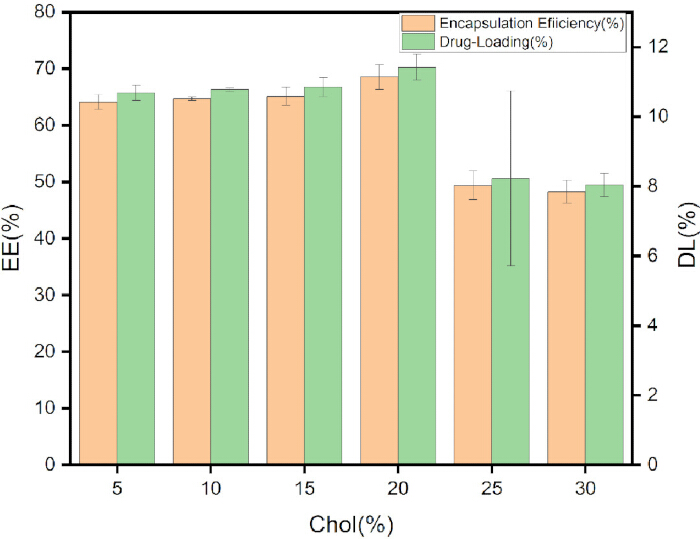
Abbildung 3. Einschließungseffizienz und Wirkstoffbeladung von Rifampicin-beladenen Liposomen. Einschließungseffizienz (EE) und Wirkstoffbeladung (DL) von Liposomen, die mit variierenden Cholesteringehalten hergestellt wurden. Die höchste EE (68,5 %) und DL (11,4 %) wurde bei 20 % Cholesterin beobachtet, was darauf hinweist, dass der Cholesteringehalt die Wirkstoffeinschließung und -beladung signifikant beeinflusst. Die Fehlerbalken stellen Mittelwert × SD (n = 3) dar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
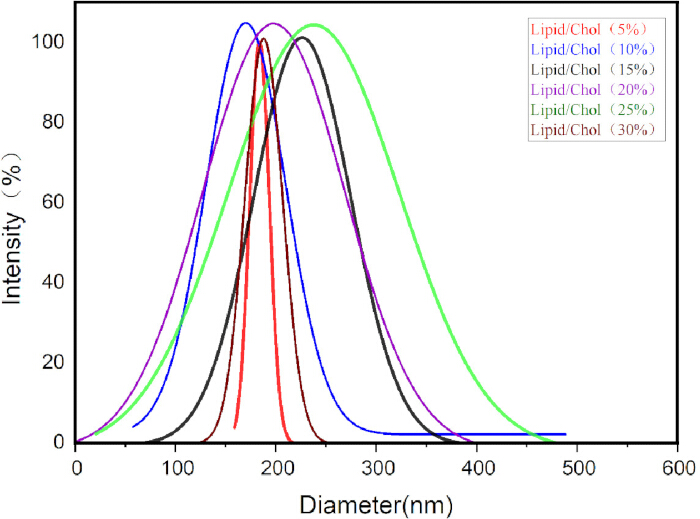
Abbildung 4. Partikelgrößenverteilung von Rifampicin-beladenen Liposomen. Partikelgrößenverteilungsprofile von Rifampicin-beladenen Liposomen, hergestellt mit verschiedenen Phospholipid-zu-Cholesterin-Verhältnissen. Die optimierte Formulierung wies einen Z-Average-Durchmesser von 185 nm und einen Polydispersitätsindex (PDI) von 0.153 auf, was auf eine enge Größenverteilung und eine gute Homogenität hinweist. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
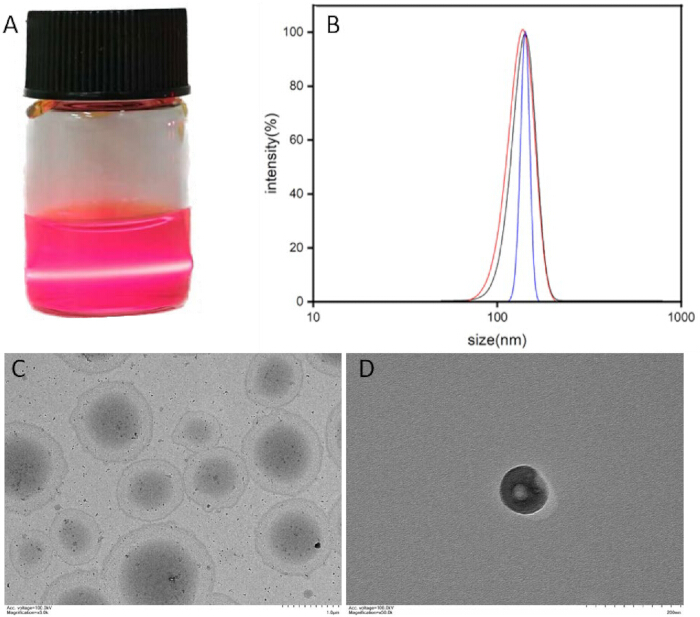
Abbildung 5. Physikochemische Charakterisierung von Rifampicin-beladenen Liposomen. (A) Der Tyndall-Effekt, der in der Suspension rifampicinbeladener Liposomen beobachtet wird, weist auf das Vorhandensein von nanoskaligen Partikeln hin. (B) Partikelgrößenverteilungskurven aus drei parallelen Wiederholungen der optimierten Liposomenformulierung. (C) Transmissionselektronenmikroskopie (TEM)-Aufnahme, die mehrere sphärische liposomale Vesikel zeigt. (D) Repräsentative TEM-Aufnahme mit hoher Vergrößerung eines einzelnen liposomalen Vesikels. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
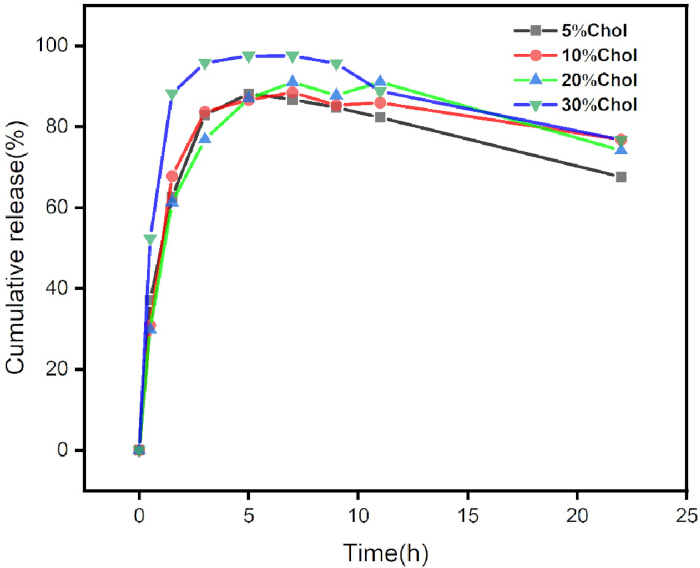
Abbildung 6. In-vitro-Freisetzungsprofile von Rifampicin aus Liposomen. Kumulative Freisetzungsprofile von Rifampicin aus Liposomen, die mit unterschiedlichen Verhältnissen von Phospholipid zu Cholesterin hergestellt wurden, über den Untersuchungszeitraum hinweg. Das Freisetzungsverhalten variierte je nach Cholesteringehalt und zeigte dessen Einfluss auf die Freisetzungscharakteristika des Wirkstoffs. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
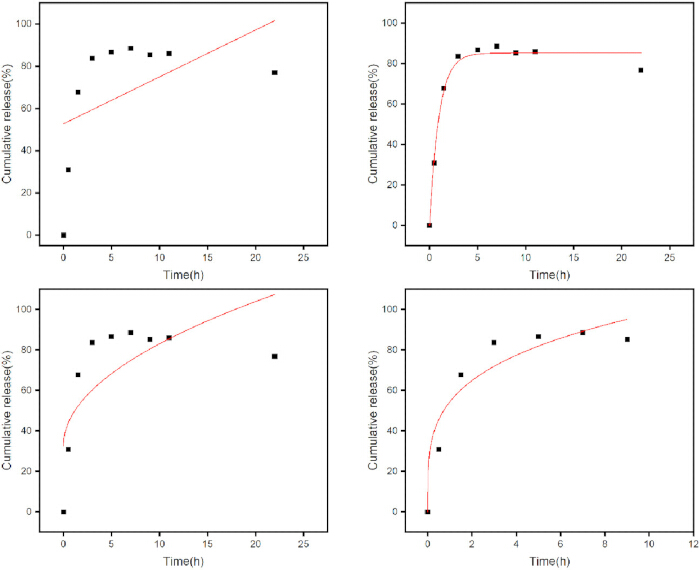
Abbildung 7. Kinetische Modellierung der Rifampicin-Freisetzung aus Liposomen. Freisetzungsdaten für die optimierte Formulierung (20 % Cholesterin) angepasst an (A) Null-Ordnung-, (B) Erster-Ordnung-, (C) Higuchi- und (D) Ritger-Peppas-Kinetikmodelle. Das Modell erster Ordnung wies die beste Anpassungsgüte auf (R2 = 0,987), was auf die beste Übereinstimmung mit den experimentellen Freisetzungsdaten hinweist. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
| Liposomkomponenten | Lecithin | Cholesterin | Rifampicin |
| 5 % | 47,5 mg | 2,5 mg | 10 mg |
| 10 % | 45 mg | 5 mg | 10 mg |
| 15 % | 42,5 mg | 7,5 mg | 10 mg |
| 20 % | 40 mg | 10 mg | 10 mg |
| 25 % | 37,5 mg | 12,5 mg | 10 mg |
| 30 % | 35 mg | 15 mg | 10 mg |
| Endvolumen | 10 mL | ||
Tabelle 1: Zusammensetzung der Rifampicin-haltigen Liposomenformulierungen. Lecithin, Cholesterin und Rifampicin wurden verwendet, um Liposomen mit unterschiedlichen Phospholipid-zu-Cholesterin-Verhältnissen herzustellen, wobei ein Endvolumen von 10 mL beibehalten wurde.
| Konzentration (µg/mL) | `X±S | RSD(%) |
| 9,2 | 114012,75 ± 502,42 | 0,44 |
| 13,8 | 171412,50 ± 493,90 | 0,29 |
| 18,4 | 232334,00 ± 1358,42 | 0,59 |
Tabelle 2: HPLC-Quantifizierungsgenauigkeit bei verschiedenen Rifampicin-Konzentrationen. Es wurden Peakflächenmessungen für Rifampicin-Standardlösungen mit Konzentrationen von 9,2, 13,8 und 18,4 µg/mL durchgeführt. Die Ergebnisse werden als Mittelwert ± Standardabweichung (SD) angegeben, wobei die Werte der relativen Standardabweichung (RSD) eine hohe analytische Genauigkeit belegen.
| Nr. | 1 | 2 | 3 | 4 | RSD (%) |
| Spitzenfläche | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tabelle 3: Gerätepräzision der HPLC-Methode. Bewertung der Präzision anhand von vier aufeinanderfolgenden Injektionen derselben Rifampicin-Standarlösung. Zur Beurteilung der Wiederholbarkeit des Geräts werden die Peakflächenwerte und die relative Standardabweichung (RSD) angegeben.
| Zeit (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| Peakfläche | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tabelle 4: Stabilität der Rifampicin-Stammlösung. Bewertung der Stabilität einer 9,2 µg/mL-Rifampicin-Stammlösung, die bei Raumtemperatur gelagert und nach 0, 2, 4, 6, 8, 12 und 24 h analysiert wurde. Zur Beurteilung der Lösungsstabilität über den Untersuchungszeitraum werden die Peakflächenwerte und die relative Standardabweichung (RSD) angegeben.
| Cholesterin | Größe (nm) | PDI | Zeta-Potential (mV) | EE (%) | DL (%) |
| 5 % | 206,27±1,14 | 0,240±0,004 | -42,72±0,26 | 64,09±1,30 | 10,68±0,22 |
| 10 % | 183,87±2,54 | 0,149±0,004 | -24,80±1,04 | 64,70±0,30 | 10,78±0,05 |
| 15 % | 202,06±3,16 | 0,131±0,007 | -27,90±1,04 | 65,11±1,62 | 10,85±0,27 |
| 20 % | 185,41±0,72 | 0,164±0,044 | -37,74±1,44 | 68,54±2,19 | 11,42±0,37 |
| 25 % | 181,58±1,31 | 0,100±0,008 | -19,96±0,16 | 49,38±2,52 | 8,23±0,42 |
| 30 % | 178,78±0,82 | 0,074±0,014 | -40,25±0,33 | 48,24±2,06 | 8,04±0,34 |
Tabelle 5: Physikochemische Eigenschaften von Rifampicin-haltigen Liposomen. Partikelgröße, Polydispersitätsindex (PDI), Zetapotential, Einschlusswirkung (EE) und Wirkstoffbeladung (DL) von Liposomen, die mit unterschiedlichem Cholesteringehalt hergestellt wurden. Die Daten werden als Mittelwert ± Standardabweichung (n = 3) angegeben.
| 1 Tag | 4 Tage | 30 Tage | |
| Größe (nm) | 183,87±2,54 | 212,42±3,12 | 273,57±4,38 |
| PDI | 0,149±0,004 | 0,106±0,002 | 0,126±0,009 |
| Zetapotential (mV) | -24,80±1,04 | -57,12±1,49 | -55,38±2,50 |
Tabelle 6: Speicherstabilität von Rifampicin-beladenen Liposomen bei 4 °C. Änderungen der Partikelgröße, des Polydispersitätsindex (PDI) und des Zetapotenzials von Rifampicin-beladenen Liposomen nach Lagerung für 1, 4 und 30 Tage bei 4 °C. Die Ergebnisse wurden zur Beurteilung der physikalischen Stabilität der liposomalen Formulierung während der Lagerung herangezogen.
Diskussion
Rifampicin bleibt eine Schlüsselkomponente der ersten Linie der Chemotherapie gegen Tuberkulose, doch seine klinische Wirksamkeit ist erheblich durch dosisabhängige Hepatotoxizität, schlechte intrazelluläre Penetration in Makrophagen, die Mycobacterium tuberculosis (MTB) beherbergen, sowie durch die rasche Entwicklung von Arzneimittelresistenzen bei subtherapeutischer Exposition beeinträchtigt. Um diese ungedeckten klinischen Anforderungen zu adressieren, wurde in dieser Studie ein robustes Protokoll zur Dünnschicht-Hydratation in Kombination mit Ultraschallbehandlung und Filtration zur Herstellung von Rifampicin-beladenen Liposomen etabliert und optimiert. Die optimierte Formulierung zeigte eine gleichmäßige nanoskalige Partikelgröße, intakte vesikuläre Morphologie, hohe Arzneimittel-Einschlusswirkung sowie ein kontinuierliches Freisetzungsprofil in vitro, wobei eine umfassende physikochemische Charakterisierung mittels dynamischer Lichtstreuung (DLS), Transmissionselektronenmikroskopie (TEM), Hochleistungsflüssigkeitschromatographie (HPLC) und in-vitro-Löslichkeitstests durchgeführt wurde.
Mehrere Protokollschritte beeinflussen entscheidend die Liposomenqualität und Reproduzierbarkeit. Erstens ist das Verhältnis von Phospholipid zu Cholesterin von größter Bedeutung. Das optimale Verhältnis von 80:20 ergibt eine EE = 68,5 % und eine DL = 11,4 %; Abweichungen auf 75:25 oder 70:30 führen zu einem EE-Verlust von >30 %. Eine präzise Wägung mit einer Hundertausendstelwaage ist zwingend erforderlich. Zweitens erfordert die Hydratation (Abschnitt 1.6) eine Rotation mit 100 U/min bei 37 °C über 1 h am Rotationsverdampfer ohne Vakuum. Statische Inkubation oder manuelles Schütteln führt zu geringer Reproduzierbarkeit. Drittens erfordert die Ultraschallbehandlung (Abschnitt 1.7): 40 kHz, 100 W, 10 min bei 37 °C einen Z-Mittelwert von 185 nm und einen PDI < 0,2. Eine kürzere Sonifikation (5 min) ergibt >300 nm und einen PDI > 0,3; eine längere Sonifikation (20 min) birgt das Risiko einer Arzneistoffdegradation. Die Temperatur von 37 °C muss eingehalten werden, da Rifampicin wärmeempfindlich ist. Viertens gilt bei der sequenziellen Filtration (0,45 µm, dann 0,22 µm): Benetzen Sie die Filter vorab mit PBS und führen Sie eine sanfte Passage durch. Das Durchpressen durch trockene Filter oder die Verwendung einer kleinen Spritze kann die Vesikel zerstören. Fünftens erfordert die Ultrafiltration zur Bestimmung der EE (Abschnitte 2.1–2.3): exakt 200 µL, 4 Zyklen bei 7.000 × g, 25 °C, wobei alle Filtrate nach jedem Zyklus gesammelt und vereinigt werden. Unvollständige Zyklen führen zu einer Überschätzung der EE. Sechstens erfordert die TEM-Negativkontrastfärbung (Abschnitt 5.6): 2 % Phosphormolybdänsäure, pH 7,0, unmittelbares Abtupfen. Verzögerung oder falscher pH-Wert führen zum Kollaps der Vesikel. Die konsequente Einhaltung dieser sechs Schritte führt zu Liposomen, die die Akzeptanzkriterien erfüllen, wie durch geringe Standardabweichungen in Triplikaten belegt wird.
Cholesterin ist eine entscheidende strukturelle Komponente liposomaler Doppelschichten und hat gut dokumentierte duale Effekte auf die Membranfluidität, mechanische Stabilität und die Retention lipophiler Wirkstoffe. In dieser Studie haben wir systematisch den Einfluss des molaren Cholesterinanteils auf die Formulierungsleistung untersucht und festgestellt, dass die maximale Einschlusswirkung von 68,5 % bei einem Cholesteringehalt von 20 % (Massenverhältnis) erreicht wurde. Es wird vermutet, dass dieses optimale Verhältnis ein Gleichgewicht schafft zwischen der Erhaltung der geordneten lamellaren Struktur der Phospholipiddoppelschicht zur Minimierung von Wirkstoffaustritt und der Aufrechterhaltung ausreichender Membranfluidität, um lipophile Rifampicin-Moleküle im hydrophoben Kern der Doppelschicht unterzubringen. Umgekehrt führte ein Cholesteringehalt über 20 % zu einer übermäßigen Versteifung der Lipiddoppelschicht, einer Störung der regelmäßigen lamellaren Anordnung und daraufhin zu signifikanten Abnahmen sowohl der Einschlusswirkung als auch der Wirkstoffladekapazität. Diese Ergebnisse stimmen mit dem etablierten mechanistischen Verständnis der Rolle von Cholesterin in der liposomalen Membranengineering überein. Daher sind eine präzise Wägung der Lipide (mithilfe einer Hundertausendstelwaage) und die strikte Einhaltung des Massenverhältnisses von 20 % Cholesterin zwingend erforderlich, um eine hohe Wirkstoffbeladung zu erreichen.
Die optimierten rifampicinhaltigen Liposomen wiesen einen mittleren hydrodynamischen Durchmesser von 185 nm und einen Polydispersitätsindex (PDI) von 0,164 ± 0,044 auf, was auf eine sehr gleichmäßige Partikelgrößenverteilung hinweist. Diese nanoskalige Dimension (< 200 nm) ist nicht nur mit dem Enhanced Permeability and Retention (EPR)-Effekt für eine passive Anreicherung in entzündeten, tuberkulösen Läsionen der Lunge vereinbar, sondern auch optimal für eine effiziente Phagozytose durch alveoläre Makrophagen – die primäre intrazelluläre Nische von MTB. Durch diese gezielte Partikelgrößenwahl lässt sich die zentrale Einschränkung von freiem Rifampicin überwinden, das therapeutische Konzentrationen innerhalb MTB-infizierter Makrophagen nicht erreicht. Das Zeta-Potential von −38 mV der optimierten Formulierung sorgt für eine starke elektrostatische Abstoßung zwischen den Partikeln und verhindert dadurch wirksam Aggregation, Fusion und Sedimentation der Vesikel während der kurzfristigen Lagerung, was eine hervorragende kolloidale Stabilität gewährleistet. Bemerkenswerterweise war die mittels TEM gemessene Kernpartikelgröße geringer als der hydrodynamische Durchmesser, der mittels DLS ermittelt wurde – ein gut dokumentiertes Phänomen in der Charakterisierung von Liposomen: DLS quantifiziert den hydratisierten Vesikeldurchmesser einschließlich der umgebenden wässrigen Hydrathülle, während die TEM-Aufnahmen den dehydrierten Lipidkern unter Hochvakuumbedingungen abbildet. Diese Diskrepanz stellt daher ein erwartetes und physikochemisch begründetes Ergebnis dar und keine Inkonsistenz in der Charakterisierung.
Die TEM-Bildgebung bestätigte weiterhin die morphologischen Merkmale der optimierten Liposomen, die hauptsächlich als gleichförmige, sphärische, intakte unilamellare Vesikel erschienen, mit nur geringer lokaler Aggregation und ohne offensichtliche Fusion oder Membranruptur. Diese Ergebnisse belegen, dass das kombinierte Verfahren aus Ultraschallbehandlung und Filtration eine präzise Kontrolle über die Vesikelmorphologie und Lamellarität ermöglicht, während die strukturelle Integrität der liposomalen Doppelschicht erhalten bleibt. Die strukturelle Integrität ist ein entscheidendes Qualitätsmerkmal für liposomale Formulierungen, da sie direkt mit der Arzneimittelaufrechterhaltung während der Lagerung, der Stabilität im in-vivo-Kreislauf und der Leistungsfähigkeit der gezielten Abgabe korreliert. Zusätzlich bestätigte der ausgeprägte Tyndall-Effekt in der Liposomensuspension die kolloidale Natur der nanoskaligen Vesikeldispersion.
In-vitro-Arzneimittelfreisetzungsstudien zeigten, dass die optimierten rifampicinhaltigen Liposomen innerhalb der ersten 0,5 h keine signifikante Burst-Freisetzung aufwiesen, eine entscheidende Eigenschaft, die das Risiko einer akuten systemischen Toxizität verringert, die mit schnellen Spitzenkonzentrationen von freiem Rifampicin im Plasma verbunden ist. Die Modellierung der Freisetzungskinetik ergab, dass das Freisetzungsprofil am besten durch ein kinetisches Modell erster Ordnung beschrieben wird, was darauf hindeutet, dass die Rifampicin-Freisetzung aus der liposomalen Doppelschicht vorwiegend durch passive Diffusion und nicht durch Erosion der Lipidmatrix gesteuert wird. Dieses diffusionskontrollierte, langsame Freisetzungsverhalten ist für die Anti-Tuberkulose-Therapie äußerst vorteilhaft, da es eine längere Aufrechterhaltung wirksamer therapeutischer Arzneimittelkonzentrationen ermöglicht und somit das Risiko einer untertherapeutischen Exposition verringert, die zur Entstehung von Arzneimittelresistenzen führt. Nach 24 h wurde eine leichte Abnahme der kumulativen Arzneimittelfreisetzung beobachtet, die höchstwahrscheinlich auf die oxidative und hydrolytische Degradation des nicht eingeschlossenen Rifampicins im wässrigen Freisetzungsmedium zurückzuführen ist – ein Befund, der mit zuvor veröffentlichten Stabilitätsdaten für Rifampicin in wässrigen Umgebungen übereinstimmt38. Wichtig ist, dass die liposomale Doppelschicht ein schützendes Mikromilieu für das eingeschlossene Arzneimittel bereitstellt und dadurch dessen Exposition gegenüber abbauenden Bedingungen im Vergleich zu freiem Rifampicin verringert.
Die in dieser Studie entwickelte optimierte, Rifampicin enthaltende liposomale Formulierung bietet mehrere deutliche Vorteile für die Anti-Tuberkulose-Therapie und behebt direkt die wesentlichen Einschränkungen der herkömmlichen Rifampicin-Chemotherapie. Erstens schafft die liposomale Doppelschicht eine schützende Barriere gegen einen vorzeitigen Wirkstoffabbau in wässrigen und biologischen Umgebungen und erhält dadurch die antimikrobielle Wirkung von Rifampicin. Zweitens verlängert das kontinuierliche, diffusionsgesteuerte Freisetzungsprofil die systemische Halbwertszeit des Wirkstoffs, wodurch die Dosierungshäufigkeit verringert und die Therapietreue der Patienten verbessert werden kann – ein wesentliches Problem bei der langfristigen Tuberkulose-Chemotherapie. Drittens ermöglicht die optimierte nanoskalige Partikelgröße sowohl eine passive Anreicherung in entzündeten tuberkulösen Läsionen über den EPR-Effekt als auch eine effiziente Aufnahme durch MTB-infizierte alveoläre Makrophagen, wodurch intrazelluläre Wirkstoffkonzentrationen erreicht werden, die mit freiem Rifampicin nicht erzielbar sind39,40. Schließlich besteht die Formulierung aus biokompatiblen, natürlich gewonnenen Phospholipiden und Cholesterin, wodurch das Risiko einer Immunogenität oder systemischen Toxizität durch das Wirkstoffträgersystem selbst minimiert wird.
Bemerkenswerterweise weist diese Studie mehrere Einschränkungen auf, die in zukünftigen Untersuchungen adressiert werden müssen. Obwohl die physikochemische Charakterisierung und Freisetzungsprofilierung in vitro eine erfolgversprechende Formulierungsleistung zeigen, sind weitere in-vivo-Studien erforderlich, um das pharmakokinetische Verhalten, die Gewebeverteilung, die anti-tuberkulöse Wirksamkeit und die systemische Toxizität der Rifampicin-beladenen Liposomen in geeigneten Tiermodellen zu bewerten. Zudem bedarf die Skalierbarkeit des optimierten Herstellungsprotokolls für die industrielle Produktion weiterer Validierung.
Zusammenfassend wurde in dieser Studie ein einfaches, hochgradig reproduzierbares und robustes Protokoll zur Herstellung von Rifampicin-beladenen Liposomen mittels Dünnschicht-Hydratation, Ultraschallbehandlung und Filtration etabliert. Durch systematische Formulierungsoptimierung wurde die entscheidende Bedeutung des Cholesteringehalts für die Einschlussrate und die Membranstabilität aufgezeigt, wobei die optimierte Formulierung ideale physikochemische Eigenschaften, eine hohe Arzneimittelleinschlussrate, hervorragende kolloidale Stabilität sowie eine kontrollierte, langsame in-vitro-Arzneimittel-Freisetzung aufwies. Dieses standardisierte Protokoll bietet einen zuverlässigen methodischen Rahmen für die Entwicklung und Charakterisierung liposomal formulierter Arzneimittelträgersysteme gegen Tuberkulose und legt eine solide Grundlage für die anschließende präklinische Bewertung von liposomalem Rifampicin zur Behandlung sowohl medikamentenempfindlicher als auch medikamentenresistenter Tuberkulose.
Offenlegungen
Die Autoren haben keine Interessenkonflikte offenzulegen.
Danksagungen
Diese Forschung wurde von der Nationalen Natürlichen Wissenschaftsstiftung Chinas (Nr. 21977019) unterstützt.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| L-α-Phosphatidylcholin (Sojabohne) | RHAWN | R024502 | ≥90 % Reinheit, 25 g/Flasche, CAS: 97281-47-5 |
| 1× PBS-Puffer | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| 1× PBS-Puffer, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Chloroform | Guangzhou Marke | GD10-AR-2.5L | AR-Grad, 500 mL/Flasche, CAS: 67-66-3 |
| Cholesterin | Aladdin | C104028-5g | AR-Grad, ≥95 % (HPLC), 5 g/Flasche, CAS 57-88-5 |
| Dialysemembranen (MD25, 7000 Da) | Solarbio | YA1081-5m | 7000 Da MWCO, 5 m Länge, metallfrei |
| System für Hochleistungsflüssigkeitschromatographie (HPLC), LC-20A | Shimadzu Corporation, Japan | LC-20A | Das System ist mit einem SPD-20A UV-Detektor, einer CBM-20A Vierfachpumpe, einem LC-20AT Online-Entgaser, einem SIL-20A Autosampler, einem CTO-20A Säulenvorwärmer und der LC-Solution-Workstation-Software ausgestattet. Es wurde zur quantitativen Bestimmung von Rifampicin verwendet. |
| Zentrifuge für hohe Drehzahlen (Tischmodell) | Shanghai Anting Scientific Instrument Factory | TGL-16B | Wird zum Zentrifugieren von Proben verwendet |
| L-Ascorbinsäure | Macklin | A800296 | 99,99 % Reinheit, 100 g/Flasche, CAS: 50-81-7 |
| Omnipartikelgrößen- und Zeta-Potential-Analysator | Brookhaven Instruments Corporation, USA | 173PI | Wird zur Bestimmung der Partikelgröße, des Polydispersitätsindex (PDI) und des Zeta-Potentials von Liposomen verwendet |
| Rifampicin | Macklin | R817237 | 97 % Reinheit, 250 mg/Flasche, CAS: 13292-46-1 |
| Transmissionselektronenmikroskop (TEM) | Hitachi, Ltd., Japan | HT7700 | Wird zur morphologischen Beobachtung von Liposomen verwendet |
| Tween 80 | Energy Chemical | E0807391000-A01 | AR-Grad, 100 mL/Flasche, CAS: 9005-65-6 |
| Zentrifugalfiltereinheiten für Ultrafiltration (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | 3 kDa MWCO, 0,5 mL Volumen, Kunststoffmaterial |
Referenzen
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.