Xenotransplantatmodelle – zelllinienbasierte (CDX), patientenbasierte (PDX), humanisierte und autologe – stellen weiterhin die primäre in vivo-Plattform für die Entwicklung von Krebsmedikamenten dar; standardisierte Berichterstattung, rationale Plattformauswahl und KI-gestützte Translation definieren die derzeitige Best Practice.
Übersichtsartikel
Standardisierte Xenotransplantationsmodelle für die präklinische Krebsforschung
In diesem Artikel
Zusammenfassung
Zusammenfassung
Xenotransplantationsmodelle sind die wichtigste in-vivo-Plattform der präklinischen Onkologie und die am längsten etablierte experimentelle Verbindung zwischen Zellkultur und klinischer Forschung. Von den karzinogenexponierten Kaninchenmodellen des frühen 20. Jahrhunderts bis hin zur aktuellen Generation humanisierter, patientenabgeleiteter Xenotransplantate (PDX) haben sich diese Plattformen entsprechend den Anforderungen der translationalen Krebsforschung weiterentwickelt. In dieser Übersicht werden die biologischen Grundlagen, methodischen Standards und translationalen Anwendungen der wichtigsten derzeit verwendeten Xenotransplantationsplattformen kritisch beleuchtet. Xenotransplantate, die von Zelllinien abgeleitet sind (CDX-Modelle), stellen nach wie vor die am weitesten verbreitete und kosteneffizienteste Methode für präklinische Wirksamkeitstests dar und bieten die Reproduzierbarkeit, Skalierbarkeit und Zugänglichkeit, die ihre Rolle in der onkologischen Arzneimittelentwicklung über Jahrzehnte hinweg gesichert haben. PDX-Modelle haben sich als bevorzugte Plattform für die Gestaltung von Klinischen Begleitstudien, die Entdeckung prädiktiver Biomarker sowie personalisierte onkologische Anwendungen etabliert, da sie das genomische Profil, die intratumorale Heterogenität und die histologische Architektur des Spindertumors über mehrere Passagen hinweg bewahren. Die Biologie der Tumoreinlagerung in PDX-Systemen – einschließlich der Auswahl immunodefizienter Wirtsstämme, der Implantationsstelle, der Tumorquelle und der Passagenbiologie – wird ebenso erörtert wie humanisierte und autolog humanisierte Konfigurationen, die die Anwendung dieser Plattformen auf die Evaluierung von Immun-Checkpoint-Inhibitoren, bispezifischen T-Zell-Engagern und der Chimeric-Antigen-Receptor-T-(CAR-T)-Zelltherapie ausdehnen. In dieser Übersicht wird die präklinische Übertragung auf klinische Anwendungen im Hinblick auf immunologische Divergenz, unvollständige Rekapitulation der Tumormikroumgebung und Standardisierung diskutiert. Formale Rahmenwerke wie der Standard „Minimal Information for PDX Models“ (PDX-MI) und die „Minimal Information for Standardization of Humanized Mice“ (MISHUM) werden zusammen mit der globalen Biobank-Infrastruktur und neuartigen, KI-gestützten Ansätzen für translationsmodellierende Verfahren untersucht.
Einleitung
Krebs bleibt weltweit eine der häufigsten Todesursachen, wobei bis zum Jahr 2040 jährlich geschätzte 28,4 Millionen neue Diagnosen erwartet werden1. Trotz bemerkenswerter therapeutischer Fortschritte, einschließlich molekular gezielter Wirkstoffe, Immun-Checkpoint-Inhibitoren, chimärer Antigenrezeptor-T-(CAR-T-)Zelltherapien und Antikörper-Wirkstoff-Konjugate, entwickeln die Mehrheit der Patienten mit fortgeschrittenen Malignitäten eine Resistenz gegen Medikamente oder sprechen nicht auf die Erstbehandlung an, und die gesamten Fünf-Jahres-Überlebensraten für viele solide Tumore bleiben unbefriedigend2. Die Entwicklung von Krebsmedikamenten wird weiterhin von einer schwierigen translativen Engstelle geprägt. Ein großer Anteil onkologischer Wirkstoffe mit ermutigender präklinischer Aktivität scheitert in der klinischen Prüfung, was darauf hindeutet, dass viele experimentelle Systeme die biologischen Determinanten der Patientenreaktion noch immer nicht adäquat abbilden3,4. Der Bedarf an präklinischen in vivo-Systemen, die die genomischen, histopathologischen und pharmakologischen Eigenschaften menschlichen Krebses genau widerspiegeln, ist gut dokumentiert. Xenotransplantatmodelle spielen bei diesem Problem und seiner möglichen Lösung eine zentrale Rolle, da sie die am längsten etablierte in vivo-Brücke zwischen Zellkultur und klinischer Anwendung darstellen. Xenotransplantatmodelle werden erzeugt, indem menschliches Tumormaterial in einen immunologisch permissiven Wirt implantiert wird, meist eine immundefiziente Maus5. Zwei Hauptformen dominieren das Feld: aus Zelllinien abgeleitete Xenotransplantate (CDX), die aus etablierten Krebszelllinien gewonnen werden, und patientenabgeleitete Xenotransplantate (PDX), die durch direkte Transplantation frischen chirurgischen oder Biopsiematerials ohne vorherige Langzeitkultivierung entstehen6,7. Orthotope, disseminierte, subrenalkapselnahe, organoid-abgeleitete und humanisierte Varianten erweitern diesen Ansatz weiter, indem sie den Implantationsort, das Ausgangsmaterial oder den Immunstatus des Wirts verändern8,9,10.
Menschliche Malignome sind dynamische Systeme, die durch somatische Mutationen, epigenetische Umprogrammierung, intratumorale Heterogenität und kontinuierliche ko-evolutionäre Wechselwirkungen zwischen neoplastischen und stromalen Zellpopulationen geprägt sind6,11. Obwohl Krebszelllinien historisch als weniger zuverlässige Vorhersagemodelle für klinische Ansprechen galten3,4, hat sich diese Sichtweise inzwischen verfeinert10,12,13. Zwar weisen Zelllinien genomische Drift, Verlust von stromalen und immunologischen Komponenten sowie Abweichungen von der Heterogenität des Ausgangstumors auf, doch spiegelt ein Großteil ihrer scheinbaren mangelnden Vorhersagekraft eher Mängel im Studiendesign (kleine Zelllinienkollektive, histologische Diskrepanzen und fehlende molekulare Stratifikation) wider als ein grundsätzliches Versagen des Modells14. PDX-Modelle beheben einige der wesentlichen Einschränkungen von Zelllinienmodellen (genomische Drift, Verlust der Heterogenität und Fehlen von Stroma) dadurch, dass frische Tumorgewebsproben von Patienten direkt in immundefiziente Mäuse transplantiert werden, wodurch die Histologie des Spenders, die genomische Architektur und Aspekte der stromalen Organisation über frühe Passagen hinweg erhalten bleiben; orthotope, disseminierte, subrenalkapselnahe, organoidbasierte sowie humanisierte Varianten erweitern dieses Modell hinsichtlich Implantationsstelle, Ausgangsmaterial und Immunstatus des Wirts10. PDX-Studien im Bevölkerungsmaßstab reproduzieren klinische Ansprechraten auf Indikationsebene12, und vergleichende Analysen von Patienten-PDX-Paaren zeigen eine Übereinstimmung von etwa 87 % mit den individuellen Patientenergebnissen, wobei die Spezifität in dieser Analyse bei 70 % lag13.
Die Xenotransplantat-Landschaft erstreckt sich weiter auf humanisierte Plattformen, bei denen PDX-Tumore in Wirtsorganismen gezüchtet werden, die mit Komponenten eines menschlichen Immunsystems rekonstituiert wurden9, sowie auf orthotopische Modelle an anatomisch entsprechenden primären Standorten und metastatische Varianten14. Gleichzeitig konzentriert sich diese Übersicht auf murine Xenotransplantat-Modelle; ergänzende Systeme wie Assays an der choriallantoischen Membran des Hühnerembryos (CAM)15, Xenotransplantationen an Zebrafischembryonen16 und patientenabgeleitete Organoiden17 können orthogonale Vorteile hinsichtlich Geschwindigkeit, Durchsatz und Skalierbarkeit bieten und sind somit in integrierte, mehrstufige präklinische Arbeitsabläufe eingebettet. Die internationale Infrastruktur für PDX-Biobanken hat sich im letzten Jahrzehnt erheblich erweitert18, und formelle Standardisierungsrahmen – der Standard „Minimale Informationen zum PDX-Modell“ (PDX-MI)19 und die „Minimal Information for Standardization of Humanized Mice“ (MISHUM)20 – wurden etabliert; eine unvollständige Umsetzung in der publizierten Literatur bleibt jedoch eine strukturelle Hürde für die klinische Translation. Formelle Standardisierungsrahmen wurden eingeführt, um die Berichterstattung über klinische Annotationen, Engraftment-Methodik, Passagengeschichte, Qualitätssicherung und Parameter der Immunrekonstitution zu harmonisieren. Trotz dieser Fortschritte ist keine einzelne Xenotransplantat-Plattform für jede translationsmedizinische Fragestellung ausreichend. PDX-Modelle sind von Natur aus langsam, ressourcenintensiv und weisen variable Engraftment-Raten auf, während humanisierte Xenotransplantat-Systeme, obwohl sie den immunologischen Defekt konventioneller PDX-Wirte teilweise beheben, zusätzliche Variabilität durch unvollständige Immunrekonstitution9, interindividuelle Spenderheterogenität21 und Graft-versus-Host-Beschränkungen22 einführen. Die Standardisierung bleibt zudem uneinheitlich: Protokolle zur Modellerstellung, Konventionen zur Nummerierung von Passagen, Authentifizierungsmethoden, Quantifizierung des Tumorwachstums, Immunüberwachung, Definitionen von Endpunkten sowie die allgemeine Berichtsqualität variieren erheblich zwischen Institutionen und Publikationen23. Diese Übersicht analysiert Xenotransplantat-Modelle unter dem doppelten Aspekt der Standardisierung und der praktischen Modellauswahl. Indem CDX als unverzichtbares frühes in vivo-Arbeitsmodell und PDX als hochgradig präzises, aber ressourcenintensiveres System positioniert wird, fassen wir aktuelle Erkenntnisse zu Modelltaxonomie, Wirtsstamm-Biologie, Engraftment-Bestimmungsfaktoren, Biobanking, genomischer Stabilität, quantitativem Studiendesign und Berichtsrahmen zusammen und stellen Xenotransplantat-Systeme in Bezug zu syngenen Modellen, Organoiden, genetisch veränderten Mausmodellen (GEMM) sowie schnellen alternativen Assays. Die zentrale These lautet, dass Standardisierung nicht als Bemühen verstanden werden sollte, Studien in einer einzigen Modellklasse zu konsolidieren, sondern vielmehr als Rahmenwerk, das definiert, wie jede Plattform erzeugt, validiert, berichtet und sinnvoll in einen integrierten präklinischen Arbeitsablauf eingebettet wird (Abbildung 1).
Überprüfung und Perspektive
Historische Entwicklung und Taxonomie
Yamagiwa und Ichikawas Demonstration von karzinogeninduziertem Hautkrebs bei Kaninchen aus dem Jahr 1915 begründete das Konzept des experimentellen Tumormodells24. Syngene Modelle entstanden Mitte des zwanzigsten Jahrhunderts mit grundlegenden Zelllinien wie dem Lewis-Lungenkarzinom, dem 4T1-Mammakarzinom, dem CT26-Kolonkarzinom und dem B16-Melanom, die auch in der gegenwärtigen Ära der Immunonkologie weiterhin nützlich sind25. Flanagans Entdeckung der athymischen Nacktmaus im Jahr 1966 lieferte den ersten immungeschwächten Wirt, der xenogenes Gewebe tolerieren konnte26, wodurch Rygaard und Povlsen 1969 die erste erfolgreiche Transplantation eines menschlichen Kolorektaltumors erreichen konnten27. Die anschließende Entwicklung neuer Stämme mittels SCID-, NOD/SCID- und IL-2-Rezeptor-common-gamma-Kette (Il2rg)-defizienter Hintergründe eliminierte schrittweise die Barrieren durch T-Zellen, B-Zellen und NK-Zellen28 und etablierte die aktuelle Taxonomie: CDX, PDX, orthotopische und disseminierte Varianten, von Organoiden abgeleitete Xenotransplantate und humanisierte Xenotransplantate6.
Das NCI-60-Panel, das Ende der 1980er Jahre als in vitro-Screening mit 60 menschlichen Krebszelllinien aus neun Gewebetypen etabliert wurde, hat die systematische Arzneimittelbewertung institutionalisiert und über mehrere Jahrzehnte hinweg die zelllinienbasierte präklinische Pharmakologie geprägt; Trefferkandidaten wurden in subkutane CDX-Studien an athymischen Nacktmäusen überführt und anhand standardisierter Endpunkte wie %T/C (Prozent der behandelten Tumorvolumina im Vergleich zur Kontrolle), Tumorwachstumsverzögerung und arzneimittelbedingten Todesfällen bewertet, um den Vergleich zwischen Studien zu ermöglichen29. CDX-Modelle bleiben die am weitesten verbreitete und kosteneffektivste Plattform für die präklinische Wirksamkeitsprüfung; subkutane CDX-Studien erreichen ihre Auswertung innerhalb von 5–7 Wochen (Abbildung 1) und nehmen eine zentrale Rolle im Arzneimittelentwicklungsprozess ein, insbesondere bei der Dosisoptimierung, der pharmakokinetischen/pharmakodynamischen (PK/PD) Charakterisierung, der Quantifizierung der Tumorwachstumshemmung (TGI) sowie der Bewertung von Überlebensendpunkten (Abbildung 2).
Praktisch gesehen wird die Taxonomie von Xenotransplantatmodellen durch drei Variablen definiert: Tumorquelle, Implantationsstelle und Wirtshintergrund. CDX-Modelle basieren auf etablierten Krebszelllinien mit stabiler Verfügbarkeit und umfassender molekularer sowie pharmakologischer Annotation durch Ressourcen wie die Cancer Cell Line Encyclopedia30. PDX-Modelle verwenden frisch transplantierte Tumorfragmente von Patienten, um die Histologie, genomische Architektur und intratumorale Heterogenität des Spenders zu bewahren, wobei jedoch die humane Stroma schrittweise durch murines Stroma bei serieller Passagierung ersetzt wird10. Die Implantationsstelle bestimmt den biologischen Kontext: Die subkutane Transplantation priorisiert technische Einfachheit, Reproduzierbarkeit und serielle Messung mit dem Messschieber; die orthotopische Implantation stellt die organspezifische Mikroumgebung wieder her und ermöglicht klinisch relevante Muster spontaner Metastasierung; die intravasale Injektion (Schwanzvene, intrakardial, intrasplenisch) erzeugt experimentelle Metastasenmodelle, die spätere Schritte der metastatischen Kaskade wie Extravasation und Kolonisation untersuchen14; und die Implantation unter die Nierenkapsel nutzt einen stark durchbluteten Ort, der die Engraftment-Raten für schwer zu transplantierende Tumore deutlich verbessert31.
CDX und PDX: Komplementäre Rollen in der präklinischen Onkologie
Zunehmende Evidenz zeigte, dass CDX-Modelle nur begrenzt in der Lage sind, klinische Arzneimittelreaktionen vorherzusagen, was eine Neubewertung der präklinischen onkologischen Methodik veranlasste. Etablierte Krebszelllinien, die unbestimmt lang in künstlicher Kultur gehalten werden, unterlaufen eine fortschreitende klonale Selektion, transkriptionelle Divergenz sowie einen Verlust des stromalen und immunologischen Kontexts im Vergleich zu den Primärtumoren, aus denen sie stammen. PDX-Modelle bewahren die Histologie, genomische Architektur und intratumorale Heterogenität des Spenders über aufeinanderfolgende Passagen hinweg10. Im Jahr 2006 lieferte eine Pankreaskrebs-PDX-Plattform den ersten Nachweis einer biomarkerbasierten Vorhersage der Arzneimittelwirkung32. Im Jahr 2011 wurde die „Xenopatienten“-Plattform mit 85 molekular annotierten kolorektalen PDX-Modellen zusammengestellt, die klinischen Reaktionsmuster auf Cetuximab reproduzierten und die Amplifikation von HER2 als therapeutisch angreifbaren Resistenzmechanismus identifizierten – anschließend in den HERACLES-Studien validiert33,34. Eine bahnbrechende Studie aus dem Jahr 2015 wandte ein PDX-klinisches Studiendesign nach dem 1 × 1 × 1-Prinzip auf rund 1.000 Modelle und 62 Behandlungsregime an, reproduzierte Genotyp-Reaktions-Assoziationen, benannte neuartige Resistenzmechanismen und etablierte die pharmakologische Anwendung im PDX-Maßstab als glaubwürdige Brücke zur Planung klinischer Studien12.
Trotz dieser Fortschritte gelten CDX-Modelle weiterhin als Goldstandard für die präklinische in-vivo-Evaluierung von Wirkstoffkandidaten in frühen Entwicklungsstadien, da sie schnell, experimentell überschaubar und kosteneffizient sind: Authentifizierte Zelllinien können genetisch modifiziert, in großem Maßstab vermehrt und in großen, vergleichbaren Kohorten mit vergleichsweise geringem biologischen Rauschen implantiert werden, wodurch aussagekräftige Ergebnisse zur Wirksamkeit, pharmakodynamischen Wirkung und Verträglichkeit innerhalb von Zeiträumen erzielt werden, die für PDX- oder humanisierte Systeme nicht praktikabel wären. Klassische Zelllinien wie HCT116, A549 und U8735 sind an jahrzehntelange mechanistische Literatur und öffentliche Omics-Ressourcen gekoppelt, und orthotope oder disseminierte CDX-Varianten erweitern ihre Anwendbarkeit auf Gewebetropismus, metastatische Besiedlung und standortspezifische Therapien, ohne ihre operationellen Vorteile einzubüßen10. Für hypothesengetriebene Fragestellungen, die sich auf Zielstrukturnabhängigkeit, Optimierung von Dosis und Applikationsschema, vergleichende Wirksamkeit oder Wirkmechanismusnachweise konzentrieren, bleibt CDX die geeignete erste in-vivo-Plattform. Die bekannten Limitationen – darunter klonale Drift, fehlende humanes Stroma und Immunsystem sowie begrenzte Vorhersagekraft auf Populationsebene – definieren ihren angemessenen Einsatz als schnelle Screening- und Mechanismusplattform, nicht jedoch als Surrogat für klinische Ergebnisse.
Herstellung von PDX-Modellen: Tumorquellen, Implantation und Biologie der Engraftment
Lebensfähiges Tumormaterial wird am häufigsten aus chirurgischen Resektionen gewonnen, kann aber auch aus Stanzbiopsien, malignen Ergüssen oder Knochenmarkaspiraten bei hämatologischen Malignitäten erhalten werden31. Radikale Resektionen liefern größere Mengen an lebensfähigem, strukturell intaktem Gewebe; Biopsien liefern dennoch ausreichendes Material, wenn sie gezielt bei metastasierter oder nicht resektionsfähiger Erkrankung durchgeführt werden31,36. Das Gewebe muss in kaltem gepuffertem Medium transportiert und innerhalb von etwa 24 Stunden verarbeitet werden; eine warme Ischämiezeit von mehr als 2 Stunden sowie ex vivo-Intervalle von mehr als 8–10 Stunden reduzieren die Engrafting-Effizienz zunehmend. Die Genehmigung durch die zuständige Ethikkommission und eine schriftliche, informierte Einwilligung sind zwingend erforderlich.
Tumormaterial wird in Fragmente von 1–3 mm3 verarbeitet, wobei die Architektur der extrazellulären Matrix und die räumliche Heterogenität erhalten bleiben, oder in Einzelzell-Suspensionen dissociiert, um eine sortierte und dosisnormalisierte Inokulation durchzuführen. Die gleichzeitige Implantation von Matrigel wird häufig eingesetzt, um die frühe Angiogenese zu unterstützen; ihre Wirkung ist jedoch variabel und sollte berichtet werden, da sie den mikroumgebungsbedingten Kontext verändert31. Die Supplementierung mit Hormonen – Estradiol-Pellets bei ER-positiven Brusttumoren und Dihydrotestosteron bei Prostatatumoren – verbessert die Engraftment-Rate hormonabhängiger Malignome. Die subkutane Implantation an der dorsolateralen Flanke ermöglicht die Überwachung mittels Messschieber und zeichnet sich durch operationelle Einfachheit aus; die orthotope Implantation stellt die organspezifische Mikroumgebung wieder her; und die Implantation unter die Nierenkapsel maximiert die Engraftment-Raten bei schwer einheilenden Tumortypen, einschließlich nicht-kleinzelligem Lungenkarzinom (NSCLC) und Prostatakarzinom31.
Das Engraftment ist stark tumorspezifisch bedingt. Aggressive, schlecht differenzierte, therapieresistente oder metastasierende Tumore engraften leichter als indolente oder gut differenzierte Tumore; triplenegative Brustkrebsarten, pankreatische duktale Adenokarzinome, hochgradige seröse Ovarialkarzinome und akute Leukämien zeigen dabei konstant höhere Erfolgsraten als luminal A Brusttumore und andere Tumore mit geringer Engraftment-Quote. Zudem sagt ein erfolgreiches Engraftment bei triplenegativem Brustkrebs und Pankreatobiliar-Karzinomen eine ungünstige Prognose für den Patienten voraus10. Die Wirtsstamm-Linie ist ein zweiter entscheidender Faktor: Hochgradig immundefiziente Stämme wie NSG und NOG haben nackte (nude) Mäuse und SCID-Mäuse bei anspruchsvollen oder hämatologischen Fällen aufgrund ihrer breiteren Permissivität weitgehend ersetzt9.
Nach gängiger Konvention wird die erste Patientenimplantation als F0 (oder P0) bezeichnet, wobei anschließende serielle Passagen als F1, F2 usw. gekennzeichnet werden. Die Wachstumskinetik stabilisiert sich typischerweise nach den frühen Passagen, und die meisten Programme behalten formale pharmakologische Untersuchungen für Material aus der F2- oder F3-Passage vor, um die Variabilität zwischen Mäusen zu verringern, obwohl keine universelle Schwelle existiert; die meisten Programme definieren frühe Passagen als F2–F4, wobei Material ab der F5-Passage ein zunehmendes Risiko für die Übernahme durch Subklone und transkriptionelle Drift aufweist, und zwar in einer tumorartabhängigen Rate. Da die Passagezahl sowohl die Reproduzierbarkeit als auch den biologischen Drift beeinflusst, sollten für jede Studie gemäß dem PDX-MI-Berichtsstandard19 die Passagehistorie, die Wirtsstamm, der Implantationsort und die Herkunft dokumentiert werden.
Stämme immunodefizienter Wirtstiere
Athymische Nude-Mäuse (Foxn1nu) weisen keine reifen T-Zellen auf, behalten jedoch B-Zellen, NK-Zellen und die angeborene Immunität bei. CB-17 scid-Mäuse, die eine Funktionsverlustmutation in Prkdc tragen, fehlen T- und B-Zellen aufgrund einer defekten V(D)J-Rekombination, behalten aber NK-Zellen und entwickeln im Alter "leckende" Lymphozyten9. Die scid-Mutation auf dem NOD/ShiLtJ-Hintergrund (NOD/SCID) fügt Defekte der angeborenen Immunität hinzu, einschließlich Komplementdefizienz, beeinträchtigter Makrophagen- und dendritischer Zellfunktion sowie verminderter NK-Aktivität. Die Hinzunahme einer Nullmutation im gemeinsamen Gamma-Ketten-Gen des IL-2-Rezeptors (Il2rg), das für die Signalübertragung durch IL-2, IL-4, IL-7, IL-9, IL-15 und IL-21 erforderlich ist, eliminiert funktionelle NK-Zellen und schwächt die verbleibende angeborene Immunität erheblich, was zu den Mauslinien NSG (NOD.Cg-Prkdcscid Il2rgtm1wjI/SzJ) und NOG (NODShi.Cg-Prkdcscid Il2rgtm1sug) führt; NSG trägt einen vollständigen Il2rg-Knockout, während NOG einen abgekürzten Rezeptor exprimiert, der binden, aber nicht signalisieren kann. NSG- und NOG-Mäuse ermöglichen die Einpflanzung solider und hämatologischer Malignome und sind die Standardwirte für PDX-Experimente. Die NRG-Linie (NOD.Cg-Rag1tm1Mom Il2rgtm1wjI) ersetzt Prkdc durch einen Rag1-Knockout und erhält dabei die DNA-Reparaturfähigkeit. Die BRG-Linie (BALB/c-Rag2null Il2rgnull) stellt eine auf dem BALB/c-Hintergrund basierende, strahlenresistente Alternative dar, die das NOD-spezifische Sirpa-Allel vermeidet. Die SRG-Ratte (Sprague-Dawley Rag2/Il2rg-Doppel-Knockout) unterstützt Zelllinien und PDXs, die sich in NSG-Mäusen schlecht entwickeln, einschließlich des VCaP-Prostatakarzinoms mit einer Engraftment-Rate von >90 %, und ermöglicht serielle Blut- und Gewebeprobenahmen, orthotopische Chirurgie sowie physiologisch relevante Pharmakokinetik37.
Humanisierte Xenotransplantat-Systeme rekonstituieren stark immundefiziente Mäuse mit menschlichen Immunbestandteilen vor oder gleichzeitig mit der Tumoreinbringung38. Die drei wichtigsten Formate sind hu-PBMC (Injektion von peripheren mononukleären Blutzellen Erwachsener), hu-CD34 (intravenöse Gabe menschlicher CD34⁺ hämatopoetischer Stammzellen (HSCs) nach subletaler Bestrahlung oder Busulfan-Behandlung) und BLT (kooperative Implantation von fetalem Liver und Thymus zusammen mit CD34⁺-Zellen, was die vollständigste lymphoide Entwicklung ermöglicht). Diese Modelle erlauben die Untersuchung von Immun-Checkpoint-Inhibitoren, bispezifischen Antikörpern, zellulären Therapien und immunvermittelten Resistenzmechanismen38. Autologe oder HLA-abgeglichene Designs kombinieren Tumor- und Immunkompartiment aus demselben Spender. Die Effizienz der Rekonstitution hängt von der Spenderquelle, der Wirtsstamm, dem Vorbereitungsregime und der Studiendauer ab; myeloide, stromale und lymphoide Kompartimente sind typischerweise unvollständig oder unausgeglichen: hu-PBMC-Modelle weisen trotz robuster T-Zell-Engraftment einen Mangel an NK-Zellen, B-Zellen und myeloiden Linien auf; hu-CD34-Modelle ermöglichen eine multiliniale Differenzierung, stellen aber konventionelle dendritische Zellen und Gewebemakrophagen unzureichend dar; und BLT-Modelle erreichen eine überlegene thymische T-Zell-Erziehung, bleiben jedoch suboptimal hinsichtlich der myeloiden Rekonstitution. hu-PBMC-Mäuse erreichen eine schnelle T-Zell-Rekonstitution, entwickeln aber innerhalb von drei bis sechs Wochen eine xenogene Graft-versus-Host-Erkrankung (GvHD) durch die Erkennung muriner MHC-Moleküle durch menschliche T-Zellen; NSG-MHC-I/II-defiziente Varianten mildern dies teilweise ab22. hu-CD34-Mäuse ermöglichen längere Studien, erfordern jedoch eine längere Rekonstitutionsphase und reproduzieren die menschliche myeloide, NK- oder stromale Biologie nicht vollständig.
Orthotopische und Metastasemodelle
Subkutane Xenotransplantate, obwohl die Standard-First-Line-Präklinische Plattform, bringen menschliches Tumorgewebe in einen biologischen Kontext, der sich vom ursprünglichen Organ-Mikroumfeld unterscheidet. Die Zusammensetzung der extrazellulären Matrix, die vaskuläre Architektur, Sauerstoffspannung, Stromazellenpopulationen und parakrine Signalgebung des dorsalen subkutanen Raums unterscheiden sich von denen der Brust, der Bauchspeicheldrüse, des Peritoneums, des Kolons oder der Lunge10. Die orthotope Implantation stellt das organspezifische Mikroumfeld wieder her und ermöglicht in der Regel eine verbesserte Durchblutung und spontane Metastasierung, wodurch der natürliche Tumorverlauf besser nachgebildet wird; dies geht jedoch mit einem höheren chirurgischen Aufwand und der Notwendigkeit einer bildgebenden Überwachung einher39.
Orthotopische PDX-Techniken wurden auf verschiedene Tumortypen ausgeweitet. Beim Mammakarzinom wird das PDX im Brustfettgewebe etabliert, wodurch eine spontane Metastasierung in Lunge und Lymphknoten ermöglicht wird40. Beim kolorektalen Karzinom ahmt das in die Zäkum- oder Kolonwand implantierte PDX die lokale Invasion und Lebermetastasierung nach39. Beim Ovarialkarzinom reproduziert das intraperitoneal verabreichte PDX die peritoneale Streuung, die für hochgradig seröse Erkrankungen charakteristisch ist41. Beim pankreatischen duktalen Adenokarzinom bildet das in die Bauchspeicheldrüse implantierte PDX die desmoplastische stromale Reaktion und eine frühe lokale Invasion nach32. Zwei zentrale Strategien zur Modellierung von Metastasen werden angewandt: experimentelle Metastasemodelle, bei denen Tumorzellen intravasal verabreicht werden, um spätere Schritte der metastatischen Kaskade wie Extravasation und Kolonisation zu untersuchen; und spontane Metastasemodelle, bei denen orthotop entstandene Primärtumore die vollständige metastatische Kaskade durchlaufen14.
Standardisierung, Authentifizierung und Studiendesign
Vier Berichts- und Studiendesign-Rahmenwerke definieren Xenotransplantations-Experimente. PDX-MI legt die minimal erforderlichen Metadaten für patientenabgeleitete Modelle fest, einschließlich Spenderinformationen, Tumorquelle, Wirtsstamm, Implantationsstelle, Passagennummer, Engraftment-Rate sowie histologische und molekulare Charakterisierung; die Authentifizierung mittels kurzer tandemartiger Wiederholungen (STR) ist im Bereich der Qualitätskontrolle des Modells enthalten, um die Herkunft zu bestätigen und Kreuzkontaminationen zu erkennen19. MISHUM erweitert analoge Anforderungen auf humanisierte Systeme und umfasst dabei die Quelle humaner hämatopoetischer Stammzellen oder PBMCs, das Konditionierungsregime, den Wirtsstamm, die mittels Durchflusszytometrie überprüfte Rekonstitutionseffizienz sowie die Überwachung von GvHD20. OBSERVE (Oncology Best-practices: Signs, Endpoints and Refinements for In Vivo Experiments), ein 2024 von EurOPDX/INFRAFRONTIER erarbeiteter Konsens, bietet spezifische Anleitungen zur Verfeinerung und zum Wohlergehen bei Nager-Tumormodellen und ergänzt damit die umfassenderen Rahmenwerke PREPARE und ARRIVE 2.023,42. Die 2024 vom NCI PDXNet veröffentlichten konsensbasierten Empfehlungen behandeln das Studiendesign, die Analyse des Tumorwachstums und die Kategorisierung der Therapieantwort bei PDX-Pharmakologieexperimenten und stellen eine öffentliche Sammlung analytischer Werkzeuge bereit43.
Diese Rahmenwerke sind nicht vollständig harmonisiert, und eine moderne Xenotransplantationsstudie muss möglicherweise gleichzeitig die Anforderungen der Empfehlungen von PDX-MI, MISHUM, OBSERVE und PDXNet erfüllen. In der Praxis werden oft Angaben zur Passagezahl, zum Tumorvermessungsverfahren, zur Wirtquelle, zum Authentifizierungsverfahren und zur vorab festgelegten Analysestrategie weggelassen43. Ein einheitliches Berichtsschema, das CDX-, PDX- und humanisierte Systeme umfasst, stellt weiterhin eine unerfüllte Anforderung dar. Öffentlich zugängliche PDX-Archivdatenbanken umfassen das NCI Patient-Derived Models Repository (PDMR), das EurOPDX Data Portal und PDX Finder, die gemeinsam mehrere tausend Modelle mit assoziierten genomischen, histologischen und pharmakologischen Daten katalogisieren, um die Identifizierung und Beschaffung von Modellen zu unterstützen18. CDX-Studien erfordern routinemäßige STR-Profilanalysen und Kontaminationskontrollen, während PDX-Studien eine Zuordnung zum Spenderfall, eine molekulare Bestätigung der treibenden Merkmale, wo möglich, sowie eine Dokumentation des menschlichen und murinen Zellanteils über die Passagen hinweg benötigen19. Die Schätzung des Tumorvolumens bleibt zwischen den Studien inkonsistent, wobei unterschiedliche Formeln ohne ausdrückliche Angabe verwendet werden, was die Abschätzung der Behandlungseffekte verändert und den Vergleich zwischen Studien erschwert; daher ist die Standardisierung von Wachstumsparametern, Ansprechschwellen, Zensurierungsregeln und Visualisierungsformaten ebenso wichtig wie die Standardisierung der Transplantationsmethoden43.
Genomische Treue, klonale Evolution und translationale Interpretation
PDX behält Treibermutationen und Copy-Number-Profile über frühe Passagen hinweg genauer als CDX, was deren Einsatz für die Biomarkerentwicklung, Resistenzstudien und koinflammatorische Modellierung unterstützt44. Allerdings treten während der Passagierung mausspezifische Tumor-Entwicklungen, eine Ersatzbildung des Stroma sowie epigenetische Neuprogrammierung auf, und einige scheinbare Diskrepanzen resultieren aus der subklonalen Probennahme räumlich heterogener Tumore statt aus modellbedingtem Drift45. Frühe Passagen weisen eine stärkere biologische Übereinstimmung auf als umfangreich passagiertes Material, obwohl beide durch selektive Drücke des Implantationsorts, der Wirtsimmunität und vorangegangener Behandlungen geprägt sind45. Daraus ergeben sich zwei praktische Grundsätze: PDX-Modelle sollten longitudinal charakterisiert statt als statisch angenommen werden, und die Integration von Sequenzierung, histopathologischer Analyse, transkriptioneller Profilierung und Therapieantwort wird empfohlen, wenn die Modellauswahl erhebliche nachgeschaltete Konsequenzen hat44.
Menschliche Mausmodelle und Anwendungen in der Immunonkologie
Humanisierte Systeme, die mit humanen PBMCs, CD34⁺ HSCs oder BLT-Gewebe rekonstituiert wurden, beheben die Unfähigkeit herkömmlicher PDX-Wirte, eine intakte humane immunologische Mikroumgebung abzubilden. hu-PBMC-Modelle ermöglichen eine schnelle T-Zell-Rekonstitution, sind jedoch durch eine xenogene GvHD innerhalb von drei bis sechs Wochen begrenzt; hu-CD34-Modelle benötigen 8–16 Wochen für die Rekonstitution mehrerer Zelllinien, ermöglichen aber längere Studien9. Die Einführung humaner Zytokingene hat die Rekonstitution spezifischer immunologischer Zelllinien weiter verbessert. NSG-SGM3-Mäuse (transgen für menschliches IL-3, GM-CSF und SCF) unterstützen die Entwicklung myeloischer Zellen und Mastzellen46. MISTRG-Mäuse (humanisiert für M-CSF, IL-3, GM-CSF, SIRPα und Thrombopoietin) sowie MISTRG6-Mäuse (zusätzlich humanisiert für IL-6) auf einem Rag2⁻/⁻ Il2rg⁻/⁻-Hintergrund ermöglichen derzeit die umfassendste Rekonstitution humaner myeloischer Zellen, NK-Zellen und Gewebemakrophagen und unterstützen die Einbürgerung adulten Knochenmark-abstammender hämatopoetischer Stamm- und Vorläuferzellen, die von anderen Stämmen nicht aufgenommen werden47. NOG-EXL-Mäuse (transgen für menschliches IL-3 und GM-CSF auf NOG-Hintergrund) ermöglichen die Rekonstitution myeloischer und Mastzellen bei niedrigeren Zytokinspiegeln als NSG-SGM3, was sich in einer verbesserten Langzeitüberlebensrate und einem weniger schweren Makrophagenaktivierungssyndrom niederschlägt und sie für langfristige Humanisierungs- und Tumorstudien besser geeignet macht. Mit humanen T-Zellen rekonstituierte humanisierte Mäuse ermöglichen die Modellierung des Zytokinfreisetzungssyndroms (CRS) und erlauben so die präklinische Charakterisierung des Sicherheitsprofils von bispezifischen T-Zell-Bindern, CD3-gerichteten Antikörpern und verwandten T-Zell-aktivierenden Biologika. Kein einzelner Mausstamm ist universell überlegen; die Auswahl richtet sich nach der gewünschten immunologischen Zelllinie und der Studiendauer.
Die Konfiguration mit höchster Genauigkeit ist das autologe humanisierte PDX-Modell, bei dem patientenangepasste hämatopoetische Zellen und Tumorgewebe gemeinsam transplantiert werden, wodurch eine MHC-Unverträglichkeit zwischen Immun- und Tumorkompartimenten ausgeschlossen wird47. Chiorazzi und Kollegen zeigten 2023, dass autologe MISTRG6-PDX-Modelle menschliche angeborene und adaptive Immunpopulationen hervorbringen, die in die Tumormikroumgebung eindringen, Aktivierungs- und Erschöpfungsprogramme in CD8⁺-T-Zellen nachbilden und eine VEGF-A-vermittelte, pro-tumorigene myeloide Signatur erzeugen, deren Hemmung das beschleunigte Tumorwachstum unterbindet, wodurch diese Konfiguration als Plattform zur Evaluierung von Immuntherapien validiert wird47. Phoon und Kollegen erweiterten diesen Ansatz auf das Melanom und zeigten, dass autologe PBMC-humanisierte PDX-Modelle die interindividuelle Variabilität der Reaktion auf Checkpoint-Hemmung sowie auf modifizierte IL-2-Zytokine abbilden48,49. Ein paralleler autologer Ansatz, die adoptive Übertragung ex vivo expandierter, patientenabgeleiteter tumorinfiltrierender Lymphozyten (TILs) in Mäuse mit passenden PDX-Tumoren, wurde bereits verwendet, um die Wirksamkeit von TIL-Therapien beim Melanom und anderen soliden Tumoren zu modellieren50. Die Interpretation von Immuntherapiestudien in humanisierten Systemen erfordert jedoch Vorsicht: Mehrere Antikörper gegen Immun-Checkpoints (z. B. anti-CTLA4, anti-PD1) weisen artbeschränkte Kreuzreaktivität auf, die Funktion der dendritischen Zellen und die Antigenpräsentation bleiben in den meisten humanisierten Stämmen unvollständig, und Strukturen wie tertiäre lymphoide Organe sowie voll funktionsfähige Keimzentren werden selten rekonstituiert51.
CAR-T-Zelltherapie und Xenotransplantationsmodelle
Die CAR-T-Zelltherapie verfügt über mehrere regulatorische Zulassungen für hämatologische Malignitäten, und die Evaluierung in Xenotransplantaten an immundefizienten Mäusen mit CDX- oder PDX-Tumoren ist die etablierte präklinische Plattform für humane CAR-T-Produkte vor der klinischen Anwendung52. Der immunologische Defekt von NSG-Klasse-Wirten schließt die Aktivierung von Makrophagen, die Kreuzpräsentation durch dendritische Zellen und die von regulatorischen T-Zellen vermittelte Suppression aus dem experimentellen System aus, und murine Xenotransplantate sagten die später bei Patienten beobachteten, zytokinvermittelten systemischen Toxizitäten nicht voraus52. Eine systematische Übersichtsarbeit und Metaanalyse aus dem Jahr 2025, die 422 klinische Studien und 3.157 präklinische Studien umfasste, berichtete, dass präklinische Wirksamkeitssignale in CAR-T-Xenotransplantatmodellen weitgehend homogen und antigenuabhängig sind und nicht zwischen CAR-Konstrukten unterscheiden, die anschließend in klinischen Studien erfolgreich oder erfolglos sind53. Fløe und Kollegen dokumentierten 2025, dass artenspezifische Unterschiede in der Zytokinsignalgebung, der Antigendichte, dem T-Zell-Rezeptor-Repertoire und der Tumor-Immun-Kommunikation die Übertragbarkeit von CAR-T-Xenotransplantatdaten begrenzen, und dass syngene Modelle in etwa 4 % der publizierten präklinischen CAR-T-Studien verwendet werden52,53. Das Zytokinfreisetzungssyndrom (CRS) und das immunvermittelte zellassoziierte neurotoxische Syndrom (ICANS) werden in standardmäßigen NSG-Xenotransplantaten nicht reproduziert. Mechanistische Studien an NSG-SGM3-Wirten zeigten, dass das CRS hauptsächlich durch monozytenstammiges IL-1 und IL-6 ausgelöst wird, wobei IL-1 und IL-6 unterschiedlich für CRS bzw. Neurotoxizität erforderlich sind. Außerdem reduziert die Neutralisierung von GM-CSF das CRS und die Neuroinflammation, während die antitumorale CAR-T-Aktivität erhalten bleibt. Diese Signalwege werden in zytokintransgenen und autologen humanisierten Modellen erfasst, nicht jedoch in herkömmlichen, auf NSG-basierten Xenotransplantaten. Syngene murine CAR-T-Modelle bieten eine ergänzende Plattform, die die Untersuchung der Wechselwirkungen von CAR-T-Zellen mit einem intakten Wirtsimmunsystem ermöglicht, jedoch auf die Verwendung muriner statt menschlicher Zielbiologie angewiesen ist. Die auf Xenotransplantaten basierende Evaluierung unterstützte die klinische Anwendung der CD19-gerichteten CAR-T-Therapie, bei der die Aktivität gegen B-ALL- und B-NHL-Modelle in NSG-Wirten mit nachhaltigen klinischen Ansprechen korrespondierte54.
Arzneimittelentwicklung, Biomarker-Entdeckung und KI-gestützte Translation
PDX-Modelle zielen darauf ab, klinische Arzneimittelwirkungen mit größerer Genauigkeit vorherzusagen als CDX- oder GEMM-Modelle. Die klinische PDX-Studie (PCT) von Novartis aus dem Jahr 2015 unter Leitung von Gao wandte ein 1 × 1 × 1-Design auf etwa 1.000 PDX-Modelle, 62 Behandlungsregime und sechs Indikationen an und identifizierte Genotyp-Wirkungs-Assoziationen sowie etablierte und neuartige Resistenzmechanismen12. Die Übertragung des 1 × 1 × 1-Konzepts auf Ebene des Einzelpatienten ist durch eine Etablierungszeit von 3–6 Monaten begrenzt, wodurch PDX-gestützte Therapieentscheidungen typischerweise erst in der zweiten oder dritten Behandlungsline erfolgen10. PDX-Studien haben zur Validierung klinischer Biomarker beigetragen, darunter die KRAS-Mutation als Prädiktor für die Resistenz gegen anti-EGFR-Therapien beim kolorektalen Karzinom, EGFR-aktivierende Mutationen und die T790M-Mutation zur Auswahl von Tyrosinkinaseinhibitoren beim nicht-kleinzelligen Lungenkarzinom (NSCLC), die HER2-Amplifikation bei Brust- und Magenkrebs sowie die Platinaresistenz beim Ovarialkarzinom10.
Große PDX-Wirksamkeitsdatensätze haben maschinelle Lernverfahren für die Vorhersage von Arzneimittelreaktionen ermöglicht. Yang und Kollegen beschrieben 2025 TRANSPIRE-DRP, ein Deep-Learning-Verfahren, das unüberwachte Domänenanpassung nutzt, um transkriptomische PDX-Daten in Vorhersagen zur Wirkung auf Patientenebene zu übertragen, bewertet für Cetuximab, Paclitaxel und Gemcitabin55. Tosca und Kollegen veröffentlichten 2024 einen translationalen Modellierungsansatz, der PDX-Tumorwachstumsraten allometrisch skalierte, um die Verdopplungszeit des Tumorvolumens und das progressionsfreie Überleben in unbehandelten Patientengruppen über elf solide Krebsarten hinweg vorherzusagen, wobei 91 % der vorhergesagten medianen Verdopplungszeiten des Tumorvolumens innerhalb des 1,5-Fachen klinischer Beobachtungen lagen56. Ungeklärte Herausforderungen bleiben bestehen: Selektionsbias von Biobanken zugunsten von engraftierbaren Tumoren, begrenzte prospektive klinische Validierung und das Fehlen eines definierten regulatorischen Wegs für präklinische Nachweise auf Grundlage von KI33,55.
Xenotransplantationsplattformen beantworten unterschiedliche translationale Fragen in verschiedenen Entwicklungsstadien, anstatt um eine einzige Rolle zu konkurrieren. CDX-Modelle bleiben zentral für frühe mechanistische Arbeiten und Hochdurchsatz-Screenings; PDX-Modelle bieten die genomische Treue und interindividuelle Heterogenität, die für die Validierung von Biomarkern und die Modellierung klinischer Ansprechraten erforderlich sind; humanisierte und autolog humanisierte Konfigurationen adressieren immuntherapiespezifische Fragen, die herkömmliche Xenotransplantate nicht beantworten können; und organoidbasierte Plattformen erweitern den ex vivo-Durchsatz, wenn das Gewebe begrenzt ist; gemeinsam unterstützen diese Plattformen die präklinische Bewertung neuartiger, etablierter und alternativer Krebstherapeutika57,58,59. KI- und maschinelle Lernverfahren wie TRANSPIRE-DRP sowie translationale PK/PD-Modelle verknüpfen derzeit PDX-Wirksamkeitsdaten mit patientenspezifischen Ansprechmodellen, doch ihre klinische Nützlichkeit hängt von der Qualität und Standardisierung der zugrundeliegenden Modellannotation ab. Die zentralen ungelösten Probleme betreffen die Vorhersagegüte, Reproduzierbarkeit der Berichterstattung, Repräsentativität von Biobanken sowie den regulatorischen Status von KI-basierten präklinischen Evidenzen. Fortschritte werden weniger von der Einführung neuer Modellkategorien abhängen als von der disziplinierten Nutzung bestehender Modelle, unterstützt durch harmonisierte Metadaten, die longitudinale Beurteilung der Modelltreue und eine transparente Integration über Plattformen hinweg.
Schlussfolgerungen
Xenotransplantationsmodelle haben sich von einfachen subkutanen Implantaten etablierter Zelllinien zu einem vielseitigen experimentellen Konzept entwickelt, das CDX- und PDX-Modelle, orthotopische und Metastasen-Varianten sowie humanisierte, immunrekonstituierte Systeme einschließlich autologer Konfigurationen umfasst. Diese Entwicklung wurde durch die zunehmende Erkenntnis vorangetrieben, dass die Übereinstimmung mit der menschlichen Tumorbiologie hinsichtlich des genomischen Profils, der intratumoralen Heterogenität und der Tumormikroumgebung ein entscheidender Faktor für die präklinische Vorhersagekraft darstellt.
CDX-Modelle bleiben in der präklinischen Onkologie zentral, da sie die am weitesten verbreitete und kosteneffektivste in vivo-Plattform für die Arzneimittelbewertung in der frühen Phase darstellen und reproduzierbare, skalierbare Daten für die Dosisoptimierung, PK/PD-Charakterisierung, Beurteilung der Tumorwachstumshemmung sowie die Evaluierung von Überlebensendpunkten liefern. PDX-Modelle bieten die erforderliche Genauigkeit für die Biomarkerentdeckung, den Entwurf von ko-klinischen Studien und pharmakologische Anwendungen, die auf der Erhaltung der genomischen und histologischen Merkmale des Spenders beruhen. Die Hierarchie der Immundefizienz – von nude und SCID über NSG, NOG, NRG und BRG bis hin zur neuartigen SRG-Ratte – spiegelt eine fortschreitende Verfeinerung der Engraftment-Permissivität wider. Humanisierte und autologe Konfigurationen erweitern diese Plattformen auf die Evaluierung von Immun-Checkpoint-Inhibitoren, bispezifischen Antikörpern und der CAR-T-Zelltherapie, wobei immunologische Einschränkungen auf Speziesebene weiterhin bestehen bleiben.
Die Verbesserung der präklinischen Übertragung erfordert eine stringente Studiendurchführung und standardisierte Berichterstattung. PDX-MI, MISHUM, OBSERVE und die Konsensempfehlungen des NCI PDXNet bieten die notwendigen Rahmenbedingungen für die Berichterstattung; die konsequente Übernahme durch Forschende, Fachzeitschriften und Förderagenturen bleibt der entscheidende Faktor für die Wirkung. Die Entwicklung der Xenotransplantat-Forschung konzentriert sich auf vier Schwerpunkte: standardisierte Berichterstattung über alle Plattformen hinweg, eine sachgerechte Auswahl der Plattformen entsprechend der translationalen Fragestellung, die kontinuierliche Weiterentwicklung der Konstruktion humanisierter Modelle sowie translationsbasierte, KI-gestützte Frameworks, die großskalige PDX-Datensätze in klinisch anwendbare Vorhersagen der Therapieantwort umwandeln.
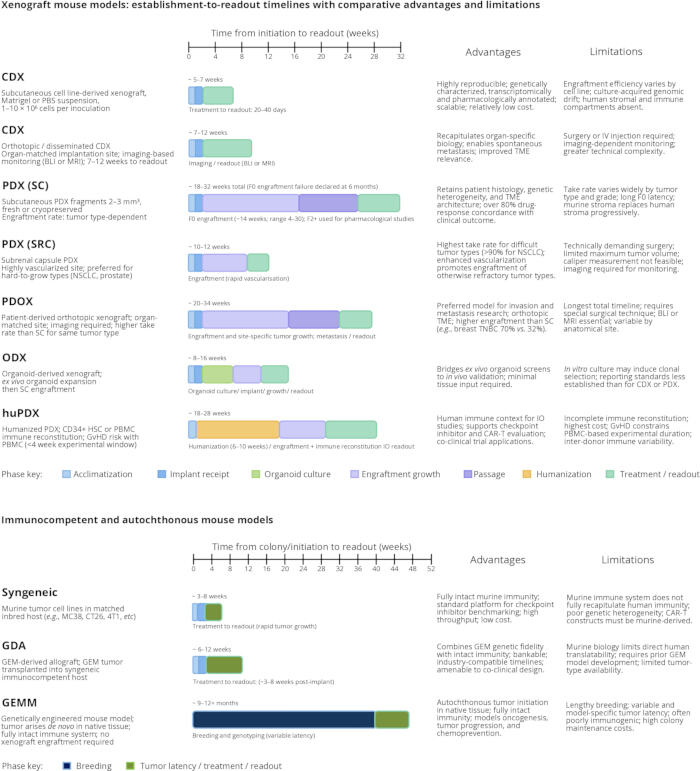
Abbildung 1: Xenotransplantat-Mausmodelle: Zeitpläne von der Erstellung bis zur Auswertung mit vergleichenden Vor- und Nachteilen. Dargestellt sind die Zeitpläne von der Initiierung bis zur experimentellen Auswertung für die wichtigsten präklinischen Plattformen, die in der onkologischen Arzneimittelentwicklung verwendet werden, gruppiert nach dem Immunstatus des Wirts. Das obere Panel umfasst Xenotransplantat-Modelle in immundefizienten Wirten: subkutane sowie orthotopale oder disseminierte xenogene Transplantate aus Zelllinien (CDX), subkutane patientenderivierte Xenotransplantate (PDX), subrenale Kapsel-PDX (PDX-SRC), patientenderivierte orthotopale Xenotransplantate (PDOX), xenogene Transplantate aus Organoiden (ODX) und humanisierte PDX (huPDX). Das untere Panel zeigt immunokompetente und autochthone Plattformen: syngene Modelle, aus genetisch modifizierten Mausmodellen abgeleitete Allografts (GDA) und genetisch modifizierte Mausmodelle (GEMM). Für jede Plattform sind die experimentellen Phasen farblich gekennzeichnet (Akklimatisierung, Empfang des Implantats, Kultur von Organoiden, Transplantation und Wachstum, Passage, Humanisierung sowie Behandlung/Auswertung; bzw. Zucht und Tumorlatenz/Behandlung/Auswertung bei autochthonen Modellen), wobei die ungefähren Gesamtdauern in Wochen angegeben sind. Plattformspezifische Vor- und Nachteile sind im rechten Panel zusammengefasst. Die Zeitpläne entsprechen den Standardarbeitsabläufen von Altogen Labs und liegen im Einklang mit publizierten Angaben aus der Fachliteratur (https://altogenlabs.com/xenograft-models); die tatsächlichen Dauern variieren je nach Tumorart, Wirtsstamm, Studiendesign und Engraftment-Kinetik. BLI, Biolumineszenz-Bildgebung; GvHD, Transplantat-gegen-Wirt-Krankheit; HSC, hämatopoetische Stammzelle; IO, Immunonkologie; MRI, Magnetresonanztomographie; NSCLC, nicht-kleinzelliges Lungenkarzinom; PBMC, periphere mononukleäre Blutzellen; SC, subkutan; TME, Tumormikroumgebung; TNBC, triple-negativer Brustkrebs. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
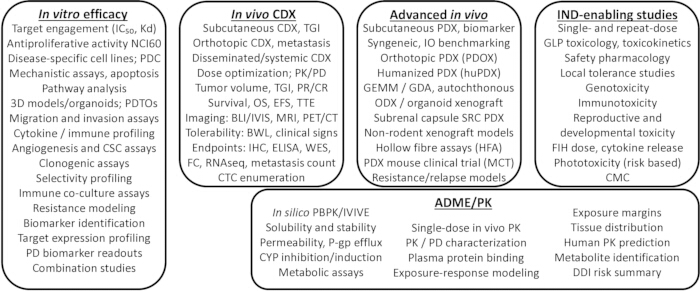
Abbildung 2: Integrierter präklinischer Onkologie-Workflow: von in vitro Wirksamkeit durch untersuchungsbezogene Neuwirkstoffstudien (Investigational New Drug, IND) zur Zulassungsvorbereitung. Schematische Darstellung der gestuften präklinischen Arzneimittelentwicklungs-Pipeline, gegliedert in vier aufeinanderfolgende Stufen. in vitro Efficacy umfasst Target-Engagement (IC50, KD), antiproliferative Wirkung in Zelllinien-Panels einschließlich des NCI-60 und krankheitsspezifischer Linien, patientenabgeleitete Zellen (PDC), mechanistische und Signalweg-Analysen, dreidimensionale Modelle und patientenabgeleitete Tumororganoiden (PDTO), Migrations- und Invasionsassays, Zytokin- und Immunprofiling, Angiogenese- und Krebsstammzellassays, klonogene Assays, Selektivitätsprofiling, Immun-Kokulturassays, Resistenzmodellierung, Biomarker-Identifizierung, Target-Expressionsprofiling, pharmakodynamische Biomarker-Auswertungen sowie Kombinationsstudien. in vivo CDX umfasst subkutane, orthotope sowie disseminierte oder systemische CDX-Modelle zur Dosisoptimierung, PK/PD-Charakterisierung, Beurteilung des Tumorvolumens und der TGI, Klassifizierung partieller und kompletter Ansprechen (PR/CR), Überlebensendpunkte (OS, EFS, TTE), multimodale Bildgebung (BLI/IVIS, MRT, PET/CT), Verträglichkeitsparameter einschließlich Körpergewichtsverlust (BWL) und klinischer Symptome, molekulare Endpunkte (IHC, ELISA, WES, Durchflusszytometrie, RNA-Seq, Metastasenzählung) sowie die Quantifizierung zirkulierender Tumorzellen (CTC). Erweitert in vivo Plattformen umfassen subkutane und orthotopische PDX-Modelle, PDX-Modelle unter der Nierenkapsel (subrenal capsule, SRC), humanisierte PDX-Modelle, syngene Modelle zur Immunonkologie-Benchmarking, GEMM- und GDA-Modelle, ODX-Modelle, nicht-nagetierte Xenotransplantationsmodelle, Hohlfaser-Assays (HFA), PDX-Mausklinische Studien (MCT) sowie Modelle für Resistenz und Rezidiv. Zulassungsvorbereitende Studien (IND-enabling) umfassen Einzel- und Mehrfachdosis-GLP-Toxizitätsstudien, Toxikokinetik, Sicherheitspharmakologie, lokale Verträglichkeit, Genotoxizität, Immunotoxizität, reproduktive und entwicklungsbedingte Toxizität, Projektion der Erstdosis am Menschen (first-in-human, FIH), Zytokinfreisetzungsprüfung sowie phototoxikologische Bewertung auf Grundlage des Risikos. Parallel dazu erfolgen Chemie-, Herstellungs- und Kontrollverfahren (CMC) sowie Charakterisierungen der Absorption, Verteilung, Metabolisierung und Elimination/Pharmakokinetik (ADME/PK), einschließlich in-silico-PBPK- und IVIVE-Modellierung, Löslichkeit und Stabilität, Permeabilität und P-Glykoprotein (P-gp)-Efflux, Hemmung und Induktion des Cytochrom-P450-Systems (CYP), Stoffwechselassays in vivo PK, Plasmaproteinbindung, Exposition-Wirkungs-Modellierung, Gewebeverteilung, Vorhersage der humanen PK, Metabolitenidentifizierung und Bewertung des Arzneimittelwechselwirkungs-(DDI-)Risikos. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Offenlegungen
Der Autor ist bei Altogen Labs (Austin, TX, USA), einer Auftragsforschungsorganisation, die präklinische Onkologie-Forschungsdienstleistungen anbietet, beschäftigt. Abbildung 1 und Abbildung 2 sind ursprüngliche, vom Autor erstellte schematische Darstellungen. Die Abbildungen enthalten Zeitpläne und Arbeitsabläufe, die aus den Standardarbeitsanweisungen von Altogen Labs abgeleitet sind. Es besteht kein Interessenkonflikt.
Referenzen
- Sung H, Ferlay J, Siegel RL, et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-249.
- Islami F, Wiese D, Schafer EJ, Sung H, Jemal A. Stage-specific cancer survival in Black and White persons by urbanicity of county of residence, United States, 2015-2021. Cancer. 2025:e70073.
- Johnson JI, Decker S, Zaharevitz D, et al. Relationships between drug activity in NCI preclinical in vitro and in vivo models and early clinical trials. Br J Cancer. 2001;84(10):1424-1431.
- Voskoglou-Nomikos T, Pater JL, Seymour L. Clinical predictive value of the in vitro cell line, human xenograft, and mouse allograft preclinical cancer models. Clin Cancer Res. 2003;9(11):4227-4239.
- Jung J. Human tumor xenograft models for preclinical assessment of anticancer drug development. Toxicol Res. 2014;30(1):1-5.
- Liu Y, Wu W, Cai C, et al. Patient-derived xenograft models in cancer therapy: technologies and applications. Signal Transduct Target Ther. 2023;8:160.
- Okada S, Vaeteewoottacharn K, Kariya R. Application of highly immunocompromised mice for the establishment of patient-derived xenograft (PDX) models. Cells. 2019;8(8):889.
- Blanchard Z, Brown EA, Ghazaryan A, et al. PDX models for functional precision oncology and discovery science. Nat Rev Cancer. 2025;25(3):153-166.
- Shultz LD, Brehm MA, Garcia-Martinez JV, et al. Humanized mice for immune system investigation: progress, promise and challenges. Nat Rev Immunol. 2012;12(11):786-798.
- Hidalgo M, Amant F, Biankin AV, et al. Patient-derived xenograft models: an emerging platform for translational cancer research. Cancer Discov. 2014;4(9):998-1013.
- Dobrolecki LE, Airhart SD, Alferez DG, et al. Patient-derived xenograft (PDX) models in basic and translational breast cancer research. Cancer Metastasis Rev. 2016;35(4):547-573.
- Gao H, Korn JM, Ferretti S, et al. High-throughput screening using patient-derived tumor xenografts to predict clinical trial drug response. Nat Med. 2015;21(11):1318-1325.
- Izumchenko E, Paz K, Ciznadija D, Sloma I, Katz A, Vasquez-Dunddel D, et al. Patient-derived xenografts effectively capture responses to oncology therapy in a heterogeneous cohort of patients with solid tumors. Ann Oncol. 2017;28(10):2595-2605.
- Khanna C, Hunter K. Modeling metastasis in vivo. Carcinogenesis. 2005;26(3):513-523.
- Ribatti D. The chick embryo chorioallantoic membrane (CAM) assay. Reprod Toxicol. 2017;70:97-101.
- Fazio M, Ablain J, Chuan Y, et al. Zebrafish patient avatars in cancer biology and precision cancer therapy. Nat Rev Cancer. 2020;20(5):263-273.
- Drost J, Clevers H. Organoids in cancer research. Nat Rev Cancer. 2018;18(7):407-418.
- Conte N, Mason JC, Halmagyi C, et al. PDX Finder: a portal for patient-derived tumor xenograft model discovery. Nucleic Acids Res. 2019;47(D1):D1073-D1079.
- Meehan TF, Conte N, Goldstein T, et al. PDX-MI: minimal information for patient-derived tumor xenograft models. Cancer Res. 2017;77(21):e62-e66.
- Stripecke R, Münz C, Schuringa JJ, et al. Innovations, challenges, and minimal information for standardization of humanized mice. EMBO Mol Med. 2020;12(7):e8662.
- Brehm MA, Wiles MV, Greiner DL, et al. Generation of improved humanized mouse models for human infectious diseases. J Immunol Methods. 2014;410:3-17.
- King MA, Covassin L, Brehm MA, et al. Human peripheral blood leucocyte non-obese diabetic-severe combined immunodeficiency interleukin-2 receptor gamma chain gene mouse model of xenogeneic graft-versus-host-like disease and the role of host major histocompatibility complex. Clin Exp Immunol. 2009;157(1):104-118.
- Percie du Sert N, Hurst V, Ahluwalia A, et al. The ARRIVE guidelines 2.0: updated guidelines for reporting animal research. Br J Pharmacol. 2020;177(16):3617-3624.
- Sajjad H, Imtiaz S, Noor T, et al. Cancer models in preclinical research: a chronicle review of advancement in effective cancer research. Anim Models Exp Med. 2021;4(2):87-103.
- Mosely SI, Prime JE, Sainson RC, et al. Rational selection of syngeneic preclinical tumor models for immunotherapeutic drug discovery. Cancer Immunol Res. 2017;5(1):29-41.
- Flanagan SP. "Nude", a new hairless gene with pleiotropic effects in the mouse. Genet Res. 1966;8(3):295-309.
- Rygaard J, Povlsen CO. Heterotransplantation of a human malignant tumour to "Nude" mice. Acta Pathol Microbiol Scand. 1969;77(4):758-760.
- Chen J, Liao S, Xiao Z, et al. The development and improvement of immunodeficient mice and humanized immune system mouse models. Front Immunol. 2022;13:1007579.
- Shoemaker RH. The NCI60 human tumour cell line anticancer drug screen. Nat Rev Cancer. 2006;6(10):813-823.
- Barretina J, Caponigro G, Stransky N, et al. The Cancer Cell Line Encyclopedia enables predictive modelling of anticancer drug sensitivity. Nature. 2012;483(7391):603-607.
- Liu M, Yang X. Patient-derived xenograft models: current status, challenges, and innovations in cancer research. Genes Dis. 2025;12(5):101520.
- Rubio-Viqueira B, Jimeno A, Cusatis G, et al. An in vivo platform for translational drug development in pancreatic cancer. Clin Cancer Res. 2006;12(15):4652-61.
- Bertotti A, Migliardi G, Galimi F, et al. A molecularly annotated platform of patient-derived xenografts ("xenopatients") identifies HER2 as an effective therapeutic target in cetuximab-resistant colorectal cancer. Cancer Discov. 2011;1(6):508-23.
- Sartore-Bianchi A, Lonardi S, Martino C, et al. Pertuzumab and trastuzumab emtansine in patients with HER2-amplified metastatic colorectal cancer: the phase II HERACLES-B trial. ESMO Open. 2020;5(5):e000911.
- Ovcharenko D, Chitjian C, Kashkin A, et al. Two dichloric compounds inhibit in vivo U87 xenograft tumor growth. Cancer Biol Ther. 2019;20(9):1281-1289.
- Hernandez MC, Bergquist JR, Leiting JL, et al. Patient-derived xenografts can be reliably generated from patient clinical biopsy specimens. J Gastrointest Surg. 2019;23(4):818-824.
- Noto FK, Sangodkar J, Adedeji BT, et al. The SRG rat, a Sprague-Dawley Rag2/Il2rg double-knockout validated for human tumor oncology studies. PLoS One. 2020;15(10):e0240169.
- De La Rochere P, Guil-Luna S, Decaudin D, et al. Humanized mice for the study of immuno-oncology. Trends Immunol. 2018;39(9):748-763.
- Hoffman RM. Patient-derived orthotopic xenografts: better mimic of metastasis than subcutaneous xenografts. Nat Rev Cancer. 2015;15(8):451-2.
- Okano M, Oshi M, Butash A, et al. Orthotopic implantation achieves better engraftment and faster growth than subcutaneous implantation in breast cancer patient-derived xenografts. J Mammary Gland Biol Neoplasia. 2020;25(1):27-36.
- Scott CL, Becker MA, Haluska P, et al. Patient-derived xenograft models to improve targeted therapy in epithelial ovarian cancer treatment. Front Oncol. 2013;3:295.
- De Vleeschauwer SI, van de Ven M, Oudin A, et al. OBSERVE: guidelines for the refinement of rodent cancer models. Nat Protoc. 2024;19(9):2571-2596.
- Meric-Bernstam F, Lloyd MW, Koc S, et al. Assessment of patient-derived xenograft growth and antitumor activity: the NCI PDXNet consensus recommendations. Mol Cancer Ther. 2024;23(7):924-938.
- Woo XY, Giordano J, Srivastava A, et al.; PDXNET Consortium; EurOPDX Consortium. Conservation of copy number profiles during engraftment and passaging of patient-derived cancer xenografts. Nat Genet. 2021;53(1):86-99.
- Hynds RE, Huebner A, Pearce DR, et al. Representation of genomic intratumor heterogeneity in multi-region non-small cell lung cancer patient-derived xenograft models. Nat Commun. 2024;15(1):4653.
- Wunderlich M, Chou FS, Sexton C, et al. Improved multilineage human hematopoietic reconstitution and function in NSGS mice. PLoS One. 2018;13(12):e0209034.
- Chiorazzi M, Martinek J, Krasnick B, et al. Autologous humanized PDX modeling for immuno-oncology recapitulates features of the human tumor microenvironment. J Immunother Cancer. 2023;11(7):e006921.
- Phoon YP, Lopes JE, Pfannenstiel LW, et al. Autologous human preclinical modeling of melanoma interpatient clinical responses to immunotherapeutics. J Immunother Cancer. 2024;12(4):e008066.
- Tsimafeyeu I, Makhov P, Ovcharenko D, et al. A novel anti-FGFR1 monoclonal antibody OM-RCA-01 exhibits potent antitumor activity and enhances the efficacy of immune checkpoint inhibitors in lung cancer models. Immunooncol Technol. 2024;23:100725.
- Jespersen H, Lindberg MF, Donia M, et al. Clinical responses to adoptive T-cell transfer can be modeled in an autologous immune-humanized mouse model. Nat Commun. 2017;8(1):707.
- Morton JJ, Bird G, Refaeli Y, et al. Humanized mouse xenograft models: narrowing the tumor-microenvironment gap. Cancer Res. 2016;76(21):6153-6158.
- Fløe LVB, Pedersen MG, Møller BK. Animal models in preclinical evaluation of CAR-T cell therapy: advantages and limitations. Biochim Biophys Acta Rev Cancer. 2025;1880(6):189455.
- Andreu-Sanz D, Gregor L, Carlini E, et al. Predictive value of preclinical models for CAR-T cell therapy clinical trials: a systematic review and meta-analysis. J Immunother Cancer. 2025;13(6):e011698.
- Duncan BB, Dunbar CE, Ishii K. Applying a clinical lens to animal models of CAR-T cell therapies. Mol Ther Methods Clin Dev. 2022;27:17-31.
- Yang J, Wu T, Xue F, et al. TRANSPIRE-DRP: a deep learning framework for translating patient-derived xenograft drug response to clinical patients via domain adaptation. J Transl Med. 2025;23(1):1340.
- Tosca EM, Ronchi D, Rocchetti M, et al. Predicting tumor volume doubling time and progression-free survival in untreated patients from patient-derived-xenograft (PDX) models: a translational model-based approach. AAPS J. 2024;26(5):92.
- Ovcharenko D, Mukhin D, Ovcharenko G. Alternative cancer therapeutics: unpatentable compounds and their potential in oncology. Pharmaceutics. 2024;16(9):1237.
- Altogen Labs. Xenograft models in oncology: CDX, PDX, organoids, and humanized immuno-oncology platforms. Austin (TX): Altogen Labs; https://altogenlabs.com/xenograft-models/
- Sirotkin AV, Ovcharenko D, Mlyncek M. Identification of protein kinases that control ovarian hormone release by selective siRNAs. J Mol Endocrinol. 2010;44(1):45-53.