Diese Studie integriert öffentliche Datensätze, die Validierung an gepaarten Geweben, Zellwanderungsassays, die Vorhersage von Zielnetzwerken und die Analyse immunologischer Signaturen, um miR-192-5p beim kolorektalen Karzinom zu bewerten. Die Ergebnisse unterstreichen die Diskrepanz zwischen den Expressionsdaten von TCGA/GDC und den lokalen qRT-PCR-Ergebnissen und warnen vor einer Überschätzung seiner diagnostischen, prognostischen, funktionellen und immunbezogenen Bedeutung.
Forschungsartikel
Klinische Signifikanz, Landschaft der Immuninfiltration und funktionelle Netzwerkanalyse von miR-192-5p bei kolorektalem Karzinom
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Darmkrebs (CRC) ist eine heterogene maligne Erkrankung, bei der microRNAs zur Tumorprogression und zur Entdeckung von Biomarkern beitragen können. In dieser Studie wurde die klinische Bedeutung, die immunologischen Assoziationen und das funktionelle Netzwerk von miR-192-5p bei CRC durch Integration von Bioinformatikanalysen der TCGA/GDC- und GEO-Datenbanken, gepaarter Gewebe-qRT-PCR-Validierung, Target-Vorhersage, Analyse immunologischer Signaturen und Wundheilungsexperimenten an HT29-Zellen untersucht. Eine erneute Analyse der TCGA/GDC-miRNA-Seq-Daten umfasste 616 Tumor- und 11 normale COADREAD-Proben und zeigte ein höheres hsa-mir-192-Signal auf Datensatzebene in Tumorproben im Vergleich zu Normalproben (Mann-Whitney p = 9,96 × 10⁻⁸). Derselbe Trend zeigte sich in 11 gepaarten TCGA-Fällen (medianer Tumor-Normal-Unterschied = 3,13 log2[RPM + 1], Wilcoxon p = 0,0029), während die lokale qRT-PCR in gepaarten klinischen Gewebeproben auf eine geringere Expression der reifen miR-192-5p in CRC-Geweben hindeutete. Eine ROC-Analyse basierend auf TCGA-Daten zeigte eine starke Trennung zwischen Tumor und Normalgewebe, doch durchgeführte Analysen mit balancierter Resampling- und „leave-one-normal-out“-Methoden bestätigten, dass dieses Ergebnis aufgrund der begrenzten Anzahl an Normalproben vorsichtig interpretiert werden sollte. Die klinisch-pathologische Analyse deutete im TCGA-Kollektiv Assoziationen mit dem N-Stadium und dem Alter an, während das T-Stadium und das M-Stadium in der zusammenfassenden Tabelle nicht signifikant waren und die Gesamtüberlebensanalyse keine signifikante prognostische Assoziation zeigte. Analysen potenzieller Hub-Gene mittels TCGA-RNA-Seq lieferten explorative Hinweise hinsichtlich Expression, Korrelation und Überleben, konnten jedoch keine direkte Targeting-Funktion von miR-192-5p nachweisen. Die Analyse immunologischer Signaturen zeigte heterogene, überwiegend schwache Korrelationen. Funktionell reduzierte die Transfektion mit einem miR-192-5p-Mimetikum die Wundschlussrate in HT29-Zellen. Diese Ergebnisse deuten darauf hin, dass miR-192-5p biologisch relevant für CRC ist, die Richtung seiner Expression und deren klinische Interpretation jedoch methodenabhängig ist und weiterer experimenteller Validierung bedarf.
Einleitung
Darmkrebs (CRC) ist weltweit eine der häufigsten malignen Erkrankungen und bleibt eine der führenden Ursachen für krebsbedingte Sterblichkeit1,2. Obwohl die Koloskopie, der immunchemische Stuhltest, die SEPT9-Methylierungstestung, zirkulierende Tumormarker und die molekulare Profilierung die Erkennung von CRC und das klinische Management verbessert haben3,4, bleibt eine erhebliche Heterogenität in der Tumorbiologie, dem Ansprechen auf die Therapie und den Behandlungsergebnissen für die Patienten bestehen5,6,7. Biomarker, die zur Charakterisierung der CRC-Biologie beitragen, könnten daher eine Risikostratifizierung ermöglichen und zur Entwicklung individualisierterer therapeutischer Strategien beitragen8.
Mikro-RNAs (miRNAs) sind kleine, nicht-kodierende RNAs mit einer Länge von etwa 19–24 Nukleotiden, die die Genexpression hauptsächlich über posttranskriptionelle Mechanismen regulieren9. Eine dysregulierte miRNA-Expression kann die Proliferation, Migration, Invasion, Apoptose, Immunwechselwirkungen und die Therapieantwort von Krebszellen beeinflussen10. Für miR-192-5p wurde berichtet, dass es je nach Krankheit und Krebs in abhängigkeit vom Kontext entweder onkogen oder tumorsuppressiv wirkt, wobei dies von der Gewebetyp, der molekularen Grundlage und dem experimentellen System abhängt11,12,13,14,15,16. Bei kolorektalem Karzinom (CRC) haben frühere Studien veränderte miRNA-Profile in klinischen Proben sowie eine funktionelle Regulation maligner Phänotypen in Darmkrebszellen beschrieben12,14,15. Öffentliche Datenbankanalysen zeigen jedoch nicht immer dieselbe Expressionsrichtung, und die klinische Bedeutung, das Zielnetzwerk sowie die Immunassoziationen von miR-192-5p beim CRC erfordern eine sorgfältige Bewertung.
Die vorliegende Studie bewertete miR-192-5p beim kolorektalen Karzinom (CRC), indem TCGA/GDC- und GEO-Bioinformatikanalysen, qRT-PCR-Validierungen in gepaarten klinischen Geweben, In-vitro-Migrationsassays, die Vorhersage möglicher Zielgene, die Anreicherung von Signalwegen sowie die Korrelationsanalyse von Immunsignaturen integriert wurden. Die Studie basierte auf der Hypothese, dass das reife miR-192-5p im CRC-Gewebe herunterreguliert ist und eine tumorsuppressive Wirkung entfalten könnte. Da die erneute Analyse des TCGA/GDC-miRNA-Seq-Signals die entgegengesetzte Expressionsrichtung zeigte, werden die Ergebnisse als explorativ und plattformabhängig interpretiert und nicht als ein eindeutiges, definitives Expressionsmuster.
Protokoll
Die Studie wurde gemäß der Deklaration von Helsinki durchgeführt. Die Genehmigung wurde am 21. Oktober 2021 vom Ethikkomitee der Medizinischen Universität Innere Mongolei erteilt. Von allen an der Studie teilnehmenden Personen wurde schriftlich informierte Einwilligung eingeholt.
Sammlung klinischer Proben
Gepaarte CRC- und angrenzende nichttumorige Gewebeproben wurden von 45 Patienten gesammelt, die zwischen Dezember 2017 und Februar 2020 einer radikalen Resektion unterzogen wurden. Keiner der Patienten erhielt eine präoperative Strahlentherapie oder Chemotherapie, und Patienten mit anderen Malignitäten wurden ausgeschlossen. Das angrenzende nichttumorige Gewebe wurde mindestens 5 cm vom Tumorrandschnitt entfernt entnommen. Die Proben wurden unmittelbar nach der chirurgischen Entfernung eingefroren und bis zur RNA-Extraktion in flüssigem Stickstoff gelagert. Die Kohorte umfasste 27 männliche und 18 weibliche Patienten; 13 Patienten waren jünger als 60 Jahre, und 32 waren 60 Jahre oder älter. Zu den klinisch-pathologischen Variablen gehörten Tumordurchmesser, TNM-Stadium, Differenzierungsgrad, vaskulärer Tumorthrombus, lymphogene Metastasierung und präoperativer CEA-Spiegel.
Öffentliche Datenerfassung und Vorverarbeitung
Open-Access-miRNA-seq-, RNA-seq- und klinische Daten für TCGA-COAD und TCGA-READ wurden über das Genomic Data Commons-Portal bezogen. Primäre Tumoren und normale Festgewebeproben wurden gemäß GDC-Probenart identifiziert. Metastatische und rezidivierende Tumorproben wurden von der Tumor-Normal-Differenzialexpressionsanalyse ausgeschlossen. Für TCGA-miRNA-seq-Dateien lautete der auf Datenbankebene für diese Analyse erfasste Eintrag hsa-mir-192; die Expressionswerte wurden als log2(RPM + 1) analysiert, wobei RPM die Anzahl der Reads pro Million kartierter miRNA-Reads angibt. Sowohl ungepaarte als auch gepaarte Tumor-Normal-Analysen wurden durchgeführt, wenn passende Proben verfügbar waren. GEO-Datensätze GSE89076 und GSE156355 dienten der Screening-Analyse für potenzielle Zielgene. Differenziell exprimierte Gene aus GEO wurden anhand eines adjustierten p < 0,05 und eines absoluten log2-Fold-Change ≥ 2 ausgewählt. Die Datensatznamen wurden im gesamten Manuskript auf Konsistenz überprüft.
Diagnostische, klinisch-pathologische und Überlebensanalysen
Die Analyse der Receiver-Operating-Characteristic (ROC) wurde verwendet, um die explorative Tumor-Normal-Trennung in TCGA-COAD, TCGA-READ und dem kombinierten COADREAD-Kollektiv zu bewerten. Da die Anzahl der Normalproben gering war, wurden zusätzliche Sensitivitätsanalysen durchgeführt, darunter eine 5.000-fache balancierte Tumor-Normal-Resampling-Analyse und eine Leave-one-normal-out-Analyse. Für die Analysen der klinisch-pathologischen Assoziationen wurden die Primärtumorproben anhand des medianen TCGA-miR-192-Expressionsniveaus in Gruppen mit hoher und niedriger Expression unterteilt. Die Analysen wurden erneut für das kombinierte COADREAD-Kollektiv sowie getrennt für COAD und READ durchgeführt, sofern die Stichprobengröße dies zuließ. Die Gesamtüberlebenszeit wurde mittels Kaplan-Meier-Analyse mit dem Log-Rank-Test und univariater Cox-Regression ausgewertet. Diagnostische, klinisch-pathologische und Überlebensanalysen wurden separat berichtet, um prognostische Schlussfolgerungen nicht zu übertreiben.
Analysen von Zielgen-Kandidaten und Hub-Genen
Kandidatengene wurden durch die Integration von miRWalk-Vorhersagen mit differenziell exprimierten Genen aus GSE89076 und GSE156355 identifiziert. Der Überlapp zwischen diesen drei Quellen wurde für die nachfolgende explorative Analyse beibehalten. Mithilfe von STRING wurde ein Protein-Protein-Interaktionsnetzwerk erstellt, und Hub-Gene wurden basierend auf Knotengrad und Modulverbindungen mittels cytoHubba- und MCODE-Analysen in Cytoscape ausgewählt. Die beibehaltenen Hub-Gene (KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 und KIF5C) wurden anschließend anhand von TCGA-RNA-seq-Daten weiter bewertet. Unterschiede in der Expression zwischen Tumor und normalem Gewebe, Spearman-Korrelationen mit der miR-192-Expression aus TCGA sowie Assoziationen mit dem Gesamtüberleben wurden als ergänzende explorative Analysen zusammengefasst. Diese Gene wurden lediglich als Kandidatenziele betrachtet; aus den bioinformatischen Daten wurden keine direkte Bindung, kein Rescue-Effekt und keine nachgeschaltete Regulation auf Proteinebene abgeleitet.
GO- und KEGG-Anreicherungsanalyse
Es wurden Analysen zur Anreicherung von Gene Ontology (GO) und Kyoto Encyclopedia of Genes and Genomes (KEGG) für den Satz der Kandidatengene und die signifikanten Netzwerkmodule durchgeführt. Die GO-Terme wurden in die Kategorien biologischer Prozess, zelluläre Komponente und molekulare Funktion eingeteilt. Anreicherungsergebnisse mit p < 0,05 wurden als statistisch bemerkenswert angesehen und als hypothetische Hinweise auf Signalwege interpretiert, nicht als experimentell validierte Mechanismen.
RNA-Extraktion und qRT-PCR-Analyse
Gesamt-RNA wurde aus 45 gepaarten CRC- und angrenzenden nichttumoralen Gewebeproben mit dem TRIzol-Reagenz gemäß Herstellervorschrift extrahiert. Die RNA-Reinheit und -Konzentration wurden spektrophotometrisch bestimmt, und Proben mit A260/A280-Werten zwischen 1,8 und 2,1 wurden für die Reverse Transkription verwendet. Die qRT-PCR wurde mit einem miRNA-Rücktranskriptionssystem und SYBR-Green-basierten miRNA-qPCR-Reagenzien von TransGen Biotech durchgeführt. Die Reverse Transkription und die qPCR-Amplifikation erfolgten gemäß den Anweisungen des Reagenzherstellers. Jede qRT-PCR-Reaktion wurde technisch im Triplikat durchgeführt. RNU6B wurde als interne Referenz verwendet. Die Primer für miR-192-5p lauteten 5'-GGGGCTGACCTATGAATTGA-3' (vorwärts) und 5'-CAGTGCAGGGTCCGAGGT-3' (rückwärts). Die Primer für RNU6B lauteten 5'-ATTGGAACGATACAGAGAAGATT-3' (vorwärts) und 5'-GGAACGCTTCACGAATTTG-3' (rückwärts). Eine Schmelzkurvenanalyse wurde zur Beurteilung der Amplifikationsspezifität durchgeführt, sofern dies von der qPCR-Plattform unterstützt wurde. Die relative Expression wurde nach der 2-ΔΔCt-Methode berechnet. Die Ergebnisse aus gepaarten Tumor- und angrenzendem Gewebe wurden als gepaarte klinische Messungen ausgewertet.
Zellkultur und Transfektion
Die humane CRC-Zelllinie HT29 stammte aus dem Zellbestand des Labors der Autoren und war bereits authentifiziert sowie auf Mykoplasmenkontamination getestet worden. Die HT29-Zellen wurden in McCoy's 5A-Medium, ergänzt mit 10 % fötalem Kälberserum, 100 U/mL Penicillin und 100 µg/mL Streptomycin, bei 37 oC in einer Atmosphäre mit 5 % CO2 kultiviert. Die Zellen wurden weitergeimpft, wenn sie etwa 80 % Konfluenz erreicht hatten. miR-192-5p-Mimics und das negativkontroll-Oligonukleotid con238 wurden von Sangon Biotech (Shanghai, China) bezogen und für die transiente Transfektion verwendet. HT29-Zellen wurden in 6-Well-Platten ausgesät und transfiziert, sobald die Zelldichte etwa 20–30 % erreichte, unter Verwendung einer endgültigen Oligonukleotidkonzentration von 50 nM und eines lipidbasierten Transfektionsprotokolls gemäß den Anweisungen des Reagenzherstellers. Das genaue Verhältnis von Reagenz zu Oligonukleotid sowie die verwendete Reagenzmenge folgten dem vom Hersteller empfohlenen Protokoll, wie es in den Laborunterlagen der Autoren dokumentiert ist. Die Zellen wurden unter Standardkulturbedingungen mit den Transfektionskomplexen inkubiert, und anschließend wurden je nach experimentellem Zeitplan bildgebende Verfahren nach der Transfektion sowie Wundheilungsassays durchgeführt. Nur Daten der HT29-Zellen wurden in die vorliegende Studie einbezogen.
Wundheilungs-Assay
Transfizierte HT29-Zellen wurden in 6-Well-Platten ausgesät und bis zur Bildung einer konfluenten Monoschicht kultiviert. Mit einer sterilen 200-µL-Pipettenspitze wurde ein linearer Kratzer erzeugt, und abgelöste Zellen wurden durch Waschen mit PBS entfernt. Anschließend wurde das Medium durch serumfreies Medium ersetzt, um proliferationsbedingte Effekte während der Migrationsbewertung zu minimieren. Wundbilder wurden nach 0 h, 24 h und 48 h aufgenommen. Der Wundheilungs-Assay wurde in drei unabhängigen biologischen Wiederholungen durchgeführt, und für jede Gruppe und jeden Zeitpunkt wurden mehrere mikroskopische Aufnahmefelder ausgewertet. Die Wundbreite wurde anhand der Mikroskopiebilder mithilfe einer Bildanalyse-Software quantifiziert; die genaue Softwareversion, die für die ursprünglichen Messungen verwendet wurde, war in den Quelldaten nicht verfügbar. Die Wundheilungsrate wurde berechnet als [(Wundbreite bei 0 h minus Wundbreite zum angegebenen Zeitpunkt) geteilt durch Wundbreite bei 0 h] × 100 %. Da die vorliegenden Manuskriptdaten kein separates Proliferationskontroll-Experiment enthalten, wurden die Ergebnisse des Wundheilungs-Assays als migrationsbezogen interpretiert, jedoch nicht als vollständiger Ausschluss von Proliferationseffekten.
Korrelationsanalyse des Immunsignaturprofils
Die Assoziation zwischen der TCGA-miR-192-Expression und immunbezogenen Signaturen wurde mithilfe von RNA-Seq-Daten primärer Tumoren erneut bewertet. In die Analyse der Korrelation zwischen Signatur-Scores wurden insgesamt 425 Tumorproben mit passenden miRNA- und RNA-Seq-Daten einbezogen. Die miR-192-Expression zeigte nach Korrektur der Falsch-Entdeckungsrate statistisch signifikante, jedoch schwache negative Korrelationen mit mehreren immunologischen Signaturen, darunter Tfh-Zellen (rho = -0,205, FDR = 0,00049), aktivierte dendritische Zellen (rho = -0,186, FDR = 0,00098), Treg-Zellen (rho = -0,185, FDR = 0,00098), plasmazytoide dendritische Zellen (rho = -0,169, FDR = 0,0027) und Makrophagen (rho = -0,149, FDR = 0,0092). Positive Korrelationen wurden hauptsächlich für Eosinophile (rho = 0,139, FDR = 0,0155) und Th17-Zell-Signaturen (rho = 0,121, FDR = 0,0296) beobachtet. Diese Ergebnisse deuten auf heterogene und insgesamt schwache immunologische Assoziationen hin, anstatt auf ein einheitliches Muster einer positiven Immuninfiltration.
Statistische Analyse
Die statistischen Analysen wurden mit GraphPad Prism 9.0, SPSS 25.0 und der R-Software 3.6.3 durchgeführt. Stetige Variablen wurden je nach Angemessenheit als Mittelwert ± Standardabweichung oder als Median mit Interquartilsabstand zusammengefasst. Bei gepaarten Gewebevergleichen wurden gepaarte Tests angewandt, wenn Tumor- und angrenzende Gewebeproben gepaart vorlagen. Bei Verletzung der Normalverteilungsannahme kamen nichtparametrische Tests zum Einsatz. ROC-Kurven, balanciertes Resampling und die Leave-one-normal-out-Analyse wurden zur explorativen diagnostischen Diskriminierung verwendet; Chi-Quadrat-Tests dienten der Untersuchung kategorialer klinisch-pathologischer Assoziationen; log-rank- und Cox-Modelle wurden für Überlebensanalysen verwendet; und die Spearman-Korrelation wurde für Immun- und Hub-Gen-Analysen herangezogen. Ein zweiseitiger p < 0,05 galt als statistisch signifikant, wobei bei Korrelationen von Immunsignaturen eine Korrektur der falschen Entdeckungsrate (false-discovery rate) angegeben wurde.
Ergebnisse
Expressionsanalyse in öffentlichen Datensätzen und gepaarten klinischen Geweben
Das Expressionsmuster von miR-192 wurde unter Verwendung von GDC-abgeleiteten miRNA-Sequenzierungsdaten aus TCGA-COAD und TCGA-READ erneut bewertet (Abbildung 1). In diesen Dateien wurde der Datensatz auf Ebene der Datenbank als hsa-mir-192 und nicht direkt als die reife Spezies hsa-miR-192-5p annotiert; daher wurde dieses Ergebnis aus der öffentlichen Datenbank als TCGA-miR-192-Signal interpretiert. In der kombinierten COADREAD-Kohorte wurden 616 primäre Tumoren und 11 Normalproben aus festem Gewebe analysiert. Tumorproben wiesen eine höhere miR-192-Expression als Normalproben auf (Median 16,05 vs. 13,46 log2[RPM + 1], Mann-Whitney p = 9,96 × 10⁻⁸). Derselbe Trend zu höherer Expression im Tumor zeigte sich sowohl bei COAD allein (455 Tumoren und 8 Normalproben, p = 9,89 × 10⁻⁸) als auch bei READ allein (161 Tumoren und 3 Normalproben, p = 1,94 × 10⁻⁵). Eine gepaarte TCGA-Analyse zeigte ebenfalls eine höhere Tumor-Expression in 11 paarweise vorliegenden Fällen (medianer Tumor-Normal-Unterschied = 3,13 log2[RPM + 1], Wilcoxon p = 0,0029). Diese Ergebnisse standen im Widerspruch zu den lokalen gepaarten qRT-PCR-Ergebnissen, die auf eine verminderte Expression der reifen miR-192-5p in CRC-Geweben hindeuten (Abbildung 2).
Diagnostische Leistung und klinikopathologische Assoziationen
Die ROC-Analyse basierend auf TCGA wurde unter Verwendung der oben beschriebenen Definition zur Diskriminierung zwischen Tumor- und Normalproben wiederholt (Abbildung 3). Die AUC betrug 0,968 für den kombinierten COADREAD-Kohortenverbund, 0,947 für COAD allein und 0,994 für READ allein. Zusätzliche balancierte Resampling-Verfahren ergaben mediane AUCs von 0,983 für COADREAD, 0,984 für COAD und 1,000 für READ; die 95 %-Konfidenzintervalle waren jedoch breit für COADREAD (0,868–1,000) und COAD (0,781–1,000), und bei READ waren nur drei Normalproben enthalten. Die Leave-one-out-Analyse an Normalproben zeigte zudem, dass die ROC-Schätzung empfindlich gegenüber der kleinen Gruppe an Normalproben war. Daher wurde das ROC-Ergebnis lediglich als exploratorischer Hinweis auf die Trennung zwischen Tumor und Normalgewebe beibehalten, nicht jedoch als ausreichender Beleg für einen klinischen diagnostischen Biomarker. Die Analyse der klinisch-pathologischen Assoziationen basierend auf dem medianen TCGA-miR-192-Expressionsniveau zeigte signifikante Assoziationen mit dem N-Stadium (p = 0,019) und dem Alter (p = 0,004), während das T-Stadium (p = 0,110) und das M-Stadium (p = 0,932) nicht signifikant waren (Tabelle 1).
Überlebensanalyse
Die Analyse der Gesamtüberlebenszeit unterstützte keine signifikante prognostische Assoziation für die TCGA-miR-192-Expression im kolorektalen Karzinom (CRC) (Abbildung 3). Im kombinierten COADREAD-Kollektiv war der medianbasierte Kaplan-Meier-Vergleich nicht signifikant (log-rank p = 0,857), und die univariable Cox-Regression zeigte ebenfalls keine signifikante Assoziation (HR = 0,934 pro log2-Expressionseinheit, p = 0,374). Dieselbe Schlussfolgerung ergab sich für COAD (log-rank p = 0,889; Cox p = 0,493) und READ (log-rank p = 0,807; Cox p = 0,716). Somit stützen die Daten keine starke Aussage über eine prognostische Biomarker-Funktion von miR-192 im CRC.
Kandidat-Zielgene und funktionelle Anreicherung
Die Analyse der Kandidat-Zielgene wurde durch Integration der miRWalk-Vorhersage mit differenziell exprimierten Genen aus den GEO-Datensätzen GSE89076 und GSE156355 durchgeführt. Bei diesem Screening wurden 93 Kandidatengene für nachgeschaltete Netzwerk- und Anreicherungsanalysen identifiziert (Abbildung 4). Die Protein-Interaktionsanalyse identifizierte KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 und KIF5C als explorative Hub-Gene (Abbildung 5). Die Sensitivitätsanalyse mittels TCGA-RNA-seq zeigte, dass KIF20A, TPX2, CDCA5, CCNB1 und CDK1 im Tumorgewebe höher exprimiert waren als im Normalgewebe, während PLP1, NRXN1, GRIK3 und KIF5C im Tumorgewebe niedriger exprimiert waren. Die Korrelationsanalyse mit dem TCGA-miR-192-Expressionsniveau ergab gemischte Ergebnisse: CDCA5, CCNB1 und CDK1 zeigten positive Korrelationen, während PLP1, NRXN1 und KIF5C negative Korrelationen aufwiesen. Die Anreicherungsanalyse hob repräsentative Begriffe hervor, die mit dem Arzneimittelmetabolismus durch Cytochrom P450, dem Metabolismus von Xenobiotika durch Cytochrom P450, dem Retinolstoffwechsel, glutamatergen Synapsen-assoziierten Begriffen und der Organisation der präsynaptischen Region in Zusammenhang stehen (Abbildung 6). Diese Ergebnisse untermauern die biologische Relevanz des Hub-Gen-Netzwerks, belegen jedoch nicht die direkte Targeting-Funktion von miR-192-5p.
Test zur Zellmigration
HT29-Zellen wurden mit miR-192-Mimics transfiziert, um die funktionellen Effekte einer miR-192-Überexpression zu untersuchen. Die Fluoreszenzmikroskopie bestätigte eine erfolgreiche Transfektion in den Gruppen mit miR-192-5p-Mimic und negativer Kontrolle (Abbildung 7). Im Wundheilungs-Assay war die Migrationsrate der mit miR-192 transfizierten HT29-Zellen nach 24 h und 48 h geringer als die der nicht transfizierten HT29-Zellen und der mit negativer Kontrolle transfizierten Zellen (Abbildung 8). Nach 24 h betrug die Migrationsrate in der mit miR-192 transfizierten Gruppe 9,75 +/- 2,43 % im Vergleich zu 15,69 +/- 3,47 % in der nicht transfizierten Gruppe und 15,45 +/- 3,92 % in der Negativkontrollgruppe (P = 0,010). Nach 48 h betrug die Migrationsrate 20,04 +/- 2,54 % in der mit miR-192 transfizierten Gruppe gegenüber 26,84 +/- 7,65 % und 27,98 +/- 6,78 % in den beiden Kontrollgruppen (P = 0,021). Diese Ergebnisse legen nahe, dass eine Überexpression von miR-192 die Migration von HT29-Zellen in vitro hemmt.
Analyse der Korrelation von Immunsignaturen
Die Assoziation zwischen der TCGA-miR-192-Expression und immunbezogenen Signaturen wurde unter Verwendung von RNA-Seq-Daten primärer Tumoren neu bewertet (Abbildung 9). Insgesamt wurden 425 Tumorproben mit passenden miRNA- und RNA-Seq-Daten in die Analyse der Korrelation der Signatur-Scores einbezogen. Der Expression von miR-192 zeigte schwache negative Korrelationen mit mehreren Immunzell-Signaturen, einschließlich Tfh-Zellen (rho = -0,205, p = 2,15e-05), aktivierte dendritische Zellen (Rho = -0,186, p = 0,00011), Treg-Zellen (rho = -0,185, p = 0,00013), plasmazytoide dendritische Zellen (rho = -0,169, p = 0,00046), Makrophagen (rho = -0,149, p = 0,0020), Tcm-Zellen (rho = -0,136, p = 0,0050), NK-CD56bright-Zellen (rho = -0,132, p = 0,0065) und Tem-Zellen (rho = -0,129, p = 0,0078). Schwache positive Korrelationen wurden für Eosinophile beobachtet (rho = 0,139, p = 0,0040) und Th17-Zelle (rho = 0,121, p = 0,0129) Signaturen auf. Somit erscheint die immunologische Assoziation von miR-192 beim kolorektalen Karzinom heterogen und sollte nicht als durchgehend positiv über alle Immuninfiltrate hinweg beschrieben werden.
Datenverfügbarkeit
Die in dieser Studie analysierten öffentlichen Datensätze sind über das GDC/TCGA-Portal und die Gene Expression Omnibus (GEO)-Datenbank unter den Zugangsnummern GSE89076 und GSE156355 verfügbar. Die in dieser Studie durchgeführten in silico-Analysen und Neuanalysen sind in Supplementär-Tabelle 1 enthalten. Die zugrundeliegenden experimentellen Daten, die die qRT-PCR- und Wundheilungsanalysen unterstützen, einschließlich der rohen qRT-PCR-Ct-Werte, Wundbreitenmessungen, ursprünglichen Mikroskopiebilder und verwandter experimenteller Daten, sind in Supplementär-Ordner 1 enthalten.
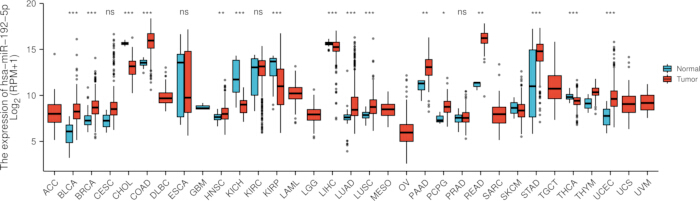
Abbildung 1: Übersicht der pan-kamerösen Expression von miR-192 in TCGA. Die x-Achse zeigt die Abkürzungen der Tumoren, die y-Achse die relative Expression von miR-192. Blau kennzeichnet normales Gewebe, rot kennzeichnet Tumorgewebe. Die statistische Signifikanz ist wie folgt gekennzeichnet: * = p < 0,05, ** = p < 0,01, *** = p < 0,001; NS = nicht signifikant. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
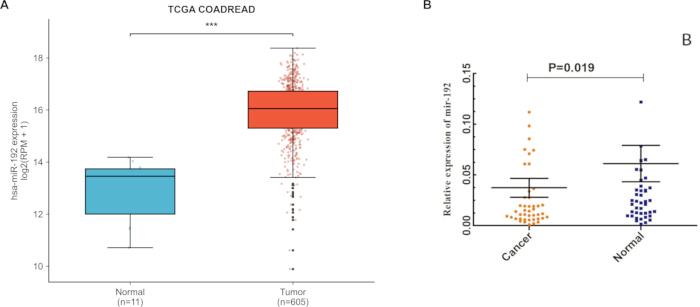
Abbildung 2: Expression von miR-192/miR-192-5p in CRC-Datensätzen und gepaarten Gewebeproben. (A) TCGA/GDC-miRNA-seq-Analyse, die ein höheres hsa-mir-192-Signal auf Datensatzebene in CRC-Tumorproben im Vergleich zu Normalproben zeigt. (B) qRT-PCR-Analyse gepaarter lokaler Gewebeproben, die eine geringere Expression der reifen miR-192-5p in CRC-Geweben im Vergleich zu angrenzenden nicht-tumoralen Geweben zeigt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
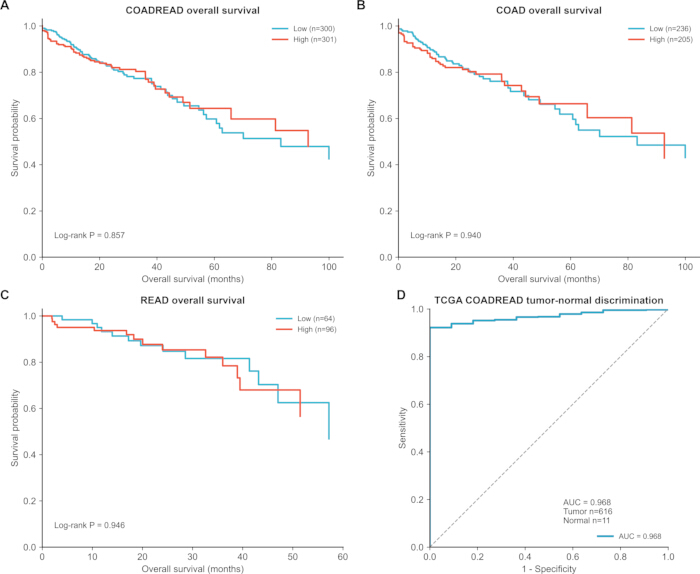
Abbildung 3: Explorative diagnostische und Überlebensanalysen basierend auf der TCGA hsa-mir-192-Expression. (A–C) Kaplan-Meier-Überlebenskurven. Die Überlebensanalyse ergab keinen signifikanten prognostischen Zusammenhang. (D) ROC-Kurve zur Tumor-Normal-Diskriminierung in der TCGA-Kohorte. Die AUC sollte aufgrund der geringen Anzahl an Normalproben mit Vorsicht interpretiert werden. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
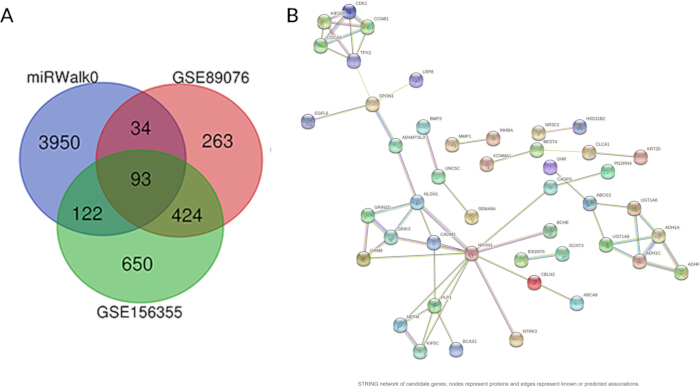
Abbildung 4: Untersuchung der Kandidat-Zielgene und Analyse der Proteininteraktionen. (A) Venn-Diagramm, das die Überlappung zwischen miRNA-Zielvorhersagen und differenziell exprimierten Genen aus GSE89076 und GSE156355 zeigt. (B) Protein-Protein-Interaktionsnetzwerk der 93 Kandidatengene. Die Knoten repräsentieren Gene, die Kanten stellen vorhergesagte oder kuratierte Genassoziationen dar. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
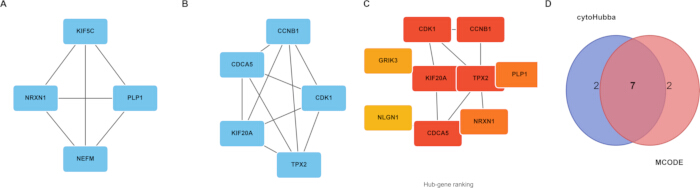
Abbildung 5: Identifizierung von HUB-Genen aus dem Netzwerk der Kandidatenziele. (A,B) Netzwerkmodule, die durch die Modulanalyse identifiziert wurden. (C) Rangfolge der HUB-Gene basierend auf der Netzwerkverknüpfung. (D) Kandidat-HUB-Ziele, die nach Integration der modul- und gradbasierten Analyse beibehalten wurden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
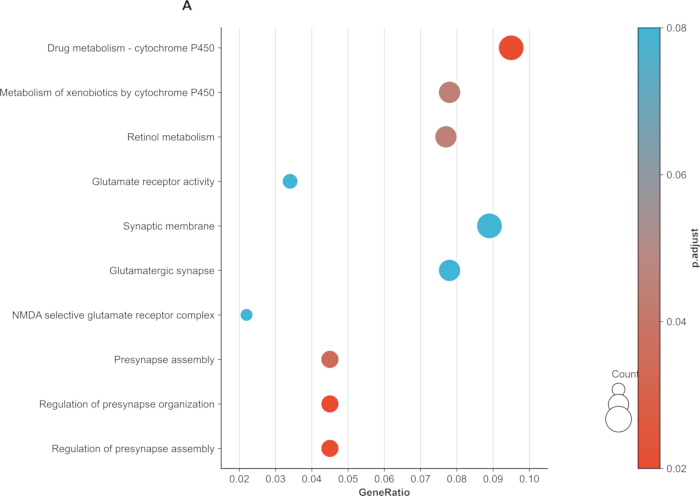
Abbildung 6: Ausgewählte GO- und KEGG-Anreicherungsbegriffe für Kandidatengene und signifikante Netzwerkmodule. Das Blasendiagramm fasst repräsentative angereicherte biologische Funktionen und Signalwege zusammen. Die Anreicherungsergebnisse sind explorativ und erfordern eine experimentelle Validierung. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
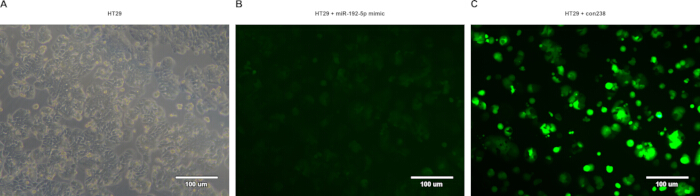
Abbildung 7: Transfektionsbilder von HT29-Zellen. (A) Repräsentative HT29-Zellen. (B) Fluoreszenzbild von HT29-Zellen, die mit dem miR-192-5p-Mimetikum transfiziert wurden. (C) Fluoreszenzbild von HT29-Zellen, die mit dem negativen Kontrollmimetikum con238 transfiziert wurden. Maßstabsbalken = 100 µm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
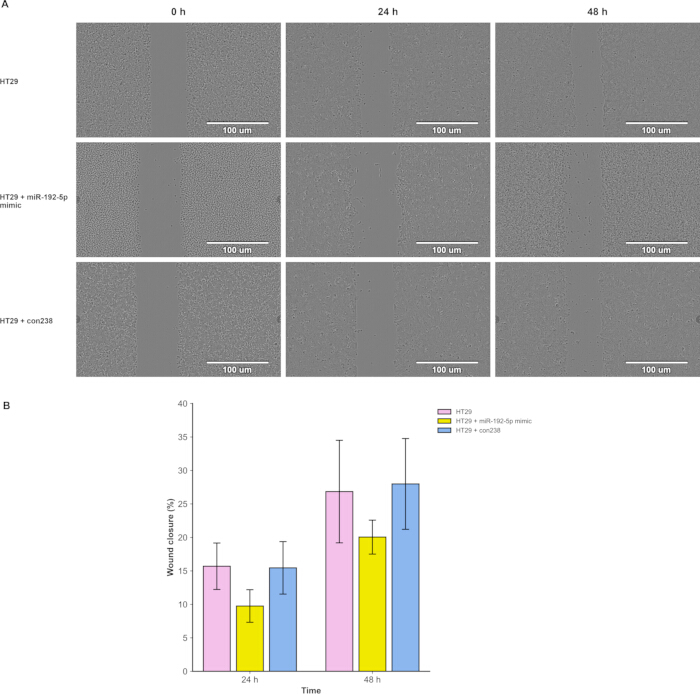
Abbildung 8: Wundheilungsassay in HT29-Zellen. (A) Repräsentative Aufnahmen der Kratzwunde zu den Zeitpunkten 0 h, 24 h und 48 h bei nicht transfizierten HT29-Zellen, HT29-Zellen, die mit miR-192-5p-Mimic transfiziert wurden, und HT29-Zellen, die mit con238 transfiziert wurden. (B) Quantifizierung der Wundheilungsraten nach 24 h und 48 h, dargestellt als Prozentwerte. Maßstabsbalken = 100 µm. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
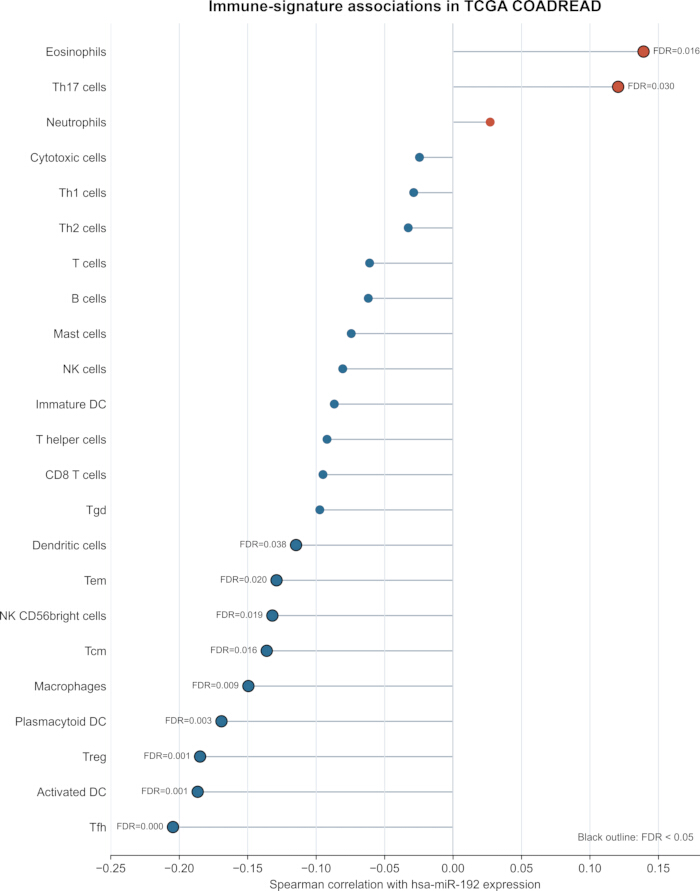
Abbildung 9: Korrelation zwischen der TCGA-miR-192-Expression und immunbezogenen Signatur-Scores in CRC-Tumorproben. Die Analyse zeigte heterogene Immunassoziationsmuster mit mehreren schwachen negativen Korrelationen sowie – vor allem für Eosinophilen- und Th17-Zell-Signaturen – positiven Korrelationen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
| Merkmale | Niedrige Expression von TCGA miR-192 | Hohe Expression von TCGA miR-192 | p-Wert | Methode |
| n | 308 | 308 | ||
| T-Stadium, n (%) | 0,11 | Chisq.test | ||
| T1 | 9 (1,5 %) | 11 (1,8 %) | ||
| T2 | 44 (7,2 %) | 59 (9,6 %) | ||
| T3 | 209 (34,1 %) | 211 (34,4 %) | ||
| T4 | 43 (7 %) | 27 (4,4 %) | ||
| N-Stadium, n (%) | 0,019 | Chisq.test | ||
| N0 | 156 (25,5 %) | 190 (31 %) | ||
| N1 | 88 (14,4 %) | 63 (10,3 %) | ||
| N2 | 61 (10 %) | 54 (8,8 %) | ||
| M-Stadium, n (%) | 0,932 | Chisq.test | ||
| M0 | 214 (39,9 %) | 234 (43,7 %) | ||
| M1 | 41 (7,6 %) | 47 (8,8 %) | ||
| Alter, Median (IQR) | 66 (56, 75) | 69 (60, 77) | 0,004 | Wilcoxon |
Tabelle 1: Assoziation zwischen den TCGA-miR-192-Expressionsgruppen und klinisch-pathologischen Merkmalen beim CRC. Die Gruppen mit hoher und niedriger Expression wurden anhand des medianen TCGA-miR-192-Expressionsniveaus definiert. In der zusammengefassten Tabelle waren der N-Stadium und das Alter signifikant, während das T-Stadium und das M-Stadium nicht signifikant waren.
Erweiterte Tabelle 1: Ergebnisse der Nachanalyse im Trockenlabor, die für diese Studie erstellt wurden. Die Arbeitsmappe enthält Vergleiche der TCGA/GDC-Expression, balancierte ROC-Sensitivitätsanalysen, Leave-one-normal-out-Analysen, Analysen zur Assoziation mit klinisch-pathologischen Parametern, Überlebensanalysen, Zusammenfassungen der Hub-Gen-Expression und -Korrelationen sowie Ergebnisse zur Korrelation mit Immunsignaturprofilen.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Ergänzender Ordner 1: Rohdaten der Experimente zur qRT-PCR, Zelltransfektion und Wundheilung. Diese Dateien enthalten die ursprünglichen Ct-Werte der qRT-PCR, Daten der Durchflusszytometrie/Transfektion, Messungen der Wundbreite sowie repräsentative Mikroskopiebilder, die für die in der Arbeit präsentierten Analysen verwendet wurden.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
Diese Studie untersuchte die klinische und biologische Relevanz von miR-192-5p beim kolorektalen Karzinom (CRC) durch die Kombination von Analysen öffentlicher Datensätze, lokaler Gewebevalidierung, Vorhersage von Zielnetzwerken, Analyse immunologischer Signaturmuster und in-vitro-Migrationsversuchen. Die Analysen basierten auf validierten TCGA-Probenbeschreibungen, trennten COAD und READ, wo möglich, verwendeten log2(RPM + 1)-miRNA-Werte, unterschieden gepaarte von ungepaarten Vergleichen, prüften die Robustheit der ROC-Analysen und fügten Sensitivitätsanalysen der Hub-Gen-RNA-Seq-Daten hinzu. Das zentrale Ergebnis ist, dass das öffentliche TCGA/GDC-Signal für miR-192 und das lokale qRT-PCR-Ergebnis für das reife miR-192-5p entgegengesetzte Expressionsrichtungen aufweisen, was die Notwendigkeit unterstreicht, Anmerkungen auf Datensatzebene bezüglich Vorläufer-miRNAs von Messungen reifer miRNAs zu unterscheiden.9,11.
Diese Diskrepanz sollte nicht allein durch ungleiche Stichprobengrößen erklärt werden. Die TCGA-Normalgruppe war klein, aber unabhängige, gepaarte sowie ausschließlich COAD- und READ-Analysen zeigten alle dieselbe Tendenz zu höheren Tumorspiegeln in TCGA/GDC. Mehrere Faktoren könnten hierzu beitragen, darunter Unterschiede in der Probenquelle, den Plattformen für Sequenzierung im Vergleich zu qRT-PCR, der Annotation von hsa-mir-192 auf Datensatzebene im Vergleich zur Messung des reifen hsa-miR-192-5p, der RNA-Verarbeitung, der Tumorreinheit, der Definition des angrenzenden Gewebes und der populationsbezogenen Merkmale. Ähnliche Bedenken hinsichtlich der Interpretation von Biomarkern und der Tumorheterogenität wurden bereits in Studien zum kolorektalen Karzinom (CRC) hervorgehoben5,6,7,8. Die Ergebnisse stützen daher eine kontext- und plattformabhängige Interpretation von miR-192-5p beim CRC und nicht eine einheitliche, universelle Expressionsrichtung.
Die diagnostische Analyse sollte ebenfalls mit Vorsicht interpretiert werden. Obwohl die auf TCGA basierende ROC-Analyse einen hohen AUC-Wert ergab, enthielt der Vergleich deutlich mehr Tumorproben als Normalproben, wobei im kombinierten COADREAD-Kollektiv lediglich 11 Normalproben vorhanden waren. Bei der balancierten Resampling-Methode zeigten sich weiterhin hohe mediane AUC-Werte, doch die Intervalle waren breit, da jeder ausgeglichene Vergleich durch die kleine Gruppe der Normalproben eingeschränkt war. Folglich unterstützt das ROC-Ergebnis eine explorative Tumor-Normal-Trennung innerhalb von TCGA/GDC, reicht jedoch nicht aus, um miR-192-5p als klinischen diagnostischen Biomarker zu etablieren. Diese Interpretation steht im Einklang mit der allgemeinen Unterscheidung zwischen explorativen Biomarkersignalen und klinisch validierten diagnostischen oder prognostischen Biomarkern4,8.
Die Überlebensanalyse zeigte keine signifikante Assoziation zwischen der Expression von miR-192 und dem Gesamtüberleben bei COADREAD, COAD oder READ. In der vorliegenden Analyse könnte miR-192 mit ausgewählten klinisch-pathologischen Variablen assoziiert sein, jedoch stützen die verfügbaren Daten keine starke Schlussfolgerung hinsichtlich eines prognostischen Biomarkers. Diese Unterscheidung ist wichtig, da für prognostische Biomarker Nachweise erforderlich sind, dass der Markerstatus unabhängig und reproduzierbar mit dem Outcome in klinisch relevanten Kontexten assoziiert ist8.
Der in-vitro-Wundheilungsassay liefert funktionelle Belege dafür, dass eine Hochregulation von miR-192 die Migration von HT29-Zellen reduzieren kann. Dieses Ergebnis steht im Einklang mit einer möglichen tumorsuppressiven Funktion in kolorektalen Karzinomzellen (CRC-Zellen) und mit der Richtung der lokalen qRT-PCR-Ergebnisse. Frühere Arbeiten haben zudem eine Beteiligung von miRNAs, einschließlich miR-192-assoziierten Signalwegen, bei der Regulation des epithelialen zu mesenchymalen Übergangs, des Zellschicksals und migrationsbezogener Phänotypen belegt.15,16,17Die funktionellen Daten bleiben jedoch unvollständig. Weitere experimentelle Validierungen im Labor wären erforderlich, um ein mechanistisches Tumorsuppressor-Modell zu stützen, einschließlich wiederholter Transfektionen in mindestens einer zusätzlichen kolorektalen Karzinom-Zelllinie, Proliferationskontrollen für Wundheilungs-Assays, Transwell-Migrations- und -Invasions-Assays, dualer Luciferase-Validierung ausgewählter Zielstrukturen, Messungen der Ziel-mRNA- und Proteinexpression sowie Rescue-Experimente.
Die Hub-Gen-Analyse sollte als hypothesengenerierend betrachtet werden. Die Ergänzung durch TCGA-RNA-seq-Daten zeigte starke Unterschiede in der Expression zwischen Tumor und normalem Gewebe für die beibehaltenen Hub-Gene, doch ihre Korrelationen mit miR-192 waren uneinheitlich. Mehrere Zellzyklus-Gene, darunter CDCA5, CCNB1 und CDK1, wiesen eine positive statt negative Korrelation mit miR-192 auf, was nicht mit einem einfachen direkten Modell der miRNA-Ziel-Unterdrückung übereinstimmt. Im Gegensatz dazu zeigten PLP1, NRXN1 und KIF5C negative Korrelationen. Diese Ergebnisse unterstreichen die biologische Relevanz des Netzwerks, deuten jedoch darauf hin, dass eine direkte Targeting-Beziehung ohne Luciferase-, Proteinebene- und Rescue-Validierung nicht abgeleitet werden kann. Diese vorsichtige Interpretation entspricht dem explorativen Charakter von In-silico-Target-Netzwerkanalysen10,11.
Die Immunanalyse unterstützt zudem eine vorsichtige Interpretation. Tumor-RNA-Seq-Immunsignatur-Scores zeigten, dass die Expression von miR-192 negativ mit mehreren Immunsignaturen korrelierte und hauptsächlich positiv mit den Signaturen von Eosinophilen und Th17-Zellen. Die meisten Korrelationen waren schwach, auch nach Korrektur der falschen Entdeckungsrate. Da Immunsignatur-Methoden die Anreicherung von Wegen oder Zellzuständen aus Bulk-Expressionsdaten ableiten, sollten diese Befunde als explorativ betrachtet und mittels orthogonaler Immunprofiling-Ansätze validiert werden13.
Die vorliegende Studie weist mehrere Einschränkungen auf. Erstens war die lokale Validierungskohorte relativ klein und stammte aus einer einzigen Einrichtung. Zweitens kamen bei der Analyse öffentlicher Datensätze und der lokalen qRT-PCR-Validierung unterschiedliche Plattformen und Messniveaus zum Einsatz. Drittens waren die normalen miRNA-seq-Proben aus dem TCGA-Datensatz rar, was die diagnostische Aussagekraft einschränkt. Viertens basierten die Analysen zu Hub-Genen und Immunantwort auf computergestützten Methoden und bedürfen einer experimentellen Bestätigung. Fünftens beschränkten sich die verfügbaren funktionellen Experimente auf Wundheilungsdaten von HT29-Zellen. Diese Einschränkungen rechtfertigen, die Studie als integrierte explorative Analyse darzustellen, anstatt als endgültigen Beleg dafür, dass miR-192-5p ein validierter diagnostischer, prognostischer oder mechanistischer Biomarker im kolorektalen Karzinom ist6,8.
Zusammenfassend scheint miR-192-5p biologisch relevant für CRC zu sein, doch sein Expressionsmuster und die klinische Interpretation sind komplex. Die TCGA/GDC-Analyse zeigte ein höheres miR-192-Signal in CRC-Tumorproben, während die qRT-PCR in einer lokalen gepaarten Gewebekohorte eine geringere Expression des reifen miR-192-5p aufwies. Die ROC-Analyse deutete eine explorative Trennung von Tumor und Normalgewebe an, war jedoch durch die kleine Anzahl normaler Proben in der TCGA-Kohorte begrenzt. Es wurde kein signifikanter Zusammenhang mit dem Gesamtüberleben beobachtet. Analysen zu Hub-Genen und der Immunantwort liefern hypothetische Hinweise, und die Wundheilungsdaten an HT29-Zellen legen nahe, dass eine Hochregulierung von miR-192-5p die Zellmigration verringern könnte. Weitere unabhängige Kohorten und gezielte Experimente im nassen Labor sind erforderlich, bevor miR-192-5p als validierter diagnostischer, prognostischer oder mechanistischer Biomarker bei CRC betrachtet werden kann.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht.
Danksagungen
Die Autoren danken dem Molekulardiagnostischen Labor für Tumore der Medizinischen Universität Innere Mongolei für die technische Unterstützung. Diese Arbeit wurde durch das Wissenschaftliche Forschungsprojekt der Gesundheitskommission der Stadt Yancheng (Förderkennzeichen YK2023101) unterstützt, das auch die Artikelbearbeitungsgebühr finanzierte.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 0,25 % + 2:60 Trypsin-EDTA | Biological Industries | 03-054-1 | Zellverdauung/Passagierung |
| 10 % Ammoniumpersulfat | Solarbio Science & Technology Co., Ltd. | A8090 | SDS-PAGE-Reagenz |
| 10 % Natriumdodecylsulfat | Solarbio Science & Technology Co., Ltd. | SIS1070 | SDS-PAGE-Reagenz |
| 4x Protein-Loading-Puffer | Solarbio Science & Technology Co., Ltd. | P1016 | Protein-Probenpräparation |
| -80 °C Ultra-Tiefkühlfach | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Probenlagerung |
| Anti-Myc Mykoplasma-Entfernungreagenz | Wuhan Procell Life Science & Technology Co., Ltd. | P-CMR-001 | Mykoplasma-Entkontamination |
| ARL2, BATF2, MEN1 und Beta-Aktin Primer-Sets | Sangon Biotech Co., Ltd., Shanghai, China | Individuell synthetisiert | mRNA qPCR-Primer |
| Automatischer Mikroplattenreader | PerkinElmer, USA | VICTOR Nivo | Extinktionsmessung |
| BCA-Protein-Assay-Kit | Thermo Fisher Scientific | 23225 | Proteinquantifizierung |
| Biosicherheitswerkbank / Reinraumtisch | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Aseptische Zellkultur |
| Zellzählkammer / Hämozytometer | Shanghai Qiujing Biochemical Reagent Instrument Co., Ltd. | http://www.shqiujing.net/ | Zellzählung |
| Cell Counting Kit-8 (CCK-8) | Biosharp | BS350B | Zellproliferations-/Zytotoxizitätsassay |
| Zellkulturgefäße, Kulturplatten, Zentrifugenröhrchen und Pipettenspitzen | Corning | https://www.corning.com/in/en.html | Allgemeine Verbrauchsmaterialien für die Zellkultur |
| Kit zur Detektion von Zellzyklus und Apoptose | Meilun Biotechnology Co., Ltd., Dalian, China | https://www.chemicalbook.com/ShowSupplierProductsList13366/0_EN.htm | Durchflusszytometrische Analyse von Zellzyklus/Apoptose |
| CO2-Zellinkubator | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Zellkultur |
| con238 Negativkontroll-Oligonukleotid | Sangon Biotech Co., Ltd., Shanghai, China | Individuell synthetisiert | Transfektionskontrolle |
| Cytoscape-Software | Cytoscape Consortium | https://cytoscape.org/ | Visualisierung von Netzwerkmodulen und Hub-Genen |
| Digitaler thermostatischer Magnetheizer | Changzhou Saipu Experimental Instrument Factory | https://czxtyq.en.alibaba.com/ | Lösungsherstellung |
| Elektrischer thermostatischer Heißlufttrockenschrank | Nanjing Wohuan Technology Industry Co., Ltd. | https://www.wtsensor.com/about-wt/aboutwt/ | Trocknungs-/Sterilisationsunterstützung |
| Elektrophorese-System | Bio-Rad Laboratories | Mini-PROTEAN 3 Cell | Gelelektrophorese |
| Elektrotransfer-System | Hoefer | TE77XP | Proteintransfer |
| Fötales Rinderserum | Biological Industries | 04-001-1ACS | Zellkulturzusatz |
| Durchflusszytometer | ACEA Biosciences | NovoCyte | Durchflusszytometrie |
| Fluoreszenz-Invertiertes Mikroskop | Ningbo Sunny Instruments Co., Ltd. | https://www.sunny-instrument.com/en | Zell- und Wundbildgebung |
| GDC/TCGA-Portal | National Cancer Institute | Open-Access-Datenbank | Öffentliche miRNA-seq-, RNA-seq- und klinische Daten |
| GEO-Datenbank | National Center for Biotechnology Information | GSE89076 und GSE156355 | Öffentliche Genexpressionsdatensätze |
| GraphPad Prism | GraphPad Software | Version 9 | Statistische Analyse und Diagrammerstellung |
| Kühlschnellzentrifuge | Shanghai Huxiangyi Centrifuge Instrument Co., Ltd. | https://www.bioridgecentrifuge.com/ | Probenpräparation |
| HT29-Zellen | Eigener Zellbestand des Autors | Nicht zutreffend | Menschliche kolorektale Karzinomzelllinie |
| Bildanalyse-Software | ImageJ | Nicht zutreffend | Quantifizierung der Wundbreite |
| Bildgebungssystem | Tanon Science & Technology Co., Ltd. | Tanon-5200 | Gel-/Blot-Bildgebung |
| IncuCyte S3 System für dynamische Zellbeobachtung und funktionelle Analyse | Beijing Sensi Wantong Technology Co., Ltd. | IncuCyte S3 | Live-Cell-Bildgebung/Funktionsanalyse |
| Intelligente thermostatische Wasserbad | Leica | HI1210 | Temperaturgesteuerte Inkubation |
| Lentivirus und Infektionsreagenz | Shanghai GeneChem Co., Ltd. | https://synapse.patsnap.com/organization/04ffbf33ff2a6311226a8fa05498cec4 | Stabile Zelltransduktion |
| Manuelle Pipetten | Gilson | PIPETMAN P | Flüssigkeitshandling |
| McCoy's 5A Basalmedium | Wuhan Procell Life Science & Technology Co., Ltd. | PM150710 | HT29-Zellkulturmedium |
| Medizinische Zentrifuge | Hersteller in Zhuhai nicht angegeben | 3200 | Probenpräparation |
| Medizinischer Kühlschrank/Gefrierschrank | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Reagenzien-/Probenlagerung |
| Meilunbio Fixer Supersensitive ECL-Chemilumineszenz-Substrat | Meilun Biotechnology Co., Ltd., Dalian, China | MA0186 | Immunoblot-Detektion |
| Mini-Zentrifuge | Beijing DLAB Scientific Co., Ltd. | https://www.dlabsci.com/ | Probenpräparation |
| miR-192-5p und U6 Primer-Sets | TIANGEN Biotech Co., Ltd., Beijing, China | Individuell synthetisiert | miRNA qPCR-Primer |
| miR-192-5p-Mimetikum | Sangon Biotech Co., Ltd., Shanghai, China | Individuell synthetisiert | Transientes Transfektions-Oligonukleotid |
| miRcute Enhanced miRNA First-Strand cDNA Synthese-Kit | TIANGEN Biotech Co., Ltd., Beijing, China | KR211 | miRNA-Rücktranskription |
| miRcute Enhanced miRNA Fluoreszenz-Quantifizierungs-Kit (SYBR Green FP) | TIANGEN Biotech Co., Ltd., Beijing, China | FP411 | miRNA qPCR |
| miRWalk | Öffentliche Datenbank | Webdatenbank | miRNA-Zielvorhersagedatenbank |
| Nitrocellulosemembran | Millipore | HATF00010 | Proteintransfermembran |
| Magermilchpulver | Solarbio Science & Technology Co., Ltd. | D8340 | Immunoblot-Blockierreagenz |
| Paarige kolorektale Karzinom- und angrenzende nicht-karzinomatöse Gewebe | Einrichtung der Autoren | Nicht zutreffend | Klinische Proben |
| PCR-Röhrchen | Corning | PCR-02-C | PCR/qRT-PCR-Setup |
| Penicillin-Streptomycin-Lösung | Biological Industries | 03-031-1B | Antibiotikum für die Zellkultur |
| PerfectStart Uni RT&qPCR-Kit | TransGen Biotech Co., Ltd., Beijing, China | AUQ-01 | mRNA-Rücktranskription und qPCR |
| Phosphatgepufferte Kochsalzlösung (PBS) | Biological Industries | 02-023-1A | Zellwaschpuffer |
| Prestained Proteinmarker | Fermentas | 26619 | Protein-Molekulargewichtsmarker |
| System zur Herstellung von Reinstwasser | China Moer | Nicht verfügbar | Reinstwasserherstellung |
| Puromycin | Phygene | PH1143 | Selektion transduzierter Zellen |
| R-Software | R Foundation for Statistical Computing | Version 3.6.3 | Statistische Analyse und Bioinformatik |
| Schnelltransferpuffer | Crisbio | Nicht zutreffend | Protein-Elektrotransfer |
| Echtzeit-Fluoreszenz-quantitative PCR-Anlage | Applied Biosystems (ABI), USA | Nicht verfügbar | qRT-PCR-Detektion |
| RIPA-Lysispuffer | Solarbio Science & Technology Co., Ltd. | R0020 | Proteinextraktion |
| RNAse-freie Mikrozentrifugenröhrchen | Corning | 3208 | RNA-Handhabung |
| Serumfreies Zellkryokonservierungsmedium | New Cell & Molecular Biotech Co., Ltd. | C40100 | Zellkryokonservierung |
| SPSS Statistics | IBM | Version 25 | Statistische Analyse |
| Stabilisierter Antikörperverdünnungspuffer | Solarbio Science & Technology Co., Ltd. | Nicht zutreffend | Primär-/Sekundärantikörperverdünnung |
| Sterile Pipettenspitzen | Wuhan Servicebio Technology Co., Ltd. | TP-10-C | Wundheilungs-Scratch-Werkzeug |
| STRING-Datenbank | STRING Consortium | Webdatenbank | Protein-Interaktionsnetzwerkanalyse |
| TEMED | Solarbio Science & Technology Co., Ltd. | T8090 | SDS-PAGE-Reagenz |
| TransZol Up | TransGen Biotech Co., Ltd., Beijing, China | ET111-01 | RNA-Extraktion |
| Tris-HCl-Puffer, pH 6,8 | Solarbio Science & Technology Co., Ltd. | T1020 | SDS-PAGE-Stapelgel-Puffer |
| Tris-HCl-Puffer, pH 8,8 | Solarbio Science & Technology Co., Ltd. | T1010 | SDS-PAGE-Auflösegel-Puffer |
| Tween-20 | Solarbio Science & Technology Co., Ltd. | T8220 | Immunoblot-Waschreagenz |
| Vertikaler Druckdampfsterilisator | Shanghai Boxun Medical Biological Instrument Corp. | BXM-30R | Sterilisation |
Referenzen
- Sung, H. et al. Global Cancer Statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 71 (3), 209-249 (2021).
- Siegel, R. L., Miller, K. D., Jemal, A. Cancer statistics, 2019. CA Cancer J Clin. 69 (1), 7-34 (2019).
- Issa, I. A., Noureddine, M. Colorectal cancer screening: an updated review of the available options. World J Gastroenterol. 23 (28), 5086-5096 (2017).
- Song, L., Jia, J., Peng, X., Xiao, W., Li, Y. The performance of the SEPT9 gene methylation assay and a comparison with other CRC screening tests: a meta-analysis. Sci Rep. 7 (1), 3032 (2017).
- Linnekamp, J. F., Wang, X., Medema, J. P., Vermeulen, L. Colorectal cancer heterogeneity and targeted therapy: a case for molecular disease subtypes. Cancer Res. 75 (2), 245-249 (2015).
- Sveen, A., Kopetz, S., Lothe, R. A. Biomarker-guided therapy for colorectal cancer: strength in complexity. Nat Rev Clin Oncol. 17 (1), 11-32 (2020).
- Whiffin, N. et al. Identification of susceptibility loci for colorectal cancer in a genome-wide meta-analysis. Hum Mol Genet. 23 (17), 4729-4737 (2014).
- Ballman, K. V. Biomarker: predictive or prognostic? J Clin Oncol. 33 (33), 3968-3971 (2015).
- Bartel, D. P. MicroRNAs: genomics, biogenesis, mechanism, and function. Cell. 116 (2), 281-297 (2004).
- Forterre, A., Komuro, H., Aminova, S., Harada, M. A comprehensive review of cancer microRNA therapeutic delivery strategies. Cancers (Basel). 12 (7), 1852 (2020).
- Ren, F. J., Yao, Y., Cai, X. Y., Fang, G. Y. Emerging role of miR-192-5p in human diseases. Front Pharmacol. 12, 614068 (2021).
- Nagy, Z. B. et al. Colorectal adenoma and carcinoma specific miRNA profiles in biopsy and their expression in plasma specimens. Clin Epigenetics. 9, 22 (2017).
- Hanzelmann, S., Castelo, R., Guinney, J. GSVA: gene set variation analysis for microarray and RNA-seq data. BMC Bioinformatics. 14 (1), 7 (2013).
- Staiteieh, S. A. et al. Study of microRNA expression profiling as biomarkers for colorectal cancer patients in Lebanon. Mol Clin Oncol. 16 (2), 39 (2022).
- Przygodzka, P. et al. Regulation of miRNAs by Snail during epithelial-to-mesenchymal transition in HT29 colon cancer cells. Sci Rep. 9 (1), 2165 (2019).
- Sun, C. Y., Zhang, X. P., Wang, W. Coordination of miR-192 and miR-22 in p53-mediated cell fate decision. Int J Mol Sci. 20 (19), 4768 (2019).
- Zhao, L., Wang, B., Sun, L., Sun, B., Li, Y. Association of miR-192-5p with atherosclerosis and its effect on proliferation and migration of vascular smooth muscle cells. Mol Biotechnol. 63 (12), 1244-1251 (2021).