Dieser Überblick fasst die Rolle der DNA-Methylierung bei der Immunregulation und Abstoßung von Transplantaten zusammen. Die DNA-Methylierung reguliert die Entwicklung und Differenzierung von Immunzellen, moduliert die Funktion von Immunzellen und könnte als Biomarker sowie therapeutisches Ziel zur Verbesserung der Transplantatüberlebensrate dienen.
Übersichtsartikel
Immunologische Regulation der DNA-Methylierung und deren Bedeutung für die Allotransplantatabstoßung
34 Aufrufe
⸱
11. September 2026
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Transplantatabstoßung bleibt eine wesentliche Hürde für das langfristige Überleben von Transplantaten und wird durch komplexe Wechselwirkungen zwischen Immunantworten und molekularen Regulationsmechanismen verursacht. Die DNA-Methylierung, eine bedeutende epigenetische Modifikation, spielt eine wichtige Rolle bei der Regulation der Entwicklung, Differenzierung, Reifung und Funktion von Immunzellen. Abnormale DNA-Methylierung kann die Expression immunbezogener Gene verändern und die Art sowie Intensität von Immunantworten beeinflussen. Bei Transplantationen können solche Veränderungen T-Zellen, B-Zellen und angeborene Immunzellen betreffen, die an der Transplantatabstoßung beteiligt sind. Die DNA-Methylierung trägt außerdem zur Regulation von Signalwegen bei, die mit Immunaktivierung, Toleranz und entzündlichen Reaktionen assoziiert sind. Veränderungen in den Methylierungsmustern können daher sowohl den Fortschritt der Abstoßung als auch die Aufrechterhaltung der Transplantatfunktion beeinflussen. Diese Übersichtsarbeit fasst den aktuellen Kenntnisstand zur DNA-Methylierung in der Immunregulation zusammen und untersucht ihre Bedeutung für die Transplantatabstoßung, wobei insbesondere die thymische Entwicklung, die T-Helfer- und zytotoxischen T-Zellen, regulatorischen T-Zellen, B-Zellen, angeborenen Immunzellen und Signalwegen im Fokus stehen. Zudem wird die potenzielle Relevanz der DNA-Methylierung als Biomarker und therapeutisches Ziel in der Transplantation diskutiert. Das Verständnis dieser epigenetischen Mechanismen könnte die Entwicklung präziserer Ansätze zur Beurteilung des Abstoßungsrisikos, zur Modulation von Immunantworten und zur Verbesserung der langfristigen Ergebnisse nach festsitzender Organtransplantation unterstützen.
Einleitung
Die Immunologie ist die wissenschaftliche Disziplin, die sich mit dem Aufbau und der Funktion des Immunsystems befasst, einschließlich der Mechanismen, die immunologischen Reaktionen zugrunde liegen, sowie der Aufrechterhaltung der Homöostase nach der Erkennung von körpereigenen und körperfremden Bestandteilen. Das Fachgebiet umfasst auch pathologische Prozesse, die auf einer dysregulierten Immunfunktion beruhen. Das Immunsystem erfüllt drei grundlegende Funktionen: Abwehr, Überwachung und Homöostase. Gemeinsam verhindern diese Funktionen das Eindringen äußerer Krankheitserreger und schädlicher Substanzen, beseitigen körperfremde Bestandteile im Körper und erhalten ein stabiles internes Immunmilieu aufrecht. Basierend auf den Eigenschaften der Immunantworten wird die Immunität in angeboren und erworben unterteilt. Die angeborene Immunität liefert eine schnelle, unspezifische Reaktion auf fremde Krankheitserreger, während die erworbene Immunität eine hochspezifische Antwort ermöglicht, die gegen bestimmte Antigene gerichtet ist1,2. Während einer Immunantwort regulieren äußere und innere Faktoren die Expression von Genen, die mit immunologischen Funktionen assoziiert sind. Diese Regulation umfasst sowohl klassische genetische Mechanismen als auch epigenetische Modifikationen und bildet somit ein komplexes und dynamisches transkriptionelles Netzwerk3.
Die klassische Genetik konzentriert sich auf Veränderungen der Genfunktion, die durch Modifikationen der DNA-Sequenz verursacht werden, während die Epigenetik reversible und vererbbare Veränderungen der Genexpression untersucht, die ohne eine Änderung der zugrundeliegenden DNA-Sequenz auftreten. Umweltreize wie Infektionen, chemische Expositionen und Arzneimittel sowie innere Faktoren wie Zytokine und Hormone können das epigenetische Profil von Genen beeinflussen. Diese Veränderungen regulieren die Genexpression und formen letztlich zelluläre Phänotypen und biologische Funktionen. Zu den wichtigsten epigenetischen Mechanismen, die die Genexpression steuern, gehören DNA-Methylierung, Histonmodifikation, Chromatinremodeling und die Regulation durch nicht-kodierende RNAs. Während der frühen embryonalen Entwicklung werden DNA-Methylierungsmuster nahezu vollständig gelöscht und anschließend während der Differenzierung erneut etabliert4,5. Eine präzise Entfernung und Wiederherstellung dieser epigenetischen Modifikationen ist für die normale zelluläre Entwicklung, Differenzierung und Reifung unerlässlich. Im Gegensatz dazu können fehlerhafte epigenetische Veränderungen die Genfunktion stören und zur Entstehung sowie Progression von Krankheiten beitragen6. Die Muster der DNA-Methylierung verändern sich ebenfalls dynamisch während der Entwicklung und Differenzierung von T-Zellen und B-Zellen7,8. Diese Befunde unterstreichen die entscheidende Rolle der epigenetischen Regulation bei der Differenzierung hämatopoetischer Stammzellen des Knochenmarks in verschiedene Immunzelllinien. Histonmodifikationen steuern die Differenzierung und funktionelle Plastizität von Monozyten/Makrophagen sowie von T-Helferzellen9,10,11,12,13,14 und beeinflussen wichtige Signalwege, darunter die Toll-like-Rezeptor-Wege15,16. Der Chromatinremodeler Mi-2beta wird in Thymozyten stark exprimiert und reguliert direkt die Expression des CD4-Gens sowie die Entwicklung von T-Zellen17. Nicht-kodierende RNAs fungieren ebenfalls als wichtige Regulatoren der Immunantwort. Beispielsweise spielt Interferon-γ (IFN-γ) eine zentrale Rolle bei der Abwehr intrazellulärer bakterieller Infektionen, während miR-21 die Produktion von IFN-γ unterdrücken kann, indem es direkt die IFN-γ-mRNA angreift18. Insgesamt unterstreichen diese Befunde die zentrale Bedeutung epigenetischer Mechanismen bei der Regulation der Immunantwort.
Immunzellen sind zentral für die Immunfunktion und stellen wichtige Treiber der Transplantatabstoßung dar, einem wesentlichen Faktor für das Überleben von Transplantaten19,20,21. Obwohl umfangreiche immunologische Studien die Mechanismen der Transplantatabstoßung untersucht haben, bleiben viele Aspekte weiterhin unzureichend verstanden22. Zunehmende Evidenz zeigt außerdem die entscheidende Rolle epigenetischer Mechanismen bei der Entwicklung, Differenzierung und Reifung von Immunzellen auf23,24. Die Untersuchung der molekularen Grundlagen der Transplantatabstoßung aus epigenetischer Perspektive könnte daher eine frühere Intervention und Prävention der Transplantatabstoßung sowie der chronischen alloimmunen Nephropathie nach Organtransplantation unterstützen und langfristig das Überleben des Transplantats verbessern. Unter den verschiedenen epigenetischen Modifikationen stellt die DNA-Methylierung den stabilsten Mechanismus zur Regulierung der Transkription im Säugetiergenom dar25. Daher beleuchtet dieser Übersichtsartikel die Rolle der DNA-Methylierung bei der Entwicklung, Differenzierung und Funktion von Immunzellen sowie deren Beteiligung an der akuten Abstoßung nach Organtransplantation.
Überprüfung und Perspektive
1. DNA-Methylierung und Sequenziertechnologie
Die DNA-Methylierung verwendet S-Adenosylmethionin als Methylgruppendonor, und DNA-Methyltransferasen katalysieren die kovalente Anlagerung einer Methylgruppe an das fünfte Kohlenstoffatom von Cytosin innerhalb von CpG-Dinukleotiden (Cytosin–Phosphat–Guanin), wodurch Cytosin in 5-Methylcytosin (5mC) umgewandelt wird. Diese Modifikation fügt eine zusätzliche regulatorische Ebene der Genexpression hinzu, die über die DNA-Sequenz selbst hinausgeht. Im Allgemeinen ermöglichen Bereiche mit niedrigen Methylierungsgraden die Bindung von Proteinen und unterstützen eine Chromatinstruktur, die aktive Gen-Transkription begünstigt26. Im Gegensatz dazu können methylierte DNA-Bereiche die Gen-Transkription und -Expression unterdrücken, indem sie Methyl-CpG-Bindungsdomänen-(MBD-)Proteine rekrutieren, histonische Modifikationen und Chromatin-Remodeling-Komplexe fördern oder direkt die Bindung von Transkriptionsfaktoren und anderen DNA-bindenden Proteinen blockieren27,28,29. Allerdings kann DNA-Methylierung auch mit Genaktivierung assoziiert sein, insbesondere in Genkörperregionen, wo sie positiv mit der Genexpression korreliert. Obwohl diese Beziehung seltener auftritt, ist die Methylierung im Genkörper bei ubiquitär exprimierten Genen verbreitet30,31.
Die biologische Funktion der DNA-Methylierung muss im Kontext ihres Genoms verstanden werden. CpG-Dinukleotide treten häufig in Regionen auf, die als CpG-Inseln bezeichnet werden. Diese werden definiert als DNA-Abschnitte, die länger als 200 Basenpaare (bp) sind, einen G+C-Gehalt von mindestens 50 % und ein beobachtetes/erwartetes (Obs/Exp)-Verhältnis von mindestens 0,6 aufweisen32. Im Säugetiergenom sind CpG-Dinukleotide relativ selten und machen nur etwa 1 % des Genoms aus. Etwa 60 % der Promotoren menschlicher Gene sind mit CpG-Inseln assoziiert, und diese Bereiche sind in normalen Zellen typischerweise nicht methyliert. Nur ein kleiner Anteil (~6 %) wird während der frühen Entwicklung oder Gewebedifferenzierung methyliert33,34. CpG-Shores bezeichnen Regionen innerhalb von 2.000 bp stromaufwärts und stromabwärts von CpG-Inseln, wobei ihr Methylierungsstatus eng mit der transkriptionellen Stilllegung korreliert. Etwa 70 % der differenziell methylierten Regionen liegen in CpG-Shores während der Methylierungsreprogrammierung23,35. Außerdem erfolgt die überwiegende Mehrheit der gewebespezifischen Methylierung in Shores und nicht in CpG-Inseln34,35. CpG-Regale („shelves“) befinden sich jeweils innerhalb von 2.000 bp stromaufwärts und stromabwärts von CpG-Shores, während der Begriff „offenes Meer“ („open sea“) alle übrigen genomischen Regionen außerhalb von CpG-Inseln, -shores und -regalen bezeichnet.
Die DNA-Methylierung erfolgt über zwei Hauptprozesse: die Erhaltungsmethylierung und die de-novo-Methylierung. Die Erhaltungsmethylierung findet hauptsächlich während der semikonservativen DNA-Replikation statt, wobei Erhaltungsmethyltransferasen bestehende Methylierungsmuster auf den Tochterstrang übertragen. DNMT1 fungiert als zentrale Erhaltungsmethyltransferase; sie bevorzugt hemimethylierte DNA, stellt die häufigste Methyltransferase in Zellen dar und wird aktiv während der S-Phase des Zellzyklus transkribiert36. Im Gegensatz dazu etabliert die de-novo-Methylierung neue Methylierungsmuster unabhängig von der DNA-Replikation, indem sie zuvor nicht methylierte Stellen gezielt methyliert. DNMT3A und DNMT3B wirken als primäre de-novo-Methyltransferasen. Sie sind in embryonalen Stammzellen stark exprimiert und spielen entscheidende Rollen bei der Ausbildung der Methylierungsmuster während der embryonalen Entwicklung, doch ihre Expression nimmt während der Differenzierung der Zellen ab27. Die DNMT3-Familie umfasst außerdem DNMT3L, das keine katalytische Aktivität besitzt, aber für die Einrichtung der maternalen genomischen Prägung von entscheidender Bedeutung ist37. DNMT3L verstärkt die Aktivität von DNMT3A und DNMT3B und verbessert dadurch die Effizienz der DNA-Methylierung38. Im gesamten Genom unterliegen viele methylierte Cytosine einer DNA-Demethylierung, insbesondere in Genkörperbereichen. Die Demethylierung erfolgt über aktive und passive Mechanismen. Die aktive Demethylierung umfasst die Oxidation von 5mC zu seinen oxidierten Derivaten durch TET-Enzyme39. Die passive Demethylierung hingegen resultiert aus der schrittweisen Verdünnung methylierter Cytosine während der DNA-Replikation, wenn keine Aktivität der Erhaltungsmethyltransferasen vorhanden ist40.
Da die DNA-Methylierung eine zentrale Rolle bei der Regulation der Gen-Transkription und -Expression spielt, ist sie in den letzten zehn Jahren zu einem Schwerpunkt der Forschung geworden, was teilweise auf Fortschritte bei den Technologien zur Detektion von Methylierung zurückzuführen ist. Basierend auf Unterschieden in der Probenvorbehandlung lassen sich Ansätze zur DNA-Methylierungsdetektion grob in drei Kategorien einteilen41. Der erste Ansatz beruht auf methylierungsempfindlichen Restriktionsendonukleasen, die gezielt nicht methylierte DNA-Bereiche nicht schneiden und somit Fragmente unterschiedlicher Größe je nach Methylierungsstatus erzeugen. Der zweite Ansatz dient der Anreicherung methylierter DNA-Fragmente mithilfe von methylierungsspezifischen Bindungsproteinen oder Antikörpern, die 5-Methylcytosin spezifisch erkennen. Der dritte Ansatz nutzt eine Bisulfitbehandlung, um nicht methylierte Cytosine in Uracile umzuwandeln, während methylierte Cytosine unverändert bleiben, wodurch eine präzise Unterscheidung zwischen methylierten und nicht methylierten Stellen ermöglicht wird. Derzeit stellt die Bisulfitumwandlung in Kombination mit der Sequenzierung der nächsten Generation die am weitesten verbreitete Strategie zur Analyse der DNA-Methylierung dar. Tabelle 1 fasst die wichtigsten Ansätze zur Methylierungsdetektion zusammen, einschließlich ihrer Prinzipien, Vorteile, Grenzen und potenziellen Anwendungen in der Transplantationsforschung. Weitere Fortschritte bei den Technologien zur DNA-Methylierungsdetektion erweitern das methodische Instrumentarium für die epigenetische Forschung und unterstützen die Entwicklung neuartiger epigenetischer therapeutischer Strategien41,42,43,44,45.
2. Methylierungseigenschaften der frühen thymischen Zellentwicklung und Differenzierung
Die Transplantatabstoßung umfasst komplexe Mechanismen, an denen sowohl zellvermittelte als auch antikörpervermittelte Immunreaktionen beteiligt sind. Aktuelle Erkenntnisse der Transplantationsimmunologie deuten darauf hin, dass die zellvermittelte Immunität durch T-Zellen eine zentrale Rolle bei der Abstoßung von Transplantaten spielt46,47. Der Thymus fungiert als primäres Organ für die Entwicklung, Differenzierung und Reifung von T-Zellen48. Während der Entwicklung von Thymozyten, der Vorstufe von T-Zellen, unterliegen die Mustermuster der DNA-Methylierung einer kontinuierlichen und dynamischen Umgestaltung. Diese Veränderungen umfassen sowohl Demethylierung als auch Methylierung an genomischen Regionen, die die Transkription von T-Zellen regulieren, wobei diese Prozesse jedoch nicht vollständig ausgewogen ablaufen. In frühen Entwicklungsstadien durchlaufen Gene, die für wichtige Bestandteile des T-Zell-Rezeptors (TCR) und essentielle regulatorische Faktoren kodieren – darunter CD3, RUNX3, RORC, RAG1 und LCK – vorwiegend eine Demethylierung7. Allgemeiner betrachtet tritt DNA-Demethylierung bei der Differenzierung von Immunzellen häufiger auf als Methylierung49,50. Im Gegensatz dazu ist die de-novo-Methylierung relativ begrenzt und findet hauptsächlich in der frühen Commitment-Phase der Thymozytenentwicklung statt7. Die de-novo-Methylierung ist außerdem entscheidend für die Stilllegung von Genen, die mit dem pluripotenten Potenzial von Stammzellen assoziiert sind, und ermöglicht dadurch die Linienbindung und Differenzierung7,51. Ein weiteres wichtiges Merkmal der DNA-Methylierung in Thymozyten ist, dass die meisten Methylierungsänderungen nach ihrer Etablierung während der Differenzierung stabil und weitgehend irreversibel bleiben. Einige Gene, wie beispielsweise die RAG-Gene, zeigen jedoch eine dynamische Regulation: Sie unterlaufen in der frühen Entwicklung von Immunzellen eine Demethylierung und werden in späteren Stadien anschließend remethyliert7.
3. DNA-Methylierung bei der Differenzierung und Funktion von Immunzellen
Die DNA-Methylierung spielt eine entscheidende Rolle bei der Regulation der Differenzierung, Funktion und Plastizität verschiedener Immunzellpopulationen und beeinflusst damit das Outcome transplantationsbedingter Immunantworten.
- Anpassungsfähige Immunzellen
- Helfer-T-Zellen (CD4+-T-Zellen)
CD4+-T-Zellen wirken als primäre Effektorzellen bei der akuten Abstoßung von Organtransplantaten52,53. Naive T-Zellen (Tn) differenzieren sich durch koordinierte genetische, epigenetische und zusätzliche regulatorische Mechanismen in mehrere Subpopulationen von CD4+-T-Zellen. Durch spezifische Signale stimuliert, kann sich das epigenetische Landschaftsbild der naiven T-Zellen verändern, wodurch die Gen-Transkription und -Expression beeinflusst wird. Diese Veränderungen können letztlich sowohl Art als auch Intensität der Immunabstoßung nach der Transplantation beeinflussen. Nach der Aktivierung der T-Zellen erfolgt eine schnelle Demethylierung des IL2-Gens, das in einem unmethylierten Zustand verbleibt. Diese epigenetische Veränderung ist entscheidend, um die Transkription und Expression von Genen zu verstärken, die die T-Zell-Funktion unterstützen54.
Die DNA-Methylierung spielt ebenfalls eine zentrale Rolle bei der Differenzierung naiver T-Zellen in Th1- und Th2-Subtypen55,56. In naiven CD4+-T-Zellen ist das IFNG-Gen stark methyliert; es wird spezifisch während der Th1-Differenzierung demethyliert, während es in Th2-Zellen stark methyliert bleibt57. Im Gegensatz dazu ist das IL4-Gen in naiven T-Zellen und Th1-Zellen stark methyliert, erfährt aber eine partielle Demethylierung in Th2-Zellen58. Externe Faktoren können diese Methylierungsmuster zusätzlich regulieren, indem sie die Aktivität von DNA-Methyltransferasen (DNMTs) modulieren. Beispielsweise erhöht ein Vitamin-D-Mangel die DNMT-Aktivität und fördert die Hypermethylierung des IFNG-Gens, während eine Vitamin-D-Supplementierung diese Veränderungen umkehren kann59. Biologisches Altern beeinflusst ebenfalls die DNA-Methylierungsmuster. Studien, darunter solche von Yu, zeigen, dass die mRNA-Expression von DNMT3a und die Methylierung des Promotorbereichs des IL4-Gens mit dem Alter zunehmen, während die Methylierung des Promotorbereichs des IFNG-Gens abnimmt60. Diese Ergebnisse legen nahe, dass altersbedingte Veränderungen der DNA-Methylierung das Gleichgewicht zwischen Th1- und Th2-Zellantworten verschieben können.
Zur Differenzierung naiver T-Zellen gehören auch zwei weitere wichtige CD4+-T-Zell-Subtypen: Th17- und regulatorische T-Zellen (Treg)61,62. Dieser Prozess wird eng durch DNA-Methylierung reguliert. Die Expression des Th17-spezifischen Transkriptionsfaktors RORγt und des Zytokins IL-17 hängt vom Methylierungszustand ihrer jeweiligen Genpromotorbereiche ab63,64,65. Th17-Zellen im Transplantatgewebe können die Transplantatabstoßung verschärfen und vaskuläre Schäden fördern66. Die DNA-Methylierung beeinflusst auch die funktionelle Plastizität von Th17-Zellen. Unter Bedingungen chronischer Entzündung bleibt das IFNG-Gen in Th17-Zellen demethyliert, wodurch diese Zellen IFN-γ produzieren können. Dadurch können Th17-Zellen Merkmale sowohl von Th1- als auch von Th17-Phänotypen annehmen67. Zudem zeigen in-vitro-Studien, dass spezifische Stimulationsbedingungen Th17-Zellen dazu bringen können, sich in funktionelle Treg-Zellen mit starker immunsuppressiver Aktivität zu differenzieren68.
Im Gegensatz dazu spielen Treg-Zellen eine entscheidende Rolle bei der Aufrechterhaltung der Immun-Toleranz und der Erhaltung der Homöostase in Transplantaten69. Diese Zellen können im Thymus entstehen oder unter dem Einfluss von TGF-β im peripheren Gewebe differenzieren; unabhängig vom Ursprung exprimieren Treg-Zellen stets den Transkriptionsfaktor Foxp370. Die epigenetische Regulation, insbesondere die DNA-Methylierung, spielt eine Schlüsselrolle bei der Kontrolle der Expression von Genen, die mit der Treg-Funktion assoziiert sind, einschließlich Foxp3 und Ctla4, und beeinflusst dadurch direkt ihre transkriptionelle Aktivität71,72,73,74. Während der thymischen Entwicklung von Treg-Zellen erfolgt eine schrittweise Demethylierung des Foxp3-Gens. Dieser demethylierte Zustand bleibt nach der Migration der Zellen in periphere Gewebe erhalten und erfordert eine anhaltende TCR-Signalisierung angemessener Stärke62,75,76,77. In Abwesenheit von DNMT1 kann TCR-Stimulation in thymischen und peripheren Geweben effektiv die Expression von Foxp3 in Foxp3-negativen T-Zellen induzieren. Wenn jedoch die TCR-Stimulation nicht ausreicht, um eine ausreichende epigenetische Umgestaltung hervorzurufen, können die Zellen keine stabile Foxp3-Expression aufrechterhalten, was für die Erhaltung des Treg-Phänotyps entscheidend ist62,75,78. Die stabile Expression von Foxp3 wird weitgehend durch epigenetische Modifikationen an cis-regulatorischen Elementen gesteuert, insbesondere an konservierten nicht-kodierenden Sequenzen (CNS)71,79,80. Unter diesen ist der Methylierungszustand der Treg-spezifischen demethylierten Region (TSDR) ein zuverlässiger Marker, um stabile von instabilen Treg-Populationen zu unterscheiden71,81,82,83,84,85,86. Bei natürlichen, naiven Treg-Zellen (nTregs) bleibt die TSDR unmethyliert, wodurch die Rekrutierung von Transkriptionsfaktoren wie Stat5, NFAT, Runx1 und CREB ermöglicht wird, die eine stabile Foxp3-Expression unterstützen. Im Gegensatz dazu ist die TSDR in induzierten Treg-Zellen (iTregs) typischerweise methyliert, was zu einer weniger stabilen Foxp3-Expression führt72,74,87,88,89. Außerdem führt der Verlust von Demethylierungsenzymen wie TET1 oder TET2 zu einer Hypermethylierung des Foxp3-Lokus, was die Treg-Funktion beeinträchtigt und die Entwicklung autoimmuner Erkrankungen fördert90. Klinische Studien zeigen zudem, dass höhere Grade an Foxp3-Demethylierung in Nierentransplantat-Biopsien mit subklinischer Abstoßung mit verbesserten Transplantat-Ergebnissen assoziiert sind82,84.
Treg-Zellen werden zunehmend als Mittel zur Verhinderung der Alloabstoßung und zur Förderung der Immun-Toleranz untersucht91. Eine ausreichende Anzahl an Treg-Zellen muss im Transplantat persistieren, um Effektor-T-Zellen, die die Transplantatabstoßung antreiben, effektiv zu unterdrücken und so die Immun-Toleranz aufrechtzuerhalten92. Treg-Zellen weisen jedoch eine gewisse phänotypische Instabilität auf. Unter bestimmten Bedingungen können sie epigenetische Veränderungen durchlaufen, einschließlich der Demethylierung des RORC-Gens, was zur Expression des proinflammatorischen Zytokins IL-17 führt93,94. Diese Verschiebung verdeutlicht die Plastizität von Treg-Zellen und stellt eine Herausforderung für deren therapeutische Anwendung dar. Experimentelle Studien legen außerdem nahe, dass epigenetische Modulation die Treg-Funktion verbessern kann. Beispielsweise zeigten Guo et al. in Tiermodellen, dass die Kombination von DNA-Methylierungshemmern mit IL-35 die Foxp3-Expression erhöht, die Differenzierung von Treg-Zellen fördert und das Überleben des Transplantats verbessert95. Trotz dieser Fortschritte bleibt das Verständnis der mit Treg-Zellen assoziierten Mechanismen unvollständig. Zukünftige Studien sollten die Bedingungen definieren, die die Differenzierung von Treg-Zellen fördern und den Treg-Phänotyp stabilisieren, um diese Erkenntnisse für die Behandlung immunvermittelter Erkrankungen nutzbar zu machen. - Zytotoxische T-Zellen (CD8+-T-Zellen)
Nach Aktivierung differenzieren naive CD8+-T-Zellen sich in zytotoxische Effektorzellen, sogenannte zytotoxische T-Lymphozyten (CTLs). Diese Zellen werden üblicherweise in zwei Subtypen eingeteilt: Tc1-Zellen, die IFN-γ produzieren, und Tc2-Zellen, die IL-4 und IL-5 produzieren96. Klinische Studien zeigen, dass der Anteil von CD69+/CD8+-T-Zellen im peripheren Blut von Herztransplantatempfängern mit schwerer Abstoßung korreliert. Zudem zeigen CD8+-T-Zellen im Myokardgewebe ein CD69+-Aktivierungsphänotyp und weisen eine perforinvermittelte zytotoxische Aktivität auf97,98. Experimentelle Befunde unterstützen weiterhin die Rolle von CD8+-T-Zellen bei der Transplantatabstoßung. Jones et al. zeigten, dass bei T-Zell-depletierten Mäusen, die durch Thymektomie und anti-CD4/CD8-Behandlung erzeugt wurden, die alleinige Übertragung von TCR-antigenspezifischen CD8+-T-Zellen ausreicht, um die Abstoßung vollständig inkompatibler allogener Herztransplantate zu induzieren99. Diese Ergebnisse unterstreichen den entscheidenden Beitrag von CD8+-T-Zellen zur immunvermittelten Transplantatabstoßung. Die DNA-Methylierung reguliert ebenfalls die Entwicklung und Funktion von CD8+-T-Zellen. In Abwesenheit von DNMT1 ist das Überleben von Thymozyten beeinträchtigt100. Außerdem fördert die Deletion von DNMT3a in reifen CD8+-T-Zellen die Differenzierung von Gedächtniszellen, während die terminale Differenzierung von Effektorzellen reduziert wird. Dieser Effekt wird teilweise durch eine erhöhte Expression von T-Zell-Faktor 1 (Tcf1) vermittelt, da DNMT3a den Promotorbereich des Tcf7-Gens ansteuert und in frühen effektorischen CD8+-T-Zellen eine De-novo-Methylierung induziert101. Darüber hinaus fördert die bedingte Deletion von TET2 in T-Zellen in einem Mausmodell einer akuten Virusinfektion die Bildung von Gedächtnis-CD8+-T-Zellen102. Zusammen zeigen diese Befunde, dass die DNA-Methylierung die Entwicklung, Differenzierung und funktionellen Reaktionen von CD8+-T-Zellen entscheidend reguliert. - B-Zellen
T-Zellen spielen eine zentrale Rolle bei der Transplantatabstoßung; B-Zellen tragen jedoch ebenfalls sowohl zur zellulären als auch zur humoralen Abstoßungsreaktion bei103,104. Die humorale Abstoßung wird hauptsächlich durch B-Lymphozyten vermittelt. Nach Aktivierung differenzieren sich B-Zellen in Plasmazellen, die große Mengen spezifischer Antikörper produzieren und freisetzen, was entzündliche Schäden im Transplantat auslösen kann105. Die DNA-Methylierung reguliert zudem die Immunantwort von B-Zellen. Lee et al. zeigten, dass während der frühen B-Zell-Entwicklung umfassende DNA-Demethylierung auftritt, insbesondere in Genkörperbereichen und nicht-CpG-Insel-Bereichen. Im Gegensatz dazu wird der regulatorische Einfluss der DNA-Methylierung in späteren Stadien der B-Zell-Maturierung weniger ausgeprägt106. Außerdem identifizierten Shaknovich et al. signifikante Unterschiede in den DNA-Methylierungsprofilen zwischen Keimzentrums-B-Zellen und naiven B-Zellen107. Keimzentrums-B-Zellen durchlaufen eine Demethylierung, die die Expression funktioneller Gene verändert und wichtige Signalwege wie die NF-κB- und MAPK-Wege beeinflusst107,108. Funktionsstudien zeigen weiterhin, dass die DNA-Methylierung die Aktivität von B-Zellen begrenzt. Die Deletion der De-novo-Methyltransferasen Dnmt3a und Dnmt3b (Dnmt3-Mangel) fördert die Entwicklung und Reifung von B-Zellen. Gleichzeitig verstärkt sie die Aktivierung von B-Zellen und unterstützt die Expansion von Keimzentrums-B-Zellen und Plasmazellen. Diese Befunde deuten darauf hin, dass die De-novo-DNA-Methylierung normalerweise die Aktivierung von B-Zellen begrenzt und die Differenzierung von Plasmazellen hemmt109.
- Helfer-T-Zellen (CD4+-T-Zellen)
- Immunzellen des angeborenen Immunsystems
Die Immunantwort nach einer Transplantation von Vollorganen umfasst koordinierte Interaktionen zwischen angeborenem und adaptivem Immunsystem. Das angeborene Immunsystem umfasst hämatopoetische und nicht-hämatopoetische Zellen wie dendritische Zellen, Makrophagen, natürliche Killerzellen und Neutrophile, die alle zur Immunabstoßung nach der Transplantation beitragen können110.
Dendritische Zellen wirken als zentrale Regulatoren, die das angeborene und adaptive Immunsystem verbinden, und besitzen die Fähigkeit, entweder Immunaktivierung oder Toleranz zu fördern111,112. Während der Differenzierung aus Monozyten unterlaufen dendritische Zellen umfassende Veränderungen in der DNA-Methylierung, die sich durch eine deutliche Verringerung der Methylierung in vielen genomischen Regionen auszeichnen. Diese Veränderungen treten hauptsächlich in Enhancer-Bereichen und Bindungsstellen für Transkriptionsfaktoren auf, die für die Linienbestimmung und Immunaktivierung entscheidend sind113,114,115. Ein charakteristisches Merkmal dieses Differenzierungsprozesses ist die Herunterregulation von CD14 und die Hochregulation von CD209 an der Zelloberfläche. Diese Verschiebung korreliert mit der Demethylierung von CpG-Stellen im Promotorbereich des CD209-Gens116. Außerdem erhöht die Behandlung mit DNA-Methylierungshemmern signifikant die Expression kostimulatorischer Moleküle wie CD40 und CD86, wodurch die Antigenpräsentation verstärkt und die funktionelle Reifung dendritischer Zellen gefördert wird. Diese Befunde zeigen, dass die DNA-Methylierung die Funktion und Immunaktivität dendritischer Zellen direkt reguliert117.
Monozyten und Makrophagen sind wesentliche Bestandteile des Immunsystems, da sie die Phagozytose und Beseitigung abnormaler Zellen sowie eindringender Krankheitserreger vermitteln. Umfangreiche Belege zeigen, dass Makrophagen nicht nur zu den entzündlichen Schäden in der frühen akuten Transplantatabstoßung beitragen, sondern auch zum Fortschreiten der Fibrose in der späten chronischen Abstoßung118,119. Das Gleichgewicht zwischen M1-Makrophagen (klassisch aktiviert) und M2-Makrophagen (alternativ aktiviert) reguliert die Immunantwort entscheidend. Eine Verschiebung hin zur Dominanz von M1-Makrophagen fördert Entzündungen und Gewebeschäden. Im Gegensatz dazu senkt die Verringerung der DNMT1-Expression, entweder durch DNA-Methylierungshemmer oder Gen-Knockout, die Methylierung am Promotor des Peroxisomen-Proliferator-aktivierten Rezeptors γ1 (PPARγ1). Diese Veränderung fördert die Aktivierung von M2-Makrophagen und hilft, immunvermittelte Schäden einzudämmen120. Unterschiede in den DNA-Methylierungsmustern verdeutlichen weiterhin die Rolle der epigenetischen Regulation in der Makrophagenfunktion. Studien haben signifikante Unterschiede in der Promotormethylierung bestimmter Gene in peripheren Monozyten/Makrophagen zwischen Personen mit und ohne koronare Herzkrankheit identifiziert121. Außerdem sind bei der Differenzierung von Monozyten zu Makrophagen erhebliche Veränderungen in der Methylierung an Bindungsstellen für Transkriptionsfaktoren zu beobachten, was darauf hinweist, dass die DNA-Methylierung in Schlüsselregulatorbereichen eine präzise und entscheidende Rolle bei der Makrophagen-Differenzierung spielt122.
Natürliche Killerzellen (NK-Zellen) üben sowohl Effektor- als auch regulatorische Funktionen bei der Transplantatabstoßung aus. Sie können die Transplantatabstoßung fördern, tragen aber auch zur Entwicklung der Immun-Toleranz bei. Während der Differenzierung hämatopoetischer Stammzellen aus dem Knochenmark zu NK-Zellen führt eine verminderte Methylierung des KIR-Gens zu einer erhöhten KIR-Expression, was eine wichtige Rolle in der Immunregulation spielt. Außerdem induziert die Behandlung mit DNA-Methylierungshemmern die Demethylierung des KIR-Gens und fördert dessen Expression in NK-Zellen123,124. Diese Befunde zeigen, dass die DNA-Methylierung ein zentraler Regulator der NK-Zell-Funktion ist.
Neutrophile beteiligen sich ebenfalls aktiv an der Transplantatabstoßung. Aktivierte Neutrophile setzen eine Reihe von Mediatoren frei, die antigenpräsentierende Zellen rekrutieren und aktivieren, wodurch antigen-spezifische T-Zell-Antworten initiiert und die Immunabstoßung verstärkt wird125,126,127. PRV-1, ein Ankerprotein, das auf Neutrophilen exprimiert wird, wird unter physiologischen und pathologischen Bedingungen durch DNA-Methylierung in seinem Promotorbereich reguliert128.
4. DNA-Methylierung in wichtigen Signalwegen
Die DNA-Methylierung reguliert nicht nur direkt die Transkription funktioneller Gene, sondern beeinflusst auch das zelluläre Verhalten durch die Modulation zentraler Signalwege. Beispielsweise führt eine Hypermethylierung des Promotorbereichs des Gens für das sekretierte frizzled-verwandte Protein (SFRP) zur Genstilllegung. Diese Stilllegung stört die normale Regulation des Wnt/β-Catenin-Signalwegs, was zu dessen fehlerhafter Aktivierung und zur Förderung der Entstehung von kolorektalem Karzinom führt129. Ebenso reduziert die Hypermethylierung upstream liegender negativer Regulatoren des mTOR-Signalwegs in Immunzellen deren Expression, was zu einer übermäßigen mTOR-Aktivierung führt und zur entzündlichen Schädigung diabetischer Nieren beiträgt. Interventionen wie Decitabin oder RNA-Interferenz können die Methylierung dieser regulatorischen Gene verringern, indem sie DNMT1 hemmen, wodurch der Fortschritt der diabetischen Nephropathie abgeschwächt wird130. Außerdem können DNA-Methyltransferase-Hemmer die Zellproliferation unterdrücken, indem sie Signalwege wie NF-κB und JAK/STAT regulieren, und beeinflussen dadurch die Entstehung und Progression von Erkrankungen131,132 (Abbildung 1).
5. Klinische Implikationen: Wechselwirkungen zwischen immunsuppressiven Arzneimitteln und der DNA-Methylierung
Standardtherapeutische immunsuppressive Wirkstoffe wurden bereits als Einflussfaktoren auf DNA-Methylierungsmuster in Immunzellen nachgewiesen, wobei die Effekte je nach Wirkstoff und genomischem Kontext variieren. Untersuchungen zur Methylierung des IFNγ-Promotors in T-Zellen zeigten, dass Mycophenolsäure eine durch T-Zell-Aktivierung induzierte Demethylierung entgegenwirkt, während Tacrolimus an diesem spezifischen Locus keine vergleichbare Wirkung entfaltet133. Im Gegensatz dazu wurde gezeigt, dass Sirolimus globale Methylierungsprofile über seine Wirkung auf mTOR-Signalwege moduliert134, und es wurde nachgewiesen, dass DNA-Methylierung selbst den mTOR-Weg reguliert, wodurch das Überleben der Allografts und das Risiko einer akuten Abstoßung nach Nierentransplantation beeinflusst wird135. Darüber hinaus induzieren Glukokortikoide wie Dexamethason umfassende Umgestaltungen der DNA-Methylierung im peripheren Immunsystem. Der neutrophile Dexamethason-Methylierungsindex dient als empfindlicher pharmakodynamischer Marker für die Exposition gegenüber Glukokortikoiden und ist mit immunsuppressiven Immunprofilen assoziiert136. Auch über die Induktionstherapie mit ATG wurde berichtet, dass sie das DNA-Methylom von Nierentransplantatempfängern verändert, und methylierungsbasierte Modelle erwiesen sich als prädiktiver für das Infektionsrisiko als transkriptomische Profile137. Individuelle epigenetische Variabilität könnte die Patientenantworten auf diese Therapien beeinflussen, was darauf hindeutet, dass Methylierungsbiomarker zukünftig personalisierte immunsuppressive Therapieregime leiten könnten136,137. Diese Wechselwirkungen zwischen Arzneimitteln und dem Epigenom erfordern weitere Untersuchungen, da sie möglicherweise erhebliche Auswirkungen auf die Optimierung langfristiger Transplantatresultate haben.
6. Herausforderungen und Perspektiven: Gleichgewicht zwischen epigenetischer Modulation und immunologischer Sicherheit
Trotz ihres Potenzials in der Transplantation bergen DNMT-Hemmer (DNMTi) wie Azacitidin und Decitabin infektiöse und onkogene Risiken. Die Behandlung mit diesen Wirkstoffen wurde mit schweren septischen Komplikationen138,139 assoziiert, und eine systemische Exposition gegenüber hypomethylierenden Wirkstoffen steht ebenfalls im Zusammenhang mit einem erhöhten Risiko für die Transformation in eine sekundäre akute myeloische Leukämie, wobei betroffene Patienten eine mediane Gesamtüberlebenszeit von weniger als 5 Monaten aufweisen140. Neben toxikologischen Wirkungen der Medikamente stellt die fehlende Zelltyp-spezifische Wirkung eine wichtige Herausforderung dar. Eine systemische Demethylierung könnte den Treg-Kompartiment destabilisieren und gleichzeitig Effektor-T-Zellen aktivieren, was die Abstoßung möglicherweise verschärfen kann141, und könnte außerdem den Schutz der CD8+-Gedächtnis-T-Zellen gegen opportunistische Erreger wie CMV beeinträchtigen101,102.
Um diese Einschränkungen zu überwinden, zielen neuartige Strategien auf eine zelltyp- und locus-spezifische Modulation ab. Nanopartikelplattformen können DNMT bevorzugt in Zellen liefern, die das Transplantat infiltrieren142,143. Die CRISPR/dCas9-Epitom-Editierung ermöglicht eine gezielte Demethylierung des Foxp3-TSDR, um Tregs zu stabilisieren, ohne globale Effekte auszulösen144,145. Eine biomarkergeführte Überwachung könnte ebenfalls eine sicherere klinische Anwendung unterstützen146.
Schlussfolgerungen
Die Verbesserung des Überlebens von Transplantaten bleibt ein primäres Ziel der Forschung zur Organtransplantation. Die Transplantatabstoßung ist ein komplexer immunologischer Prozess, bei dem epigenetische Modifikationen sowohl des Spenderorgans als auch des Empfängers dynamisch miteinander interagieren und so das gesamte epigenetische Landschaft prägen. Das Immunsystem des Empfängers ist ein wesentlicher Treiber der Transplantatabstoßung. Epigenetische Mechanismen regulieren entscheidend die Entwicklung, Differenzierung und Funktion von Immunzellen und beeinflussen dadurch die Abstoßungsreaktionen sowie das Überleben des Transplantats nach der Transplantation. Zusätzlich erschweren Faktoren wie immunsuppressive Medikamente, Infektionen und die Umgebung nach der Transplantation das Verhältnis zwischen epigenetischer Regulation und Immunantworten. Diese Faktoren können epigenetische Muster verändern und das Verhalten von Immunzellen modifizieren, wodurch eine weitere Komplexitätsebene bei den Transplantationsergebnissen entsteht. Daher ist eine weitere Untersuchung des Zusammenhangs zwischen epigenetischen Mechanismen und der Transplantatabstoßung erforderlich, um neuartige Biomarker und therapeutische Zielstrukturen zu identifizieren sowie diagnostische Ansätze und Behandlungsstrategien in der Organtransplantation zu verbessern.
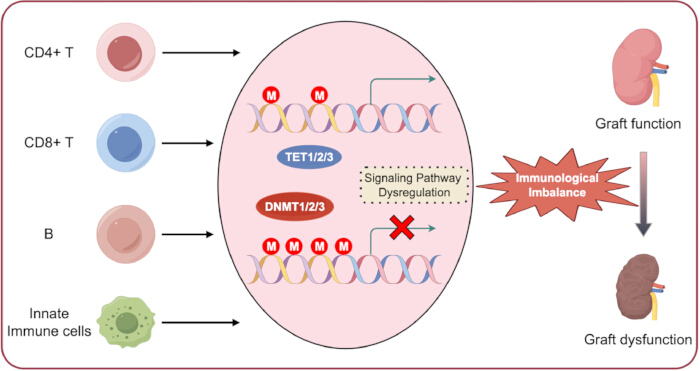
Abbildung 1. DNA-Methylierung in der Transplantationsimmunität. Immunzellen weisen während ihres gesamten Lebenszyklus charakteristische intrinsische DNA-Methylierungsmuster auf. Eine Störung dieses physiologischen Prozesses kann zu abnormer DNA-Methylierung und einer Dysregulation nachgeschalteter Signalwege führen, was letztendlich zu einer beeinträchtigten Immunhomöostase und einer Dysfunktion des Allografts resultiert.Klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung einzusehen.
| Methode | Prinzip | Vorteile | Begrenzungen | Anwendungen in der Transplantation |
| MeDIP-seq⁴¹ | Anreicherung mittels Anti-5mC-Antikörper + NGS | Kostengünstig für genomweite Analysen; geeignet für große Probenkollektive | Niedrige Auflösung (~100–300 bp); kann 5mC nicht von 5hmC unterscheiden | Screening globaler Methylierungsänderungen in PBMCs von Transplantatempfängern |
| WGBS⁴² | Bisulfitumwandlung + NGS | Einzelbasenauflösung; genomweite Abdeckung | Hohe Kosten; erfordert große Datenmengen | Umfassende Methylom-Kartierung von Transplantatbiopsien; Identifizierung neuartiger, mit Abstoßung assoziierter DMRs |
| RRBS⁴³ | Anreicherung durch Restriktionsenzyme + Bisulfitumwandlung + NGS | Kostengünstig; hohe Abdeckung von CpG-reichen Regionen | Begrenzte Abdeckung von Nicht-CpG- und CpG-armen Regionen | Zielgerichtete Methylomanalyse im Transplantatgewebe mit reduzierten Sequenzierungskosten |
| Methylierungsspezifische PCR⁴⁴ | Bisulfitumwandlung + PCR mit methylierungsspezifischen Primern | Hohe Empfindlichkeit; einfach, schnell und kostengünstig | Untersucht nur spezifische Loci; qualitative oder begrenzt quantitative Analyse | Validierung von kandidatenhaften DMRs aus Entdeckungskollektiven; Entwicklung klinischer Biomarker |
| Pyrosequenzierung⁴⁵ | Bisulfitumwandlung + Sequenzierung durch Synthese | Quantitativ; Einzelbasenauflösung an gezielten Loci | Mittlere Durchsatzleistung; erfordert vorherige Identifizierung der Zielstrukturen | Präzise Quantifizierung von Methylierungsgraden an spezifischen CpG-Stellen, wie z. B. FOXP3 TSDR in Treg-Zellen |
Tabelle 1: Zusammenfassung der wichtigsten Ansätze zur Detektion der DNA-Methylierung. Die Tabelle fasst gängige Methoden zur Nachweis der DNA-Methylierung, ihre Prinzipien, Vor- und Nachteile sowie mögliche Anwendungen in der Transplantationsforschung zusammen.
Offenlegungen
Die Autoren geben keine Wettbewerbsinteressen oder möglichen Interessenkonflikte an.
Danksagungen
Die Autoren danken Figdraw für die Unterstützung bei der Vorbereitung der Abbildungen.
Referenzen
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.