Dieses Protokoll beschreibt einen praktischen und reproduzierbaren Arbeitsablauf zur Synchronisierung kultivierter Zellen, zur Durchführung einer gestaffelten Zeitreihen-Stichprobenentnahme über 24–72 h ohne nächtliche Probensammlung und zur Analyse der Expression zirkadianer Uhr-Gene.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Zirkadiane Rhythmen in der Petrischale: Synchronisierung von mHypoE-42-Zellen aus dem Hypothalamus von Mäusen für die Analyse der circadianen Uhr-Genexpression
In diesem Artikel
Zusammenfassung
Zusammenfassung
Circadiane Rhythmen sind endogene Oszillationen von etwa 24 Stunden, die eine Vielzahl zellulärer und physiologischer Prozesse regulieren, darunter die Genexpression, den Stoffwechsel und das Verhalten. Diese Rhythmen entstehen aus miteinander verknüpften transkriptionellen und translationalen Rückkopplungsschleifen, die auf zeitliche und umweltbedingte Reize reagieren. Da die circadiane Regulation äußerst dynamisch ist, können bereits geringfügige experimentelle Variationen Phase, Amplitude und Rhythmik beeinflussen, weshalb standardisierte experimentelle Abläufe entscheidend für die Erzeugung zuverlässiger und reproduzierbarer Ergebnisse sind. Ziel des vorliegenden Protokolls ist es, einen praktischen und reproduzierbaren Arbeitsablauf zur Synchronisierung kultivierter Zellen, zur zeitlich gestaffelten Probennahme und zur Analyse der Expression circadianer Uhr-Gene unter standardisierten Laborbedingungen bereitzustellen. Das Protokoll beschreibt die Synchronisierung mittels Serum-Shock, eine gestaffelte Probennahme über 24–72 Stunden, um Nachtsammlungen zu vermeiden, die Extraktion von Ribonukleinsäure, die Synthese von komplementärer Desoxyribonukleinsäure, die quantitative Echtzeit-Polymerase-Kettenreaktion sowie die Analyse circadianer Rhythmen unter Verwendung geeigneter statistischer Ansätze. Der Arbeitsablauf hebt zudem kritische experimentelle Aspekte hervor, darunter Synchronisationsbedingungen, die Beurteilung der Probenqualität, die Auswahl von Referenzgenen und die Datenanalyse, um die Reproduzierbarkeit zwischen Experimenten zu verbessern. Diese Methode bietet einen zugänglichen Ansatz, um molekulare circadiane Mechanismen zu untersuchen und rhythmische Genexpression in kultivierten Zellen zu bewerten, und erleichtert damit Studien zur circadianen Regulation in physiologischen und krankheitsbezogenen experimentellen Modellen.
Einleitung
Circadiane Rhythmen sind endogene Zyklen mit einer Periode von etwa 24 Stunden, die eine Vielzahl physiologischer, metabolischer und zellulärer Prozesse regulieren1. In Säugetiersystemen werden diese Rhythmen durch eine zentrale Uhr im Nucleus suprachiasmaticus (SCN) des Hypothalamus sowie durch auf zellulärer Ebene selbständig schwingende molekulare Uhren koordiniert. Diese Uhren bestehen aus ineinander verflochtenen transkriptionellen und translationalen Rückkopplungsschleifen, an denen Kernuhr-Gene beteiligt sind, darunter circadian locomotor output cycles protein kaput (Clock), basic helix-loop-helix aryl hydrocarbon receptor nuclear translocase-like 1 (Bmal1), period (Per) und Cryptochrom (Cry)2. Angesichts der zentralen Rolle der circadianen Uhr in vielfältigen biologischen Prozessen sind in vitro-Zellmodelle zu wichtigen Werkzeugen geworden, um die molekularen Mechanismen der zeitlichen Regulation unter kontrollierten experimentellen Bedingungen zu untersuchen.
Das Ziel des vorliegenden Protokolls ist es, einen zuverlässigen, praktikablen und reproduzierbaren Arbeitsablauf zur Synchronisierung kultivierter Zellen mittels eines Serum-Shock-Protokolls, zur Durchführung einer gestaffelten Zeitreihen-Stichprobenentnahme und zur Analyse der Expression zirkadianer Uhr-Gene bereitzustellen, wobei die Probennahme über Nacht vermieden wird. Durch die Verbesserung der Durchführbarkeit zirkadianer Probennahmen, ohne die Datenqualität zu beeinträchtigen, soll dieser Arbeitsablauf Untersuchungen rhythmischer biologischer Prozesse mit standardmäßigen Labormethoden erleichtern.
Zirkadiane Studien wurden in einer breiten Palette von in vitro-Modellen durchgeführt, einschließlich humaner Krebszelllinien3, Rat-1-Fibroblasten4, SCN Explanten5 und Organoiden6. Obwohl die meisten Säugetierzellen über funktionstüchtige zirkadiane Uhren verfügen, führt das Fehlen synchronisierender Reize wie Licht rasch zu einer Desynchronisierung in der Kultur, was die Untersuchung zirkadianer Rhythmen in vitro einschränkt7. Daher sind Synchronisierungstechniken unerlässlich, um molekulare Uhrmechanismen und deren Bedeutung für Gesundheit und Krankheit zu erforschen.
Für kultivierte Säugetierzellen wurden mehrere Synchronisierungsstrategien entwickelt. Die auf Glukokortikoiden basierende Synchronisierung mittels Dexamethason gehört zu den am häufigsten verwendeten Ansätzen, da sie die circadianen Rhythmen in vielen Zelltypen robust zurücksetzt und gleichzeitig einige der mit der Serumstimulation verbundenen Variabilitäten verringert8. Ebenso wurde die durch Forskolin vermittelte Aktivierung des zyklischen Adenosinmonophosphat-Signalwegs erfolgreich zur Synchronisierung peripherer Uhren in ausgewählten zellulären Modellen eingesetzt9. Weitere Ansätze umfassen die Behandlung mit blutgebundenen Signalen4, verschiedenen chemischen Verbindungen8,10, Mediumwechsel3, Temperaturschock11, Sauerstoffzyklen12 und mechanische Stimulation13. Insgesamt haben diese Methoden die circadiane Forschung erheblich vorangebracht; sie erfordern jedoch möglicherweise spezielle Geräte, bestimmte experimentelle Bedingungen oder zusätzliche Optimierungen, weshalb es wichtig ist, die gewählte Synchronisierungsstrategie für jedes biologische Modell und jede experimentelle Anwendung zu validieren14.
Der Serum-Shock ist eine der am weitesten verbreiteten Synchronisierungsmethoden und besteht darin, kultivierte Zellen einem kurzzeitigen, hochdosierten Serumreiz auszusetzen4. Da der Reiz vorübergehend ist, werden langfristige Störungen zellulärer Signalwege minimiert4, wodurch mögliche störende Einflüsse auf nachgeschaltete Analysen verringert werden. Daher eignet sich der Serum-Shock besonders gut für Untersuchungen der zirkadianen Genexpression und der molekularen Uhrfunktion. Außerdem ist das Verfahren einfach durchzuführen und erfordert keine spezielle Ausrüstung, wodurch es in verschiedenen Laboren leicht zugänglich und reproduzierbar ist. Eine praktische Einschränkung von Serum-Shock-Experimenten ist jedoch der intensive Probenahmeplan, der erforderlich ist, um zirkadiane Rhythmen genau zu charakterisieren. Zuverlässige Rhythmusanalysen erfordern typischerweise die Probennahme in regelmäßigen Abständen, üblicherweise alle 2–6 h über einen oder mehrere zirkadiane Zyklen (24–72 h)14, was oft eine nächtliche Probenentnahme notwendig macht.
Der hier beschriebene Arbeitsablauf begegnet dieser logistischen Herausforderung, indem die Initiierung der Synchronisierung über mehrere Kulturplatten hinweg versetzt erfolgt, wodurch eine vollständige zirkadiane Probennahme während der regulären Arbeitszeit ermöglicht wird und eine Probennahme außerhalb der Arbeitszeit vermieden werden kann. Anstatt eine neue Synchronisierungsstrategie einzuführen, bietet dieses Protokoll eine detaillierte und reproduzierbare Durchführung einer etablierten Serum-Verdruckungsmethode, kombiniert mit einem praktischen Probennahmezeitplan und der nachgeschalteten Genexpressionsanalyse. Dieser Arbeitsablauf eignet sich besonders für Untersuchungen der zirkadianen Genexpression in kultivierten Zellen unter Verwendung weit verbreiteter Labortechniken. Bei der Anpassung des Protokolls an zusätzliche zelluläre Modelle sollten experimentelle Parameter wie Zelldichte, Synchronisationsbedingungen, Probennahmeintervalle und die Auswahl von Referenzgenen für den jeweiligen Zelltyp vor der Anwendung optimiert und validiert werden.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Das folgende Protokoll beschreibt eine validierte Synchronisationsmethode für die embryonale hypothalamische Mauszelllinie mHypoE-42. Validieren und optimieren Sie das Synchronisationsprotokoll unabhängig, bevor Sie es auf andere Zellkulturen anwenden. Eine Übersicht über den Arbeitsablauf finden Sie in Abbildung 1 und den wöchentlichen Probenahmeplan in Ergänzende Abbildung 1. Eine Liste aller in diesem Protokoll verwendeten Reagenzien, Geräte und Instrumente ist in der Materialtabelle enthalten. Führen Sie alle Zellkulturverfahren in einem zertifizierten Biosicherheitswerkbank unter Verwendung steriler Reagenzien und Geräte durch.
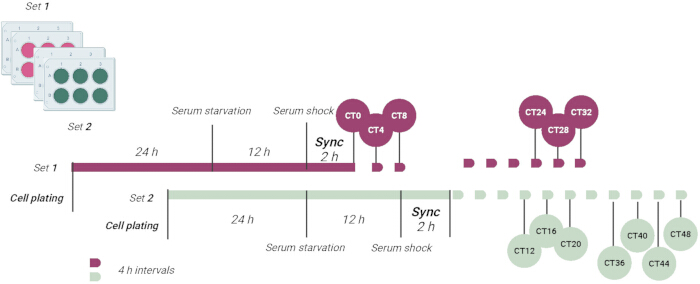
Abbildung 1. Schematische Übersicht des versetzten Serum-Shock-Synchronisationsprotokolls. Schematische Darstellung des Arbeitsablaufs zur Synchronisierung von mHypoE-42-Zellen mittels Serum-Shock in zwei zeitlich versetzten Experimentreihen. Der versetzte Versuchsansatz ermöglicht die circadiane Probennahme während der regulären Arbeitszeit und vermeidet gleichzeitig nächtliche Probennahmen. Die Proben werden anschließend zur RNA-Extraktion, quantitativen Echtzeit-Polymerase-Kettenreaktion (qRT-PCR) und Analyse der circadianen Rhythmik aufgearbeitet. Erstellt mit Biorender.com. Klicken Sie hier, um eine vergrößerte Ansicht dieser Abbildung anzuzeigen.
1. Zellkultur
- Kultivieren Sie adhärente mHypoE-42-Zellen in Dulbecco’s modifiziertem Eagle-Medium (DMEM) mit hohem Glucosespiegel (4500 mg/L), ergänzt mit 10 % (v/v) hitzeinaktiviertem fetalem Kälberserum (FBS), 3,7 g/L Natriumbicarbonat und 1 % Antibiotikum-Lösung.
- Halten Sie die Zellen bei 37 °C in einem befeuchteten Inkubator mit 95 % Luft und 5 % Kohlendioxid (CO2) in T75-Kulturgefäßen mit einem endgültigen Kulturvolumen von 10 mL.
HINWEIS: Testen Sie jede neue Charge FBS vor Beginn der Experimente, da Serenchargen variieren können. - Subkultivieren Sie die Zellen, wenn sie eine Konfluenz von etwa 80–90 % erreicht haben. Waschen Sie die Zellen mit steriler 1× Phosphat-gepufferter Salzlösung (PBS; pH 7,4), geben Sie 3 mL einer 0,5 %igen Trypsin-Lösung hinzu und inkubieren Sie 3–5 Minuten, um die Zellen abzulösen.
- Geben Sie mindestens die doppelte Menge Trypsin der kompletten Kulturmedien mit 10 % (v/v) FBS zu, um das Trypsin zu neutralisieren.
- Verdünnen Sie die Zellen mit frischem Wachstumsmedium im Verhältnis von bis zu 1:2.
HINWEIS: Vermeiden Sie Zellen, die einer übermäßigen Passagierung unterzogen wurden (z. B. Passagen über 40 für mHypoE-42-Zellen). Wärmen Sie alle Lösungen vor der Verwendung vor. Testen Sie Kulturen regelmäßig auf Mykoplasmenkontamination. - Führen Sie Synchronisationsassays 24 Stunden nach der Aussaat der Zellen mit 2,0 × 10⁵ Zellen pro Vertiefung durch, wie in Schritt 2 beschrieben. Halten Sie Routinezellkulturen vor der Passagierung bei etwa 80–90 % Konfluenz.
2. Synchronisierung der mHypoE-42-Zelllinie
- Zellvorbereitung
- Nach der Trypsinisierung die Zellen bei 700 × g für 5 min zentrifugieren.
- Das Überstand entfernen und das Zellpellet in 10 mL frischem Kulturmedium resuspendieren.
- Die Zellsuspension mit Trypanblau-Farbstoff im Verhältnis 1:1 (20 μL Gesamtvolumen) mischen und die Zellkonzentration mit einem Hämozytometer bestimmen.
HINWEIS: Lösungen, die Trypanblau enthalten, gemäß den Richtlinien der Institution für chemische Abfallentsorgung entsorgen. Nicht verwendeten Farbstoff nicht in den Ausguss entsorgen.
- Ansäen der Zellen und gestaffeltes experimentelles Design
- 2,0 × 10⁵ Zellen pro Vertiefung in 6-Loch-Platten oder 35-mm-Kulturschalen ansäen. Die Kulturen 24 h bei 37 °C inkubieren.
HINWEIS: Die Serum-Synchronisierung 24 h nach dem Ansäen der Zellen beginnen. Daher ist vor der Synchronisierung keine vordefinierte Zellkonfluenz erforderlich. Stattdessen die Kulturen mikroskopisch untersuchen, um sicherzustellen, dass die Zellen vollständig angeheftet sind und eine geeignete Morphologie aufweisen, bevor die Synchronisierungsprozedur begonnen wird. - Die Kulturplatten zufällig in zwei experimentelle Gruppen aufteilen. Die erste Gruppe zur Erzeugung der circadianen Zeitpunkte (CT) CT0, CT4, CT8, CT24, CT28 und CT32 verwenden. Die zweite Gruppe zur Erzeugung von CT12, CT16, CT20, CT36, CT40, CT44 und CT48 verwenden (Abbildung 1; Ergänzende Abbildung 1).
- Die Anzahl der Vertiefungen oder Platten nach Bedarf erhöhen, um technische Replikate einzuschließen.
HINWEIS: Um die Variabilität zu minimieren, alle Platten aus derselben Zellsuspension herstellen, identische Ansäedichten und Kulturbedingungen beibehalten und die Synchronisierung mit denselben Reagenzien und experimentellen Einstellungen durchführen. Das Kulturgefäße-Format und die Ansäedichte nach Bedarf für andere Zelltypen anpassen. Bei Verwendung von 6-Loch-Platten gleichzeitig entnommene CTs kombinieren, um die Plattenausnutzung zu optimieren.
- 2,0 × 10⁵ Zellen pro Vertiefung in 6-Loch-Platten oder 35-mm-Kulturschalen ansäen. Die Kulturen 24 h bei 37 °C inkubieren.
- Synchronisierung
- Nach 24 h das Medium von der ersten Plattengruppe abpipettieren und 1 mL serumfreies DMEM hinzufügen. 12 h inkubieren, um eine Serum-Entzug zu induzieren.
- Eine 50 %ige (v/v) Pferdeserumlösung in DMEM mit hohem Glukosegehalt unmittelbar vor der Verwendung frisch herstellen.
- Das Entzugsmedium von der ersten Gruppe abpipettieren und die Zellen 2 h lang mit 1 mL der frisch hergestellten 50 %igen Pferdeserumlösung behandeln.
- Gleichzeitig das Medium von der zweiten Plattengruppe abpipettieren und durch 1 mL serumfreies DMEM ersetzen. 12 h inkubieren.
- Nach dem 2-stündigen Serumpuls das Medium abpipettieren und 1 mL DMEM mit hohem Glukosegehalt, ergänzt mit 10 % (v/v) hitzeinaktiviertem FBS, hinzufügen. Diesen Zeitpunkt als CT0 definieren.
- Probenentnahme
- Die Kulturplatten auf Eis stellen. Das Medium abpipettieren, die Zellen zweimal mit je 1 mL kaltem sterilen 1× PBS waschen, die Waschlösung entsorgen und die Zellen mechanisch mit bis zu 1 mL Lysepuffer lysieren.
ACHTUNG: Der Lysepuffer enthält gefährliche Chemikalien. Alle Arbeitsschritte in einer zugelassenen chemischen Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung durchführen. Abfälle gemäß den chemischen Sicherheitsrichtlinien der Institution entsorgen. - Jedes Lysat in ein steriles Röhrchen überführen und die Proben bis zur RNA-Extraktion bei −80 °C lagern.
- Die Schritte 2.4.1 und 2.4.2 wiederholen, um Proben zu den Zeitpunkten CT4 und CT8 zu sammeln.
- Zum Zeitpunkt CT8 Schritt 2.3.2 für die zweite experimentelle Gruppe wiederholen, um die anderen Zellen zu synchronisieren.
- Nach 2 h Serumpuls die Synchronisierung der zweiten experimentellen Gruppe beenden, indem das Medium durch 1 mL DMEM mit hohem Glukosegehalt, ergänzt mit 10 % (v/v) hitzeinaktiviertem FBS, ersetzt wird.
- Proben abwechselnd von den beiden experimentellen Gruppen entnehmen, um CT12, CT24, CT16, CT28, CT20 und CT32 zu erhalten. Am folgenden Tag das Sammelverfahren wiederholen, um CT36, CT40, CT44 und CT48 zu erhalten.
HINWEIS: Die Serum-Entziehung und Synchronisierung wurden gemäß dem experimentellen Zeitplan nach dem Ansäen der Zellen und nicht bei einer vordefinierten Zellkonfluenz eingeleitet. Sicherstellen, dass die Zellen vollständig angeheftet sind und eine geeignete Morphologie aufweisen, bevor die Synchronisierung beginnt. Obwohl aufeinanderfolgende CTs sich um 4 h unterscheiden, erfolgen die Probenentnahmen nicht in 4-Stunden-Abständen. Für den vollständigen wöchentlichen Sammelplan Ergänzende Abbildung 1 konsultieren.
- Die Kulturplatten auf Eis stellen. Das Medium abpipettieren, die Zellen zweimal mit je 1 mL kaltem sterilen 1× PBS waschen, die Waschlösung entsorgen und die Zellen mechanisch mit bis zu 1 mL Lysepuffer lysieren.
3. Probenvorbereitung: RNA-Extraktion
HINWEIS: Protokolle können je nach experimentellem Kontext und Anwendung variieren. Der folgende Arbeitsablauf beschreibt ein Beispiel für ein effektives Verfahren zur RNA-Extraktion, komplementärer DNA (cDNA)-Synthese und quantitativer Echtzeit-Polymerase-Kettenreaktion (qRT-PCR). Gewinnen Sie die Gesamt-RNA mittels einer kombinierten, auf Phenol basierenden Lyse- und Phasentrennungsmethode, gefolgt von einer Reinigung mit Silica-Spin-Säulen.
- Probenvorbereitung und Phasentrennung
- Die Proben auftauen, die Lysate erneut homogenisieren und 5 min bei Raumtemperatur inkubieren.
- Für jedes 1 mL Lysepuffer 200 μL Chloroform hinzufügen.
ACHTUNG: Chloroform ist flüchtig und toxisch. Alle Arbeiten mit Chloroform müssen in einer zertifizierten Abzugshaube unter Verwendung geeigneter persönlicher Schutzausrüstung durchgeführt werden. - Die Röhrchen kräftig 15 s schütteln und anschließend 3 min bei Raumtemperatur inkubieren.
- Die Proben bei 12.000 × g für 15 min bei 4 °C zentrifugieren. Die Proben in drei Phasen trennen lassen: eine untere Phenol-Chloroform-Phase, die Proteine enthält, eine weiße Interphase, die DNA enthält, und eine obere wässrige Phase, die angereichert an RNA ist.
- Die wässrige Phase vorsichtig in ein neues steriles Röhrchen überführen, ohne die Interphase zu stören. Die organische Phase bei 4 °C lagern, falls eine spätere Isolierung von Protein oder DNA geplant ist.
HINWEIS: Die Isolierung von Protein oder DNA gemäß dem entsprechenden Protokoll durchführen, falls diese Biomoleküle aus der organischen Phase gewonnen werden sollen.
- RNA-Reinigung
- Ein gleiches Volumen 70 %igen Ethanols (mit RNase-freiem Wasser hergestellt) zur wässrigen Phase hinzufügen und zweimal je 15 s vortexen, um die RNA-Bindung zu fördern.
- Die Probe auf eine Silica-Spin-Säule auftragen und die RNA gemäß dem Säulenchromatographie-Protokoll reinigen.
- Genomische Kontaminations-DNA durch 15-minütige Inkubation mit DNase bei Raumtemperatur abbauen.
- Die Säule mit den bereitgestellten Waschpuffern waschen.
- Eine zusätzliche Wäsche mit 100 μL Waschpuffer durchführen und 2 min bei 11.000 × g zentrifugieren, um die Silica-Membran zu trocknen.
- Die Spin-Säule in ein sauberes Mikrozentrifugenröhrchen überführen. Die RNA mit 40–60 μL RNase-freiem Wasser eluieren, indem das Wasser direkt in die Mitte der Silica-Membran pipettiert und 1 min bei 11.000 × g zentrifugiert wird.
HINWEIS: Das Elutionsvolumen entsprechend dem gewünschten RNA-Ertrag und der gewünschten Konzentration wählen. Ein Elutionsvolumen von 60 μL ermöglicht in der Regel eine vollständigere RNA-Rückgewinnung aus der Silica-Membran, führt jedoch zu einer verdünnteren RNA-Lösung. Im Gegensatz dazu ergibt ein Elutionsvolumen von 40 μL eine konzentriertere RNA-Präparation, kann aber die Gesamtrückgewinnung an RNA verringern. Das Elutionsvolumen entsprechend den Herstellerempfehlungen und den Anforderungen der nachgeschalteten Anwendung optimieren.
- Beurteilung der RNA-Qualität
- Die RNA-Proben auf Eis stellen und jeweils 5 μL jeder Probe zur Qualitätsbeurteilung in ein neues steriles Mikrozentrifugenröhrchen überführen.
- Die RNA-Integrität mittels 1,5 %iger Agarose-Gelelektrophorese oder Kapillarelektrophorese bewerten. Das Vorhandensein klarer 28S- und 18S-rRNA-Banden bestätigen.
- Die RNA-Konzentration und -Reinheit durch Messung der Absorption mit einem Spektrophotometer bestimmen.
HINWEIS: Phenolhaltige Abfälle gemäß den Richtlinien der Institution für chemische Abfallentsorgung entsorgen. Keine gefährlichen chemischen Abfälle über das Waschbecken entsorgen. Bei Zellkulturproben liegen die RNA-Konzentrationen typischerweise zwischen 200 und 1000 ng/μL und sind für die cDNA-Synthese und qRT-PCR geeignet. RNA-Proben mit einem A260/230-Verhältnis zwischen 2,0 und 2,2 sowie einem A260/280-Verhältnis von etwa 2,0 akzeptieren (siehe Ergänzende Tabelle 1).
- RNA-Lagerung
- Die gereinigten RNA-Proben bis zur cDNA-Synthese bei −80 °C lagern.
4. Probenvorbereitung: cDNA-Synthese
HINWEIS: Synthetisieren Sie cDNA aus 1 μg Gesamt-RNA unter Verwendung eines First-Strand-cDNA-Synthese-Kits. Passen Sie die Reaktionsvolumina und Inkubationsbedingungen gemäß den Herstelleranweisungen an.
- Reverse Transkription
- Die RNA-Proben auf Eis auftauen. Eine 20 μL große Reverse-Transkriptionsreaktion herstellen, die 1 μg Gesamt-RNA, 10 μL 2× Master-Mix (enthält Ribonuklease-Inhibitor, random Hexamere, Oligo(Desoxythymidin)-Primer, Magnesiumionen [Mg2+] und Desoxynukleosidtriphosphate), 2 μL Enzym-Mix (enthält Reverse Transkriptase) sowie diethyldicarbonatbehandeltes Wasser bis zu einem Endvolumen von 20 μL enthält.
- Die Reaktion im Thermocycler 10 min bei 25 °C inkubieren, um die Primer zu annealen, gefolgt von 30 min bei 50 °C zur cDNA-Synthese. Die Reverse Transkriptase durch 5-minütige Inkubation bei 85 °C inaktivieren.
- 1 μL RNase H zugeben und die Reaktion 20 min bei 37 °C inkubieren, um den RNA-Strang des RNA–DNA-Hybrids abzubauen.
- Die cDNA-Aufbereitung gemäß den Anforderungen der Assay-Optimierung bis zu einem Verdünnungsverhältnis von 1:20 mit steriler Wasser verdünnen und die verdünnte cDNA bis zur quantitativen Echtzeit-Polymerase-Kettenreaktion (qRT-PCR)-Analyse bei −20 °C lagern.
5. Probenvorbereitung: Echtzeit-quantitative Polymerase-Kettenreaktion (qRT-PCR)
HINWEIS: Messen Sie die Expression zirkadianer Uhr-Gene mittels qRT-PCR. Weitere Informationen zu validierten Primersequenzen, Annealing-Temperaturen und Primerkonzentrationen finden Sie in Supplementary Table 2.
- Assay-Optimierung
- Validieren und optimieren Sie die Primerkonzentration, die Annealing-Temperatur und die cDNA-Menge unter Verwendung von gepoolten cDNA-Proben und einer Standardkurve, bevor experimentelle Proben analysiert werden. Führen Sie die Assay-Optimierung und -Validierung wie zuvor beschrieben durch15,16.
- Reaktionsaufbau
- Bereiten Sie jede 10 μL große qRT-PCR-Reaktion vor, indem Sie 5 μL 2× Master-Mix, jeweils 0,4 μL des Vorwärts- und Rückwärtsprimers, 0,2 μL mit Diethylpyrocarbonat behandeltes Wasser und 4 μL cDNA-Vorlage in einer 96-Loch-PCR-Platte mischen.
- Versiegeln Sie die Platte mit einer optisch klaren Abdeckfolie oder einem Dichtungsmat. Zentrifugieren Sie die Platte bei 700 × g bis zu 5 Minuten bei 4 °C, um Luftblasen zu entfernen und die Reaktionsmischung am Boden jedes Wells zu sammeln.
- Analysieren Sie alle cDNA-Proben, um die Expression der Zielgene Bmal1 und Per2 zu bestimmen.
- Analysieren Sie das ausgewählte Referenzgen (B2m) unter Verwendung derselben cDNA-Verdünnung, um die Genexpression über die Proben hinweg zu normalisieren.
- Thermische Zyklierung
- Führen Sie die qRT-PCR mit folgenden Zyklierungsbedingungen durch: anfängliche Denaturierung und Aktivierung der Hot-Start-DNA-Polymerase bei 95 °C für 2 Minuten, gefolgt von 39 Zyklen mit 95 °C für 5 Sekunden und 60 °C für 30 Sekunden.
- Führen Sie eine Schmelzkurvenanalyse durch, indem Sie die Reaktionen auf 95 °C für 5 Sekunden erhitzen, gefolgt von schrittweisen Erhöhungen um 0,5 °C bis 95 °C mit einer Haltezeit von jeweils 5 Sekunden pro Schritt.
HINWEIS: Passen Sie die Haltezeiten und Schmelzkurveneinstellungen bei Bedarf gemäß den Empfehlungen des Master-Mixes an.
- Validierung des Referenzgens
HINWEIS: Bewerten Sie bei Serum-Synchronisationsexperimenten potenzielle Referenzgene, da die Behandlung mit Serum die Expression von Housekeeping-Genen verändern kann17. Beurteilen Sie die Stabilität der Expression mit Methoden wie BestKeeper18, geNorm19, NormFinder20 oder der vergleichenden ΔCt-Methode21. Wählen Sie das oder die stabilsten Gene zur Normalisierung aus. In dieser Studie wurden β-Aktin (Actb) und β-2-Mikroglobulin (B2m) mithilfe der RefFinder-Software22 evaluiert, die mehrere Algorithmen zur Validierung von Referenzgenen kombiniert. B2m zeigte die größte Expressionsstabilität über den zirkadianen Zeitverlauf hinweg und wurde daher zur Normalisierung ausgewählt. - Produktverifizierung
- Überprüfen Sie die Spezifität der Amplifikation durch Analyse der PCR-Produkte mittels 2 %iger Agarosegelelektrophorese.
HINWEIS: Ermitteln Sie die optimale Annealing-Temperatur, indem Sie mehrere Temperaturen testen (z. B. 58 °C, 60 °C und 62 °C). Wählen Sie die Temperatur, die den niedrigsten Quantifizierungszyklus (Cq)-Wert liefert und gleichzeitig einen einzigen Schmelzpeak aufweist, ohne Hinweise auf Primer-Dimer-Bildung.
HINWEIS: Akzeptieren Sie Assays mit Amplifikationseffizienzen zwischen 90 % und 110 % und einem Bestimmtheitsmaß (R2) von 0,99 oder höher. Stellen Sie sicher, dass sich die Schmelztemperaturen zwischen technischen Wiederholungen um nicht mehr als 0,5 °C unterscheiden. Berücksichtigen Sie nur technische Wiederholungen mit einem Cq-Unterschied von ≤0,5 für die Analyse und verwenden Sie diese Werte zur Berechnung der mittleren Expressionswerte. Führen Sie alle Reaktionen in technischen Wiederholungen (z. B. Triplicaten) durch und fügen Sie sowohl eine Kontrolle ohne Template als auch eine Kontrolle ohne Reverse Transkription ein.
- Überprüfen Sie die Spezifität der Amplifikation durch Analyse der PCR-Produkte mittels 2 %iger Agarosegelelektrophorese.
6. Datenauswertung
- Genexpressionsanalyse
- Mitteln Sie die technischen Replikate für jede Probe vor der nachgeschalteten Analyse.
- Berechnen Sie den ΔCq-Wert für jede Probe und jeden Zeitpunkt mithilfe der folgenden Gleichung:
ΔCq = Cqtarget gene - Cqhousekeeping gene - Berechnen Sie den ΔΔCq-Wert für jede Probe und jeden Zeitpunkt mithilfe der folgenden Gleichung:
ΔΔCq = ΔCqsample - ΔCqcontrol
HINWEIS: Zur Berechnung von ΔΔCq wurde ΔCqcontrol als der mittlere ΔCq-Wert definiert, der durch Mittelung aller Kontrollproben über alle CTs hinweg erhalten wurde. - Bestimmen Sie die zirkadianen Parameter, einschließlich MESOR (midline estimating statistic of rhythm), Amplitude, Peak und Phase, unter Verwendung von CircaCompare23. Führen Sie die Analyse entweder mit der Online-Anwendung oder der R-Paket-Implementierung durch.
- Online-CircaCompare-Analyse
HINWEIS: Die Online-Implementierung gibt vollständige Schätzungen der zirkadianen Parameter nur dann aus, wenn der Datensatz die statistischen Kriterien für Rhythmizität erfüllt. Wenn die Rhythmizität schwach ist oder statistisch nicht signifikant, verwenden Sie die R-Implementierung, um Parameterschätzungen für alle Datensätze zu erhalten.- Bereiten Sie eine durch Komma getrennte Wertedatei (.csv) vor.
- Geben Sie die Zeitvariable (numerisch; Stunden) in Spalte 1 ein.
- Geben Sie die Gruppierungsvariable (nur zwei experimentelle Gruppen) in Spalte 2 ein.
- Geben Sie die Zielvariable (numerisch; ΔΔCq) in Spalte 3 ein.
- Laden Sie die .csv-Datei in die Online-CircaCompare-Anwendung hoch.
- Weisen Sie die Zeit-, Gruppen- und Zielvariable den entsprechenden Spalten zu.
- Wählen Sie „Run“ (Ausführen), um die Analyse durchzuführen.
- Bereiten Sie eine durch Komma getrennte Wertedatei (.csv) vor.
- CircaCompare-Analyse in R
- Führen Sie die Analyse mit R-Version 4.5.1 und dem CircaCompare-Paket in Version 0.2.024 durch.
- Installieren Sie die erforderlichen R-Pakete.
- Installieren Sie das devtools-Paket (Version 2.5.2).
- Installieren Sie das circacompare-Paket (Version 0.2.0).
- Installieren Sie das ggplot2-Paket (Version 4.0.3).
- Installieren Sie das svglite-Paket (Version 2.2.2).
- Laden Sie die Eingabe-.csv-Datei hoch.
- Führen Sie die CircaCompare-Analyse nach Festlegung von alpha_threshold = 1 aus.
HINWEIS: Die Festlegung von alpha_threshold = 1 führt dazu, dass Parameterschätzungen für alle angepassten Oszillationen ausgegeben werden, unabhängig von der statistischen Signifikanz. Allerdings sollten nur Oszillationen mit einem p-Wert < 0,05 als rhythmisch und statistisch signifikant interpretiert werden. - Passen Sie Supplementary File 1 vor der Skriptausführung an.
- Ersetzen Sie „XXX.csv“ durch den Namen der Eingabedatendatei.
- Ersetzen Sie „YYY.csv“ durch den gewünschten Namen der Ergebnisdatei.
- Ersetzen Sie „ZZZ.svg“ durch den gewünschten Namen der Plot-Datei.
- Passen Sie die Grenzen der y-Achse (ylim) und weitere Plotparameter entsprechend dem Datensatz an.
- Beziehen Sie sich zur Beispieldatendatei auf Supplementary Table 3.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
Ein erfolgreicher Synchronisierungserfolg zeigt sich durch eine statistisch signifikante circadiane Rhythmik der analysierten Clock-Gene unter Kontrollbedingungen (p < 0,05). In dieser Studie wurden drei unabhängige biologische Experimente durchgeführt, wobei 0,1 % Dimethylsulfoxid als negativer Kontrollstoff diente. Bmal1 und Per2 wurden als repräsentative circadiane Marker ausgewählt, da sie zentrale Bestandteile der molekularen circadianen Uhr darstellen und ein gut charakterisiertes anti...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Circadiane Rhythmen sind endogene Zyklen von etwa 24 Stunden Dauer, die eine Vielzahl physiologischer, metabolischer und zellulärer Prozesse über konservierte molekulare Uhrmechanismen regulieren1,2. In-vitro-Synchronisationsmodelle bieten eine kontrollierte experimentelle Umgebung zur Untersuchung dieser Mechanismen und haben sich als wertvolle Werkzeuge zur Erforschung der circadianen Regulation unter normalen und pathologischen Bedingungen etabliert, ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Die Autoren geben keine Interessenkonflikte an.
Danksagungen
Diese Arbeit wurde gemeinsam von der Europäischen Union (EU) im Rahmen der Facility für Wiederaufbau und Resilienz sowie durch portugiesische nationale Mittel über die FCT – Fundação para a Ciência e a Tecnologia im Rahmen der Projekte LA/P/0058/2020 (DOI: 10.54499/LA/P/0058/2020), UID/04539/2025, UID/PRR/04539/2025 (DOI: 10.54499/UID/PRR/04539/2025) und UID/PRR2/04539/2025 (DOI: 10.54499/UID/PRR2/04539/2025) finanziert; ferner durch den Europäischen Fonds für regionale Entwicklung (ERDF) im Rahmen des Regionalen Operationsprogramms Centro 2030 im Projekt CENTRO2030-FEDER-02360200; sowie durch portugiesische nationale Mittel über die FCT im Rahmen der Förderungen 2023.17896.ICDT (DOI: 10.54499/2023.17896.ICDT), 2023.12355.PEX (DOI: 10.54499/2023.12355.PEX), 2021.02220.CEECIND/CP1656/CT0008 (DOI: 10.54499/2021.02220.CEECIND/CP1656/CT0008), 2020.04850.BD (DOI: 10.54499/2020.04850.BD) und 2021.05334.BD (DOI: 10.54499/2021.05334.BD).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| 6-Loch-Zellkulturplatte | Nest Biotechnology | 15140122 | Zellkulturplatte |
| Agarose | NZYtech | MB02702 | RNA-Qualitätsbeurteilung |
| Antibiotikum-Mischung (Penicillin/Streptomycin) | Gibco, Thermo Fisher Scientific | D5648 | Zusatz für Zellkultur |
| cDNA-Synthesekit (erster Strang) | NZYtech | MB12502 | Reverse Transkription |
| Chloroform | Sigma-Aldrich | A5256701 | Phasentrennreagenz |
| DMEM, hoher Glucosespiegel (4500 mg/L Glucose, L-Glutamin) | Sigma-Aldrich | 26050088 | Zellkulturmedium |
| Eppendorf-Mikrozentrifugenröhrchen | Eppendorf | 30120086 | Probenlagerung |
| Ethanol (96 %) | Fisher Bioreagents | 15552393 | RNA-Reinigung |
| Fötales Rinderserum, hitzeinaktiviert | Gibco, Thermo Fisher Scientific | J62692.K7 | Zusatz für Zellkultur |
| Hartschalige 96-Loch-PCR-Platte | Bio-Rad Laboratories | HSP9601 | qRT-PCR-Platte |
| Pferdeserum, hitzeinaktiviert | Gibco, Thermo Fisher Scientific | 15400054 | Serum-Shock-Synchronisation |
| mHypoE-42-Zelllinie (CVCL_D443) | CELLutions Biosystems Inc. | MB13402 | Embryonale murine hypothalamische Zelllinie |
| Oligonukleotidprimer | NZYtech | MB12501 | qRT-PCR-Primer |
| Phosphatgepufferte Kochsalzlösung (PBS) | Thermo Fisher Scientific | MB18502 | Zellwäsche |
| qPCR Green Master Mix (2×) | NZYtech | MB22403 | qRT-PCR-Reagenz |
| Echtzeit-PCR-Erkennungssystem | Bio-Rad Laboratories | EP0030108116 | qRT-PCR-Gerät |
| RNA-Isolationskit | NZYtech | 288306 | Silica-Spin-Säulenreinigung |
| RNA-Lysierungsreagenz | NZYtech | MB18502 | Phenolbasiertes RNA-Extraktionsreagenz |
| Natriumbicarbonat | Sigma-Aldrich | MB22401 | Zusatz für Zellkulturmedium |
| Sterile 35-mm-Kulturschale | Thermo Fisher Scientific | 121V | Zellkulturschale |
| T100-Thermocycler | Bio-Rad Laboratories | 1861096 | cDNA-Synthese |
| T75-Zellkulturgefäß | Corning | 430641U | Zellkulturbehälter |
| Trypanblau-Lösung (0,4 %) | Gibco, Thermo Fisher Scientific | 15250061 | Zellzählung |
| Trypsin-EDTA (0,5 %) | Gibco, Thermo Fisher Scientific | 15400054 | Zelldissoziation |
Referenzen
- Fuhr L, Abreu M, Pett P, Relógio A. Circadian systems biology: When time matters. Comput Struct Biotechnol J. 2015;13:417-426.
- Albrecht U. Timing to perfection: The biology of central and peripheral circadian clocks. Neuron. 2012;74(2):246-260.
- Relógio A, et al. Ras-mediated deregulation of the circadian clock in cancer. PLoS Genet. 2014;10(5):e1004338.
- Balsalobre A, Damiola F, Schibler U. A serum shock induces circadian gene expression in mammalian tissue culture cells. Cell. 1998;93(6):929-937.
- Hughes ATL, et al. Constant light enhances synchrony among circadian clock cells and promotes behavioral rhythms in VPAC2-signaling deficient mice. Sci Rep. 2015;5:12092.
- Fuhr L, et al. The circadian clock regulates metabolic phenotype rewiring via HKDC1 and modulates tumor progression and drug response in colorectal cancer. EBioMedicine. 2018;33:105-121.
- Nagoshi E, et al. Circadian gene expression in individual fibroblasts: Cell-autonomous and self-sustained oscillators pass time to daughter cells. Cell. 2004;119(5):693-705.
- Balsalobre A, et al. Resetting of circadian time in peripheral tissues by glucocorticoid signaling. Science. 2000;289(5488):2344-2347.
- Kaneko H, Kaitsuka T, Tomizawa K. Response to stimulations inducing circadian rhythm in human induced pluripotent stem cells. Cells. 2020;9(3):732.
- Chalmers JA, et al. Vascular circadian rhythms in a mouse vascular smooth muscle cell line (Movas-1). Am J Physiol Regul Integr Comp Physiol. 2008;295:R1529-R1538.
- Brown SA, et al. Rhythms of mammalian body temperature can sustain peripheral circadian clocks. Curr Biol. 2002;12(18):1574-1583.
- Adamovich Y, et al. Rhythmic oxygen levels reset circadian clocks through HIF1α. Cell Metab. 2017;25(1):93-101.
- Rogers EH, et al. Comparing circadian dynamics in primary derived stem cells from different sources of human adult tissue. Stem Cells Int. 2017;2017:2057168.
- Gaspar LS, et al. The importance of determining circadian parameters in pharmacological studies. Br J Pharmacol. 2019;176(16):2827-2847.
- Nolan T, Hands RE, Bustin SA. Quantification of mRNA using real-time RT-PCR. Nat Protoc. 2006;1(3):1559-1582.
- Derveaux S, Vandesompele J, Hellemans J. How to do successful gene expression analysis using real-time PCR. Methods. 2010;50(4):227-230.
- Livak KJ, Schmittgen TD. Analysis of relative gene expression data using real-time quantitative PCR and the 2−ΔΔCT method. Methods. 2001;25(4):402-408.
- Pfaffl MW, Tichopad A, Prgomet C, Neuvians TP. Determination of stable housekeeping genes, differentially regulated target genes and sample integrity: BestKeeper—Excel-based tool using pair-wise correlations. Biotechnol Lett. 2004;26(6):509-515.
- Vandesompele J, et al. Accurate normalization of real-time quantitative RT-PCR data by geometric averaging of multiple internal control genes. Genome Biol. 2002;3(7):research0034.1-research0034.11.
- Andersen CL, Jensen JL, Ørntoft TF. Normalization of real-time quantitative reverse transcription-PCR data: a model-based variance estimation approach to identify genes suited for normalization. Cancer Res. 2004;64(15):5245–5250.
- Silver N, Best S, Jiang J, Thein SL. Selection of housekeeping genes for gene expression studies in human reticulocytes using real-time PCR. BMC Mol Biol. 2006;7:33.
- Xie F, Wang J, Zhang B. RefFinder: a web-based tool for comprehensively analyzing and identifying reference genes. Funct Integr Genomics. 2023;23:125.
- Parsons R, Garner N, Oster H, Rawashdeh O. CircaCompare: A method to estimate and statistically support differences in mesor, amplitude and phase between circadian rhythms. Bioinformatics. 2020;36(4):1208-1212.
- Parsons R. circacompare: Analyses of circadian data. R package version 0.2.0. 2021. Available at: https://CRAN.R-project.org/package=circacompare
- Di Nisio A, et al. Impairment of human dopaminergic neurons at different developmental stages by perfluoro-octanoic acid (PFOA) and differential human brain areas accumulation of perfluoroalkyl chemicals. Environ Int. 2022;158:106982.
- Xiang S, et al. Oscillation of clock and clock-controlled genes induced by serum shock in human breast epithelial and breast cancer cells: Regulation by melatonin. Breast Cancer (Auckl). 2012;6:155-168.
- Chang HC, Guarente L. SIRT1 mediates central circadian control in the SCN by a mechanism that decays with aging. Cell. 2013;153(7):1448-1460.
- Yoo SH, et al. PERIOD2::LUCIFERASE real-time reporting of circadian dynamics reveals persistent circadian oscillations in mouse peripheral tissues. Proc Natl Acad Sci U S A. 2004;101(15):5339-5346.
- Ueda HR, et al. System-level identification of transcriptional circuits underlying mammalian circadian clocks. Nat Genet. 2005;37(2):187-192.
- Beaulé C, Granados-Fuentes D, Marpegan L, Herzog ED. In vitro circadian rhythms: Imaging and electrophysiology. Essays Biochem. 2011;49(1):103-117.
- Ribeiro RFN, et al. Circadian rhythms are disrupted in patients and preclinical models of Machado-Joseph disease. Brain. 2025;148(11):4127-4142.
- Masri S, Sassone-Corsi P. The emerging link between cancer, metabolism, and circadian rhythms. Nat Med. 2018;24(12):1795-1803.
- Ribeiro RFN, Cavadas C, Silva MMC. Small-molecule modulators of the circadian clock: Pharmacological potentials in circadian-related diseases. Drug Discov Today. 2021;26(7):1620-1641.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar