Wir beschreiben konfokale Bildgebungs- und Tracking-Pipelines, die auf zwei Reporterstrategien angewandt werden: Mosaikorganoide zur Auflösung einzelner Zellverhalten und Schicksalsreporter-Organoide zur Überwachung von Zelltypübergängen in menschlichen und murinen Darmorganoiden.
Methodenartikel
Live-Zell-Bildgebung und Einzelzell-Tracking zur Überwachung der klonalen Dynamik und Schicksalsübergänge in menschlichen und murinen Darmorganoiden
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das Darmepithel erneuert sich schnell durch Stammzellteilung, Zelldifferenzierung und Migration. Um zu verstehen, wie einzelne Zellen bestimmten Schicksalen folgen und wie klonale Dynamiken in diesem Gewebe entstehen, sind Methoden erforderlich, die das zelluläre Verhalten in Echtzeit und in Einzelzellauflösung erfassen. Intestinale Organoide reproduzieren wichtige Merkmale der epithelialen Selbstorganisation und der Zelltypdiversität, was sie zu einem leistungsstarken System zur Untersuchung dieser Prozesse in einem kontrollierten Rahmen macht. Hier stellen wir ein Protokoll für die Langzeit-konfokale Lebendzellbildgebung (bis zu 72 Stunden) und Einzelzellverfolgung bei menschlichen und murinen Intestinalorganoiden vor, das auf zwei komplementären Reporterstrategien basiert. Zunächst beschreiben wir die Entstehung von Mosaikorganoiden durch die Kombination differenziell markierter Zellpopulationen, was eine Einzelzellauflösung membranlokalisierter und zytoskelettaler Reporter ermöglicht, die sonst nicht einzelnen Zellen in einem dichten Epithel zugeordnet werden können. Zweitens verwenden wir zelltypspezifische Fate-Reporter (MUC2 für Becherzellen und DEFA5 für Panath-Zellen), um sekretorische Zelltypübergänge in Echtzeit zu überwachen. Das Protokoll umfasst Organoidkultur, Mosaik-Organoidbildung, Probenvorbereitung mit Strategien zur Minimierung von Fototoxizität, Bildaufnahme über mehrere Tage sowie halbautomatisierte Einzelzellverfolgung mit OrganoidTracker, das Zelltrajektorien und -linien im Zeitverlauf rekonstruiert. Obwohl es in intestinalen Organoiden demonstriert ist, lässt sich dieses System leicht an andere epitheliale organoide Systeme anpassen, darunter Magen-, Bauchspeicheldrüsen- und Colon-Modelle, was seinen Nutzen für Studien zur epithelialen Biologie, Homöostase und Krankheit erweitert.
Einleitung
Das Darmepithel ist eines der am schnellsten sich selbst erneuernden Gewebe im Körper, wobei die meisten Zellen innerhalb von drei bis fünf Tagen ersetzt werden. Dieser kontinuierliche Umsatz wird durch Leucin-reiche, wiederholt enthaltende G-Protein-gekoppelte Rezeptor-5 (Lgr5)-positive Stammzellen aufrechterhalten, die sich an der Basis der Darmkrypten befinden und Transit-amplifizierende Vorläufer hervorbringen, die sich in die spezialisierten Zelltypen der Darmschleimhaut differenzieren, während sie zur Zottenspitze1 wandern. Die wichtigsten differenzierten Linien umfassen absorbierende Enterozyten, schleimsekretierende Becherzellen, hormonproduzierende enteroendokrine Zellen und antimikrobielle Panethzellen2. Wie einzelne Zellen sich bestimmten Schicksalsgebieten verpflichten, wie kollektives Zellverhalten aus der Dynamik einzelner Zellen entsteht und wie die Koordination auf Gewebeebene erreicht wird, bleiben grundlegende Fragen der Darmbiologie. Die Beantwortung dieser Fragen erfordert experimentelle Ansätze, die zelluläres Verhalten mit Einzelzellauflösung, in Echtzeit und über Zeiträume erfassen, die für Differenzierungund Migration relevant sind.
Intestinale Organoide, dreidimensionale (3D) selbstorganisierende Strukturen, die aus einzelnen Stammzellen oder Gewebefragmenten gezüchtet werden, wiederholen zentrale Aspekte der Epithelarchitektur, Selbstorganisation und Zelltypdiversität 4,5,6. Seit ihrer Entwicklung sind Organoide zu einem unverzichtbaren Werkzeug für die Untersuchung der Darmbiologie, der Krankheitsmodellierung und der Arzneimittelreaktion geworden. Sowohl Maus- als auch menschliche Intestinalorganoide können langfristig in Kultur erhalten bleiben, genetisch modifiziert werden mit Clustered Regularly Interspaced Short Palindromic Repeats (CRISPR)-basierten Ansätzen und zu Mosaikstrukturen kombiniert werden, indem dissoziierte Einzelzellen unterschiedlicher Genotypen oder Reporter-Hintergründe vor der Neueinbettung in Basalmembranextrakt 7,8,9 kombiniert werden. Mosaikorganoide kombinieren Zellen mit unterschiedlichen genetischen oder fluoreszierenden Hintergründen innerhalb einer einzigen Struktur, sodass die Populationen identische Nischensignale und den mechanischen Kontext erfahren und mit integrierten internen Kontrollen verglichen werden können. Diese genetische Behandlungsfähigkeit macht sie besonders geeignet für Live-Imaging-Studien, die eine präzise Markierung spezifischer Zellpopulationenerfordern 6,10,11,12. Berichterstatter, die Zellen sporadisch markieren, wie z. B. zelltypspezifische Schicksalsmarker, produzieren isolierte fluoreszierende Zellen, die einzeln mittels Einzelzell-Tracking-Methoden nachverfolgt und analysiert werden können. Eine anhaltende Herausforderung entsteht jedoch, wenn membran-lokalisierte und zytoskelettale Proteine wie Zellübergänge oder cortikales Myosin-II einheitlich über das Epithel markiert sind. Ihre Signale können nicht einzelnen Zellen zugeordnet werden, da benachbarte Zellen ihre Grenzen mit der Auflösung der konfokalen Mikroskopie teilen. Mosaikorganoide überwinden diese Einschränkung: Wenn eine Zelle, die einen fluoreszierenden Reporter ausdrückt, von unmarkierten Nachbarn umgeben ist, können ihre Membran- und Zytoskelettsignale eindeutig dieser einzelnen Zelle zugeschrieben werden, was zeigt, wie sie ihr Zytoskelett während der Migration, Teilung oder Extrusionumgestaltet 9,13. Die Anpassung des Markierungsverhältnisses kehrt diese Ansicht um, sodass stattdessen die Nachbarschaftsreaktion um eine unbeschriftete Zelle erfasst werden kann. Histon-H2B-Kernreporter wie H2B-mCherry oder H2B-iRFP dienen als Werkzeuge, um das Mosaikmuster zu identifizieren und informative Zellkonstellationen zur Analyse zu lokalisieren. Über die Einzelzellauflösung hinaus ermöglichen Mosaikorganoide auch direkte Fitnessvergleiche zwischen Genotypen: Da beide Populationen dieselbe Nische teilen, liefern Unterschiede in der Zelllebensdauer oder der Extrusionsrate eine intern kontrollierte Messung der Wettbewerbsfitness 9,14,15.
Die Lebendzellbildgebung von Organoiden stellt jedoch spezifische technische Herausforderungen dar. Ihre 3D-Geometrie erfordert eine Konfokal- oder Lichtblattmikroskopie für die optische Schnitte 16,17,18,19. Die Erfassung langsamer Prozesse wie Differenzierung und Migration erfordert Bilddauern von 24 Stunden oder länger, wobei die Laserleistung, die Belichtungszeit und die Bildabnahmeintervalle sorgfältig optimiert werden, um die Phototoxizität16,18 zu begrenzen. Die Einbettungsmatrix und das Kulturmedium müssen die Gesundheit der Organoiden unterstützen und dabei mit der Optik des Mikroskops kompatibel bleiben. Darüber hinaus erfordert die Gewinnung quantitativer Einzelzellinformationen aus dichten 3D-Zeitrafferdatensätzen spezielle Rechenwerkzeuge, um Zellen über Hunderte von Zeitpunkten hinweg zu erkennen und zu verknüpfen. Über die konfokale Mikroskopie und Lichtblattmikroskopie hinaus bieten Multiphotonenmikroskopie und Fluoreszenz-Lebensdauerbildgebende Mikroskopie (FLIM) zusätzliche Funktionen wie reduzierte Phototoxizität und labelfreie metabolische Messungen20,21, obwohl die konfokale Mikroskopie weiterhin die am weitesten zugängliche und vielseitigste Plattform für mehrfarbige Live-Bildgebung fluoreszenzmarkierter Organoide bleibt.
Es wurden mehrere Ansätze zur Erfassung von Zellen in Organoiden entwickelt, von manueller Annotation bis hin zu halbautomatisierten und vollautomatisierten Deep-Learning-basierten Pipelines22. OrganoidTracker ist ein halbautomatisiertes Software-Tool, das neuronale Netzwerke nutzt, um Kerne in 3D-konfokalen Stacks zu erkennen und Erkennungen über Zeitpunkte hinweg zu verknüpfen, um Zellbahnen und Stammbäumezu rekonstruieren 3,23. Es wurde validiert, um Hunderte von Zellen über mehrere Tage in Darmorganoiden zu verfolgen, und bietet einen flexiblen Rahmen zur Quantifizierung von Zellteilung, Migration, Differenzierung und Extrusionsereignissen. Seine Unterstützung für Mehrkanalbildgebung macht es sowohl mit Mosaikorganoiden, die spektral unterschiedliche nukleare Reporter tragen, als auch mit Organoiden, die zelltypspezifische Schicksalsmarker exprimieren, direkt kompatibel.
In diesem Protokoll beschreiben wir einen modularen Workflow, der konfokale Live-Zell-Bildgebung und Einzelzell-Tracking mit zwei komplementären Reporter-Strategien in menschlichen und murinalen Organoiden integriert. Die erste Strategie verwendet mosaikartige murine Organoide, die durch das Mischen von zwei Zellpopulationen mit unterschiedlichen H2B-Kernreportern (H2B-mCherry und H2B-iRFP) in definierten Verhältnissen erzeugt werden (Abbildung 1A). Eine Population trägt zusätzlich einen mit-exprimierten Reporter von Interesse, wie Myosin-II-mNeonGreen, dessen membranlokalisiertes Signal eindeutig einzelnen Zellen zugeordnet werden kann, wenn sie von Nachbarn umgeben sind, die nur das zweite Nuklearlabel tragen. Dies ermöglicht eine direkte Beobachtung, wie eine einzelne Zelle ihr Zytoskelett während der Migration, Teilung oder Extrusion in einem ansonsten intakten Gewebe umgestaltet. Die zweite Strategie verwendet zelltypspezifische Schicksalsreporter in menschlichen Darmorganoiden, Mucin 2 (MUC2) zur Markierung von Becherzellen und Defensin Alpha 5 (DEFA5) zur Markierung von Panethzellen und ermöglicht so eine Echtzeitüberwachung sekretorischer Zelltypübergänge (Abbildung 1B). Zusammen veranschaulichen diese beiden Systeme, wie eine gemeinsame Bild- und Tracking-Pipeline an verschiedene biologische Fragestellungen angepasst werden kann, indem man einfach die Reporter-Strategie tauscht (Abbildung 1C,D). Die folgenden Abschnitte bieten alle notwendigen Schritte zur Umsetzung dieses Workflows – von der Organoidkultur über Mosaikgenerierung, Bildaufnahme bis hin zur quantitativen Einzelzellanalyse.
Protokoll
Alle Experimente mit Tieren wurden gemäß institutionellen Richtlinien durchgeführt, die vom Zentralkomitee für Tierversuche (CCD) der niederländischen Regierung und dem KNAW/Hubrecht Institute Animal Welfare Body (IvD) genehmigt wurden. Humane Darmorganoide wurden aus Patientengewebe erzeugt, das am University Medical Center Utrecht (UMCU) mit informierter Zustimmung des Patienten gewonnen wurde. Die Studie wurde vom UMCU-Ethikkomitee (Utrecht, Niederlande) genehmigt und gemäß der Helsinkier Erklärung und niederländischem Recht durchgeführt.
1. Organoidkultur und -pflege
- Bereiten Sie das epidermale Wachstumsfaktor, Noggin und R-Spondin (ENR) Wachstumsmedium für Maus-Darmorganoide vor (Tabelle 1).
- Bereiten Sie Expansionsmedium (Tabelle 2), Mustermedium (Tabelle 3) und Reifemedium (Tabelle 4) für humane Darmorganoide vor.
- Tauen Sie ein Fläschchen mit wachstumsfaktorreduziertem Basalmembranextrakt (BME) über Nacht vor der Anwendung auf Eis.
- Halten Sie BME immer auf Eis, um eine vorzeitige Gelation zu verhindern.
- Kultur von murinalen Organoiden im ENR-Medium, eingebettet in BME, wobei alle 7 Tage im Verhältnis 1:4 zu 1:8 durch mechanische Dissoziation4 passiert wird.
- Kultivieren menschlicher Darmorganoide im Expansionsmedium, eingebettet in BME, alle 7–10 Tage passieren5.
HINWEIS: Für die Expansion oder Erholung der Mausorganoide nach Einzelzell-Dissoziation wird in den ersten 2–3 Tagen eine Kultur in ENR-Medium mit einem Wnt-konditionierten Medium (ergänzt mit 10 mM Nikotinamid und 10 μM Y-27632 Dihydrochlorid) verwendet, um das Auswachsen und die Lebensfähigkeit des Organoids zu fördern. - Um die Differenzierung menschlicher Darmorganoide zu induzieren, kultivieren Sie die Organoide nacheinander im Mustermedium für 14 Tage, gefolgt vom Reifungsmedium für 7–10 Tage6.
HINWEIS: Für detaillierte Protokolle zur Etablierung und Kultur von Organoiden siehe Sato et al.4 für murine intestinale Organoide, Sato et al.5 und He et al.6 für humane intestinale Organoide.
2. Erzeugung transgener intestintestineller Organoide
- Organoide werden durchgeführt, um während der Elektroporation aktiv proliferierende Kulturen sicherzustellen: drei Tage vor der Elektroporation für Mausorganoide und fünf bis sieben Tage für menschliche Organoide. Für jede Elektroporationsreaktion verwenden Sie Organoide aus 4–8 Brunnen einer 24-Well-Platte (etwa 200–400 μL BME-haltige Organoide, was etwa 500–1.000 Organoide ergibt). Dissoziiere Organoide zu Einzelzellen mit rekombinantem, trypsinähnlichem Dissoziationsreagenz für 5–10 Minuten bei 37 °C.
- Erzeugen Sie nukleare Reporter-Organoidlinien, indem ein transposonbasiertes Expressionskonstrukt (p2T-H2B-mCherry-IRES-BlastR oder p2T-H2B-iRFP-IRES-PuroR; jeweils 5 μg) zusammen mit einem Transposasevektor (p2T-CAG-mT2TP; 5 μg) in die dissoziierten Zellen mithilfe eines Elektroporationssystems gemäß den etablierten Protokollen24 elektroporiert wird.
HINWEIS: Die in Schritt 2.2 angegebenen Plasmid-DNA-Mengen (5 μg pro Konstrukt) sind für etwa 500–1.000 Organoide pro Elektroporationsreaktion optimiert. Während der Elektroporation wird versichert, dass die vom Elektroporator gemessene Impedanz innerhalb von 25–55 Ω liegt. Eine Impedanz unter 25 Ω weist auf übermäßige Zelldichte oder Probleme mit der Pufferleitfähigkeit hin; Eine Impedanz über 55 Ω weist auf eine unzureichende Zellanzahl oder eine schlechte Zelllebensfähigkeit hin. Stellen Sie die Zellkonzentration an oder ersetzen Sie den Elektroporationspuffer, wenn die Impedanz außerhalb dieses Bereichs liegt. - Nach der Elektroporation wurden Kulturzellen in Wnt-conditioniertem Medium 3 Tage lang mit 10 μM Y-27632 Dihydrochlorid ergänzt, um die Zellregeneration und die Organoidreformation zu unterstützen.
- Beginnen Sie eine Woche nach der Elektroporation mit der Antibiotikaselektion für Überexpressionskonstrukte (Puromycin (2 μg/mL) für H2B-iRFP-Linien oder Blasticidin (10 μg/mL) für H2B-mCherry-Linien), um eine ausreichende Erholung vor Selektionsdruck zu ermöglichen.
- Halten Sie zwei Wochen lang kontinuierlich selektiert.
- Wählen Sie fluoreszierende Organoidklone unter einem epifluoreszenzfähigen Stereomikroskop mit geeigneten Filtersätzen aus.
- Dissoziiere ausgewählte Klone mit rekombinantem trypsinähnlichem Dissoziationsreagenz auf Einzelzellen und expandiere zwei Wochen lang in Wnt-bedingtem Medium, bevor auf das ENR-Medium umgestellt wird.
- Validieren Sie Reporterlinien, indem eine einheitliche nukleare Lokalisierung des fluoreszierenden Signals und stabile Expression über Passagen hinweg bestätigt werden.
- Überprüfen Sie, dass die Einführung des Reporters die Wachstumsrate, Morphologie oder Differenzierungsfähigkeit der Organoiden nicht verändert, indem Sie mit unmarkierten Elternlinien vergleichen.
- Um Auslesungen membranlokalisierter oder zytoskelettaler Proteine zu ermöglichen, co-exprimieren Sie einen fluoreszierenden Reporter von Interesse (z. B. Myosin-II, markiert mit mNeonGreen) in derselben organoiden Linie wie der H2B-Kernreporter.
HINWEIS: Etablierte H2B-Reporter-Organoidlinien können erweitert und kryokonserviert werden. Diese Linien dienen als vielseitige Basis für nachgelagerte Mosaikexperimente: Weitere Reporter oder genetische Mutationen können in denselben H2B-markierten Hintergrund eingeführt werden, wodurch eine Bibliothek von Linien erzeugt wird, die mit dem in Abschnitt 4 beschriebenen Mosaik-Workflow kompatibel ist.
3. Entstehung endogener Schicksalsreporter menschliche Darmorganoide
- Erzeugen Sie den MUC2-fluoreszenten Knock-in-Reporter in menschlichen Darmorganoiden unter Verwendung von CRISPR-vermittelter homologieunabhängiger Zielintegration (CRISPR-HOT), wie in Artegiani et al. beschrieben.
- Erzeugen Sie den DEFA5-fluoreszierenden Knock-in-Reporter in menschlichen Darmorganoiden durch homologiegesteuerte Reparatur (HDR), wie in He et al.6 beschrieben
HINWEIS: CRISPR-HOT (Schritt 3.1) und HDR (Schritt 3.2) erzeugen endogene Knock-in-Reporter. - Validiere beide Reporter-Expression durch Bestätigung der Kolokalisation des fluoreszenten Signals mit Antikörperfärbung für MUC2 bzw. DEFA5.
- Überprüfen Sie, dass die Einführung des Reporters das Organoidwachstum, die Morphologie oder die Differenzierungsfähigkeit nicht verändert.
HINWEIS: Der CRISPR-HOT-Ansatz ist weit über Schicksalsmarker hinaus anwendbar und kann verwendet werden, um endogene fluoreszierende Reporter für membranlokalisierte und zytoskelettale Proteine wie Myosin-II, E-Cadherin oder ZO-1 sowohl in menschlichen als auch in Mausorganoiden zu erzeugen.
4. Erzeugung von Mosaikorganoiden
- Drei Tage vor der Mosaik-Organoidentstehung werden beide organoiden Linien in ein Wnt-konditioniertes Medium geführt, um die Stammzellexpansion zu fördern und die Zelllebensfähigkeit während der Dissoziation zu maximieren.
- Am Tag der Mosaikentstehung wird jede Welle einer 48-Well-Platte mit 20 μL 5 % BME in DMEM beschichtet, um eine dünne Klebschicht für die Zellanhaftung zu schaffen. Inkubieren Sie bei 37 °C für 1 Stunde.
- Lösen Sie das BME durch Zugabe eines eiskalten Basismediums auf und sammeln Sie Organoide aus jeder Leitung separat durch Zentrifugation bei 300 × g für 5 Minuten bei 4 °C. Dissoziieren Sie Organoide zu Einzelzellen, indem Sie 5–7 Minuten in einer enzymatischen Zellablösungslösung in einem Wasserbad bei 37 °C inkubieren. Pipette die Federung wiederholt mit einer P1000-Pipette zur Unterstützung der mechanischen Dissoziation. Überwachen Sie die Dissoziation unter einem Brightfield-Mikroskop und stoppen Sie die Reaktion, indem Sie überschüssiges eiskaltes Basenmedium hinzufügen, wenn überwiegend Einzelzellen oder kleine organoide Fragmente von 2–10 Zellen sichtbar sind.
- Pelletzellen durch Zentrifugation bei 300 × g für 5 Minuten bei 4 °C. OPTIONAL: Filtern Sie jede Zellsuspension durch ein 40 μm großes Sieb, um Restklumpen, Zellreste und BME-Gelfragmente zu entfernen.
HINWEIS: Dies gewährleistet eine saubere Zellsuspension, verbessert die Mosaikhomogenität und reduziert das Risiko großer klonaler Flecken, die aus vorgebildeten Zellclustern entstehen. Um größere Grenzen zwischen Zellpopulationen zu schaffen, wird Filterung nicht empfohlen. - Bewerten Sie die Lebensfähigkeit der Zellen und zählen Sie lebensfähige Zellen unter Verwendung des Trypan-Blau-Ausschlusses. Kombinieren Sie die beiden Zellpopulationen im gewünschten Verhältnis (z. B. 1:1, 1:3 oder 1:9) zu insgesamt 300.000 Zellen in 500 μL Wnt-konditioniertem Medium, ergänzt mit 10 μM Y-27632 Dihydrochlorid. Sorgfältig durch sanftes Pipettern mischen.
HINWEIS: Das Mischungsverhältnis bestimmt die Art der Analyse: Ein niedriges Verhältnis von Reporter zu Unlabeled (z. B. 1:9) isoliert einzelne markierte Zellen unter unmarkierten Nachbarn und ermöglicht so eine eindeutige Zuordnung von Membran- und Zytoskelettsignalen auf einzelne Zellen. Ein hoher Anteil an Reporterzellen (z. B. 9:1) kehrt diese Ansicht um, sodass die Nachbarschaftsreaktion um eine unbeschriftete Zelle erfasst werden kann. - Säen Sie die Zellsuspension in der beschichteten 48-Well-Platte aus. Zentrifugiere die Platte bei 200 × g für 5 Minuten bei Raumtemperatur und inkubiere bei 37 °C.
- Nach 24 Stunden wird die Zellschicht mechanisch gelöst, indem man mit einer P200-Pipettenspitze abschabt und gründlich mit eiskaltem Basismedium oder mit einem Zellschaber spült. Sammeln Sie die abgelösten Aggregate durch Zentrifugation bei 300 × g für 3 Minuten bei 4 °C ohne zusätzliche mechanische Scherung. Suspendiere Aggregate in BME und Platte in bildgebende kompatible Probenträger. Kultur im ENR-Medium.
HINWEIS: Der 2D-Aggregationsschritt ohne BME ist entscheidend für die Erzeugung gut gemischter Mosaikorganoide mit einer Salz-und-Pfeffer-Verteilung der beiden Zellpopulationen. - Für menschliche Mosaikorganoide ersetzen Sie Wnt-konditioniertes Medium und ENR durch das menschliche Expansionsmedium (Tabelle 2); Alle anderen Schritte bleiben unverändert.
5. Probenvorbereitung für konfokale Live-Zell-Bildgebung
- Verwenden Sie Glasboden-Abbildkammern (z. B. 24-Well-Glasbodenplatte mit Hochleistungs-#1,5 Borosilikat-Deckschicht), um die optische Kompatibilität mit hochnumerischen Apertur-(NA)-Konfokalobjektiven sicherzustellen.
- Schichten Sie die Organoid-BME-Suspension als dünne Kuppel (≤30 μL pro Bohrloch) nahe der Mitte des Glasbodens auf. Vor dem Überführen auf 37 °C wird die Platte 5–10 Minuten bei 4 °C inkubiert, damit die Organoide vor der BME-Gelierung durch die Schwerkraft zum Glasboden absinken können.
HINWEIS: Dies verringert den Arbeitsabstand zwischen dem Organoid und dem Deckmantel und maximiert die Bildqualität mit umgekehrten Mikroskopen. - Auf 37 °C umsetzen und das BME 20–30 Minuten fest werden lassen. Dann fügen Sie 500 μL vorgewärmtes Wachstumsmedium pro 24-Brunnen hinzu. Organoide erholen und ihre Morphologie mindestens 24 Stunden nach dem Anplattieren etablieren lassen, bevor mit der Live-Bildgebung begonnen wird.
- Um die Verdunstung während der Langzeitbildgebung zu minimieren, verwenden Sie eine befeuchtete Inkubationskammer an der Bühne. Stellen Sie die Probe 1–2 Stunden vor der Bildgebung auf die Mikroskopstufe, um thermisches Gleichgewicht zu ermöglichen und Z-Drift während der Aufnahme zu minimieren.
- Stellen Sie sicher, dass der Inkubator am Stufenoberteil während der gesamten Bildgebung 37 °C und 5 % CO₂ hält.
- Wählen Sie Organoide in der Nähe des Glasbodens (≤50 μm vom Deckzettel) mit gesunder Morphologie: klare Krypt-Knospen-Architektur für Mausorganoide oder zystische/knospende Struktur für menschliche Organoide. Vermeiden Sie Organoide, die tief im BME positioniert sind, da sich die Signalqualität und die Verfolgungsgenauigkeit mit der Bildtiefe erheblich verschlechtern.
HINWEIS: Das Vorhandensein von Phenolrot sowohl im BME als auch im Kulturmedium verursacht keine signifikanten Autofluoreszenz- oder Bilddartefakte, da die in diesem Protokoll verwendeten fluoreszierenden Reporter (H2B-mCherry, H2B-iRFP, MUC2-mNeonGreen und DEFA5-dsRed) ein ausreichendes Signal-Rausch-Verhältnis für eine zuverlässige nukleare Detektion und Einzelzellverfolgung erzeugen. Für Experimente mit schwächeren Reportern oder zusätzlichen fluoreszierenden Kanälen kann der Umstieg auf phenolrotfreies BME und Kulturmedium jedoch vorteilhaft sein.
6. Konfokale Bildaufnahme
- Verwenden Sie ein laserscannendes konfokales Mikroskop, das mit einem Bühneninkubator (37 °C, 5 % CO₂), motorisiertem Z-Antrieb und Laserleitungen ausgestattet ist, die für die verwendeten Fluorophore geeignet sind.
- Wählen Sie das Ziel basierend auf der experimentellen Anforderung. Verwenden Sie das 40×/1,10 NA Wasserimmersionsobjektiv mit einem Arbeitsabstand von 0,62 mm, um tiefer in das BME einzubilden. Verwenden Sie das 20×/0,75 NA-Luftobjektiv mit einem Arbeitsabstand von 0,62 mm für Multi-Organoid- oder große Sichtfelderfassung.
HINWEIS: Ein höheres NA verbessert die Lichtaufnahme, Auflösung und optische Schnittverteilung, weshalb das 40×/1,10-Wasserimmersionsobjektiv feine Details tiefer im BME auflöst, während seine höhere Vergrößerung das Feld auf ein oder wenige Organoide beschränkt. Das 20×/0,75-Luftobjektiv sammelt weniger Licht und Schnitte weniger dicht, aber sein breiteres Feld erfasst viele Organoide in einer einzigen Erfassung, was es zur besseren Wahl für populationsbezogene oder mehrpositionige Bildgebung macht. - Lassen Sie Probe und Immersionsmedium mindestens 1–2 Stunden auf der Mikroskopstufe thermisch ausgleichen, bevor mit der Aufnahme beginnt (Schritt 5.8).
- Überprüfen Sie den Fokus an allen Positionen während der ersten Zeitpunkte und korrigieren Sie manuell alle Positionen, die Drift zeigen, bevor es sich ansammelt.
HINWEIS: Verlust des Fokus und Bilddrift sind häufige Herausforderungen bei langfristigen konfokalen Aufnahmen und sollten aktiv gemanagt werden. Für Wasserimmersionsziele verwenden Sie ein Immersionsöl mit einem Brechungsindex, der dem Wasser entspricht (n = 1,333), anstelle des Wassers selbst, wodurch die Verdunstung eliminiert wird und die optischen Eigenschaften der Wasserimmersion erhalten bleiben. - Konfigurieren Sie Anregungs- und Emissionseinstellungen für jedes Fluorophor. Um Kreuzblutungen zu minimieren, werden die Fluoreszenzkanäle sequentiell statt gleichzeitig aufgenommen, sodass jeweils nur eine Laserlinie aktiv ist. Verwenden Sie bidirektionales sequentielles Scannen, um die gesamte Erfassungszeit pro Zeitpunkt zu reduzieren und gleichzeitig die Kanaltrennung beizubehalten.
HINWEIS: Einfarbige Kontrollorganoide, die nur einen Reporter ausdrücken, einbauen, um Rest-Kreuzblutungen zu quantifizieren und bei Bedarf spektrale Entmischungskorrekturen anzuwenden. - Für zweifarbige Mausmosaikorganoide verwenden Sie 561 nm Anregung für H2B-mCherry und 638 nm für H2B-iRFP670 mit geeigneten Emissionsfiltern, um den spektralen Durchlauf zu minimieren. Für die menschlichen Darmorganoide verwenden Sie 488 nm Anregung für MUC2-mNeonGreen und 561 nm für DEFA5-dsRed.
HINWEIS: Lebende Kernfarbe wie Hoechst 33342 oder ein weitroter fluoreszierender DNA-Farbstoff können einen genetischen Kernmarker ersetzen, da die Detektionspipeline auf einem Kernsignal statt auf einem spezifischen Fluorophor arbeitet. Beachten Sie, dass DNA-bindende Farbstoffe bei wiederholter Beleuchtung phototoxisch und antiproliferativ werden können, insbesondere Hoechst, das eine ~400 nm-Anregung aufweist, daher halten Sie die Konzentrationen niedrig und bevorzugen Sie far-rote Farbstoffe mit geringer phototoxischer Aktivität für längere Live-Bildgebung. - Setze den Z-Stack auf 25–35 optische Schnitte in 2 μm-Intervallen. Setzen Sie das Zeitintervall auf 5–10 Minuten für murine Darmorganoide und 15–30 Minuten für humane Organoide.
HINWEIS: Für eine zuverlässige nukleare Detektion mit OrganoidTracker empfehlen wir folgende Einstellungen als Ausgangspunkt: 40x Wasserobjektiv, Scangeschwindigkeit 600 Hz, Zoomfaktor 0,75×, was zu einer Pixelgröße von 0,38 μm in XY führt. Diese Einstellungen bieten eine ausreichende räumliche Abtastung, um einzelne Kerne aufzulösen und gleichzeitig die Aufnahmezeit pro Z-Stack innerhalb akzeptabler Grenzen für mehrpositionige Langzeitbildgebung zu halten. - Halte die Laserleistung so niedrig wie möglich, aber erhöhe, bis die Kerne klar aufgelöst sind. Starte die Multipositions-Zeitraffer-Erfassung. Stellen Sie sicher, dass die gesamte Erfassungszeit pro Zeitpunkt über alle Positionen hinweg 90 % des festgelegten Zeitintervalls nicht überschreitet, um Bühnenbewegungen und Autofokus-Anpassungen zu berücksichtigen. Bild für 12–72 Stunden, abhängig von den biologischen Fragen.
HINWEIS: Bevor Sie einen langen OrganoidTracker-Durchlauf beginnen, besorgen Sie sich einen einzelnen Z-Stack und testen Sie die Identifikation. Eine zuverlässige Identifikation mit wenigen übersehenen oder falschen Erkennungen bestätigt, dass die Einstellungen angemessen sind. Ansonsten passen Sie die Laserleistung, die Detektorverstärkung oder den Z-Step ein, bevor Sie fortfahren. Die Erfassung von Differenzierungsereignissen wie dem Auftreten von MUC2-positiven Becherzellen oder DEFA5-positiven Paneth-Zellen erfordert typischerweise 48–72 Stunden. Kurzfristige Dynamiken wie Zellextrusion können innerhalb von 12–24 Stunden erfasst werden. Phototoxizität ist der Hauptbegrenzungsfaktor für Langzeitbildgebung. Anzeichen sind verlangsamte Zellteilung, Apoptose, Kernkondensation und Organoidkollaps (Abbildung 2). Es wird empfohlen, nicht abgebildete Kontrollorganoide als interne Referenz einzubeziehen. Wenn beobachtet, reduzieren Sie die Laserleistung oder erhöhen Sie das Zeitintervall.
7. Single-Cell-Tracking und Linienrekonstruktion mit einer halbautomatischen Organoidzellen-Tracking-Software wie OrganoidTracker
- Installiere OrganoidTracker gemäß den Anweisungen bei https://github.com/jvzonlab/OrganoidTracker.
HINWEIS: Die Software benötigt Python 3.8 oder höher mit numpy, scipy, matplotlib und tensorflow. - Laden Sie den Zeitrafferdatensatz in OrganoidTracker. Akzeptierte Dateiformate sind TIFF-Stacks, ND2 und LIF. Führe die neuronale Netzwerk-basierte Kerndetektion am Kernkanal durch (H2B-mCherry oder H2B-iRFP für Mausorganoide).
HINWEIS: Das mit der Software bereitgestellte vortrainierte Modell ist für H2B-markierte intestinale organoide Kerne optimiert und kann nicht direkt zur automatischen Identifizierung von MUC2-mNeonGreen- oder DEFA5-dsRotpositive Zellen angewendet werden. - Überprüfen und korrigieren automatisierte Erkennungen manuell, wobei der Fokus auf Fehlalarme (Nachweise an Trümmern, autofluoreszierendem Material oder doppelt gezählten mitotischen Figuren), falsch negative (übersehene Kerne in dichten Bereichen oder an der organoiden Peripherie) und Identitätswechsel (falsche Zellidentitätszuweisungen bei nahe beieinander liegenden Zellen) konzentriert werden.
- Führen Sie den Verknüpfungsalgorithmus aus, um Erkennungen über Zeitpunkte hinweg zu verknüpfen und Zelltrajektorien zu rekonstruieren. Überprüfen Sie die Links manuell und achten Sie dabei besonders auf Zellteilungsereignisse (eine Spur teilt sich in zwei Tochterspuren) und Zellextrudionsereignisse (Streckentermination, wenn eine Zelle das Epithel verlässt).
HINWEIS: Für Mosaikorganoide führen Sie Detektion und Verfolgung am primären Kernkanal durch und klassifizieren Sie dann jede verfolgte Zelle anhand des Fluoreszenzintensitätsverhältnisses zwischen den beiden Kernkanälen als Teil der Population A oder B. - Verwenden Sie die Option "Manuelles Tracking" in der Software, um die menschlichen Schicksals-Reporter-Organoiden zu verfolgen. Quantifizieren Sie die Referenzfluoreszenz, indem Sie die mittlere Signalintensität innerhalb eines definierten ROI um die während manueller Verfolgung eingesetzte Zellzentrumsposition messen. Der Zeitpunkt, an dem die Intensität der Reporter eine definierte Schwelle überschreitet, markiert die Verpflichtung zum Schicksal. Der Beginn des MUC2-mNeonGreen-Signals definiert die Becherzellen-Commitment, während der Beginn des DEFA5-dsRed-Signals die Paneth-Zell-Commitment definiert.
- Speichern Sie das Tracking-Projekt regelmäßig mit der inkrementellen Speicherfunktion der Software, die es ermöglicht, den Korrekturprozess zu pausieren und fortzusetzen. Exportieren Sie Tracking-Daten (einschließlich Zellpositionen, Abstammungsbäume und Zellklassifikationen) für die nachgelagerte Analyse in Python oder R.
8. Quantifizierung von Zellschicksalsübergängen und Einzelzellverhalten
- Um Zelltypübergänge zu quantifizieren, identifizieren Sie den Zeitpunkt, an dem jede DEFA5-dsRot-negative Zelle erstmals DEFA5-dsRed-positiv wird (Paneth-Zell-Verpflichtung), basierend auf der Kanalintensität des Reporters im Tracking. Für jede verfolgte Zelle wird die Fluoreszenzintensität sowohl der MUC2-mNeonGreen- als auch der DEFA5-dsRed-Kanäle über die Zeit extrahiert, um die zeitliche Beziehung zwischen den beiden Reportern zu überwachen. Zeichnen Sie Dual-Channel-Intensitätsspuren für einzelne Zellen auf, um korrelierte Reporterdynamiken zu identifizieren.
HINWEIS: Die gleichzeitige Überwachung beider Kanäle in einzelnen verfolgten Zellen ist unerlässlich, um die Becherzellbindung (anhaltende MUC2-mNeonGreen-Aktivierung) von der Panath-Zellbindung (vorübergehende MUC2-mNeonGreen-Aktivierung gefolgt von DEFA5-dsRed-Engagement) zu unterscheiden. Eine Einzelkanalanalyse allein reicht nicht aus, um diese Dynamik zu erfassen, und kann zur Fehlklassifizierung früher Paneth-Zell-Vorläufer als Goblet-Zellen führen. - In Mosaikorganoiden werden Verhaltensmetriken pro Zelle für jede verfolgte Zelle extrahiert, darunter Zelllebensdauer (Zeit von der letzten Teilung bis zur Extrudierung oder zum Ende der Bildgebung), Teilungsrate und Migrationsgeschwindigkeit. Wo ein ko-ausgedrückter Reporter von Interesse anwesend ist, quantifizieren Sie seine Fluoreszenzintensität über die Zeit, um dynamische Veränderungen während spezifischer Ereignisse wie Teilung, Migration oder Extrution zu erfassen. Beziehen Sie diese Messungen auf den lokalen Nachbarschaftskontext der Zelle, indem Sie das Verhalten der markierten Zelle mit ihren unmittelbaren unbeschrifteten Nachbarn vergleichen.
HINWEIS: Wenn zwei Genotypen im selben Organoid gemischt sind, können systematische Unterschiede in einer dieser Metriken zwischen den beiden Populationen auf einen Wettbewerbsvorteil der Fitness eines Genotyps gegenüber dem anderen hinweisen. - Führen Sie statistische Analysen mit geeigneten Tests durch. Um den Zeitpunkt der Schicksalsbindung oder Zellmetriken wie Lebensdauer, Migrationsgeschwindigkeit und Teilungsrate zwischen zwei Gruppen zu vergleichen, verwenden Sie den Mann-Whitney-U-Test. Um die Dynamik der Berichterintensität über die Zeit zu vergleichen, verwenden Sie ein lineares Mixed-Effects-Modell, um wiederholte Messungen innerhalb derselben Zelle zu berücksichtigen.
HINWEIS: Alle Quantifizierungen müssen an manuell korrigierten Nachverfolgungsdaten durchgeführt werden. Unkorrigierte oder teilweise korrigierte Datensätze führen zu systematischen Fehlern beim Zeitpunkt der Schicksalsverpflichtung, räumlichen Zuweisungen und Berechnungen von Verhaltensmetriken. Planen Sie genügend Zeit für manuelle Korrekturen ein, bevor Sie zur Quantifizierung übergehen (siehe Abschnitt 7).
Ergebnisse
Nach dem in Abschnitt 4 beschriebenen Protokoll bilden sich Mosaikorganoide, die H2B-mCherry- und H2B-iRFP-markierte Zellpopulationen enthalten, innerhalb von 48 Stunden nach der Aussaat. Eine erfolgreiche Mosaikbildung ist je nach verwendetem Dissoziationsgrad entweder durch eine Salz-und-Pfeffer-Verteilung oder durch definierte Grenzen zwischen den beiden Populationen gekennzeichnet. Eine Salz-und-Pfeffer-Verteilung bezeichnet eine zufällige, einzelzellige Vermischung der beiden Populationen, bei der Zellen jeder Population auf Einzelzellebene eingestreut sind, ohne große klonale Domänen. Definierte Grenzen hingegen führen zu kohärenten Patches jeder Zellpopulation innerhalb desselben Organoids. Der Ausmaß der Zellverbreitung wird durch die Dauer des Dissoziationsschritts und die Kraft des Pipettierens bestimmt: Eine gründliche Einzelzell-Dissoziation erzeugt Salz-und-Pfeffer-Mosaike, während sanfte Fragmentierung kleine klonale Cluster erhält (Abbildung 3A).
Die Mosaikkennzeichnung ermöglicht eine Einzelzellanalyse von Prozessen, die in gleichmäßig markierten Geweben nicht aufgelöst werden können. Wenn eine einzelne Zelle, die einen Reporter von Interesse ko-exprimiert (z. B. ein fluoreszierender Myosin-II-Reporter), von unbeschrifteten Nachbarn umgeben ist, kann ihre zytoskelettale Dynamik während Migration, Teilung oder Extrudion eindeutig dieser Zelle zugeschrieben werden (Abbildung 3B). Nukleare H2B-Reporter erleichtern die Identifikation informativer Zellkonstellationen innerhalb des Mosaiks, und zellbasierte Messungen wie Lebensdauer, Teilungsrate und Dynamik der Berichterintensität können aus den Tracking-Daten extrahiert werden (Abbildung 3C). Wenn zwei Genotypen gemischt sind, können diese Zell-pro-Zell-Metriken über Populationen hinweg verglichen werden, um Unterschiede in der Wettbewerbsfitness zu bewerten.
Bei menschlichen Darmorganoiden, die die MUC2-mNeonGreen und DEFA5-dsRed Fate Reporter tragen, zeigt sich die sekretorische Zellschicksalsbindung als allmählicher Anstieg der Reporterfluoreszenz über Tage hinweg. Organoide, die im Reifemedium kultiviert wurden, wurden am 7. Tag auf Glasbodenplatten übertragen und mit einer konfokalen Lebendzellmikroskopie abgebildet (Abbildung 4A). Zeitraffer-Bildgebung zeigt zwei unterschiedliche Reporter-Dynamiken: Becherzellen aktivieren und halten während des gesamten Bildgebungszeitraums eine hohe MUC2-mNeonGreen-Expression aufrecht, während Paneth-Zellen eine anfängliche MUC2-mNeonGreen-Aktivierung aufweisen, gefolgt von progressiver Signalabnahme und anschließender DEFA5-dsRed-Aktivierung6 (Abbildung 4A). Die Einzelzellquantifizierung bestätigt diesen sequentiellen Übergang auf Ebene einzelner Zellen (Abbildung 4B), was darauf hindeutet, dass die Paneth-Zellbindung über einen transienten, MUC2-exprimierenden Zwischenzustand stattfindet und nicht direkt von einem unmarkierten Vorläufer. Durchschnittsintensitätskurven über mehrere verfolgt Zellen bestätigen, dass dieses Muster auf Populationsebene konsistent ist, wobei Paneth-Zell-Vorläufer eine charakteristische umgekehrte Beziehung zwischen MUC2-mNeonGreen und DEFA5-dsRed-Signalen zeigen (Abbildung 4C). Zusammen zeigen diese Daten, dass das duale Reporter-System unterschiedliche sekretorische Schicksalsbahnen mit Einzelzellauflösung auflöst.
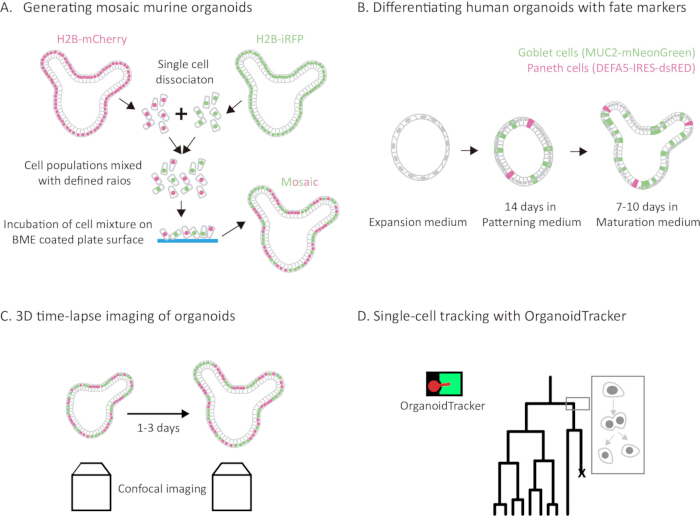
Abbildung 1: Der Workflow, der konfokale Live-Cell-Bildgebung und Einzelzellverfolgung mit zwei komplementären Reporterstrategien in menschlichen und musinen Intestinalorganoiden integriert. (A) Schematische Übersicht des Mosaik-Organoid-Generierungsworkflows. Maus-intestinale Organoide, die H2B-mCherry (magenta) oder H2B-iRFP (grün) exprimieren, werden in Einzelzellen dissoziiert, in definierten Verhältnissen gemischt und auf eine mit BME beschichtete Platte für 24 Stunden Aggregatbildung ausgesät, bevor sie wieder in BME eingebettet werden. (B) Schematische Übersicht der Differenzierung menschlicher Darmorganoide. Humane Organoide, die MUC2-mNeonGreen (Becherzellen, grün) und DEFA5-dsRed (Paneth-Zellen, magenta) endogene Knock-in-Reporter exprimieren, werden mittels eines zweistufigen Protokolls differenziert. Organoide werden zunächst 14 Tage im Mustermedium kultiviert, gefolgt vom Reifungsmedium für 7–10 Tage. Während der Differenzierung wandeln Organoide von einer zystischen, kugelförmigen Morphologie zu einer stark geknöpften Struktur, die wichtige Darmzelltypen beherbergt, darunter MUC2-mNeonGreen-positive Becherzellen und DEFA5-dsRed-positive Panath-Zellen. (C) 3D-Zeitraffer-Konfokalbildgebung eines Mausmosaik-Intestinalorganoids, das nukleare Reporter exprimiert. (D) Single-Cell-Tracking und Linienrekonstruktion mit einer halbautomatischen Organoidzellen-Tracking-Software. Detektierte Kerne sind zeitweise verknüpft, um Zelltrajektorien und Stammbäume zu rekonstruieren, was die Quantifizierung von Zellteilung, Migration und Extrusionsereignissen ermöglicht. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
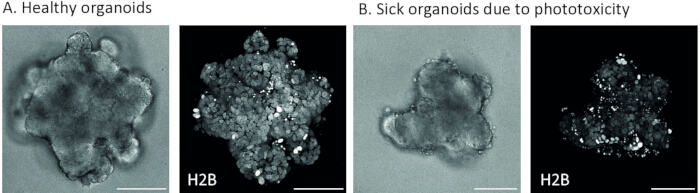
Abbildung 2: Vergleich gesunder und phototoxischer menschlicher Darmorganoide während lebender konfokaler Bildgebung. (A) Repräsentative Hellfeld- und Fluoreszenzbilder eines gesunden menschlichen Darmorganoids. Gesunde Organoide zeigen eine klare zystische oder Knospenmorphologie ohne Zellreste im umgebenden Medium. ( B) Repräsentative Hellfeld- und Fluoreszenzbilder eines menschlichen Darmorganoids mit phototoxischen Schäden. Anzeichen von Phototoxizität sind die Ansammlung von Zellresten im umgebenden Medium, Kernkondensation und gestoppte Zellteilung. H2B-mCherry-Fluoreszenzbilder werden als Projektionen mit maximaler Intensität dargestellt. Maßstabsbalken, 100 μm. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
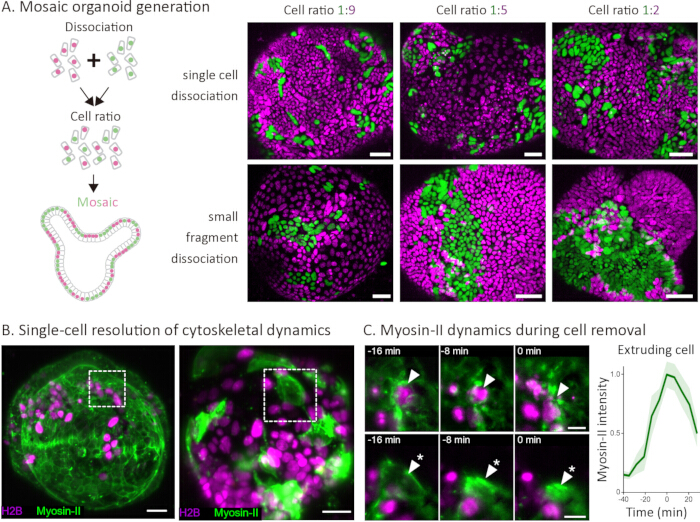
Abbildung 3: Mosaik-Organoidbildung und Einzelzellauflösung der zytoskelettalen Dynamik in murinalen Organoiden. (A) Schematisch der Mosaik-Organoidenbildung durch Dissoziation, Mischen in definierten Verhältnissen und Re-Aggregation. Repräsentative konfokale Bilder von Mosaikorganoiden, erzeugt bei Zellverhältnissen von 1:9, 1:5 und 1:2 (H2B-mCherry, grün; H2B-iRFP, magenta) unter Verwendung von Einzelzell-Dissoziation (oberste Reihe) oder Kleinfragment-Dissoziation (untere Reihe). Die Einzelzell-Dissoziation erzeugt ein Salz-und-Pfeffer-Mischmuster, während die Dissoziation mit kleinen Fragmenten zu größeren klonalen Flecken führt. Skalenbalken, 50 μm. (B) Konfokale Bilder von Mosaikorganoiden, in denen eine dichte (links) oder spärliche (rechts) Population Myosin-II-mNeonGreen (grün) ausdrückt, während die andere Population nur H2B-iRFP (magenta) zeigt. Gestrichelte Felder zeigen die in (C) vergrößerten Regionen an. Skalenbalken, 20 μm. (C) Zeitrafferserie zeigt die Zellextrudion im 8-minütigen Abstand, ausgerichtet auf den Zeitpunkt der Zellentfernung (t = 0 min). Obere Reihe (Pfeilspitzen): Extrudierung einer unbeschrifteten Zelle, umgeben von Myosin-II-mNeonGreen-exprimierenden Nachbarn, die die Nachbarschaftsreaktion offenbaren. Untere Reihe (Sternchen): Extrusion einer einzelnen Myosin-II-mNeonGreen-exprimierenden Zelle, umgeben von unbeschrifteten Nachbarn, was eine eindeutige Zuordnung der kortikalen Myosin-Dynamik auf die extrudierende Zelle ermöglicht. Skalenbalken, 10 μm. Rechts: normalisierte Myosin-II-mNeonGreen-Fluoreszenzintensität über die Zeit für extrudierende Zellen, ausgerichtet auf den Zeitpunkt der Zellentfernung (t = 0 min). Myosin-II sammelt sich in den Minuten vor der Extrudion schrittweise an und erreicht zum Zeitpunkt der Entfernung ihren Höhepunkt. Schattierter Bereich zeigt eine Standardabweichung an. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
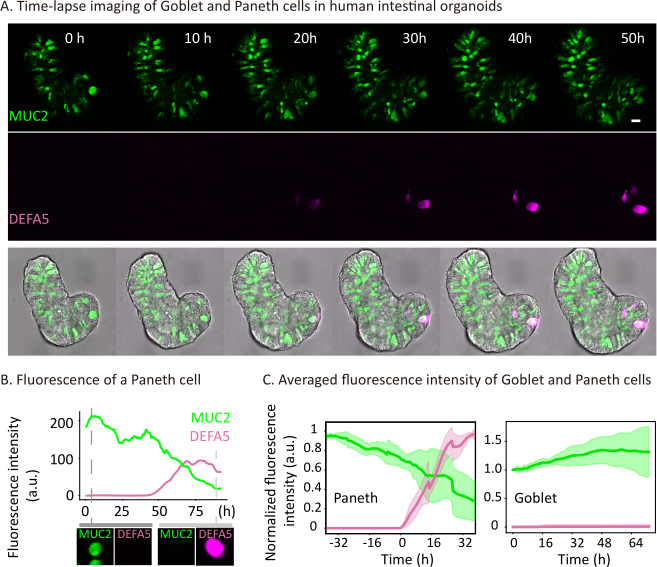
Abbildung 4: Echtzeitüberwachung der sekretorischen Zell-Schicksalsübergänge in menschlichen Darmorganoiden mit MUC2-mNeonGreen und DEFA5-dsRed Fate Reportern. Bitte klicken Sie hier, um eine größere Version dieser Abbildung zu sehen.
(A) Repräsentative zeitraffer-konfokale Bilder eines menschlichen Darmorganoids, kultiviert im Reifemedium und ab Tag 7 der Reifung. MUC2-mNeonGreen (grün) markiert Becherzellen und DEFA5-dsRed (magenta) markiert Paneth-Zellen. Skalenbar, 20 μm. (B) Einzelzell-Quantifizierung der Fluoreszenzintensität von MUC2-mNeonGreen (grün) und DEFA5-dsRed (magenta) über die Zeit für eine repräsentative Paneth-Zelle, die eine anfängliche MUC2-mNeonGreen-Aktivierung zeigt, gefolgt von progressivem Signalabfall und anschließendem Beginn von DEFA5-dsRed. Die Fluoreszenzintensität wird in beliebigen Einheiten (a.u.) angegeben. (C) Gemittelte Fluoreszenzintensitätskurven für Goblet-Zellen (n = 7 Zellen) und Paneth-Zell-Vorläufer (n = 8 Zellen), die MUC2-mNeonGreen (grün) und DEFA5-dsRed (magenta) Signaldynamiken über die Zeit6 zeigen. Für Paneth-Zell-Vorläufer ist die Zeit auf das erste Erscheinungsbild des DEFA5-dsRed-Signals ausgerichtet (t = 0 h). Becherzellen halten über die Zeit eine konstant hohe MUC2-mNeonGreen-Intensität aufrecht, während Paneth-Zell-Vorläufer eine charakteristische umgekehrte Beziehung zwischen MUC2-mNeonGreen und DEFA5-dsRed-Signalen aufweisen. Schattierte Bereiche deuten auf Standardabweichung hin.
| Komponente | Bestandskonzentration | Abschließende Schwerpunkte |
| Advanced Dulbeccos modifizierter Eagle Medium/F12 (Advanced DMEM/F12) | Basismedium | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| N2-Ergänzung | 100x | 1x |
| B27-Ergänzungsmittel | 50x | 1x |
| N-Acetylcystein | 500 mM | 1mM |
| Penicillin/Streptomycin | 10000U/ml, 10000ug/ml | 100U/ml, 100μg/ml |
| Rekombinante Maus-EGF | 50ng/ml | |
| Rekombinante Maus-Noggin | 100 ng/ml | |
| Rekombinantes menschliches R-Spondin 1 | 500 ng/ml |
Tabelle 1: Wachstumsmedium für murine Darmorganoide.
| Komponente | Bestandskonzentration | Abschließende Schwerpunkte |
| Advanced Dulbeccos modifizierter Eagle Medium/F12 (Advanced DMEM/F12) | Basismedium | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| B27-Ergänzungsmittel | 50x | 1x |
| Penicillin/Streptomycin | 10000U/ml, 10000ug/ml | 100U/ml, 100μg/ml |
| Primocin | 50 mg/ml | 100μg/ml |
| R-spondin-konditioniertes Medium (U-Protein Express) | 2% | |
| Noggin-konditioniertes Medium (U-Protein Express) | 2% | |
| N-Acetylcystein | 500 mM | 1mM |
| Nikotinamid | 1M | 10mM |
| Menschliches rekombinantes EGF | 500μg/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| SB202190 (p38-Inhibitor) | 30mM | 3uM |
| Prostaglandin E2 | 10mM | 1uM |
| Wnt-Surrogat | 1000x |
Tabelle 2: Expansionsmedium für menschliche Darmorganoide.
| Komponente | Bestandskonzentration | Abschließende Schwerpunkte |
| Advanced Dulbeccos modifizierter Eagle Medium/F12 (Advanced DMEM/F12) | Basismedium | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| B27-Ergänzungsmittel | 50x | 1x |
| Penicillin/Streptomycin | 10000U/ml, 10000ug/ml | 100U/ml, 100μg/ml |
| Primocin | 50 mg/ml | 100μg/ml |
| R-spondin-konditioniertes Medium (U-Protein Express) | 2% | |
| Noggin-konditioniertes Medium (U-Protein Express) | 2% | |
| N-Acetylcystein | 500 mM | 1mM |
| Menschliches rekombinantes EGF | 500μg/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| Wnt-Surrogat | 1000x | |
| CHIR99021 | 3mM | 3uM |
| Rekombinantes menschliches IL-22 | 10 μg/ml | 2ng/ml |
Tabelle 3: Mustermedium für menschliche Darmorganoide.
| Komponente | Bestandskonzentration | Abschließende Schwerpunkte |
| Advanced Dulbeccos modifizierter Eagle Medium/F12 (Advanced DMEM/F12) | Basismedium | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| B27-Ergänzungsmittel | 50x | 1x |
| Penicillin/Streptomycin | 10000U/ml, 10000U/ml | 100U/ml, 100U/ml |
| Primocin | 50 mg/ml | 100μg/ml |
| R-spondin-konditioniertes Medium (U-Protein Express) | 2% | |
| Noggin-konditioniertes Medium (U-Protein Express) | 2% | |
| N-Acetylcystein | 500 mM | 1mM |
| Menschliches rekombinantes EGF | 500μg/ml | 50ng/ml |
| A83-01 | 5mM | 500nM |
| Wnt-Surrogat | 30000x | |
| Rekombinantes menschliches IL-22 | 10 μg/ml | 2ng/ml |
Tabelle 4: Reifungsmedium für menschliche Darmorganoide.
Diskussion
Dieses Protokoll bietet einen Schritt-für-Schritt-Workflow für die konfokale Bildgebung von lebenden Zellen und die Einzelzellverfolgung bei menschlichen und murinen Intestinalorganoiden, aufgebaut auf zwei komplementären experimentellen Systemen: Mosaikorganoiden, die das Verhalten einzelner Zellen innerhalb eines dichten Epithels auflösen, und Fate-Reporter-Organoide, die MUC2-mNeonGreen und DEFA5-dsRed exprimieren, um sekretorische Zelltypübergänge in Echtzeit zu überwachen.
Im Vergleich zu Methoden mit festen Zeitpunkten wie Immunfluoreszenz oder Einzelzell-RNA-Sequenzierung erfasst Live-Bildgebung die Dynamik der Übergänge statt Schnappschüsse. Im Vergleich zur Cre-basierten Linienverfolgung bietet sie die zeitliche Auflösung, um individuelle Schicksalsentscheidungen zu identifizieren. Der Mosaikansatz fügt intern kontrollierte Vergleiche innerhalb desselben Gewebekontexts hinzu und vermeidet so verwirrende Organoid-zu-Organoid-Variabilität.
Mehrere Schritte im Protokoll sind entscheidend für den Erfolg. Für ein Mosaik mit Salz-und-Pfeffer-Verteilung muss die Dissoziation der Organoide auf einzelne Zellen gründlich, aber sanft erfolgen: Unvollständige Dissoziation erzeugt große klonale Flecken, während übermäßige Dissoziation die Lebensfähigkeit verringert (Abschnitt 4.3). Der 24-stündige Aggregationsschritt auf einer flachen Oberfläche vor der Neueinbettung in BME ist notwendig, um die beiden Populationen richtig zu mischen; das Weglassen führt zu schlecht integrierten Mosaiken (Abschnitt 4.6–4.8). Das Phototoxizitätsmanagement während der Bildgebung erfordert eine sorgfältige Kalibrierung, beginnend mit konservativen Lasereinstellungen und nur erhöht, wenn die Tracking-Software übermäßige falsche Negativwerte erzeugt (Abschnitt 6.8).
Die Hauptbeschränkungen beziehen sich auf die inhärenten Einschränkungen organoider Systeme und der Live-Bildgebung. Organoide fehlen stromale, vaskuläre und immune Komponenten, die das Zellverhalten in vivo beeinflussen können. Bei der konfokalen Mikroskopie ist die Bildtiefe auf etwa 100 μm vom Deckmantel begrenzt, worüber die Lichtstreuung hinaus die Signalqualität und Verfolgungsgenauigkeit verschlechtert. Multiphotonen- und Lichtblattmikroskopie kann diesen Tiefenbereich erheblich erweitern, allerdings auf Kosten zusätzlicher Instrumentierung und Protokollanpassung. Der halbautomatisierte Tracking-Ansatz ist zwar deutlich effizienter als manuelle Annotation, erfordert aber dennoch beträchtliche Korrekturzeit, insbesondere in dichten Geweben (Abschnitt 7.4).
Beide Strategien sind leicht erweiterbar. Durch Variation des mit dem Kernmarker exprimierten Reporters können verschiedene Aspekte des Einzelzellverhaltens untersucht werden, von kortikalem Myosin-II für mechanische Dynamik bis zu junctionalem E-Cadherin für Adhäsionsremodellierung, Kalziumbiosensoren wie tq-Ca-FLITS und ColBD-Twitch oder metabolischen Biosensoren wie SoNar für zellulären NAD+/NADH-Redoxzustand, was eine gleichzeitige Auslesung von Zellidentität, Abstammung und physiologischem Zustand innerhalb desselben Organoids9 ermöglicht. 25,26,27. Die Anpassung des Mëschverhältnisses stimmt die Analyse ab: Spar markierte Zellen ermöglichen die Attribution von Membransignalen auf einzelne Zellen, während spärlich unmarkierte Zellen Nachbarschaftsreaktionen zeigen. Die Fate-Reporter-Strategie ist auf jeden endogenen Locus erweiterbar, der für CRISPR-HOT- oder HDR-basierte Tagging geeignet ist. Die Kombination beider Ansätze innerhalb desselben Organoids würde eine gleichzeitige Verfolgung der Linienbindung und der Einzelzelldynamik ermöglichen.
Im weiteren Sinne ist die Bildgebende und Analysepipeline auf Organoide anwendbar, die aus anderen epithelialen Geweben stammen, darunter Magen-, Darm-, Leber- und Pankreasmodelle. Induzierte pluripotente Stammzellen-(iPSC)-abgeleitete Organoide sind eine vielversprechende Erweiterung, da H2B-basierte nukleare Markierung und Mosaikerzeugung durch Zellmischung direkt übertragbar sind und die Pipeline patientenspezifische Studien zum Zellschicksal und zur Wettbewerbsdynamik ermöglichen könnte. Synthetische Embryomodelle wie Gastruloide und stammzellbasierte Embryoiden eignen sich ebenfalls für Einzelzell-Tracking, wobei ihre komplexere Geometrie und höhere Kerndichte möglicherweise das Umtrainieren eines halbautomatisierten Organoidzell-Tracking-Software-Software-Modells und die Anpassung von Bildgebungsparametern erfordern. Gehirnorganoide stellen aufgrund ihrer großen Größe und optischen Dichte zusätzliche Herausforderungen dar, die die konfokale Bildtiefe einschränken. Darüber hinaus benötigen Gehirnorganoide Wochen bis Monate der Differenzierung, bevor sinnvolle bildgebende Experimente durchgeführt werden können, was die experimentellen Zeitpläne im Vergleich zu intestinalen Organoiden erheblich verlängert. Einige Gehirnorganoidprotokolle basieren zudem auf Suspensionskultur statt auf BME-Einbettung, was mit dem hier beschriebenen Probenvorbereitungsansatz unvereinbar ist und vor der Bildgebung eine Anpassung an matrix-eingebettete oder oberflächengebundene Formate erfordern würde. Die Lichtblattmikroskopie, die eine reduzierte Fototoxizität und eine größere Bildtiefe bietet, könnte für diese Systeme besser geeignet sein13. Zusammen heben diese Erweiterungen das breite Potenzial der Pipeline über verschiedene 3D-Modellsysteme hinweg hervor, die über die hier beschriebenen Epithelorganoide hinausgehen.
Offenlegungen
H.C. ist Erfinder von Patenten im Zusammenhang mit der Organoid-Technologie. Alle anderen Autoren geben keine konkurrierenden Interessen an.
Danksagungen
Diese Forschung wird vom Ministerium für Bildung, Kultur und Wissenschaft der niederländischen Regierung über das NWO-Gravitationsprojekt Material Driven Regeneration (024.003.013 ZWK MDR) und vom Europäischen Forschungsrat über den ERC Advanced Grant GutHormones (Nr. 101020405) finanziert.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| A83-01 | Tocris | 2939 | |
| Accutase Cell Detachment Solution | Innovative Cell Technologies | AT104-500 | |
| Advanced Dulbecco's Modified Eagle Medium/F12 (Advanced DMEM/F12) | Invitrogen | 12634-010 | |
| B27 supplement | Thermo Fisher | 17504044 | |
| Blasticidin | InvivoGen | ant-bl-05 | |
| Cell strainer (40um) | Greiner Bio-one | 542140 | |
| CHIR99021 | Stemgent | 04-0004-base | |
| Konfokales Mikroskop | Leica | SP8 | mit Klimaregelung für Temperatur und CO2 |
| Cultrex Basement Membrane Extract (BME) | R&D Systems, Bio-Techne | 3533-001-02 | |
| Fiji | Open Source | Open Source https://imagej.net/software/fiji/ | |
| Glaskegelplatten | CellVis | P24-1.5H-N | |
| Glutamax | Gibco | 35050-061 | |
| HEPES | Gibco | 15630-080 | |
| N2 supplement | Thermo Fisher | 17502048 | |
| N-Acetylcystein | Sigma-Aldrich | A9165 | |
| NEPA Elektroporationssystem | NEPAGENE | NEPA21 | |
| Nikotinamid | Sigma-Aldrich | N0636 | |
| NucSpot Live | Far-Red-Live-Zell-Kernfarbstoff | ||
| Noggin konditioniertes Medium (U-Protein Express) | IPA Therapeutics | N002 | |
| OrganoidTracker | Open Source | Open Source https://organoidtracker.org/ | |
| p2T-CAG-mT2TP | selbstgemacht | Protokoll zur Generierung des Plasmids DOI: 10.1126/science.adr8753 | |
| p2T-H2B-iRFP-IRES-PuroR | selbstgemacht | Protokoll zur Generierung des Plasmids DOI: 10.1126/science.adr8753 | |
| p2T-H2B-mCherry-IRES-BlastR | selbstgemacht | Protokoll zur Generierung des Plasmids DOI: 10.1126/science.adr8753 | |
| Penicillin/Streptomycin | Gibco | 11548876 | |
| Primocin | InvivoGen | ant-pm-05 | |
| Prostaglandin E2 | Tocris | 2296 | |
| Puromycin | InvivoGen | ant-pr | |
| Rekombinantes humanes EGF | Peprotech | AF-100-15 | |
| Rekombinantes humanes IL-22 | Peprotech | 200-22 | |
| Rekombinantes humanes R-spondin 1 | Thermo Fisher | 120-38-5UG | |
| Rekombinantes murines EGF | Thermo Fisher | 315-09-500UG | |
| Rekombinantes murines Noggin | Thermo Fisher | 250-38-100UG | |
| R-spondin konditioniertes Medium (U-Protein Express) | IPA Therapeutics | R001 | |
| SiR-DNA | Far-Red-Live-Zell-DNA-Farbstoff | ||
| SB202190 (p38-Inhibitor) | Sigma-Aldrich | S7076 | |
| Suspensionsplatte für Organoid-Kultur | Greiner | 665102 | |
| Trypanblau | Gibco | 15250061 | |
| TrypLE | Gibco | 12605-010 | |
| Wnt-Surrogat | U-Protein Express | kundenspezifisch | |
| Wnt3A konditioniertes Medium | selbstgemacht | Die Herstellung des Wnt3A konditionierten Mediums finden Sie hier: https://doi.org/10.1002/cpim.106 | |
| Y-27632 Dihydrochlorid | Abmole Bioscience | M1817 |
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar