Diese Studie integriert öffentlich zugängliche transkriptomische Daten zu pädiatrischer Pneumonie, Einzelzell-RNA-Sequenzierung der Mauslunge, die Screening von aus Paeonia stammenden Verbindungen, molekulares Docking und Molekulardynamik-Simulationen, um neutrophilassoziierte entzündliche Zielstrukturen zu identifizieren und Wechselwirkungen von Catechin zu prognostizieren, die zukünftig validiert werden sollen.
Forschungsartikel
Wirkungen von aus Paeonia stammendem Catechin auf neutrophile-assoziierte Entzündungen bei Pneumonie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Pneumonie bei Kindern wird häufig von übermäßigen entzündlichen Reaktionen und einer Immunstörung begleitet, die zu schweren klinischen Verläufen führen kann. Catechin hat in mehreren Krankheitsmodellen antiinflammatorische Wirkung gezeigt, doch seine Rolle und molekularen Wirkmechanismen bei Pneumonie sind weiterhin unklar. Öffentlich zugängliche Bulk-RNA-Sequenzierungsdaten aus Pneumonie bei Kindern (GSE261482) und öffentliche Maus-Lungen-Single-Cell-RNA-Sequenzierungsdaten aus einem experimentellen Pneumonie-Modell (GSE295484) wurden mittels gewichteter Gen-ko-Expressionsnetzwerkanalyse, differentieller Expressionsanalyse, Zelltypzuordnung und Gen-Set-Enrichment-Analyse ausgewertet. Die Wechselwirkungen zwischen Catechin und ausgewählten Proteinen wurden mittels molekularem Docking und molekulardynamischen Simulationen untersucht. Ein zentrales Genmodul, das mit pneumonieassoziierten Merkmalen verknüpft ist, wurde identifiziert, und 18 Kandidatengene, die vorwiegend in entzündlichen und immunbezogenen Wegen angereichert waren, wurden herausgefiltert. Die Single-Cell-Analyse zeigte, dass diese Gene hauptsächlich in Neutrophilen und alveolären Makrophagen angereichert waren, wobei unter entzündlichen Bedingungen ein erhöhter Neutrophilenanteil beobachtet wurde. MMP9, PYGL und GADD45A wurden als Kandidatengene ausgewählt. Docking- und Dynamiksimulationen bestätigten stabile vorhergesagte Wechselwirkungen zwischen Catechin und diesen ausgewählten Proteinen. Catechin könnte über die Modulation neutrophilenassoziiierter Signalwege und die Interaktion mit wichtigen immunbezogenen Proteinen an pneumonieassoziierten Entzündungswegen beteiligt sein. Diese Studie liefert einen systemischen Überblick über die Wirkung von Catechin bei Pneumonie und identifiziert potenzielle Zielstrukturen für weitere experimentelle Validierungen.
Einleitung
Pneumonie ist eine häufige und potenziell schwere Atemwegserkrankung bei Kindern, die hauptsächlich durch infektiöse Erreger wie Mycoplasma pneumoniae verursacht wird. Sie stellt einen wesentlichen Bestandteil der ambulant erworbenen Pneumonie dar und ist mit einer erheblichen Morbidität aufgrund übermäßiger entzündlicher Reaktionen und einer Dysregulation des Immunsystems verbunden1,2. Immer mehr Belege deuten darauf hin, dass entzündliche Zytokine wie Tumornekrosefaktor-α (TNF-α) und Interleukin-6 (IL-6) eine entscheidende Rolle beim Fortschreiten der Erkrankung spielen, indem sie die Rekrutierung von Immunzellen, Gewebeschäden und pulmonale Funktionsstörungen fördern3. Trotz Fortschritten in der antimikrobiellen Therapie sind die molekularen Mechanismen, die die Entzündung bei pädiatrischer Pneumonie antreiben, noch nicht vollständig verstanden4.
Flavonoide haben aufgrund ihrer entzündungshemmenden und antioxidativen Eigenschaften erhebliche Aufmerksamkeit erregt5. Catechin, ein natürlich vorkommendes Polyphenol, das weithin in Tee und pflanzlichen Lebensmitteln vorkommt, wurde als Mittel beschrieben, das oxidativen Stress und entzündliche Reaktionen in verschiedenen Krankheitsmodellen abschwächen kann6. Frühere Studien haben gezeigt, dass Catechin proentzündliche Signalwege, einschließlich der MAPK- und NF-κB-Achsen, unterdrücken und die Zytokingenexpression regulieren kann, wodurch Entzündungen und metabolische Dysfunktionen gemindert werden7. Die meisten bisherigen Untersuchungen konzentrieren sich jedoch auf metabolische oder kardiovaskuläre Erkrankungen, während die Rolle von Catechin bei entzündlichen Atemwegserkrankungen, insbesondere bei Pneumonie, bisher wenig erforscht ist. Zudem sind die molekularen Zielstrukturen und Mechanismen, die dem durch Catechin vermittelten Schutz bei Pneumonie zugrunde liegen, noch nicht geklärt.
Diese Studie hatte das Ziel, die potenziellen molekularen Mechanismen von Catechin bei Pneumonie zu untersuchen. Es wurde die Hypothese aufgestellt, dass Catechin entzündliche Reaktionen abschwächen könnte, indem es mit Schlüsselproteinen und Signalwegen interagiert, die an der Immunregulation beteiligt sind. Um diese Hypothese zu überprüfen, wurden Netzwerkpharmakologie, molekulares Docking, Molekulardynamik-Simulationen und Einzelzell-RNA-Sequenzierungsanalysen kombiniert, um systematisch Kandidatengene zu identifizieren und ihre Wechselwirkungen mit Catechin zu bewerten. Die Verteilung von Immunzellen und die Muster der Genexpression wurden zudem analysiert, um die Rolle von Neutrophilen und Makrophagen beim Krankheitsverlauf zu erforschen.
Die Ergebnisse zeigten eine stabile vorhergesagte Bindung zwischen Catechin und ausgewählten Proteinen, einschließlich PYGL, MMP9 und GADD45A, sowie eine beibehaltene strukturelle Stabilität während der molekulardynamischen Simulationen. Außerdem zeigte die Einzelzellanalyse signifikante Veränderungen im Verhältnis der Immunzellen, insbesondere der Neutrophilen, unter entzündlichen Bedingungen. Diese Befunde legen nahe, dass Catechin mit antiinflammatorischen Mechanismen verbunden sein könnte, die die Funktion von Immunzellen und zentrale Signalwege betreffen. Diese Studie liefert eine systemische Übersicht über mögliche mit Catechin assoziierte Mechanismen bei Pneumonie und unterstützt die weitere Validierung von Catechin als Kandidatenverbindung für die Forschung zu entzündlichen Atemwegserkrankungen.
Protokoll
Diese Studie umfasste eine sekundäre Analyse öffentlich zugänglicher, anonymisierter Datensätze aus der Datenbank Gene Expression Omnibus. Für diese Studie wurden keine neuen menschlichen Teilnehmer, Tierversuche oder klinischen Proben rekrutiert, gesammelt oder generiert. Die ethische Genehmigung und die informierte Einwilligung für die ursprünglichen Datensätze lagen in der Verantwortung der jeweiligen ursprünglichen Studien, die die Daten erzeugt hatten. Daher war für die vorliegende sekundäre Analyse keine zusätzliche Genehmigung durch einen Ethikausschuss erforderlich.
Datensammlung und Datenvorverarbeitung
Bulk-RNA-Sequenzierungsdaten (RNA-Seq) wurden dem Datensatz Gene Expression Omnibus (GEO) GSE2614828 entnommen. Die in dieser Studie verwendete Expressionsmatrix enthielt 177 Ganzblutproben, darunter 139 Proben von pädiatrischen Pneumoniefällen und 38 Proben gesunder Kontrollen. Verfügbare Metadaten umfassten Geschlecht, ätiologische Klassifizierung, Probennahmeröhrchen, Batch und Krankheitszustand. Pneumonieproben wurden entsprechend der ursprünglichen Datensatzannotation als definitiv bakteriell (DB), definitiv viral (DV), wahrscheinlich bakteriell (PB), wahrscheinlich viral (PV) oder unbekannt (U) annotiert.
Daten zur Einzelzell-RNA-Sequenzierung (scRNA-seq) wurden dem GEO-Datensatz GSE2954849 entnommen, der aus Lungengewebe von C57BL/6-Wildtyp-Mäusen aus einem experimentellen Pneumonie-Modell stammt. Der Datensatz umfasste neugeborene Mäuse (PND05) und juvenile Mäuse (PND12), die Raumluft, PBS oder E. coli ausgesetzt waren und 48 h oder 96 h nach der Aspiration entnommen wurden.
Analysen gewichteter genetischer Koregulationsnetzwerke (WGCNA)
Zur Erstellung des Koregulationsnetzwerks wurde die Expressionsmatrix zunächst gefiltert, um Gene mit geringer Expression zu entfernen. Nach dem Ausschluss dieser Gene wurde die Variabilität anhand der mittleren absoluten Abweichung (MAD) bewertet. Die 5.000 Gene mit den höchsten MAD-Werten wurden für die Analyse gewichteter genetischer Koregulationsnetzwerke (WGCNA) in R weiterverwendet. Eine Soft-Thresholding-Potenz von 15 wurde gewählt, da sie das Kriterium der skalenfreien Topologie mit einem R2> 0,8 erfüllt. Mithilfe dieses Schwellenwerts wurde die gewichtete Adjazenzmatrix erstellt, die anschließend in eine Matrix des topologischen Überlapps (TOM) umgewandelt wurde. Die Genmodule wurden dann aus dem TOM-basierten hierarchischen Clustering-Baum identifiziert. Um Module zu finden, die mit merkmalsspezifischen Aspekten der Pneumonie assoziiert sind, wurden Moduleigenvektoren berechnet und auf Korrelation mit Krankheitsstatus und Ätiologie geprüft.
Differenzielle Expressionsanalyse
Die Gruppen mit Pneumonie und die gesunden Kontrollgruppen wurden mithilfe des limma R-Pakets verglichen, um differentiell exprimierte Gene zu identifizieren. Die Korrektur für Mehrfachvergleiche erfolgte nach der Methode von Benjamini-Hochberg. Gene wurden nur dann als differentiell exprimiert betrachtet, wenn beide Schwellenwerte erreicht wurden: |log2-Fold-Change| > 1 und adjustierter p-Wert < 0,05.
Identifizierung von Paeoniaabgeleitete Wirkstoffe und Zielvorhersage
Um bioaktive Verbindungen in Paeonia und deren potenzielle biologische Zielstrukturen systematisch zu identifizieren, wurde eine Strategie der Integration mehrerer Datenbanken angewandt, um Zuverlässigkeit und Vollständigkeit gemäß etablierten Netzwerkpharmakologie-Rahmenbedingungen sicherzustellen. Zunächst wurden die aktiven Verbindungen von Paeonia wurden aus der Traditional Chinese Medicine Systems Pharmacology Database (TCMSP, https://tcmsp-e.com) und anderen öffentlichen Datenbanken, einschließlich ETCM und Literaturquellen, abgerufen. Die Verbindungen wurden anhand von pharmakokinetischen Parametern, einschließlich oraler Bioverfügbarkeit (OB ≥ 30 %) und drug-likeness (DL ≥ 0,18), gefiltert, um Kandidaten für bioaktive Inhaltsstoffe zu identifizieren.
Mögliche Proteintargets wurden mithilfe komplementärer ligandenbasierter Ansätze vorhergesagt. Mit SwissTargetPrediction (http://www.swisstargetprediction.ch) wurden wahrscheinliche humane Targets identifiziert, indem Verbindungsstrukturen mit Liganden bekannter Aktivität verglichen wurden; dabei wurden nur Vorhersagen mit einer Wahrscheinlichkeit ≥ 0,1 berücksichtigt. Um die Abdeckung der Targets zu erweitern, wurde zusätzlich der Similarity Ensemble Approach (SEA, http://sea.bkslab.org) verwendet, um mögliche Off-Target-Assoziationen über Proteinfamilien hinweg zu screenen, einschließlich Interaktionen, die von kanonischen Targetvorhersagen nicht erfasst werden. Zur weiteren Ergänzung der ligandenbasierten Vorhersage kam der PharmMapper Server (http://lilab.ecust.edu.cn/pharmmapper/) zum Einsatz, der eine umgekehrte pharmakophore Abbildung gegen eine umfassende Datenbank menschlicher Proteine durchführte; Targets mit normalisierten Fit-Scores ≥ 0,7 wurden ausgewählt. Außerdem wurden experimentell validierte Verbindung-Target-Interaktionen aus öffentlichen Datenbanken wie DrugBank und BindingDB gesammelt, um die Zuverlässigkeit der Target-Identifizierung zu erhöhen. Alle vorhergesagten Targets wurden anschließend unter Verwendung der UniProt-Datenbank (https://www.uniprot.org) auf offizielle Gensymbole standardisiert, wobei der Organismus auf „Homo sapiens“ beschränkt wurde. Doppelte Einträge wurden entfernt, um die Datenaccuracy sicherzustellen. Der integrierte Target-Satz wurde als Vereinigung aller vorhergesagten und validierten Targets für Paeonia definiert und stellt die potenzielle molekulare Grundlage seiner pharmakologischen Wirkungen dar. Da Catechin als eine der aus Paeonia stammenden Wirkstoffe identifiziert wurde und über gut dokumentierte entzündungshemmende Aktivität verfügt, wurde es als repräsentative Verbindung für nachfolgende molekulare Docking- und molekulare Dynamik-Simulationen ausgewählt.
Funktionale Anreicherungsanalyse
Die funktionale Anreicherung wurde für biologische Prozesse der Genontologie (GO) und für Signalwege der Kyoto Encyclopedia of Genes and Genomes (KEGG) mithilfe des R-Pakets clusterProfiler analysiert. Angereicherte Terme wurden beibehalten, wenn die falsche Entdeckungsrate (FDR) < 0,05 betrug.
Analyse der Einzelzell-RNA-Sequenzierung und nachgelagerte Analyse
Die Daten der Einzelzell-RNA-Sequenzierung wurden in Seurat verarbeitet. Für die nachgelagerte Analyse wurde die verarbeitete Matrix GSE295484 verwendet, wobei nach dem Import keine zusätzliche Filterung auf Zellebene durchgeführt wurde. Die verarbeitete Matrix enthielt 90.883 Zellen und 26.511 Gene. Bei den Qualitätskontrollplots wurden Referenzschwellenwerte von 200 und 8.000 nachgewiesenen Genen pro Zelle sowie 1,4 % mitochondriale Reads verwendet. Die Daten wurden normalisiert, skaliert und einer Hauptkomponentenanalyse (PCA) unterzogen. Anschließend erfolgte die Zellclustering-Analyse, und die uniform manifold approximation and projection (UMAP) wurde verwendet, um die Zellpopulationen im reduzierten Dimensionsraum zu visualisieren. Die Zellidentitäten wurden basierend auf kanonischen Markergenen zugewiesen. Die Markergene wurden mit FindAllMarkers unter Verwendung von only.pos = TRUE, min.pct = 0,25 und logfc.threshold = 0,25 identifiziert.
Um die Aktivität von Kandidatengen-Sets auf Einzelzell-Ebene zu bewerten, wurde eine AUCell-Analyse mit dem AUCell R-Paket durchgeführt. Die Zellen wurden anhand der Expression vordefinierter Gen-Signaturen bewertet, und die Anreicherungsmuster wurden auf UMAP-Plots visualisiert. Für GSE295484 wurden die Anteile von Immunzellpopulationen, einschließlich alveolärer Makrophagen und Neutrophilen, in den Gruppen Raumluft, PBS und E. coli jeweils 48 h und 96 h nach der Aspiration berechnet. Unterschiede zwischen den Gruppen wurden mithilfe nichtparametrischer statistischer Tests bewertet. Neutrophilen-Marker-Gene wurden aus dem Einzelzell-Datensatz identifiziert und mit zuvor bestimmten Kandidatengenen geschnitten, um Schlüsselgene im Zusammenhang mit Neutrophilen für weitere Analysen zu erhalten.
Molekulares Docking
Das molekulare Docking wurde mit AutoDock Vina durchgeführt, wobei die Vorbereitung von Rezeptor und Ligand mit AutoDock Tools erfolgte. Die Kristallstrukturen der Zielproteine wurden aus der Protein Data Bank (PDB) bezogen, einschließlich GADD45A (PDB-ID: 2KG4), MMP9 (PDB-ID: 6ESM) und PYGL (PDB-ID: 3DDS). Vor dem Docking wurden die Proteinstrukturen bearbeitet, indem Wassermoleküle und kovalent gebundene Liganden entfernt wurden. Anschließend wurden polare Wasserstoffatome hinzugefügt und Gasteiger-Ladungen zugewiesen.
Die dreidimensionale Catechin-Struktur wurde aus PubChem bezogen und mit AutoDock Tools vorbereitet. Anschließend wurde AutoDock Vina verwendet, um Catechin an jedes Zielprotein zu docken und die vorhergesagte Bindungsaffinität sowie die Interaktionsmuster zu bewerten. Die Parameter des Docking-Raster-Grids waren wie folgt: GADD45A-Catechin, center_x = 0,131, center_y = -0,002, center_z = -0,018, size_x = 47,25, size_y = 47,25, size_z = 47,25; MMP9-Catechin, center_x = -0,434, center_y = 43,036, center_z = 14,868, size_x = 47,25, size_y = 47,25, size_z = 47,25; PYGL-Catechin, center_x = 88,408, center_y = -80,795, center_z = 105,959, size_x = 100,45, size_y = 100,45, size_z = 100,45.
Molekulardynamik-Simulation
Für die Proteinbestandteile wurde das AMBER14SB-Kraftfeld verwendet. Ligandenparameter wurden mit dem GAFF2-Kraftfeld mittels sobtop_1.0 (dev3.1) generiert, und RESP-Ladungen wurden zugewiesen. Zur Solvatisierung jedes Protein-Ligand-Komplexes in einer kubischen Simulationsbox wurde TIP3P-Wasser verwendet. Die Zugabe von Na⁺- und Cl⁻-Ionen diente der Neutralisation des Systems und der Erreichung einer Ionenkonzentration von 0,15 M. Für langreichweitige elektrostatische Wechselwirkungen kam die Particle-Mesh-Ewald-Methode (PME) mit einem Abschneideradius von 1 nm zum Einsatz. Bindungsbeschränkungen wurden mit dem LINCS-Algorithmus angewandt. Um sterische Kollisionen zu beseitigen, erfolgte eine Energieminimierung mittels Steepest-Descent- und Konjugierte-Gradienten-Verfahren.
Nach der Gleichgewichtseinstellung wurden Produktions-MD-Simulationen unter NPT-Bedingungen bei 310 K und 1 bar durchgeführt, geregelt durch den Nosé–Hoover-Thermostat und den Parrinello–Rahman-Barostat. Jede Simulation wurde 100 ns lang mit einem Zeitschritt von 2 fs durchgeführt.
Statistische Analyse
Alle statistischen Analysen wurden mit der R-Software durchgeführt. Korrelationsanalysen wurden gegebenenfalls mit dem Pearson- oder Spearman-Verfahren durchgeführt. Gruppenvergleiche wurden mittels nichtparametrischer Tests, einschließlich des Kruskal-Wallis-Tests, durchgeführt. Ein p-Wert < 0,05 wurde als statistisch signifikant angesehen.
Ergebnisse
Identifizierung eines Schlüsselgenmoduls, das mit pädiatrischer Pneumonie assoziiert ist, mittels WGCNA
Um Genmodule zu identifizieren, die mit der pädiatrischen Pneumonie assoziiert sind, wurde eine WGCNA an transkriptomischen Daten aus Vollblutproben von Patienten mit Pneumonie und gesunden Kontrollpersonen durchgeführt. Die Analyse der Probengruppierung zeigte keine offensichtlichen Ausreißer, was auf eine gute Datenqualität für die nachfolgende Analyse hinweist (Abbildung 1A). Die Hauptkomponentenanalyse (PCA) zeigte darüber hinaus einen klaren Trennungstrend zwischen der Pneumonie- und der gesunden Gruppe, was auf unterschiedliche transkriptomische Profile zwischen den Bedingungen hindeutet (Abbildung 1B). Um ein skalenfreies Netzwerk zu konstruieren, wurden die Gene nach ihrer mittleren absoluten Abweichung (median absolute deviation) sortiert, die 5.000 am stärksten variablen Gene für die Netzwerkkonstruktion ausgewählt, und die Soft-Schwellenleistung wurde basierend auf dem Kriterium des Skalenfreiheits-Topologie-Anpassungsindex (R2 > 0,8) auf 15 festgelegt, wobei gleichzeitig eine relativ niedrige mittlere Verknüpfung beibehalten wurde (Abbildung 1C). Mit diesem Schwellenwert identifizierte die hierarchische Clusterung mehrere Genmodule mit unterschiedlichen Expressionsmustern (Abbildung 1D). Die Analyse der Beziehung zwischen Modulen und Merkmalen ergab, dass mehrere Module signifikant mit klinischen Phänotypen korrelierten. Insbesondere das blaue Modul zeigte eine starke Korrelation sowohl mit dem Krankheitsstatus (Pneumonie vs. gesund) als auch mit der ätiologischen Klassifizierung, was auf eine mögliche Rolle bei der Krankheitsprogression und der Wirtsantwort hindeutet (Abbildung 1E).
Darüber hinaus zeigte die Streudiagrammanalyse der Modulzugehörigkeit im Vergleich zur Gen-Signifikanz innerhalb des blauen Moduls eine starke positive Korrelation (cor = 0,6, p = 2,1e−35), was darauf hinweist, dass Gene, die innerhalb des Moduls stark vernetzt sind, auch eng mit dem klinischen Merkmal assoziiert waren (Abbildung 1F).
Assoziation des blauen Moduls mit der Ätiologie der bakteriellen Pneumonie
Um genexpressionsbezogene Unterschiede zwischen den verschiedenen Pneumonie-Ätiologien weiter zu untersuchen, wurde eine WGCNA unter Verwendung mehrerer klinischer Klassifikationen durchgeführt, einschließlich der Kontrollgruppe (C), definitiv bakteriell (DB), definitiv viral (DV), wahrscheinlich bakteriell (PB), wahrscheinlich viral (PV) und unbekannt (U). Die Analyse der Modul-Merkmal-Beziehungen zeigte, dass mehrere Module signifikante Korrelationen mit bestimmten ätiologischen Subtypen aufwiesen. Insbesondere das blaue Modul wies die stärkste positive Korrelation mit der DB-Gruppe auf, was auf eine mögliche Beteiligung an den Wirtsantworten spezifisch für bakterielle Infektionen hindeutet (Abbildung 2A).
Das Gen-Clustering-Dendrogramm und die entsprechende Modulzuordnung bestätigten weiterhin die Robustheit der Modulkonstruktion und die klare Trennung der Gencluster (Abbildung 2B). Innerhalb des blauen Moduls zeigte die Analyse der Modulmitgliedschaft im Vergleich zur Genbedeutung eine signifikante positive Korrelation (Kor = 0,41, p = 7,8e−14), was darauf hindeutet, dass stark vernetzte Gene in diesem Modul auch stark mit dem ätiologischen Merkmal assoziiert waren (Abbildung 2C).
Zusätzlich zeigte der Vergleich der Modul-Eigengen-Expression zwischen verschiedenen ätiologischen Gruppen signifikante Unterschiede im blauen Modul (Kruskal-Wallis-Test, p = 1,5e−13). Insbesondere wies der blaue Modul eine erhöhte Expression in den Gruppen mit bakterieller Pneumonie auf, vor allem in der DB-Untergruppe, verglichen mit anderen ätiologischen Kategorien (Abbildung 2D).
Achtzehn aus Paeonia abgeleitete, komplex gebundene in Frage kommende Gene, die mittels Integrationsanalyse mit pädiatischer Pneumonie assoziiert wurden
Um in Frage kommende Gene, die mit pädiatrischer Pneumonie assoziiert sind, sowie potenzielle mit Paeonia verknüpfte Zielstrukturen zu identifizieren, wurde zunächst eine differentielle Expressionsanalyse zwischen Patienten mit Pneumonie und gesunden Kontrollpersonen durchgeführt. Unter Anwendung dieser Kriterien wurden 1.110 differentiell exprimierte Gene (DEGs) zwischen Pneumonie- und gesunden Kontrollproben identifiziert, darunter 524 hochregulierte und 586 herunterregulierte Gene. Die 524 hochregulierten DEGs sind in ergänzender Tabelle S1 aufgeführt (siehe auch Abbildung 3A). Um Schlüsselgene weiter einzugrenzen, wurden die Pneumonie-assoziierten DEGs mit Genen, die mit dem DB-Phänotyp sowie mit vorhergesagten Zielstrukturen von Paeonia verknüpft sind, geschnitten. Diese integrative Analyse ergab 18 überlappende Gene, was auf ihre mögliche Rolle im Krankheitsverlauf und in mit Paeonia assoziierten Reaktionen hindeutet (Abbildung 3B).
Ein Wirkstoff-Wirkort-Interaktionsnetzwerk wurde erstellt, um die Beziehungen zwischen den Wirkstoffen von Paeonia und den identifizierten Kandidatengenen darzustellen, wobei eine umfangreiche Vernetzung zwischen Wirkstoffen und Zielstrukturen sichtbar wurde (Supplementary Table S2 und Abbildung 3C). Um die biologischen Funktionen dieser 18 Gene zu untersuchen, wurden Analysen zur funktionellen Anreicherung durchgeführt. Die biologischen Prozesse der GO-Anreicherung verbanden die Kandidatengene hauptsächlich mit immunen und entzündlichen Funktionen, einschließlich der Regulation von Entzündungsreaktionen, der Reaktion auf Peptidhormone, der positiven Regulation des Stoffwechsels reaktiver Sauerstoffspezies sowie der Regulation der durch Typ-II-Interferone vermittelten Signalübertragung (Abbildung 3D). Die KEGG-Analyse zeigte zudem, dass die Gene in entzündungs- und immunbezogenen Signalwegen angereichert waren, wie beispielsweise den IL-17- und NF-κB-Signalwegen, sowie in metabolischen und endokrinen Wegen, darunter die Glucagon-Signalübertragung und die Biosynthese von Steroidhormonen (Abbildung 3D).
Anreicherung von Kandidatengenen in Neutrophilen und alveolären Makrophagen in der Einzelzell-Transkriptom-Analyse
Um die zelluläre Verteilung von Kandidatengenen im Kontext einer experimentellen Pneumonie zu untersuchen, wurde der Maus-Lungen-scrNA-seq-Datensatz GSE295484 analysiert. Es wurde eine Qualitätskontrolle durchgeführt, um die Datenzuverlässigkeit zu bewerten. Die Verteilungen der nachgewiesenen Genanzahlen, UMI-Zahlen sowie die Anteile an mitochondrialen und ribosomalen Genen deuteten auf insgesamt hochwertige Einzelzell-Daten in der verarbeiteten Matrix hin (Abbildung 4A). Streudiagramme zeigten die Referenzschwellenwerte für den Gennachweis und den mitochondrialen Anteil, die bei der Visualisierung der Qualitätskontrolle verwendet wurden (Abbildung 4B).
Nach Normalisierung und Dimensionsreduktion wurden die Zellen mithilfe von UMAP gruppiert und visualisiert. Es wurden unterschiedliche Zellpopulationen identifiziert, darunter Neutrophile, alveoläre Makrophagen, Monozyten, epitheliale Zellen sowie andere Immun- und Stromazelltypen, was die zelluläre Heterogenität der Lungen-Mikroumgebung während einer Pneumonie verdeutlicht (Abbildung 4C). Um die Aktivität der 18 Kandidatengene auf Einzelzell-Ebene zu bewerten, wurde eine AUCell-Analyse durchgeführt. Die Ergebnisse zeigten, dass die Gen-Signatur vorwiegend in Neutrophilen und alveolären Makrophagen angereichert war, wie durch höhere AUC-Werte in diesen Zellpopulationen angezeigt (Abbildung 4D).
Entzündungsfördernde Gene, die mit aus Paeonia abgeleiteten Wirkstoffzielen in einem Mausmodell der bakteriellen Pneumonie assoziiert sind
Um die Dynamik der Immunzellen im experimentellen Mausmodell der Pneumonie weiter zu untersuchen, wurden die Anteile von alveolären Makrophagen und Neutrophilen in den Gruppen Raumluft, PBS und E. coli 48 h und 96 h nach der Aspiration analysiert. 48 h nach der Infektion zeigten alveoläre Makrophagen unter E. coli-Infektion im Vergleich zu den Bedingungen Luft und PBS eine deutliche Abnahme, während Neutrophile einen erheblichen Anstieg ihres Zellanteils aufwiesen (Abbildung 5A). Ein ähnlicher Trend zeigte sich 96 h nach der Infektion, wobei die Anteile der Neutrophilen nach E. coli-Stimulation weiterhin erhöht blieben, während alveoläre Makrophagen vergleichsweise niedrigere Werte aufwiesen. Diese Ergebnisse deuten auf eine deutliche Expansion der Neutrophilen während der bakteriellen Infektion hin. Um die funktionellen Eigenschaften der Neutrophilen zu untersuchen, wurden Neutrophilen-Marker-Gene identifiziert und eine funktionelle Anreicherungsanalyse durchgeführt. Die KEGG-Anreicherung assoziierte die Neutrophilen-Marker-Gene mit entzündungsfördernden Signalwegen, darunter die TNF-, MAPK- und C-Typ-Lektin-Rezeptor-Wege (Abbildung 5B). Auch die GO-Biologischen-Prozesse waren auf immunbezogene Funktionen konzentriert, wie beispielsweise Leukozytenmigration, Leukozyten-Zell-Zell-Adhäsion, positive Regulation der Abwehrreaktion und Reaktion auf bakterielle Moleküle (Abbildung 5B). Um Schlüsselgene zu identifizieren, die Neutrophilenaktivität, Pneumonie und Paeonia-Zielstrukturen verbinden, wurden die Neutrophilen-Marker-Gene mit den zuvor identifizierten 18 Kandidatengenen überlappt. Diese Analyse ergab drei gemeinsame Gene: MMP9, PYGL und GADD45A (ergänzende Tabelle S3 und Abbildung 5C). Schließlich zeigte die Einzelzell-Genexpressionsvisualisierung, dass diese drei Gene vorwiegend in Neutrophilen-Populationen exprimiert werden (Abbildung 5D), was ihre potenzielle Rolle in neutrophilenvermittelten entzündlichen Reaktionen weiter untermauert.
Vorhergesagte Bindungsaffinität von Catechin an ausgewählte Proteine in der molekularen Docking-Analyse
Um mögliche Wechselwirkungen zwischen Catechin und Proteinen weiter zu untersuchen, wurde eine molekulare Docking-Analyse zwischen den ausgewählten Proteinen (MMP9, PYGL und GADD45A) und Catechin, einer aus Paeonia stammenden Wirkverbindung, durchgeführt. Die Kristallstrukturen von GADD45A, MMP9 und PYGL wurden der Protein Data Bank entnommen, und die 3D-Struktur von Catechin wurde aus der PubChem-Datenbank bezogen. Die Docking-Ergebnisse deuten darauf hin, dass Catechin an Bindungsstellen aller drei ausgewählten Proteine binden kann, mit Bindungsenergien von −6,3 kcal/mol für GADD45A, −7,6 kcal/mol für MMP9 und −8,0 kcal/mol für PYGL (Abbildung 6). Unter diesen ausgewählten Proteinen zeigte Catechin die stärkste vorhergesagte Bindungsaffinität zu PYGL, gefolgt von MMP9 und GADD45A, was auf eine mögliche bevorzugte Interaktion mit einem stoffwechselbezogenen Protein hindeutet.
Auf molekularer Ebene bildete Catechin mehrfache Wasserstoffbrückenbindungen und hydrophobe Wechselwirkungen mit Schlüssel-Aminosäureresten in jedem Protein aus. Bei GADD45A wechselwirkte Catechin mit Resten wie GLN33 und TRP135. Bei MMP9 wurde eine stabile Wasserstoffbrückenbindung mit Resten wie GLN227, TYR248 und HIS236 beobachtet. Ebenso bildete Catechin bei PYGL mehrfache Wasserstoffbrückenbindungen mit Resten wie LYS554 und ASN631, was zur Bindungsstabilität beitrug. Zusätzlich zu den Wasserstoffbrückenbindungen zeigte die Interaktionsanalyse van-der-Waals-Kräfte und π-bezogene Wechselwirkungen auf, was auf ein mehrfach wirksames Bindungsmuster hinweist, das die Stabilität der vorhergesagten Ligand-Protein-Komplexe verstärkt. Insgesamt legen diese Ergebnisse nahe, dass Catechin stabile vorhergesagte Komplexe mit MMP9, PYGL und GADD45A bilden kann. Die therapeutische Relevanz dieser Wechselwirkungen bedarf jedoch weiterer experimenteller Validierung.
Vorhergesagte stabile Wechselwirkungen zwischen Catechin und ausgewählten Proteinen
Basierend auf den aus dem molekularen Docking erhaltenen Docking-Konformationen wurden 100 ns lange Molekulardynamik-Simulationen durchgeführt, um die Stabilität der Catechin-Protein-Komplexe weiter zu bewerten. Die RMSD-Analyse zeigte, dass alle drei Protein-Ligand-Komplexe während des Simulationszeitraums ein Gleichgewicht erreichten. Dabei wiesen die PYGL–Catechin- und MMP9–Catechin-Komplexe relativ stabile RMSD-Schwankungen auf, während der GADD45A–Catechin-Komplex leicht höhere Schwankungen zeigte, diese jedoch im akzeptablen Bereich blieben (Abbildung 7A). Die Rg-Analyse zeigte, dass alle Komplexe während der gesamten Simulation eine stabile strukturelle Kompaktheit beibehielten, mit minimalen zeitlichen Variationen (Abbildung 7B). Ebenso demonstrierte die SASA-Analyse stabile Expositionsgrade für alle Komplexe, was deren strukturelle Stabilität weiter untermauert (Abbildung 7C). Die Wasserstoffbrücken-Bindungsanalyse zeigte anhaltende Wechselwirkungen zwischen Catechin und den ausgewählten Proteinen. Der PYGL–Catechin-Komplex wies im Vergleich zu MMP9 und GADD45A über die Zeit eine höhere Anzahl an Wasserstoffbrückenbindungen auf, was auf stärkere und stabilere Bindungswechselwirkungen hindeutet (Abbildung 7D).
Die Flexibilität auf Aminosäurereste-Ebene wurde mittels RMSF bewertet. Die Ergebnisse zeigten, dass die meisten Reste geringe Fluktuationen aufwiesen, während nur wenige Bereiche höhere Flexibilität zeigten, was darauf hindeutet, dass die Ligandenbindung keine größeren strukturellen Instabilitäten in den Proteinen hervorrief (Abbildung 7E). Insgesamt legen diese Befunde nahe, dass Catechin stabile vorhergesagte Komplexe mit MMP9, PYGL und GADD45A bildet, wobei die stärkste Stabilität bei der PYGL–Catechin-Wechselwirkung beobachtet wurde. Diese Ergebnisse stützen stabile vorhergesagte Interaktionen zwischen Catechin und den ausgewählten Proteinen und liefern computergestützte Hinweise für weitere experimentelle Validierungen.
Datenverfügbarkeit:
In dieser Studie wurden öffentlich zugängliche Datensätze analysiert. Der Bulk-RNA-Seq-Datensatz ist im Gene Expression Omnibus (GEO) unter der Zugangsnummer GSE261482 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482) verfügbar, und der Maus-Lungen-scRNA-Seq-Datensatz ist unter der Zugangsnummer GSE295484 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484) abrufbar. Die im Artikel verwendeten verarbeiteten Ergebnisse werden als ergänzende Tabelle S1, ergänzende Tabelle S2 und ergänzende Tabelle S3 bereitgestellt.
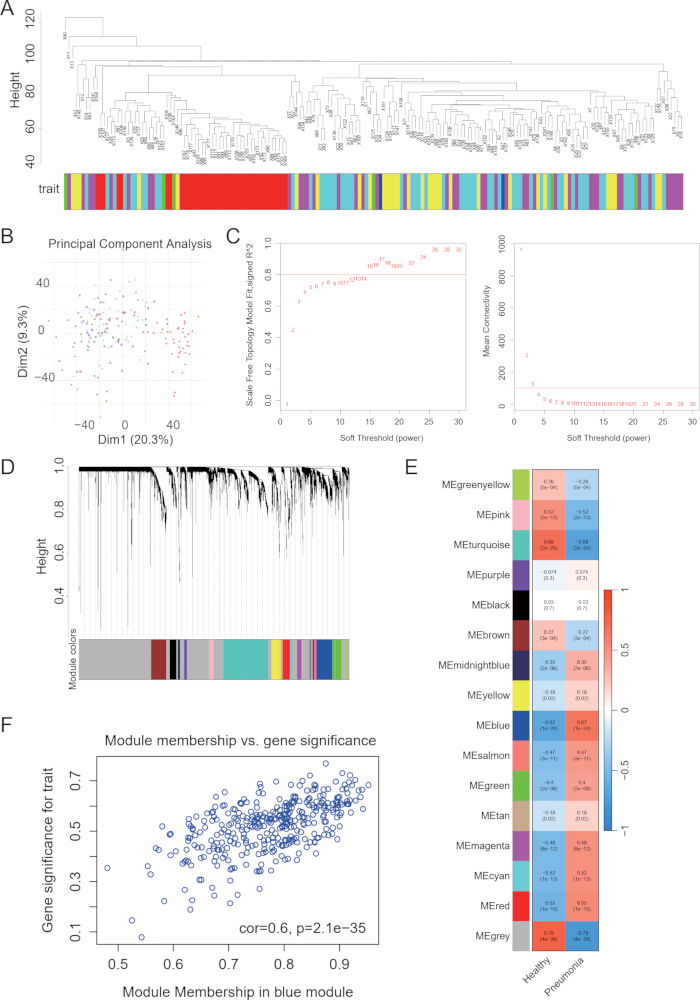
Abbildung 1. Konstruktion der WGCNA und Identifizierung krankheitsassoziierter Module (A) Die Probengliederung erfolgte basierend auf den Genexpressionsprofilen, und die entsprechenden Merkmalsannotationen sind unterhalb des Dendrogramms dargestellt. (B) Die Hauptkomponentenanalyse zeigt die Verteilung der Proben entlang der ersten beiden Hauptkomponenten. (C) Die Soft-Thresholding-Potenz wurde mithilfe des scale-free-Topologie-Anpassungsindex und der mittleren Verknüpfung bewertet. (D) Gene wurden entsprechend ihrem topologischen Überlappungsmaß gruppiert, und die Modulzuordnungen sind farblich gekennzeichnet. (E) Die Korrelationen zwischen Moduleigengenen und klinischen Merkmalen sind als Wärmekarte dargestellt. (F) Die Beziehung zwischen Modulmitgliedschaft und Gen-Signifikanz ist für die Gene des blauen Moduls dargestellt. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
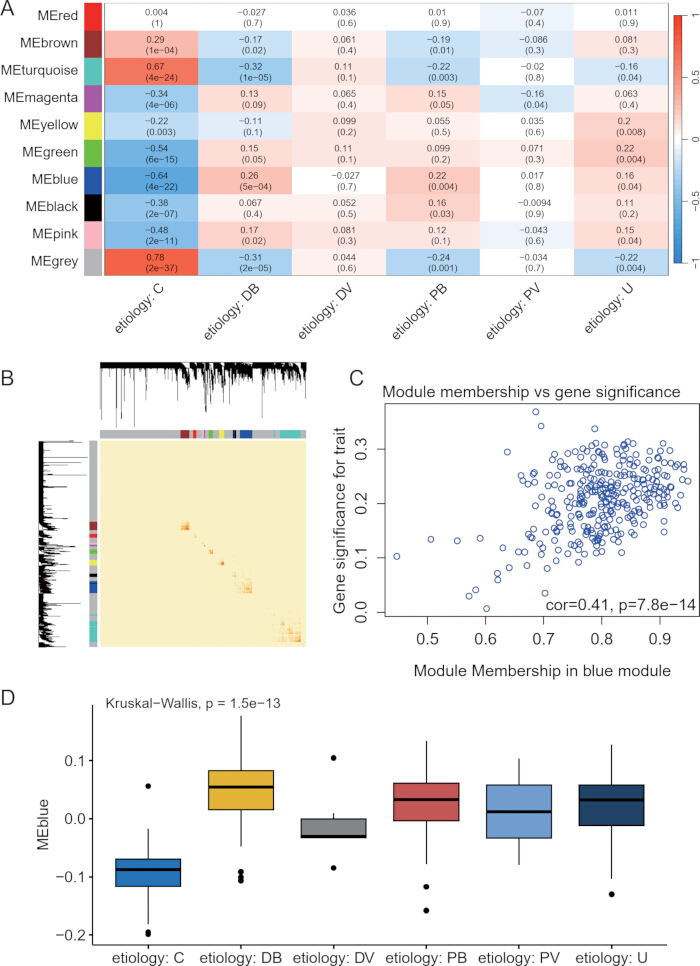
Abbildung 2. WGCNA-Analyse basierend auf der Pneumonie-Ätiologie. (A) Die Korrelationen der Moduleigen Gene sind für die Ätiologiegruppen dargestellt, einschließlich Kontrolle, definitive bakterielle, definitive virale, wahrscheinlich bakterielle, wahrscheinlich virale und unbekannte Ursache. (B) Genmodule wurden dem auf topologischer Überschneidung basierenden Cluster-Dendrogramm zugeordnet. (C) Die Modulzugehörigkeit und die Gen-Signifikanz sind für das blaue Modul dargestellt. (D) Die Expression des Eigen Gens des blauen Moduls wird zwischen den Ätiologiegruppen verglichen. Abkürzungen: WGCNA = gewichtete Gen-koexpressionsnetzwerkanalyse; C = Kontrolle; DB = definitive bakterielle; DV = definitive virale; PB = wahrscheinlich bakterielle; PV = wahrscheinlich virale; U = unbekannt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
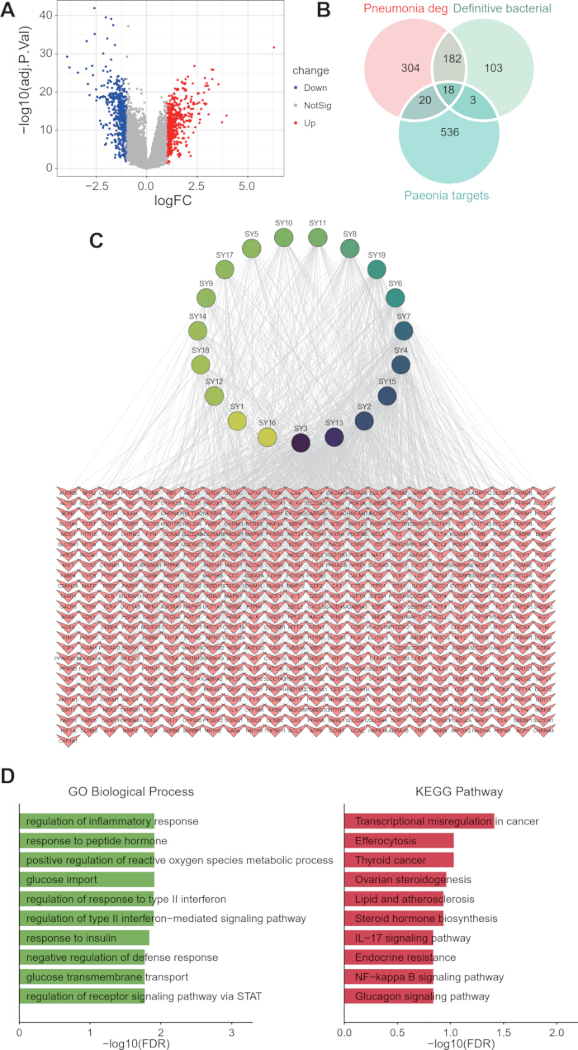
Abbildung 3. Identifizierung und funktionelle Analyse von Kandidatengenen. (A) Volcano-Plot zur Darstellung differentiell exprimierter Gene zwischen Pneumonie- und Kontrollproben. (B) Venn-Diagramm zur Darstellung der Überlappung zwischen differentiell exprimierten Genen bei Pneumonie (DEGs), definitiv bakterienassoziierten Genen und Paeonia-Zielgenen. (C) Interaktionsnetzwerk zwischen den aktiven Komponenten von Paeonia und den Kandidatengenen. (D) Balkendiagramme zur Darstellung der Anreicherung biologischer Prozesse nach Gene Ontology (links) und der Anreicherung von KEGG-Wegen (rechts) für die überlappenden Gene. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
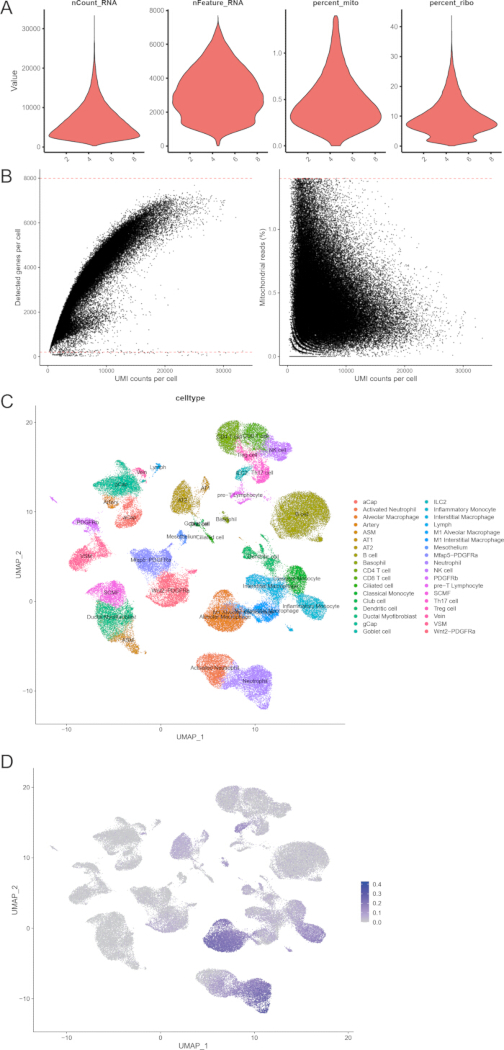
Abbildung 4. Transkriptomische Einzelzellanalyse von Pneumonie. (A) Violin-Diagramme fassen Qualitätskontrollmetriken zusammen, einschließlich nCount_RNA, nFeature_RNA, Anteil an mitochondrialen Genen und Anteil an ribosomalen Genen. (B) Streudiagramme zeigen die Zusammenhänge zwischen UMI-Zählungen, detektierten Genen pro Zelle und dem Anteil an mitochondrialen Genen. (C) UMAP-Visualisierung der Zellcluster, annotiert nach Zelltypen. (D) UMAP-Diagramm zeigt AUCell-Scores für die kandidaten Gen-Signatur über einzelne Zellen hinweg. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
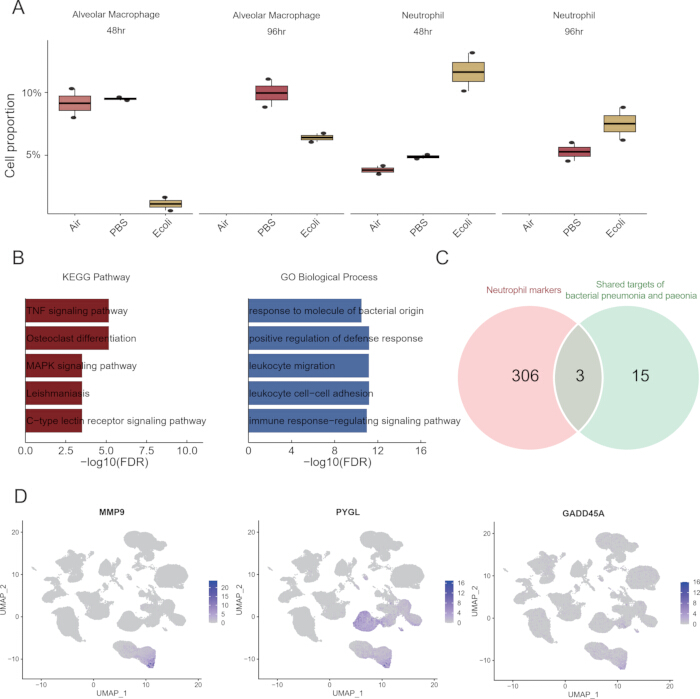
Abbildung 5. Neutrophilendynamik und Identifizierung zentraler Gene. (A) Boxplots, die die Zellanteile von alveolären Makrophagen und Neutrophilen unter verschiedenen Bedingungen (Luft, PBS und E. coli) nach 48 h und 96 h zeigen. (B) Balkendiagramme, die die KEGG-Pfad-Enrichment (links) und die Enrichment biologischer Prozesse nach GO (rechts) für Neutrophilen-Marker-Gene zeigen. (C) Venn-Diagramm, das die Überlappung zwischen Neutrophilen-Marker-Genen und gemeinsamen Zielgenen von bakterieller Pneumonie und Paeonia darstellt. (D) UMAP-Diagramme, die die Expressionsmuster von MMP9, PYGL und GADD45A in verschiedenen Zellpopulationen zeigen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
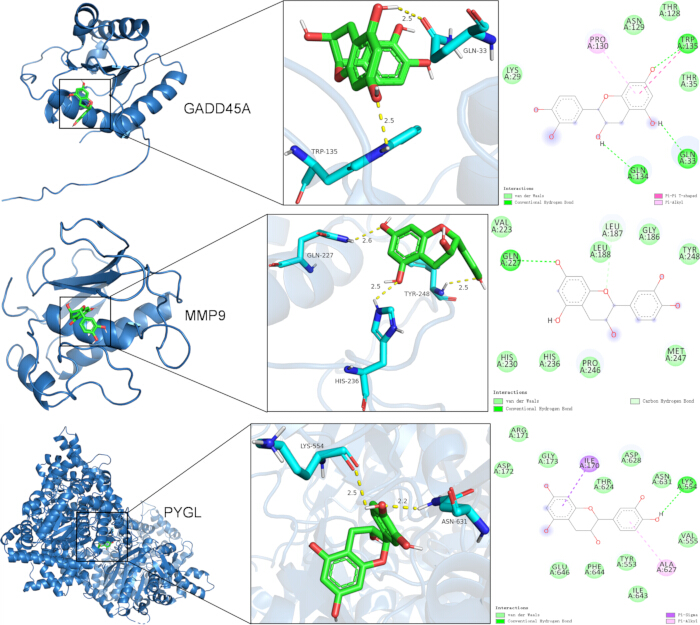
Abbildung 6. Molekulares Docking von Catechin mit ausgewählten Proteinen. Dreidimensionale Strukturen von Protein–Ligand-Komplexen, die die Bindung von Catechin an GADD45A (oben), MMP9 (Mitte) und PYGL (unten) zeigen. Vergrößerte Ausschnitte verdeutlichen die Bindungsregionen und Kontakte mit wichtigen Aminosäureresten. Die zweidimensionalen Darstellungen zeigen Wasserstoffbrückenbindungen und andere Wechselwirkungen zwischen Catechin und den ausgewählten Proteinen. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
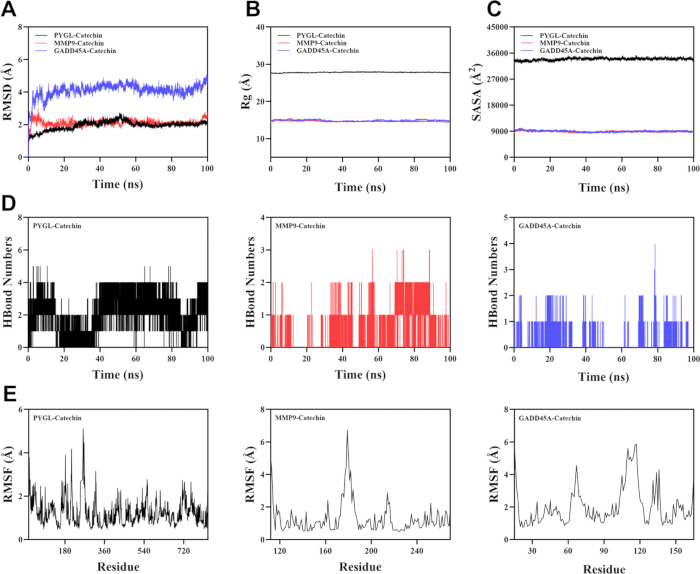
Abbildung 7. Molekulardynamik-Simulationen von Protein–Ligand-Komplexen. (A) Quadratischer Mittelwert der Abweichung der Komplexe während der Simulation. (B) Änderungen des Trägheitsradius über die Zeit. (C) Oberfläche, die für das Lösungsmittel zugänglich ist, während der Simulation. (D) Anzahl der Wasserstoffbrücken zwischen Catechin und den Zielproteinen über die Zeit. (E) Quadratischer Mittelwert der Fluktuation der Proteinreste in jedem Komplex. Abkürzungen: RMSD = quadratischer Mittelwert der Abweichung; Rg = Trägheitsradius; SASA = für das Lösungsmittel zugängliche Oberfläche; RMSF = quadratischer Mittelwert der Fluktuation. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Zusatz-Tabelle S1. Hochregulierte differentiell exprimierte Gene bei pädiatrischer Pneumonie im Vergleich zu gesunden Kontrollproben, einschließlich Gen-Symbole, log2-Fold-Changes, P-Werte, adjustierte P-Werte und verwandte limma-Statistiken. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Erweiterte Tabelle S2. Paeonia-Verbindung-Target-Interaktionstabelle, verwendet für die Netzwerkanalyse, einschließlich Verbindungsidentifikatoren, Verbindungsbezeichnungen und zugehöriger Target-Gene. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Supplementäre Tabelle S3. Einzelzell-Marker-Gen-Tabelle aus GSE295484, einschließlich P-Werte, durchschnittliche log2-Fold-Changes, Expressionsanteile, angepasste P-Werte, Zell-Cluster-Anmerkungen und Gen-Symbole. Klicken Sie hier, um die Datei herunterzuladen.
Diskussion
Pneumonie ist weltweit eine der Hauptursachen für Erkrankungen und Todesfälle bei Säuglingen und Kleinkindern und stellt somit eine erhebliche Belastung für die öffentliche Gesundheit dar1. Die Pathogenese der pädiatrischen Pneumonie ist komplex und umfasst mehrere miteinander verknüpfte Prozesse, darunter übermäßige entzündliche Reaktionen, oxidativen Stress sowie eine Dysregulation immunologischer und metabolischer Signalwege2,10,11. Frühere Studien deuten darauf hin, dass eine unkontrollierte Aktivierung von angeborenen Immunzellen, insbesondere Neutrophilen und Makrophagen, durch die Freisetzung proinflammatorischer Zytokine, proteolytischer Enzyme und reaktiver Sauerstoffspezies (ROS) zur Schädigung des Lungengewebes beiträgt12. Trotz Fortschritten in der antimikrobiellen und supportiven Therapie sind wirksame Strategien, die auf diese zugrundeliegenden molekularen Mechanismen abzielen, weiterhin begrenzt. Daher ist die Identifizierung neuartiger therapeutischer Wirkstoffe, die Entzündungen modulieren und die Immunhomöostase wiederherstellen können, von großer Bedeutung.
Phytochemikalien, insbesondere Catechine, haben aufgrund ihrer gut dokumentierten entzündungshemmenden, antioxidativen und immunmodulierenden Eigenschaften zunehmend Beachtung gefunden13,14,15. Die genauen molekularen Mechanismen, durch die Catechin seine schützende Wirkung bei Pneumonie entfaltet, sind jedoch weitgehend unklar. In dieser Studie wurden mithilfe eines integrativen Ansatzes, der Transkriptomik, Einzelzell-RNA-Sequenzierung, molekulares Docking und Molekulardynamik-Simulationen kombiniert, potenzielle, mit Catechin assoziierte Mechanismen bei pädiatrischer Pneumonie systematisch untersucht.
In Übereinstimmung mit der anfänglichen Hypothese zeigten die Ergebnisse, dass das durch die WGCNA identifizierte blaue Modul signifikant mit dem Krankheitsstatus sowie der Ätiologie-Klassifizierung assoziiert war, was darauf hindeutet, dass dieses Modul ein zentrales transkriptionelles Programm darstellt, das an der pädiatrischen Pneumonie beteiligt ist. Die weitere Integration der differentiellen Expressionsanalyse mit der Paeonia-Target-Vorhersage ergab 18 überlappende Gene, die in immunbezogenen Signalwegen angereichert waren, darunter Entzündungsreaktion, Stoffwechsel reaktiver Sauerstoffspezies und Typ-II-Interferon-Signalgebung16,17. Diese Befunde stützen weiter die Annahme, dass dysregulierte Immunantworten und oxidativer Stress zentrale Treiber des Krankheitsverlaufs sind.
Die Einzelzell-RNA-Sequenzierungsanalyse zeigte weiterhin, dass der Kandidatengensatz vorwiegend in Neutrophilen und alveolären Makrophagen angereichert war, was die zentrale Rolle angeborener Immunzellen beim Fortschreiten einer Pneumonie unterstreicht. Die Anteile an Neutrophilen nahmen unter E. coli-Stimulation signifikant zu, insbesondere nach 48 h und 96 h, was auf eine anhaltende Aktivierung während der akuten Entzündung hinweist und mit ihrer Doppelrolle bei der Pathogeneliminierung und Gewebeschädigung über inflammatorische Mediatoren und reaktive Sauerstoffspezies (ROS)18 übereinstimmt. Weitere Analysen identifizierten drei Schlüsselgene – MMP9, PYGL und GADD45A – als mögliche Bindeglieder zwischen Immunantworten, metabolischer Regulation und zellulärem Stress. Während MMP9 an der Umgestaltung der extrazellulären Matrix und der entzündlichen Infiltration beteiligt ist19 und GADD45A Stress- und Immunantworten reguliert, deutet PYGL auf eine Rolle der metabolischen Umprogrammierung bei der Immunaktivierung hin20,21. Molekulares Docking und Dynamiksimulationen deuteten auf eine stabile vorhergesagte Bindung von Catechin an diese ausgewählten Proteine hin, gestützt durch günstige Bindungsenergien sowie stabile RMSD-, Rg- und SASA-Profile, zusammen mit persistierenden Wasserstoffbrücken und niedrigen RMSF-Werten. Diese Ergebnisse legen nahe, dass Catechin mit diesen entzündlichen und metabolischen Zielstrukturen assoziiert sein könnte, wobei direkte regulatorische Effekte jedoch einer weiteren experimentellen Validierung bedürfen22.
Neben seinen entzündungshemmenden Wirkungen kann Catechin auch schützende Funktionen ausüben, indem es den oxidativen Stress und das metabolische Gleichgewicht moduliert. Die Anreicherung von ROS-bezogenen Signalwegen deutet darauf hin, dass Catechin oxidativen Schäden entgegenwirken könnte, indem es die antioxidative Kapazität verstärkt, was mit früheren Berichten über die antioxidativen Eigenschaften von Catechinen übereinstimmt. Darüber hinaus unterstreicht die Beteiligung metabolischer Enzyme wie PYGL eine mögliche Rolle von Catechin bei der Regulation der Immunometabolismus, ein neuartiges Konzept bei entzündlichen Erkrankungen.
Mehrere Einschränkungen dieser Studie sollten berücksichtigt werden. Erstens basierte diese Studie hauptsächlich auf öffentlich zugänglichen transkriptomischen Datensätzen und computergestützten Analysen, und die vorhergesagten Mechanismen wurden bisher nicht experimentell validiert. Obwohl Molekulardockingsimulationen und Molekulardynamiksimulationen stabile Wechselwirkungen zwischen Catechin und den potenziellen Zielproteinen nahelegen, beweisen diese Ergebnisse nicht die funktionelle Hemmung, Aktivierung oder therapeutische Wirksamkeit. Weitere biochemische Assays, zelluläre Experimente und In-vivo-Studien sind erforderlich, um die regulatorischen Effekte von Catechin auf MMP9, PYGL und GADD45A zu bestätigen und deren therapeutische Relevanz bei Pneumonie zu ermitteln. Zweitens war die klinische Information für den pädiatrischen Pneumonie-Datensatz begrenzt. Der GSE261482-Datensatz enthielt Transkriptomdaten aus Vollblut von pädiatrischen Pneumonie-Patienten und gesunden Kontrollen sowie Metadaten wie Geschlecht, ätiologische Klassifizierung, Probennahmeröhrchen, Batch und Krankheitszustand.
Detaillierte klinische Variablen wie das individuelle Alter, die Schwere der Pneumonie, der Behandlungsstatus zum Zeitpunkt der Probenentnahme und andere Informationen zum Krankheitsverlauf waren jedoch in den GEO-Metadaten, die in dieser Studie verwendet wurden, nicht vollständig verfügbar. Daher konnten keine weiteren stratifizierten Analysen nach klinischer Schwere, Behandlungsstadium oder Altersuntergruppe durchgeführt werden. Drittens stammten die Bulk-RNA-seq- und die Einzelzell-RNA-seq-Datensätze aus unterschiedlichen biologischen Kontexten. GSE261482 wurde aus Ganzblutproben von pädiatrischen Patienten gewonnen, während GSE295484 aus Lungengewebe von C57BL/6-Wildtyp-Mäusen in einem experimentellen Pneumonie-Modell generiert wurde. Die Ergebnisse auf Einzelzellebene sollten daher als unterstützender Hinweis für die zellulären Kontexte von entzündlichen Zellpopulationen und die Verteilung von Kandidatengenen angesehen werden, nicht jedoch als direkte Validierung bei pädiatrischer Pneumonie beim Menschen. Außerdem bildet das durch E. coli induzierte Maus-Pneumonie-Modell die heterogenen Ätiologien der pädiatrischen Pneumonie – einschließlich bakterieller, viraler, wahrscheinlich bakterieller, wahrscheinlich viralen und unbekannter Ursachen – nicht vollständig ab.
Schließlich basierte die Auswahl von MMP9, PYGL und GADD45A auf einer integrativen bioinformatischen Untersuchung und ihrer bekannten biologischen Relevanz, doch ihre genauen Rollen in der neutrophilenassoziierten Entzündung und der Catechin-vermittelten Regulation müssen noch bestätigt werden. Zukünftige Studien unter Verwendung pädiatrischer klinischer Kohorten, menschlicher Einzelzell-Datensätze, zielgerichteter funktioneller Assays sowie experimenteller Pneumonie-Modelle sind erforderlich, um diese Ergebnisse zu validieren und das translationale Potenzial von Catechin aufzuklären.
Zusammenfassend legt diese Studie nahe, dass Catechin mit neutrophilen-assoziierten entzündlichen Reaktionen sowie mit ausgewählten Genen, die an der Immunregulation, oxidativen Stressreaktion und Stoffwechselwegen bei Pneumonie beteiligt sind, in Verbindung stehen könnte. Mithilfe einer integrativen Analyse von Bulk-RNA-Sequenzierung, Einzelzell-RNA-Sequenzierung, molekularem Docking und molekulardynamischen Simulationen identifizierte die Studie ein krankheitsassoziiertes Genmodul und wählte MMP9, PYGL und GADD45A für Docking- und Simulationsanalysen mit Catechin aus. Die Anreicherung der Kandidatengene in Neutrophilen und alveolären Makrophagen sowie die beobachteten stabilen vorhergesagten Wechselwirkungen zwischen Catechin und den ausgewählten Proteinen stützen einen möglichen Wirkmechanismus, der experimentell weiter validiert werden sollte. Insgesamt liefern diese Ergebnisse einen systemischen Überblick über potenzielle, mit Catechin assoziierte Mechanismen bei Pneumonie, doch sind weitere experimentelle und klinische Untersuchungen erforderlich, um diese Beobachtungen zu bestätigen und ihre therapeutische Relevanz zu klären.
Offenlegungen
Die Autoren haben keine Interessenkonflikte anzugeben.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| AMBER14SB-Kraftfeld Typ: Kraftfeld | Kraftfeld für Proteine zur Durchführung molekularer Dynamik-Simulationen | ||
| AUCell R-Paket Typ: R-Paket | Bewertung der Gen-Set-Aktivität auf Einzelzell-Ebene | ||
| AutoDock Tools Typ: Software | Vorbereitung von Rezeptoren und Liganden | ||
| AutoDock Vina Typ: Software | Molekulares Docking | ||
| BindingDB Typ: Datenbank | BindingDB | Experimentell validierte Wirkstoff-Zielinteraktionen; URL/Version nicht im Manuskript angegeben | |
| clusterProfiler R-Paket Typ: R-Paket | GO- und KEGG-Enrichment-Analyse | ||
| DrugBank Typ: Datenbank | DrugBank | Experimentell validierte Wirkstoff-Zielinteraktionen; URL/Version nicht im Manuskript angegeben | |
| ETCM-Datenbank Typ: Datenbank | ETCM | Identifizierung von Wirkstoffen aus Paeonia; URL/Version nicht im Manuskript angegeben | |
| GAFF2-Kraftfeld Typ: Kraftfeld | Kraftfeld für Liganden zur Durchführung molekularer Dynamik-Simulationen | ||
| GROMACS 2022 Typ: Software | GROMACS | Molekulardynamik-Simulation | |
| GSE261482 Typ: Öffentlicher Bulk-RNA-seq-Datensatz | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482 | Expressionsdaten aus Vollblut von Kindern mit Pneumonie und gesunden Kontrollen |
| GSE295484 Typ: Öffentlicher scRNA-seq-Datensatz | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484 | Einzelzell-RNA-Sequenzierungsdaten aus der Mauslunge in einem experimentellen Pneumonie-Modell |
| limma R-Paket Typ: R-Paket | Analyse differentieller Genexpression | ||
| PharmMapper Server Typ: Datenbank/Werkzeug | PharmMapper | http://lilab.ecust.edu.cn/pharmmapper/ | Reverse Pharmakophor-Mapping |
| Protein Data Bank (PDB) Typ: Datenbank | Protein Data Bank | Proteinstrukturen für GADD45A (2KG4), MMP9 (6ESM) und PYGL (3DDS) | |
| PubChem-Datenbank Typ: Datenbank | PubChem | Dreidimensionale Struktur von Catechin | |
| R-Software Typ: Software | R Project | Statistische Analysen | |
| Seurat R-Paket Typ: R-Paket | Qualitätskontrolle, Normalisierung, Clustering, UMAP-Visualisierung und Zellannotation in der Einzelzell-RNA-Sequenzierung | ||
| Similarity Ensemble Approach (SEA) Typ: Datenbank/Werkzeug | SEA | http://sea.bkslab.org | Vorhersage potenzieller Off-Target-Interaktionen |
| sobtop_1.0 (dev3.1) Typ: Software | Generierung von Ligandenparametern | ||
| SwissTargetPrediction Typ: Datenbank/Werkzeug | SwissTargetPrediction | http://www.swisstargetprediction.ch | Vorhersage von Wirkstoffzielen |
| TIP3P-Wassermodell Typ: Wassermodell | Solvatisierung von Protein-Ligand-Komplexen | ||
| Traditional Chinese Medicine Systems Pharmacology Database (TCMSP) Typ: Datenbank | TCMSP | https://tcmsp-e.com | Identifizierung von Wirkstoffen aus Paeonia |
| UniProt-Datenbank Typ: Datenbank | UniProt | https://www.uniprot.org | Standardisierung von Gen-Symbolen |
| WGCNA R-Paket Typ: R-Paket | Gewichtete Gen-Ko-Expressionsnetzwerkanalyse |
Referenzen
- Chen L, Chen Y, Huang J, Zhang J. LncRNA LINC00707 serves as a sponge of miR-382-5p to alleviate lipopolysaccharide (LPS)-induced WI-38 cell injury through upregulating NKAP in infantile pneumonia. Autoimmunity. 2022;55(5):328-38.
- Li S et al. miRNA-302e attenuates inflammation in infantile pneumonia through the RelA/BRD4/NF-κB signaling pathway. Int J Mol Med. 2019;44(1):47-56.
- Kennedy II DE et al. Contribution of Puma to inflammatory resolution during early pneumococcal pneumonia. Front Cell Infect Microbiol. 2022;12:886901.
- Wang C et al. Suppressing neutrophil itaconate production attenuates Mycoplasma pneumoniae pneumonia. PLoS Pathog. 2024;20(11):e1012614.
- Shen N et al. Plant flavonoids: classification, distribution, biosynthesis, and antioxidant activity. Food Chem. 2022;383:132531.
- Peng X, McClements DJ, Liu X, Liu F. EGCG-based nanoparticles: synthesis, properties, and applications. Crit Rev Food Sci Nutr. 2025;65(12):2177-98.
- Li T et al. Synergistic anti-inflammatory effects of quercetin and catechin via inhibiting activation of TLR4-MyD88-mediated NF-κB and MAPK signaling pathways. Phytother Res. 2019;33(3):756-67.
- Viz-Lasheras S et al. A diagnostic host-specific transcriptome response for Mycoplasma pneumoniae pneumonia to guide pediatric patient treatment. Nat Commun. 2025;16(1):673.
- Michki SN et al. Age-dependent immune responses and resident cell dynamics in young mice following pneumonia. iScience. 2026;29(1):114219.
- Jin M et al. Catechin-functionalized cationic lipopolymer based multicomponent nanomicelles for lung-targeting delivery. Adv Mater. 2024;36(17):e2302985.
- Shin-Ya M et al. Effects of tea, catechins and catechin derivatives on Omicron subvariants of SARS-CoV-2. Sci Rep. 2023;13(1):16577.
- Zheng Q, Li J, Yang L. Systematic investigation of catechin/cyclodextrin encapsulated polymeric nanospheres for the treatment and nursing care of pediatric pneumonia-causing human pathogens. Microb Pathog. 2025;205:107524.
- Zhang Y et al. Anti-inflammatory effect of chlorogenic acid in Klebsiella pneumoniae-induced pneumonia by inactivating the p38MAPK pathway. Int J Med Microbiol. 2023;313(2):151576.
- Gleeson K, Reynolds HY. Life-threatening pneumonia. Clin Chest Med. 1994;15(3):581-602.
- Ross SM. Resveratrol: the anti-inflammatory effects of a phytochemical compound on pneumonia, respiratory syncytial virus, and severe acute respiratory syndrome (SARS-CoV-2). Holist Nurs Pract. 2023;37(2):110-2.
- Hu H et al. Hybrid biomimetic membrane coated particles-mediated bacterial ferroptosis for acute MRSA pneumonia. ACS Nano. 2023;17(12):11692-712.
- Dong L et al. A ROS-responsive nanoprodrug-engineered phage biotherapy for precision treatment of multidrug-resistant Gram-negative bacterial pneumonia. J Control Release. 2025;382:113708.
- Wiegman CH et al. Oxidative stress in ozone-induced chronic lung inflammation and emphysema: a facet of chronic obstructive pulmonary disease. Front Immunol. 2020;11:1957.
- Jiang T et al. Dual role of Baimao-Longdan-Congrong-Fang in inhibiting Staphylococcus aureus virulence factors and regulating TNF-α/TNFR1/NF-κB/MMP9 axis. Phytomedicine. 2025;139:156477.
- Zhang H et al. The attenuated Mycoplasma bovis strain promotes apoptosis of bovine macrophages by upregulation of CHOP expression. Front Microbiol. 2022;13:925209.
- Borella R et al. Metabolic reprograming shapes neutrophil functions in severe COVID-19. Eur J Immunol. 2022;52(3):484-502.
- Xu Y et al. Exosomal miR-155-5p drives widespread macrophage M1 polarization in hypervirulent Klebsiella pneumoniae-induced acute lung injury via the MSK1/p38-MAPK axis. Cell Mol Biol Lett. 2023;28(1):92.