Diese Studie bewertet die Expression von ARHGAP22 im klarzelligen Nierenzellkarzinom und deren Zusammenhänge mit der Prognose, klinisch-pathologischen Merkmalen, dem tumorimmunologischen Mikromilieu und computergestützt vorhergesagter Arzneimittelsensitivität.
Forschungsartikel
ARHGAP22 als potenzieller prognostischer Biomarker beim klarzelligen Nierenzellkarzinom: Einblicke in die Tumorimmunität und Co-Expressionsnetzwerke
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Das klare Zell-Renalzellkarzinom (ccRCC) ist die häufigste Unterform von Nierenkrebs und zeichnet sich durch erhebliche klinische Heterogenität aus, was die Notwendigkeit zuverlässiger prognostischer Biomarker unterstreicht. Diese Studie untersuchte den Expressionsverlauf, die prognostische Relevanz und immunbezogene Assoziationen von ARHGAP22 beim ccRCC unter Verwendung von Transkriptom- und klinischen Daten aus der Kohorte The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) sowie externer Validierungsdaten und Protein-Expressionsinformationen aus dem Human Protein Atlas (HPA). Die ARHGAP22-Expression wurde zwischen Tumor- und angrenzendem Normalgewebe verglichen, und ihre Assoziationen mit der Gesamtüberlebenszeit, klinisch-pathologischen Merkmalen, Tumor-Mikroumgebungsscores und geschätzten Anteilen immunologischer Zellen wurden analysiert. Zudem wurden Ko-Expressions- und Funktionsanreicherungsanalysen durchgeführt, um mögliche biologische Assoziationen zu charakterisieren. ARHGAP22 war auf Transkriptom-Ebene signifikant in ccRCC-Geweben hochreguliert, wobei entsprechende Unterschiede auch in immunhistochemischen Bildern beobachtet wurden. Eine hohe ARHGAP22-Expression war mit kürzerer Gesamtüberlebenszeit, fortgeschrittenen klinisch-pathologischen Merkmalen sowie höheren Werten für ImmuneScore, StromalScore und ESTIMATEScore assoziiert. Die auf CIBERSORT basierende Analyse zeigte, dass die Gruppe mit hoher Expression nach Korrektur der falschen Entdeckungsrate (FDR) höhere geschätzte Anteile an M2-Makrophagen und regulatorischen T-Zellen sowie niedrigere geschätzte Anteile an naiven B-Zellen, ruhenden Mastzellen und aktivierten dendritischen Zellen aufwies. Funktionsanreicherungsanalysen verknüpften ARHGAP22-assoziierte Gene mit immunbezogenen Prozessen, Zellmigration sowie Chemokin- und Zytokin-vermittelten Signalwegen. Diese Ergebnisse legen nahe, dass ARHGAP22 ein potenzieller prognostischer und immunbezogener Biomarker beim ccRCC darstellen könnte, obwohl weitere unabhängige klinische und experimentelle Validierungen erforderlich sind.
Einleitung
Das klare Zell-Renalzellkarzinom (ccRCC) ist die häufigste histologische Unterform des Nierenzellkarzinoms und macht etwa 70–80 % der Fälle aus, wobei es wesentlich zur mortalitätsbedingten Belastung durch Nierenkrebs beiträgt1˒2. Die Inzidenz des Nierenzellkarzinoms hat insgesamt in den letzten Jahren zugenommen, wobei deutliche epidemiologische Unterschiede zwischen den Regionen bestehen. Bekannte Risikofaktoren umfassen Rauchen, Adipositas, Hypertonie und chronische Nierenerkrankungen3˒4. Das klare Zell-Renalzellkarzinom zeichnet sich durch ausgeprägte Aggressivität und molekulare Heterogenität aus. Bei einer Subgruppe von Patienten liegt zum Zeitpunkt der Diagnose bereits eine metastasierende Erkrankung vor, und postoperative Rezidive sowie Krankheitsprogressionen treten weiterhin häufig auf2˒5. Auf molekularer Ebene gelten die Inaktivierung von von Hippel–Lindau (VHL) und die anhaltende Aktivierung des Hypoxie-induzierbaren Faktors (HIF) als zentrale Ereignisse in der Pathogenese des ccRCC, die von umfassenden genomischen und epigenetischen Veränderungen begleitet werden6˒7. Obwohl zielgerichtete Therapien und Immuntherapien die Behandlungsergebnisse bei fortgeschrittener Erkrankung verbessert haben, bleiben die Therapieansprechen stark heterogen, was die Notwendigkeit zuverlässiger prognostischer und immunbezogener Biomarker unterstreicht8,9,10.
Rho-Guanosintriphosphatasen (Rho-GTPasen) sind molekulare Schalter, die die Umgestaltung des Zytoskeletts, die Zellpolarität, Adhäsion, Migration und Invasion regulieren und vielfältige Rollen bei der Tumorbildung und Krebsprogression spielen11˒12. Neben der Regulation der Tumorzellproliferation, Apoptose und Motilität trägt das Signalwegen von Rho-GTPasen zur Angiogenese, entzündlichen Reaktionen und der Umgestaltung des tumorimmunologischen Mikromilieus bei13,14,15. Die biologische Bedeutung der Rho-GTPase-Signalgebung im ccRCC erhält zunehmend Beachtung. Es wurde berichtet, dass die Rac-Signalgebung das Wachstum des ccRCC und den angiogenetischen Schalter fördert, während VHL/HIF-getriebener ccRCC möglicherweise vom Rho-GTPase/Rho-assoziierten Coiled-Coil-enthaltenden Protein-Kinase-(ROCK)-Signalweg abhängt16˒17. Mit Rho-GTPase-verwandte Genexpressionssignaturen wurden ebenfalls mit einer schlechten Prognose, immunsuppressiven Zuständen und unterschiedlichen Ansprechen auf die Immuntherapie beim ccRCC assoziiert, was darauf hindeutet, dass dieser Signalweg eine wichtige molekulare Verbindung zwischen Tumorprogression und Tumorimmunität darstellen könnte18˒19.
ARHGAP22 gehört zur Familie der Rho-GTPase-aktivierenden Proteine (RhoGAP) und zur Unterfamilie der FilGAP-verwandten Proteine und fungiert hauptsächlich als Rac-spezifisches RhoGAP, das an der antagonistischen Regulation der RhoA–Rac1-Achse beteiligt ist20˒21. Das Protein enthält eine Pleckstrin-Homologie-(PH-)Domäne und eine RhoGAP-Domäne und kann die Rac-Aktivität durch endosomale Lokalisation sowie Transport zur Plasmamembran regulieren, wodurch die Bildung von Lamellipodien, die Zellausbreitung und die Zellmigration beeinflusst werden20˒22˒23. Frühere Studien haben ARHGAP22 mit der Dynamik des Zytoskeletts, der Beweglichkeit von Tumorzellen, dem tumorassoziierten immunologischen Mikromilieu sowie potenziellen Biomarker-Funktionen bei mehreren malignen Erkrankungen in Verbindung gebracht20,23,24,25. Dennoch ist die Expressionsmuster, die prognostische Bedeutung, die immunologischen Assoziationen sowie die potenzielle therapeutische Relevanz von ARHGAP22 beim klaren Nierenzellkarzinom (ccRCC) bislang unzureichend charakterisiert. Die vorliegende Studie untersuchte daher, ob die Expression von ARHGAP22 mit dem klinisch-pathologischen Fortschreiten, der Prognose der Patienten, der Immuninfiltration, der computergestützt vorhergesagten Arzneimittelsensitivität und koexprimierten Netzwerken beim ccRCC assoziiert ist, um seinen potenziellen Wert als prognostischer und immunbezogener Biomarker einzuschätzen.
Protokoll
Diese Studie verwendete öffentlich zugängliche, anonymisierte Daten aus TCGA, HPA und anderen Open-Access-Datenbanken und beinhaltete keine neue Rekrutierung von menschlichen Probanden, Tierversuche oder identifizierbare private Informationen. Daher waren zusätzliche institutionelle ethische Genehmigungen und informierte Einwilligungen nicht erforderlich. Detaillierte Informationen zu den im Protokoll verwendeten Werkzeugen sind in der Tabelle der Materialien enthalten.
1. Öffentliche Datensätze und bioinformatische Analyse
Es wurden öffentlich verfügbare Datensätze verwendet, und es wurde keine direkte Forschung an menschlichen Probanden oder Tieren durchgeführt. Transkriptomische und klinische Daten wurden aus dem Projekt The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) bezogen, und Proteinausdrucksdaten wurden aus dem Human Protein Atlas abgerufen. Dieser rechnergestützte Ansatz ermöglichte eine effiziente Durchmusterung umfangreicher transkriptomischer und klinischer Datensätze, unterstützte die vorläufige Identifizierung von Biomarker-Kandidaten und schuf eine Grundlage für nachfolgende experimentelle Validierungen. Alle rechnergestützten Analysen wurden mit statistischer Software durchgeführt.
2. Datenerfassung und Probenauswahl
Auf das Genomic Data Commons Data Portal wurde zugegriffen, und das TCGA-KIRC-Projekt wurde ausgewählt. Transkriptom-Profilierungsdaten sowie zugehörige klinische Informationen für das klarzelliges Nierenzellkarzinom (ccRCC) wurden heruntergeladen. Für nachfolgende transkriptomische Analysen wurden die auf Transkripte pro Million (TPM) normalisierten mRNA-Expressionsdaten verwendet. Die Expressionswerte von ARHGAP22 wurden aus der TCGA-KIRC-Transkriptom-Matrix extrahiert und mithilfe der TCGA-Proben-Barcode mit den entsprechenden klinischen Datensätzen verknüpft. Primäre Tumorgewebeproben und angrenzende normale Nierengewebeproben mit verfügbaren ARHGAP22-Expressionsdaten und klinischen Annotationen wurden eingeschlossen. Proben mit fehlenden ARHGAP22-Expressionswerten, unvollständigen wichtigen klinischen oder Überlebensinformationen, doppelten Einträgen oder Überlebenszeiten von weniger als 30 Tagen wurden ausgeschlossen. Nach der Filterung blieben 533 Tumorproben und 72 Proben mit angrenzendem normalem Gewebe für nachfolgende Analysen erhalten.
3. Pan-krebs-Ausdrucksanalyse
Die Pan-krebs-Ausdrucksanalyse von ARHGAP22 wurde mithilfe des Gene_DE-Moduls von TIMER2.0 (http://timer.cistrome.org/; abgerufen am 12. April 2026) durchgeführt. TCGA-RNA-Sequenzierungsdaten wurden verwendet, um die ARHGAP22-Expression zwischen Tumorgeweben und entsprechenden Normalgeweben über mehrere Krebsarten hinweg zu vergleichen. Die Expressionswerte wurden als log2(TPM) dargestellt, und die differentielle Expression wurde mit dem in TIMER2.0 implementierten Wilcoxon-Rangsummentest bewertet. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
4. Externe GEO-Validierung
Die externe Validierung wurde unter Verwendung des Gene Expression Omnibus-Datensatzes GSE167573 über die Online-Plattform BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; abgerufen am 9. Juli 2026) durchgeführt. Der ARHGAP22-Expressionsgrad in ccRCC- und normalen Nierengeweben wurde anhand der von der Plattform bereitgestellten normalisierten Expressionsdaten verglichen und mittels eines ungepaarten Student-t-Tests bewertet. Für die Überlebensanalyse wurden die Patienten mithilfe des optimalen Cutoff-Verfahrens der Plattform in Gruppen mit hoher und niedriger Expression eingeteilt, und das Gesamtüberleben wurde mittels Kaplan-Meier-Analyse mit dem Log-Rank-Test ausgewertet. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
5. Analyse der ARHGAP22-Expression
TPM-normalisierte ARHGAP22-Messenger-RNA-Expressionsdaten wurden aus dem TCGA-KIRC-Kollektiv extrahiert und vor der statistischen Analyse als log2(TPM + 1) transformiert. Die differentielle ARHGAP22-Expression zwischen primären Tumorgeweben und angrenzenden normalen Nierengeweben wurde untersucht. Zum Vergleich ungepaarter Stichproben zwischen Tumor- und Normalgeweben wurde der Wilcoxon-Rangsummentest verwendet. Für die gepaarte Analyse wurden mithilfe der TCGA-Patienten-Barcode-Nummern jeweils passende Tumor-Normal-Paare identifiziert, und der Wilcoxon-gepaarte Rangtest wurde angewandt, um die ARHGAP22-Expression zwischen angrenzendem Normalgewebe und dem entsprechenden Tumorgewebe zu vergleichen. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
6. Überlebens- und Receiver-Operating-Characteristic-Analyse
Die Überlebens- und die zeitabhängige Receiver-Operating-Characteristic-Analyse (ROC) wurden anhand von TCGA-KIRC-Tumorproben mit verfügbaren klinischen Nachbeobachtungsdaten durchgeführt. Die Gesamtüberlebenszeit wurde von Tagen in Jahre umgerechnet. Die Patienten wurden anhand des medianen ARHGAP22-Expressionswerts in Gruppen mit hoher und niedriger ARHGAP22-Expression eingeteilt, wobei für alle Analysen, die eine einteilungsbasierte Expression beinhalten, stets derselbe Schwellenwert verwendet wurde. Kaplan-Meier-Kurven wurden mithilfe des survival-Pakets und des survminer-Pakets erstellt. Unterschiede zwischen den Gruppen wurden mittels des Log-Rang-Tests bewertet. Die Cox-Regression mit proportionalen Hazards wurde zur Schätzung der Hazard-Ratios und der 95 %-Konfidenzintervalle verwendet. Zeitabhängige ROC-Kurven wurden mit dem timeROC-Paket generiert. Die Flächen unter der Kurve nach 1, 3 und 5 Jahren wurden mit der Aalen-Gewichtungsmethode berechnet. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
7. Analyse der klinisch-pathologischen Assoziation
Die Assoziation zwischen der Expression von ARHGAP22 und klinisch-pathologischen Merkmalen wurde anhand von TCGA-KIRC-Tumorproben analysiert. Normale Proben wurden ausgeschlossen. Das Alter wurde in zwei Kategorien unterteilt: 65 Jahre und jünger sowie älter als 65 Jahre. Proben mit unbekannten oder fehlenden Annotationen wurden aus der jeweiligen Analyse ausgeschlossen. Zum Vergleich zwischen zwei Gruppen wurde der Wilcoxon-Rangsummentest verwendet, für Vergleiche mit drei oder mehr Gruppen der Kruskal-Wallis-Test. Violin-Plots wurden mit dem ggpubr-Paket; ggplot2 und scales erstellt. Zur Erstellung der Heatmap wurden die Patienten anhand des medianen Schwellenwerts in Gruppen mit hoher und niedriger ARHGAP22-Expression eingeteilt. Die Assoziationen zwischen den Expressionsgruppen und den klinisch-pathologischen Variablen wurden mittels Chi-Quadrat-Tests bewertet. Die Heatmaps wurden mit ComplexHeatmap erstellt, nach einer Vorverarbeitung mit limma. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
8. Konstruktion des Nomogramms
Ein prognostisches Nomogramm wurde durch Integration der ARHGAP22-Expression mit verfügbaren klinisch-pathologischen Merkmalen in ein Cox-Regressionsmodell mit proportionalen Hazards erstellt. Mithilfe des Modells wurden die Gesamtüberlebensraten nach 1, 3 und 5 Jahren in der TCGA-KIRC-Kohorte geschätzt. Die individuellen Risikoscores der Patienten wurden anhand des angepassten Cox-Modells berechnet. Kalibrierungskurven für das Gesamtüberleben nach 1, 3 und 5 Jahren wurden mittels der Kaplan-Meier-Methode mit 1.000 Bootstrap-Wiederholungen erstellt. Die Übereinstimmung zwischen den vom Nomogramm vorhergesagten Überlebenswahrscheinlichkeiten und den beobachteten Überlebensergebnissen wurde bewertet. Die Cox-Regression wurde mit dem survival-Paket durchgeführt. Die Visualisierung des Nomogramms und die Kalibrierungsanalysen erfolgten mithilfe von regplot und rms. Ein zweiseitiger P-Wert von weniger als 0,05 galt als statistisch signifikant.
9. Ko-Expressionsanalyse
Transkriptomische Daten von TCGA-KIRC-Tumorproben wurden verwendet, um die Ko-Expressionsbeziehungen zwischen ARHGAP22 und allen anderen Genen mittels Pearson-Korrelationsanalyse zu bewerten. Gene mit einem absoluten Pearson-Korrelationskoeffizienten größer als 0,6 und einem P-Wert unter 0,001 wurden als signifikant koexprimierte Gene definiert. Die signifikant koexprimierten Gene wurden nach dem absoluten Wert des Korrelationskoeffizienten geordnet. Die am höchsten rangierten Gene wurden ausgewählt, um eine Korrelationsmatrix zu erstellen, und ein Sehnendiagramm wurde generiert, um das ARHGAP22-assoziierte Ko-Expressionsnetzwerk darzustellen.
10. Analyse differentiell exprimierter Gene und funktionale Anreicherungsanalysen
Die Analyse der differentiellen Expression zwischen den Gruppen mit hoher und niedriger ARHGAP22-Expression wurde mittels des Wilcoxon-Rangsummentests mit Korrektur für die falsche Entdeckungsrate (FDR) durchgeführt. Gene mit einer absoluten log2-Fold-Change größer als 1 und einer FDR unter 0,05 wurden als signifikant differentiell exprimierte Gene definiert. Die Ergebnisse wurden mithilfe eines Volcano-Plots und eines Heatmaps visualisiert. Die Anreicherungsanalysen für Gene Ontology und die Kyoto Encyclopedia of Genes and Genomes wurden mit clusterProfiler durchgeführt. Gen-Symbole wurden mithilfe von org.Hs.eg.db in Entrez-Identifikatoren umgewandelt. Gen-Ontology-Terme und Kyoto Encyclopedia of Genes and Genomes-Pfade, die sowohl einen nominalen p-Wert unter 0,05 als auch einen FDR-korrigierten p-Wert unter 0,05 aufwiesen, galten als signifikant angereichert. Die Gen-Set-Anreicherungsanalyse (Gene Set Enrichment Analysis) wurde unter Verwendung der Kyoto Encyclopedia of Genes and Genomes-Gen-Sets aus der Molecular Signatures Database-Datei c2.cp.kegg.v7.4.symbols.gmt durchgeführt. Die Gene wurden nach log2-Fold-Change sortiert, und Gen-Sets mit einem nominalen p-Wert < 0,05 galten als signifikant angereichert.
11. Analyse der Immuninfiltration und der Immun-Checkpoints
Die Analysen der Immuninfiltration und der Immun-Checkpoints wurden anhand von Tumorproben aus TCGA-KIRC durchgeführt. Die Werte für StromalScore, ImmuneScore und ESTIMATEScore wurden mit dem estimate-Paket berechnet. Die Anteile der Immunzellen wurden mittels des CIBERSORT-R-Skripts geschätzt, wobei 1.000 Permutationen und eine Quantilnormalisierung verwendet wurden. Proben mit einem CIBERSORT-Entfaltungsp-Wert unter 0,05 wurden berücksichtigt. Die Patienten wurden entsprechend des medianen ARHGAP22-Expressionsniveaus in die Gruppen ARHGAP22-hoch und ARHGAP22-niedrig eingeteilt. Unterschiede in den ESTIMATE-Scores und den Anteilen der Immunzellen zwischen den beiden Gruppen wurden mittels des Wilcoxon-Rangsummentests bewertet. Die Korrelationen zwischen der ARHGAP22-Expression und den Immun-Checkpoint-Genen wurden mittels Pearson-Korrelationsanalyse untersucht. Die p-Werte aus mehrfachen Vergleichen der Immunzellen und den Korrelationstests der Immun-Checkpoints wurden mit der Benjamini–Hochberg-FDR-Methode angepasst, wobei ein FDR-Wert unter 0,05 als statistisch signifikant angesehen wurde. Die immunologisch signifikanten Checkpoint-Gene wurden mittels Korrelations-Heatmaps visualisiert, die mit corrplot erstellt wurden. Die Datenaufbereitung und Visualisierung erfolgte hauptsächlich mit limma, ggpubr und corrplot.
12. Vorhersage der Arzneimittelsensitivität
Die transkriptomischen Daten von TCGA-KIRC-Tumoren wurden verwendet, nachdem Normalgewebeproben ausgeschlossen worden waren. Rechnerisch vorhergesagte Werte der halbmaximalen Hemmkonzentration wurden mithilfe des oncoPredict-Pakets und des Referenzdatensatzes Genomics of Drug Sensitivity in Cancer 2 berechnet. Die Patienten wurden anhand des medianen ARHGAP22-Expressionswerts in die Gruppen mit hoher und niedriger ARHGAP22-Expression eingeteilt. Die vorhergesagten Werte der halbmaximalen Hemmkonzentration wurden zwischen den Gruppen mittels des Wilcoxon-Rangsummentests verglichen. Die p-Werte aus mehreren Arzneimittelvergleichen wurden mit der Benjamini–Hochberg-Methode angepasst, und eine FDR unter 0,05 galt als statistisch signifikant. Die Ergebnisse wurden als rechnerisch vorhergeschätzte Arzneimittelsensitivitätswerte interpretiert, nicht als experimentell validierte oder klinisch beobachtete Arzneimittelreaktionen.
13. Validierung mittels Human Protein Atlas
Die Datenbank Human Protein Atlas wurde aufgerufen und nach ARHGAP22 gesucht. Der Abschnitt „Gewebe“ wurde überprüft, um die ARHGAP22-Proteinexpression in normalem Nierengewebe zu beurteilen. Der Abschnitt „Pathologie“ wurde geöffnet, klarzelliges Nierenzellkarzinom ausgewählt und die ARHGAP22-Proteinexpression im Tumorgewebe analysiert. Repräsentative immunhistochemische Bilder von normalem Nierengewebe und ccRCC-Gewebe wurden abgerufen und für die Aufnahme in die Publikation ausgewählt, um die ARHGAP22-Proteinexpression zwischen normalem und Tumorgewebe zu vergleichen.
Ergebnisse
Expressionsprofilierung von ARHGAP22 über verschiedene Krebsarten hinweg
Die transkriptionelle Profilierung über verschiedene Krebsarten hinweg zeigte eine deutliche Heterogenität der ARHGAP22-Expression in Tumortypen und entsprechenden Normalgeweben (Abbildung 1). In mehreren soliden Tumoren war eine allgemeine Tendenz zu erhöhter ARHGAP22-Expression festzustellen. Die Expression von ARHGAP22 war in Tumorgeweben im Vergleich zu entsprechenden Normalgeweben signifikant höher bei invasiver Brustkarzinom, Cholangiokarzinom, Plattenepithelkarzinom des Kopf- und Halsbereichs, chromophobem Nierenzellkarzinom, klarzelligem Nierenzellkarzinom, papillärem Nierenzellkarzinom und hepatozellulärem Karzinom. Diese Ergebnisse deuten darauf hin, dass ARHGAP22 in mehreren Krebsarten unterschiedlich exprimiert wird und als tumorassozierter Biomarker von Bedeutung sein könnte.
Expressionsmuster und prognostischer Wert von ARHGAP22 im klarzelligen Nierenzellkarzinom
Das Expressionsmuster und die klinische Relevanz von ARHGAP22 im klarzelligen Nierenzellkarzinom (ccRCC) wurden mithilfe von Transkriptomdaten, Überlebensanalysen, einem unabhängigen Validierungsdatensatz und immunhistochemischen Bildern untersucht. Die Expression von ARHGAP22 war in ccRCC-Geweben signifikant höher als in normalem Nierengewebe, sowohl in ungepaarten als auch in gepaarten Proben der The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (Abbildung 1B, C). Die Kaplan-Meier-Analyse zeigte, dass Patienten mit hoher ARHGAP22-Expression eine signifikant kürzere Gesamtüberlebenszeit (OS) aufwiesen als Patienten mit niedriger Expression (P = 0,013; Abbildung 1D). Die zeitabhängige Analyse der Receiver-Operating-Characteristic-Kurve ergab Flächen unter der Kurve von 0,641, 0,637 und 0,641 für die 1-, 3- und 5-Jahres-OS, was auf eine mäßige prognostische Aussagekraft hinweist (Abbildung 1E). Die Ergebnisse wurden zusätzlich anhand des unabhängigen Datensatzes GSE167573 überprüft. Die Expression von ARHGAP22 war in ccRCC-Geweben signifikant höher als in normalem Nierengewebe (Abbildung 1F), und eine hohe ARHGAP22-Expression war mit einer kürzeren OS assoziiert (Abbildung 1G). Immunhistochemische Bilder aus dem Human Protein Atlas zeigten eine stärkere ARHGAP22-Proteinfärbung im ccRCC-Gewebe im Vergleich zum normalen Nierengewebe, was die transkriptomischen Befunde auf Proteinebene weiter untermauert (Abbildung 1H, I).
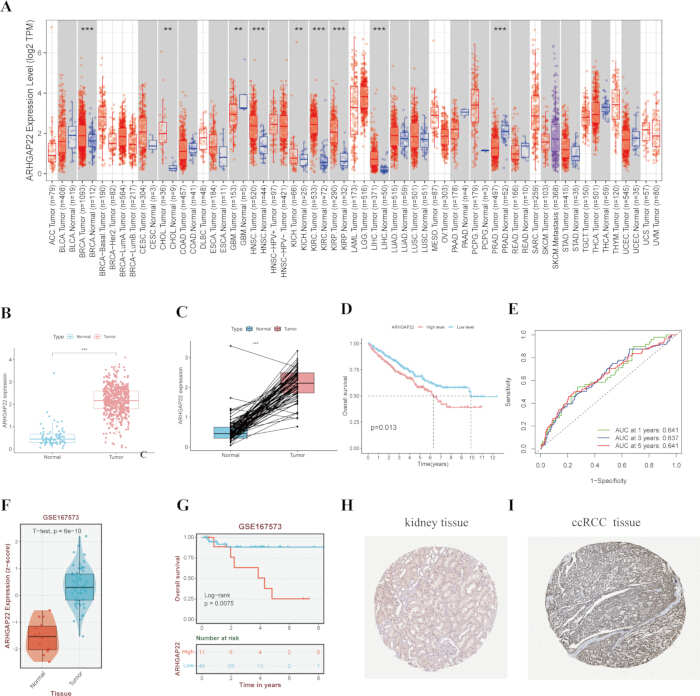
Abbildung 1: Pan-karzinomatische Expression, Expressionsmuster und prognostischer Wert von ARHGAP22 im hellen Nierenzellkarzinom. (A) Pan-karzinomatisches Expressionsprofil von ARHGAP22 in mehreren Tumorarten und entsprechenden Normalgeweben. (B) ARHGAP22-Expression in ungepaarten Proben des hellen Nierenzellkarzinoms (ccRCC) und normalem Nierengewebe. (C) ARHGAP22-Expression in gepaarten Proben von ccRCC und angrenzendem normalem Nierengewebe. (D) Kaplan-Meier-Gesamtüberlebenskurven zum Vergleich von Patienten mit hoher und niedriger ARHGAP22-Expression. (E) Zeitabhängige Kurven der rezeptorbetriebenen Charakteristik (ROC) zur Bewertung der prognostischen Leistung von ARHGAP22 für das Gesamtüberleben nach 1, 3 und 5 Jahren. (F) Validierung der ARHGAP22-Expression im GSE167573-Datensatz. (G) Kaplan-Meier-Analyse des Gesamtüberlebens im GSE167573-Datensatz. (H, I) Immunhistochemische Bilder aus dem Human Protein Atlas, die die Proteinexpression von ARHGAP22 im normalen Nierengewebe (H) und im ccRCC-Gewebe (I) zeigen. *P < 0,05; **P < 0,01; ***P < 0,001. Abkürzungen: ccRCC, helles Nierenzellkarzinom; OS, Gesamtüberleben; ROC, rezeptorbetriebene Charakteristik; DEG, differentiell exprimiertes Gen; GO, Gene Ontology; KEGG, Kyoto Encyclopedia of Genes and Genomes; GSEA, Analyse der Anreicherung von Gen-Set; FDR, Falsch-Entdeckungs-Rate; IC50, halbmaximale inhibitorische Konzentration. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Assoziation von ARHGAP22 mit klinisch-pathologischen Merkmalen
Die Assoziation zwischen der ARHGAP22-Expression und klinisch-pathologischen Merkmalen wurde untersucht, um festzustellen, ob die Expression mit der Schwere der Erkrankung variierte. Die ARHGAP22-Expression war signifikant höher bei Patienten mit fortgeschrittenen T-, M- und N-Klassifikationen, einschließlich Patienten mit metastasierender Erkrankung (Abbildung 2A–C). Die Expression stieg zudem mit zunehmendem histologischen Grad und klinischem Stadium an (Abbildung 2D, E). Die Heatmap-Analyse zeigte darüber hinaus signifikante Assoziationen zwischen hoher ARHGAP22-Expression und höherem histologischem Grad, fortgeschrittenem klinischem Stadium sowie ungünstiger Tumor-Node-Metastase-Klassifikation (Abbildung 2F). Diese Ergebnisse deuten darauf hin, dass eine erhöhte ARHGAP22-Expression mit aggressiveren klinisch-pathologischen Merkmalen beim ccRCC assoziiert ist.
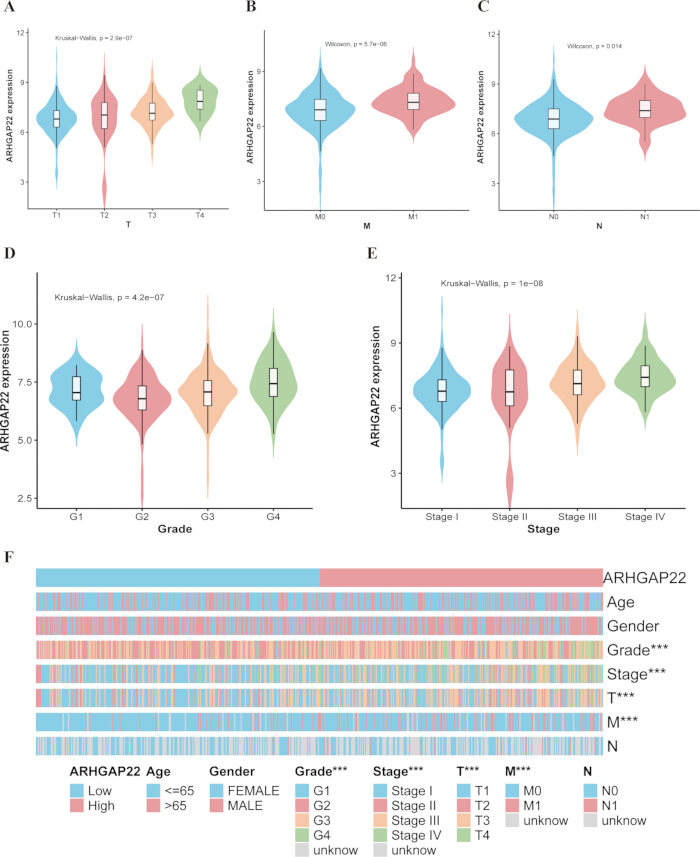
Abbildung 2: Zusammenhang zwischen der ARHGAP22-Expression und klinisch-pathologischen Merkmalen beim klaren Nierenzellkarzinom. (A–C) ARHGAP22-Expression entsprechend der T-, M- und N-Klassifikation. (D) ARHGAP22-Expression entsprechend dem histologischen Grad. (E) ARHGAP22-Expression entsprechend dem klinischen Stadium. (F) Heatmap zur Darstellung der Zusammenhänge zwischen der ARHGAP22-Expression und klinisch-pathologischen Merkmalen. *P < 0,05; **P < 0,01; ***P < 0,001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Klinisch-pathologische Merkmale und Gesamtüberleben
Die Kaplan-Meier-Analyse zeigte signifikante Unterschiede im Überleben (OS) zwischen den klinisch-pathologischen Untergruppen (Abbildung 3). Patienten mit höheren histologischen Graden (G3–G4) wiesen ein signifikant kürzeres OS auf als Patienten mit niedrigeren Graden (G1–G2) (P < 0,0001; Abbildung 3A). Auch Patienten mit Stadium III–IV hatten ein signifikant kürzeres OS im Vergleich zu Patienten mit Stadium I–II (P < 0,0001; Abbildung 3B). Das Gesamtüberleben unterschied sich signifikant zwischen den Untergruppen der T-Klassifikation, wobei fortgeschrittene T-Stadien mit ungünstigeren Ergebnissen assoziiert waren (P < 0,0001; Abbildung 3C). Patienten mit Lymphknotenmetastasen (N1) oder fernmetastasierter Erkrankung (M1) wiesen ebenfalls ein signifikant kürzeres OS auf als jene ohne Lymphknoten- oder Fernmetastasen (beide P < 0,0001; Abbildung 3D, E). Diese Ergebnisse bestätigten, dass der histologische Grad, das klinische Stadium sowie die Tumor-Node-Metastasen-Klassifikation mit dem Überleben bei ccRCC assoziiert sind.
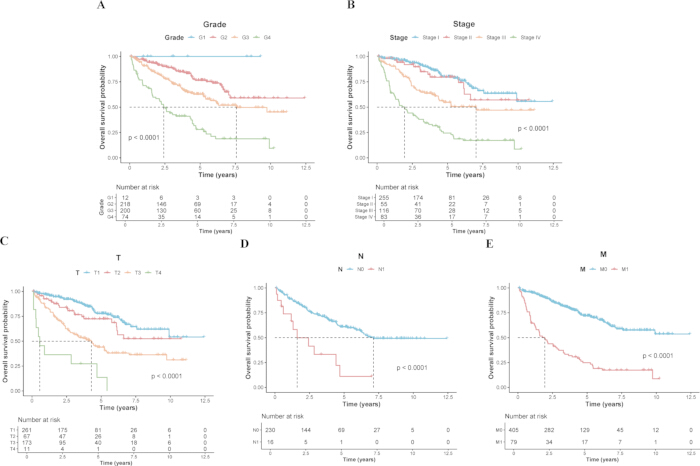
Abbildung 3: Gesamtüberleben in Abhängigkeit von klinisch-pathologischen Merkmalen beim klaren Nierenzellkarzinom. (A–E) Kaplan-Meier-Kurven des Gesamtüberlebens in Abhängigkeit vom histologischen Grad, klinischen Stadium, T-Klassifikation, N-Klassifikation und M-Klassifikation. Bitte klicken Sie hier, um eine vergrößerte Darstellung dieser Abbildung anzusehen.
Prognostischer Nomogramm für das klare Zell-Nierenzellkarzinom
Ein prognostischer Nomogramm, der die Expression von ARHGAP22 mit verfügbaren klinisch-pathologischen Merkmalen kombiniert, wurde erstellt, um das Überleben bei Patienten mit ccRCC nach 1, 3 und 5 Jahren (OS) abzuschätzen (Abbildung 4A). Die Kalibrationsanalyse zeigte eine Übereinstimmung zwischen den vom Nomogramm vorhergesagten und den beobachteten Überlebenswahrscheinlichkeiten zu allen drei Zeitpunkten. Die Kalibrierungskurven lagen nahe an der idealen Referenzlinie, was auf eine zufriedenstellende Kalibrierungsleistung hinweist (Abbildung 4B). Das klinische Modell wies einen Konkordanzindex von 0,779 (95 % Konfidenzintervall, 0,729–0,828) auf, während die Hinzunahme von ARHGAP22 einen Konkordanzindex von 0,781 (95 % Konfidenzintervall, 0,735–0,827) ergab, was auf eine minimale zusätzliche prognostische Verbesserung hindeutet.
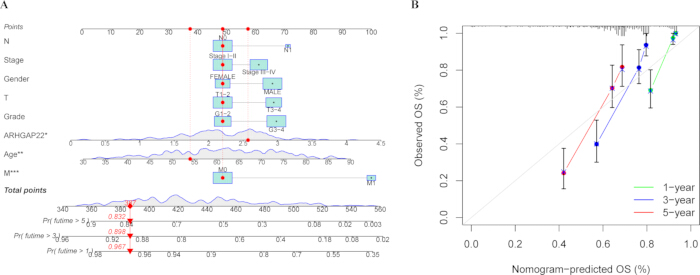
Abbildung 4: Prognostisches, auf ARHGAP22 basierendes Nomogramm und Kalibrierungsanalyse beim klaren Nierenzellkarzinom. (A) Nomogramm zur Abschätzung des Gesamtüberlebens nach 1, 3 und 5 Jahren. (B) Kalibrierungskurven zum Vergleich des nomogrammprognostizierten und beobachteten Gesamtüberlebens nach 1, 3 und 5 Jahren. Klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Molekularnetzwerkanalyse von ARHGAP22
Es wurde eine Korrelationsanalyse durchgeführt, um das mit der Expression von ARHGAP22 assoziierte molekulare Netzwerk zu charakterisieren. Das Korrelationsnetzwerk zeigte Assoziationen zwischen ARHGAP22 und mehreren Genen im ccRCC (Abbildung 5A). Die Expression von ARHGAP22 war signifikant positiv korreliert mit GMIP, TRPM2, CARD9, FMNL1, STAC3 und MYO9B. Signifikante negative Korrelationen wurden mit BSND, HEPACAM2, ATP6V1G3, TMEM38A und FOXI1 beobachtet (Abbildung 5B–L). Diese Ergebnisse zeigten, dass die Expression von ARHGAP22 mit einem komplexen Co-Expressionsnetzwerk im ccRCC assoziiert ist.
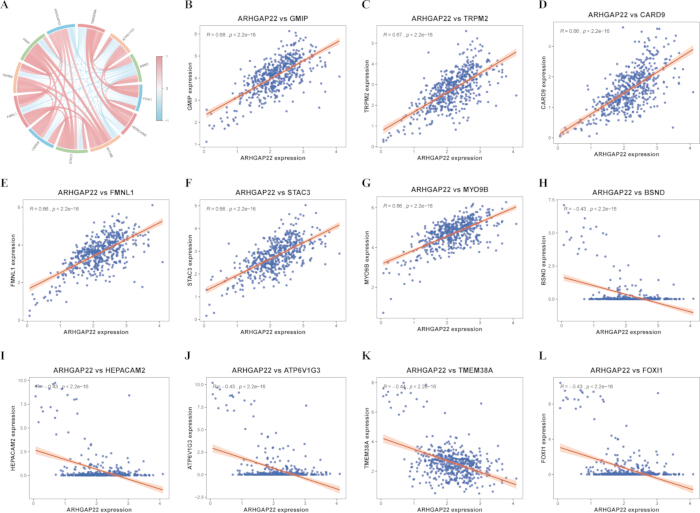
Abbildung 5: Molekulare Merkmale assoziiert mit ARHGAP22 im klaren Nierenzellkarzinom. (A) Korrelationsnetzwerk, das Assoziationen zwischen ARHGAP22 und verwandten Genen zeigt. (B–G) Positiv Korrelationen zwischen ARHGAP22 und GMIP, TRPM2, CARD9, FMNL1, STAC3 sowie MYO9Bbzw. (H–L) Negative Korrelationen zwischen ARHGAP22 und BSND, HEPACAM2, ATP6V1G3, TMEM38A bzw. FOXI1. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
ARHGAP22-assoziierte differentiell exprimierte Gene
Proben des hellzelligen Nierenzellkarzinoms wurden anhand des medianen Expressionswerts in Gruppen mit hoher und niedriger ARHGAP22-Expression unterteilt, und eine Analyse der differentiellen Expression wurde durchgeführt. In der Gruppe mit hoher Expression waren insgesamt 334 Gene hochreguliert und 38 Gene herunterreguliert (Abbildung 6A). Die Heatmap-Analyse zeigte deutlich unterschiedliche Expressionsmuster zwischen den Gruppen mit hoher und niedriger ARHGAP22-Expression, was darauf hinweist, dass die identifizierten differentiell exprimierten Gene die beiden Gruppen voneinander trennten (Abbildung 6B).
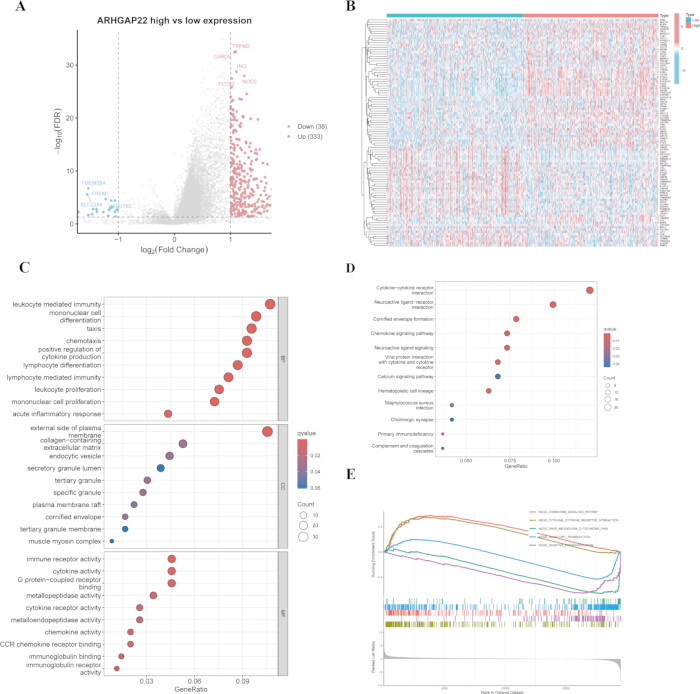
Abbildung 6: ARHGAP22-assoziierte differentiell exprimierte Gene und funktionelle Anreicherung. (A) Volcano-Plot der differentiell exprimierten Gene zwischen den Gruppen mit hoher und niedriger ARHGAP22-Expression. (B) Heatmap der differentiell exprimierten Gene. (C) Anreicherungsanalyse mittels Gene Ontology. (D) Anreicherungsanalyse von Wegen im Kyoto Encyclopedia of Genes and Genomes (KEGG). (E) Gen-Set-Anreicherungsanalyse (Gene Set Enrichment Analysis), die die in der Gruppe mit hoher ARHGAP22-Expression angereicherten Signalwege zeigt. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
Funktionelle Anreicherung der mit ARHGAP22 assoziierten differentiell exprimierten Gene
Eine funktionelle Anreicherungsanalyse wurde durchgeführt, um die biologischen Prozesse zu charakterisieren, die mit den differentiell exprimierten Genen assoziiert sind. Die Genontologie-Analyse zeigte eine Anreicherung in immunbezogenen biologischen Prozessen, einschließlich Leukozyten-vermittelter Immunität, Chemotaxis, Zytokinproduktion sowie Differenzierung und Proliferation von Lymphozyten. Auf der Ebene der zellulären Komponenten wurde eine Anreicherung in der extrazellulären Matrix, sekretorischen Granula und plasmamembranassoziierten Strukturen beobachtet. Auf der Ebene der molekularen Funktion zeigte sich eine Anreicherung für Zytokinaktivität, Chemokinrezeptorbindung und metallopeptidasebezogene Aktivitäten (Abbildung 6C). Die Kyoto Encyclopedia of Genes and Genomes-Analyse ergab eine signifikante Anreicherung in der Interaktion zwischen Zytokinen und Zytokinrezeptoren, Chemokin-Signalgebung, Calcium-Signalgebung sowie in Infektions- und Immunantwort-Pfaden (Abbildung 6D). Die Gen-Satz-Anreicherungsanalyse identifizierte zudem mehrere immunbezogene Signalwege, die in der Gruppe mit hoher ARHGAP22-Expression angereichert waren (Abbildung 6E).
ARHGAP22 und die Immunmikroumgebung beim klaren Nierenzellkarzinom
Die auf CIBERSORT basierende Analyse geschätzter Anteile von Immunzellen zeigte signifikante Unterschiede zwischen der ARHGAP22-hohen und der ARHGAP22-niedrigen Gruppe (Abbildung 7A). Nach Korrektur der falschen Entdeckungsrate wiesen die ARHGAP22-hohe Gruppe höhere geschätzte Anteile an M2-Makrophagen und regulatorischen T-Zellen sowie niedrigere geschätzte Anteile an naiven B-Zellen, ruhenden Mastzellen und aktivierten dendritischen Zellen auf. Die Korrelationsanalyse zeigte, dass die ARHGAP22-Expression positiv mit M2-Makrophagen und regulatorischen T-Zellen assoziiert war und negativ mit naiven B-Zellen, ruhenden Mastzellen und aktivierten dendritischen Zellen (Abbildung 7B). Diese aus CIBERSORT abgeleiteten Schätzungen deuteten darauf hin, dass eine erhöhte ARHGAP22-Expression mit einem immunsuppressiven Profil beim ccRCC assoziiert ist.
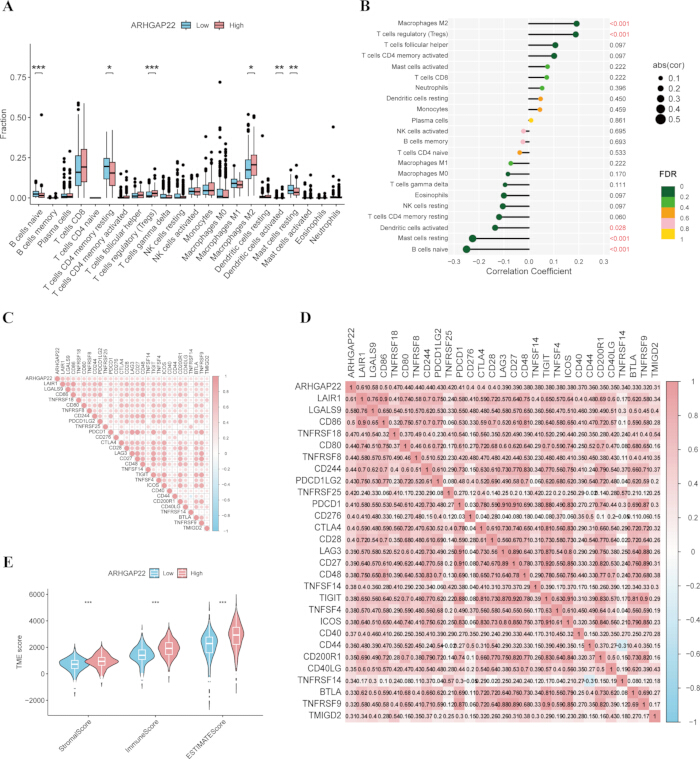
Abbildung 7: Zusammenhang zwischen der Expression von ARHGAP22 und Merkmalen der immunen Mikroumgebung beim klaren Nierenzellkarzinom. (A) Unterschiede in den mittels CIBERSORT geschätzten Anteilen immunologischer Zellen zwischen der ARHGAP22-hohen und der ARHGAP22-niedrigen Gruppe. (B) Korrelationen zwischen der Expression von ARHGAP22 und den mittels CIBERSORT geschätzten Anteilen immunologischer Zellen. (C) Korrelations-Heatmap, die die Zusammenhänge zwischen der Expression von ARHGAP22 und Genen der Immun-Checkpoint-Regulation zeigt. (D) Korrelationsmatrix von ARHGAP22 und Immun-Checkpoint-Molekülen. (E) Unterschiede in StromalScore, ImmuneScore und ESTIMATEScore zwischen der ARHGAP22-hohen und der ARHGAP22-niedrigen Gruppe, berechnet mithilfe des ESTIMATE-Algorithmus. *P < 0,05; **P < 0,01; ***P < 0,001. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
ARHGAP22, Immun-Checkpoints und Bestandteile der Tumormikroumgebung
Ein hoher ARHGAP22-Expressionsgrad war positiv mit mehreren Genen der Immun-Checkpoints assoziiert, darunter PDCD1LG2, CTLA4, LAG3, TIGIT und ICOS (Abbildung 7C, D), was auf eine mögliche Verbindung mit Merkmalen der Immunevasion hindeutet. Die ESTIMATE-Analyse zeigte außerdem, dass die Werte für StromalScore, ImmuneScore und ESTIMATEScore in der Gruppe mit hoher ARHGAP22-Expression signifikant höher waren (Abbildung 7E), was auf eine erhöhte Stärke der stromalen und immunologischen Komponenten in der Tumormikroumgebung schließen lässt. Diese Ergebnisse deuten darauf hin, dass die ARHGAP22-Expression mit den mittels CIBERSORT geschätzten Anteilen immunologischer Zellen, der Expression von Immun-Checkpoints sowie einem immunsuppressiven Profil der Tumormikroumgebung beim klaren Nierenzellkarzinom (ccRCC) assoziiert ist.
ARHGAP22 und computergestützt vorhergesagte gezielte Arzneimittelsensitivität
Die Assoziation zwischen der ARHGAP22-Expression und der computergestützt vorhergesagten gezielten Arzneimittelsensitivität wurde durch den Vergleich der vorhergesagten Werte der halbmaximalen Hemmkonzentration zwischen den Gruppen mit hoher und niedriger Expression bewertet (Abbildung 8A–I). Die Gruppe mit niedriger Expression wies signifikant niedrigere vorhergesagte Werte der halbmaximalen Hemmkonzentration für Axitinib, Sorafenib, Savolitinib, Foretinib, Cediranib, Alpelisib, Buparlisib, Afuresertib und Ipatasertib auf. Niedrigere vorhergesagte Werte der halbmaximalen Hemmkonzentration deuteten auf eine größere computergestützt vorhergesagte Sensitivität hin. Diese Ergebnisse legten eine Assoziation zwischen niedrigerer ARHGAP22-Expression und größerer vorhergesagter Sensitivität gegenüber den untersuchten gezielten Wirkstoffen nahe. Die Ergebnisse stellen computergestützte Vorhersagen dar und stellen keine experimentell oder klinisch validierten Arzneimittelwirkungen dar.
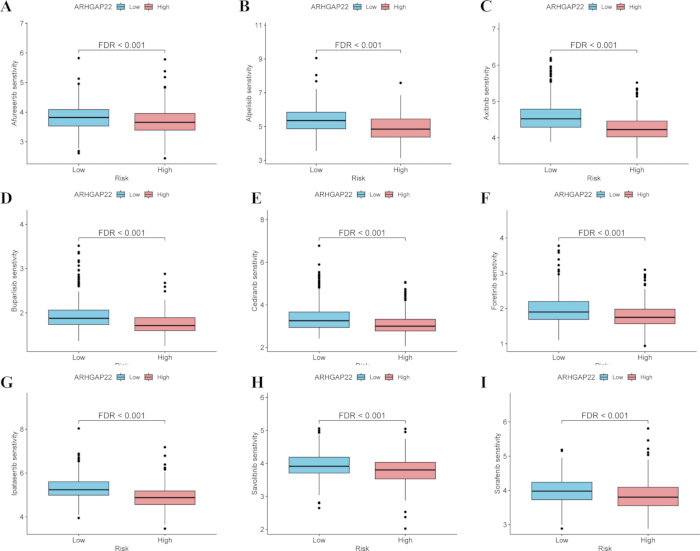
Abbildung 8: Zusammenhang zwischen der Expression von ARHGAP22 und der rechnerisch vorhergesagten Empfindlichkeit gegenüber gezielten Wirkstoffen beim klaren Nierenzellkarzinom. (A–I) Vergleich der rechnerisch vorhergesagten Werte der halbmaximalen Hemmkonzentration für Axitinib, Sorafenib, Savolitinib, Foretinib, Cediranib, Alpelisib, Buparlisib, Afuresertib und Ipatasertib zwischen den Gruppen mit hoher und niedriger ARHGAP22-Expression. Niedrigere vorhergesagte Werte der halbmaximalen Hemmkonzentration weisen auf eine größere vorhergesagte Empfindlichkeit gegenüber dem Wirkstoff hin. Klicken Sie bitte hier, um eine vergrößerte Version dieser Abbildung anzusehen.
VERFÜGBARKEIT VON DATEN:
Die in dieser Studie analysierten transkriptomischen und klinischen Daten wurden aus dem öffentlich zugänglichen Projekt The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) bezogen (https://portal.gdc.cancer.gov/). Externe Expressions- und Überlebensvalidierungsdaten wurden aus dem Gene Expression Omnibus-Datensatz GSE167573 bezogen. Proteinexpressionsdaten wurden aus dem Human Protein Atlas abgerufen (https://www.proteinatlas.org/). Pan-karzinom-Expressionsdaten wurden mit TIMER2.0 analysiert, und die externe Validierung erfolgte über die BEST-Plattform. Referenzdaten zur Arzneimittelsensitivität wurden aus dem Datensatz Genomics of Drug Sensitivity in Cancer 2 bezogen, und die für die Anreicherungsanalyse verwendeten Gen-Sets wurden aus der Molecular Signatures Database bezogen. Die Originaldatensätze sind öffentlich über die entsprechenden Repositorien und Plattformen zugänglich. Die zur Datenverarbeitung, statistischen Analyse und Visualisierung verwendeten R-Skripte werden als Zusatzdatei 1 bereitgestellt. Aufbereitete Ergebnisse werden als Zusatzdatei 2 bereitgestellt, die die vollständigen Ergebnisse der differentiellen Expressionsanalyse enthält; Zusatzdatei 3, die die Ergebnisse der Gene-Ontologie-Anreicherung enthält; und Zusatzdatei 4, die die Ergebnisse der Kyoto Encyclopedia of Genes and Genomes-Pfad-Anreicherung enthält.
Erweiterte Tabelle 1: Vollständige Ergebnisse der differentiellen Expressionsanalyse. Diese Datei enthält die vollständige Liste der differentiell exprimierten Gene, die zwischen den Gruppen mit hoher und niedriger ARHGAP22-Expression identifiziert wurden, einschließlich Genkennungen, Expressionswerte der Gruppen, log2-Fold-Changes, P-Werte, auf falsche Entdeckungsrate angepasste P-Werte und Regulationsrichtung. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatz-Tabelle 2: Ergebnisse der Gen-Ontologie-Anreicherungsanalyse. Diese Datei enthält die vollständigen Ergebnisse der Gen-Ontologie-Anreicherungsanalyse für ARHGAP22-assoziierte differentiell exprimierte Gene, einschließlich der Kategorien biologischer Prozess, zelluläre Komponente und molekulare Funktion, zusammen mit Anreicherungsstatistiken, P-Werten, adjustierten P-Werten, Genanzahlen und zugehörigen Genidentifikatoren. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzliche Tabelle 3: Ergebnisse der Pfad-Enrichment-Analyse der Kyoto Encyclopedia of Genes and Genomes. Diese Datei enthält die vollständigen Ergebnisse der Pfad-Enrichment-Analyse der Kyoto Encyclopedia of Genes and Genomes für ARHGAP22-assoziierte differentiell exprimierte Gene, einschließlich Pfad-Identifikatoren und -namen, Enrichment-Statistiken, P-Werte, angepasste P-Werte, q-Werte, Genanzahlen und zugehörige Gen-Identifikatoren. Bitte klicken Sie hier, um die Datei herunterzuladen.
Zusatzdatei 1: R-Skripte zur Datenverarbeitung, statistischen Analyse und Visualisierung. Diese Datei enthält die R-Skripte, die für die Datenvorverarbeitung, Expressionsanalyse, Überlebensanalyse, Analyse der Assoziation mit klinisch-pathologischen Parametern, Ko-Expressionsanalyse, differentielle Expressionsanalyse, funktionelle Anreicherungsanalyse, Analyse der Immuninfiltration, Vorhersage der Arzneimittelsensitivität und Erstellung der Abbildungen verwendet wurden. Bitte klicken Sie hier, um die Datei herunterzuladen.
Diskussion
Das Nierenzellkarzinom (RCC) ist eine der häufigsten malignen Erkrankungen des Harnsystems, wobei das klarellige Nierenzellkarzinom (ccRCC) den vorherrschenden histologischen Subtyp darstellt und maßgeblich zur RCC-assoziierten Mortalität beiträgt. In den letzten Jahren ist die Inzidenz von RCC insgesamt angestiegen, wobei erhebliche geografische Unterschiede bestehen. Zu den etablierten Risikofaktoren zählen Rauchen, Adipositas, Hypertonie und chronische Nierenerkrankung3˒4. Trotz Fortschritten in Diagnose und Therapie bleibt das ccRCC klinisch heterogen; einige Patienten weisen bereits fortgeschrittene oder metastasierende Erkrankungen auf, und postoperative Rezidive sowie Fernmetastasen sind weiterhin häufig2˒5˒26. Die Identifizierung molekularer Biomarker, die mit Tumorbefund und Prognose assoziiert sind, bleibt daher ein wichtiges Ziel in der ccRCC-Forschung. Die vorliegende Analyse zeigte, dass ARHGAP22 im ccRCC hochreguliert ist und mit einer ungünstigeren Gesamtsurvival, ungünstigen klinisch-pathologischen Merkmalen, immunbezogenen transkriptomischen Veränderungen, einem immunsuppressiven Profil des Tumormikroumfelds sowie Unterschieden in der rechnergestützt vorhergesagten Empfindlichkeit gegenüber zielgerichteten Wirkstoffen assoziiert ist. Diese Ergebnisse untermauern den potenziellen Nutzen von ARHGAP22 als prognostischer und immunbezogener Biomarker, obwohl die klinische Anwendbarkeit und Kausalität bisher nicht belegt sind.
ARHGAP22 kodiert ein Rho-GTPase-aktivierendes Protein, das an der Regulation des Zytoskeletts und der Zellmotilität beteiligt ist. Das Protein enthält eine Pleckstrin-Homologie-Domäne, eine RhoGAP-Domäne und einen C-terminalen coiled-coil-Abschnitt und kann mit 14-3-3-Proteinen interagieren, was auf eine Rolle bei der wachstumsfaktorregulierten Zellmigration hindeutet22. Als FilGAP-verwandtes Protein beteiligt sich ARHGAP22 an der antagonistischen Regulation der RhoA–Rac1-Achse und an der Kontrolle von Zellmigrationsformen21˒27. ARHGAP22 ist hauptsächlich in Endosomen lokalisiert und kann zu Membranruffles oder zur Plasmamembran transportiert werden, wo es die Rac-abhängige Bildung von Lamellipodien und die Zellausbreitung hemmt; seine subzelluläre Lokalisation steht in engem Zusammenhang mit der RacGAP-Aktivität20˒23. Auch Tumor-assoziierte Zusammenhänge wurden beschrieben. Bei ccRCC wurde ARHGAP22 in transkriptomischen Analysen im Zusammenhang mit der Hemmung des Bromodomain-haltenden Proteins 4 als Kandidatenmolekül identifiziert und mit einer schlechteren Gesamtüberlebensrate assoziiert28. Mitglieder der ARHGAP-Familie wurden zudem mit tumorfördernder Immuninfiltration und Krankheitsprogression beim Blasenkarzinom25, veränderter Expression und Exon-Variationen bei akuter myeloischer Leukämie24 sowie differenzieller Ansprechrate auf Bevacizumab bei metastasiertem kolorektalem Karzinom29 in Verbindung gebracht.
Die vorliegenden Ergebnisse waren konsistent mit diesen Beobachtungen. Die Expression von ARHGAP22 stieg mit zunehmender T-, N- und M-Klassifikation, histologischem Grad und klinischem Stadium an, und eine höhere Expression war mit einer kürzeren Gesamtüberlebenszeit assoziiert. Es wurde bereits gezeigt, dass die Rac-Signalübertragung das Wachstum von ccRCC und den angiogenetischen Schaltvorgang fördert16, während der Rho-GTPase/Rho-assoziierte Coiled-Coil-haltige Protein-Kinase-Weg mit bösartigem Verhalten beim ccRCC in Verbindung gebracht wurde17. Die beobachtete Hochregulierung von ARHGAP22 könnte daher molekulare Veränderungen widerspiegeln, die mit aggressiven Tumorphänotypen assoziiert sind. Analysen zur Ko-Expression und differentiellen Expression zeigten darüber hinaus, dass ARHGAP22 mit einem breiten transkriptionellen Netzwerk assoziiert war. Positive Korrelationen wurden mit Genen wie FMNL1, CARD9 und TRPM2 beobachtet, während negative Korrelationen mit Genen wie BSND und FOXI1 festgestellt wurden. Die Ergebnisse der Genontologie, der Kyoto-Enzyklopädie von Genen und Genomen sowie der Gen-Set-Anreicherungsanalyse zeigten eine Anreicherung in Bereichen wie leukozytenvermittelter Immunität, Chemotaxis, Zytokinproduktion, Lymphozytendifferenzierung und -proliferation, Zytokin-Rezeptor-Interaktionen und Chemokin-Signalübertragung. Chemokin-Netzwerke tragen zur Rekrutierung von Immunzellen, Tumorwachstum und Metastasierung bei RCC bei30, während eine Anreicherung immunbezogener Signalwege mit einem ungünstigen Prognoseverlauf und einer veränderten Tumormikroumgebung beim ccRCC assoziiert ist31. Das klare Zell-Renalzellkarzinom weist außerdem charakteristische immunbedingte transkriptionelle Signaturen auf, die mit dem klinischen Outcome und der Komplexität der Immunmikroumgebung verknüpft sind32. Ähnliche Zusammenhänge zwischen aberranter Genexpression, Anreicherung immunbezogener Signalwege, schlechter Prognose und komplexen Ko-Expressionsmustern wurden bereits bei anderen Malignitäten beschrieben33.
Die Expression von ARHGAP22 war ebenfalls mit Unterschieden im tumorimmunologischen Mikromilieu assoziiert. Die Gruppe mit hoher Expression wies nach Korrektur der falschen Entdeckungsrate höhere geschätzte Anteile an regulatorischen T-Zellen und M2-Makrophagen sowie niedrigere geschätzte Anteile an naiven B-Zellen, ruhenden Mastzellen und aktivierten dendritischen Zellen auf. Positive Assoziationen zeigten sich außerdem zwischen der ARHGAP22-Expression und mehreren Immunkontrollpunkt-Molekülen, zusammen mit höheren Werten für ImmuneScore, StromalScore und ESTIMATEScore. Das klare Zell-Renalzellkarzinom zeichnet sich durch eine erhebliche Immuninfiltration aus, doch dieses Merkmal deutet nicht zwangsläufig auf eine wirksame antitumorale Antwort hin34. Dysfunktionelle Zustände von Immunzellen und immunsuppressive Merkmale können die Wirksamkeit einer Immunkontrollpunktblockade begrenzen35. Regulatorische T-Zellen und M2-Makrophagen wurden bereits mit Immunsuppression, Tumorprogression und schlechtem Prognoseverlauf beim RCC assoziiert36˒37, während eine erhöhte Expression von Immunkontrollpunkten auf immunvermeidungsbezogene Prozesse hindeuten kann38. Die vorliegenden Ergebnisse legen daher nahe, dass eine hohe ARHGAP22-Expression nicht einfach mit stärkerer Immuninfiltration verbunden ist, sondern mit einem Immunprofil, das Merkmale aufweist, die typischerweise mit Immunsuppression in Verbindung stehen. Diese Interpretation bleibt indirekt, da die Schätzungen der Immunzellen aus Bulk-RNA-Sequenzierungsdaten und einer einzigen rechnergestützten Dekonvolutionsmethode abgeleitet wurden.
Unterschiede in der computergestützt vorhergesagten Arzneimittelsensitivität wurden ebenfalls zwischen den ARHGAP22-Expressionsgruppen beobachtet. Hochrisiko-molekulare Merkmale waren zuvor mit veränderter Immuninfiltration, Anreicherung immunbezogener Signalwege und differenzieller Arzneimittelreaktion assoziiert worden39. Immunbezogene Genexpressionssignaturen bei ccRCC wurden zudem berichtet, das Überleben einzuteilen und differenzielle Ansprechen auf Immuntherapie und zielgerichtete Therapie vorherzusagen40˒41. In der vorliegenden Analyse wiesen die Gruppe mit niedriger ARHGAP22-Expression niedrigere vorhergesagte Werte für die halbmaximale Hemmkonzentration gegenüber mehreren zielgerichteten Wirkstoffen auf. Diese Befunde deuten auf eine Assoziation zwischen der ARHGAP22-Expression und der computergestützt vorhergesagten Arzneimittelsensitivität hin, belegen jedoch nicht die tatsächliche Behandlungsreaktion oder einen klinischen Nutzen. Mehrere methodische Entscheidungen trugen zur analytischen Konsistenz bei, einschließlich der Filterung nach Probenqualität, der Verwendung einer einheitlichen, medianbasierten Expressionsschwelle, der Konfidenzfilterung der CIBERSORT-Ergebnisse sowie der Korrektur der Falsch-Entdeckungs-Rate bei multiplen Vergleichen. Dennoch sollte die vorhergesagte Arzneimittelsensitivität als explorativ betrachtet werden, und eine unabhängige Validierung anhand experimentell gemessener oder klinisch beobachteter Arzneimittelwirkungsdaten ist erforderlich.
Mehrere Einschränkungen sollten berücksichtigt werden. Obwohl GSE167573 eine externe Validierung der ARHGAP22-Expression und ihrer Assoziationen mit dem Überleben ermöglichte, bleibt eine Validierung in größeren, multizentrischen klinischen Kohorten erforderlich. Die Analysen basierten hauptsächlich auf retrospektiven öffentlichen Datensätzen und Bulk-RNA-Sequenzierungsdaten; folglich konnte die zelluläre Quelle der ARHGAP22-Expression nicht zwischen Tumorzellen, Stromazellen und infiltrierenden Immunzellen unterschieden werden. Einzelzell-RNA-Sequenzierung, multiplex Immunfluoreszenz oder räumliche Transkriptomik könnten helfen, diese Einschränkung zu überwinden. Die Infiltration von Immunzellen, die Expression von Immun-Checkpoint-Proteinen und die Arzneimittelempfindlichkeit wurden rechnerisch erschlossen und stellen möglicherweise nicht direkt die biologische Funktion oder die klinische Behandlungsreaktion dar. Es wurde keine unabhängige Immun-Entmischungsmethode, keine institutionelle immunhistochemische Kohorte oder experimentelle Störungsanalyse einbezogen. Außerdem lassen die beobachteten Assoziationen keine kausalen Beziehungen zwischen der ARHGAP22-Expression, koexprimierten Genen, der Infiltration von Immunzellen und der Arzneimittelreaktion ableiten. Mechanistische Experimente, prospektive klinische Validierung und der Vergleich von Modellleistungen werden daher erforderlich sein, bevor eine klinische Umsetzung erfolgen kann. Insgesamt bietet der Arbeitsablauf einen reproduzierbaren Rahmen zur Bewertung von Kandidaten-Biomarkern mithilfe öffentlicher molekularer Datensätze, doch die biologische und klinische Relevanz von ARHGAP22 bedarf weiterer unabhängiger Bestätigung.
Offenlegungen
Die Autoren erklären, dass kein Interessenkonflikt besteht.
Danksagungen
Öffentlich verfügbare Daten aus dem Cancer Genome Atlas (TCGA) wurden in dieser Studie verwendet. Dem TCGA Research Network wird dafür gedankt, dass es diese Ressourcen erzeugt und bereitgestellt hat.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| circlize R-Paket | Version 0.4.16 | CRAN | Wird für Circos-Diagramme und Bogen-Diagramme verwendet. |
| clusterProfiler R-Paket | Version 4.12.0 | Bioconductor | Wird für GO-, KEGG- und GSEA-Anreicherungsanalysen verwendet. |
| ComplexHeatmap R-Paket | Version 2.20.0 | Bioconductor | Wird für die Visualisierung komplexer Heatmaps und klinischer Annotations-Heatmaps verwendet. |
| e1071 R-Paket | Version 1.7.16 | CRAN | Wird für die Support-Vektor-Regression in CIBERSORT-bezogenen Analysen verwendet. |
| enrichplot R-Paket | Version 1.24.0 | Bioconductor | Wird zur Visualisierung von Ergebnissen funktionaler Anreicherung verwendet. |
| estimate R-Paket | Version 1.0.13 | R-Paket/Quellpaket | Wird zur Berechnung von stromalen, immunen und ESTIMATE-Scores verwendet. |
| ggExtra R-Paket | Version 0.10.1 | CRAN | Wird für Streudiagramme mit marginalen Dichteverteilungen verwendet. |
| ggplot2 R-Paket | Version 3.5.1 | CRAN | Wird für allgemeine Datenvisualisierung verwendet. |
| ggpubr R-Paket | Version 0.6.0 | CRAN | Wird für Boxplots, Violinplots und statistische Vergleiche verwendet. |
| ggrepel R-Paket | Version 0.9.5 | CRAN | Wird für nicht überlappende Textbeschriftungen in Vulkandiagrammen verwendet. |
| limma R-Paket | Version 3.60.4 | Bioconductor | Wird für die Vorverarbeitung von Expressionsdaten und differentielle Expressionsanalysen verwendet. |
| oncoPredict R-Paket | Version 1.2 | CRAN | Wird zur Vorhersage der Arzneimittelsensitivität basierend auf transkriptomischen Daten verwendet. |
| org.Hs.eg.db R-Paket | Version 3.19.1 | Bioconductor | Wird für die Genannotierung und den Konvertierungsprozess zwischen Gensymbolen und Entrez-ID verwendet. |
| pheatmap R-Paket | Version 1.0.12 | CRAN | Wird für die Visualisierung von Heatmaps verwendet. |
| preprocessCore R-Paket | Version 1.68.0 | Bioconductor | Wird für die Quantilnormalisierung in CIBERSORT-bezogenen Analysen verwendet. |
| R-Software | Version 4.4.0 | R Foundation for Statistical Computing | Wird für statistische Analysen und Visualisierungen verwendet. |
| RColorBrewer R-Paket | Version 1.1.3 | CRAN | Wird zur Erzeugung von Farbpaletten in Visualisierungen verwendet. |
| regplot R-Paket | Version 1.1 | CRAN | Wird für die Visualisierung von Nomogrammen verwendet. |
| reshape2 R-Paket | Version 1.4.4 | CRAN | Wird zur Umstrukturierung von Daten vor der Visualisierung verwendet. |
| rms R-Paket | Version 6.8.1 | CRAN | Wird für die Konstruktion prognostischer Modelle, Kalibrierungsanalysen und nomogrammbezogene Analysen verwendet. |
| scales R-Paket | Version 1.4.0 | CRAN | Wird für die Skalenanpassung und Einstellung der Farbtransparenz verwendet. |
| survival R-Paket | Version 3.5.8 | CRAN | Wird für die Cox-Regression und Kaplan-Meier-Überlebensanalyse verwendet. |
| survminer R-Paket | Version 0.4.9 | CRAN | Wird für die Visualisierung von Kaplan-Meier-Überlebenskurven verwendet. |
| timeROC R-Paket | Version 0.4 | CRAN | Wird für die zeitabhängige ROC-Kurvenanalyse verwendet. |
Referenzen
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8