Ein zeitlich aufgelöster FRET-Assay überwacht die Kinetik der Substratspaltung durch Mpro, um zu beurteilen, ob PROTACs die enzymatische Aktivität beeinflussen, und ermöglicht eine funktionelle Trennung von Degradations- und inhibitorischen Effekten.
Methodenartikel
Ein zeitlich aufgelöster FRET-Aktivitätsassay zur Unterscheidung enzymatischer Hemmung von PROTAC-vermittelter Degradation des SARS-CoV-2 Mpro
In diesem Artikel
Zusammenfassung
Zusammenfassung
Proteolyse-gerichtete Chimären (PROTACs) erweisen sich als vielversprechende Strategie für die Entwicklung antiviraler Arzneimittel und unterscheiden sich mechanistisch von klassischen kleinen Molekülinhibitoren. Viele PROTAC-Konstrukte, die auf virale Proteasen abzielen, wie beispielsweise die Hauptprotease von SARS-CoV-2 (Mpro), verwenden Wirkstoffe, die von aktiven Zentrum-Inhibitoren abgeleitet sind, wodurch eine näheinduzierte Degradation mit einer potenziellen enzymatischen Hemmung kombiniert wird. Diese Doppelfunktion erschwert die experimentelle Unterscheidung zwischen degradationsbedingten Effekten und direkter Hemmung der katalytischen Aktivität auf die virale Replikation. Um dies zu adressieren, etablierten wir einen auf Fluoreszenz-Resonanz-Energietransfer (FRET) basierenden Assay zur Quantifizierung der katalytischen Aktivität der rekombinanten Mpro in Gegenwart von Inhibitoren und Degradationsmitteln. Der Assay verwendet ein quenchiertes fluorogenes Peptidsubstrat (MI-2822), das die kanonische Mpro-Spaltungssequenz enthält, flankiert von einem Fluorophor und einem Quencher. Die proteolytische Spaltung führt zu einem zeitabhängigen Anstieg der Fluoreszenz, wodurch eine kontinuierliche kinetische Überwachung der Enzymaktivität ermöglicht wird. Die in Escherichia coli exprimierte rekombinante Mpro wird gereinigt und unter definierten Pufferbedingungen mit dem FRET-Substrat inkubiert, und die Fluoreszenz wird über die Zeit aufgezeichnet, um Aktivitätsprofile des Enzyms abzuleiten. Der Assay wird mit dem klinisch zugelassenen Inhibitor des aktiven Zentrums, Nirmatrelvir, kontrolliert, der die Substratspaltung effizient unterdrückt. Im Gegensatz dazu reduzieren PROTACs, die auf Mpro außerhalb der katalytischen Mulde abzielen, den Fluoreszenzanstieg nicht wesentlich, was darauf hinweist, dass sie unter den getesteten Bedingungen die enzymatische Aktivität nicht messbar hemmen. Dieses Protokoll bietet einen robusten und reproduzierbaren Ansatz, um zwischen enzymatischer Hemmung und degradationsassoziierten Mechanismen zu unterscheiden. Es ist allgemein anwendbar für die mechanistische Charakterisierung von PROTACs und anderen bifunktionellen Molekülen, die auf virale Proteasen abzielen.
Einleitung
Der gezielte Proteinabbau (Targeted protein degradation, TPD) nutzt das zelluläre Ubiquitin-Proteasom-System (UPS), um Proteine von Interesse selektiv zu eliminieren. Diese Strategie basiert auf heterobifunktionellen Molekülen, die allgemein als Chimären zur Proteolyse-Targetierung (PROTACs) bezeichnet werden und gleichzeitig ein Zielprotein sowie eine E3-Ubiquitin-Ligase2 binden. E3-Ubiquitin-Ligasen stellen eine große und vielfältige Klasse zellulärer Enzyme3 dar, die die Ubiquitinierung von Substratproteinen katalysieren und sie dadurch für den Abbau durch das Proteasom markieren4.
PROTACs bestehen aus einem Liganden für das Zielprotein und einem Liganden für eine E3-Ligase, die über einen chemischen Linker verbunden sind5. Durch die Herstellung einer räumlichen Nähe zwischen dem Zielprotein und der E3-Ligase fördern PROTACs die Bildung eines ternären Komplexes, der den Transfer von Ubiquitin und den anschließenden Abbau des Zielproteins durch das Proteasom ermöglicht6,7. Im Vergleich zu klassischen kleinen Molekülinhibitoren bietet dieser Ansatz mehrere Vorteile8. PROTACs können katalytisch wirken, was eine effiziente Verminderung des Zielproteins bei niedrigeren Konzentrationen ermöglicht, und sie können bereits vorhandene Liganden oder Inhibitoren als Zielgerichtetheitsmodule nutzen5. Außerdem können auf dem Abbau basierende Strategien auch bei Vorliegen mutationsbedingter Resistenzen wirksam bleiben9,10 und auf Proteine angewendet werden, die sich schwer direkt inhibieren lassen, beispielsweise solche ohne gut definierte Bindungstaschen11.
Im Kontext der Entwicklung antiviraler Wirkstoffe basieren viele beschriebene PROTACs, die gegen virale Proteine gerichtet sind, auf Warheads, die von aktiven Hemmstoffen des Bindungsackers abgeleitet sind10,12,13,14. Folglich kombinieren diese Moleküle häufig die enzymatische Hemmung mit einer durch den Abbau verursachten Verringerung des Zielproteins, was die mechanistische Interpretation der antiviralen Wirkung erschwert. Obwohl zelluläre antivirale Assays das Zusammenspiel mehrerer Prozesse erfassen, einschließlich des Target-Abbaus und der Hemmung der viralen Replikation, erlauben sie oft keine klare Unterscheidung zwischen hemmungsbedingten und abbauvermittelten Effekten. Zudem fehlt vielen viralen Proteinen eine eindeutig definierte Bindungstasche oder katalytische Stelle, was ihre Zugänglichkeit für derzeitige PROTAC-Designstrategien begrenzt.
Um diese Herausforderung zu bewältigen, entwickelten wir einen auf Fluoreszenz-Resonanz-Energietransfer (FRET) basierenden Assay unter Verwendung eines SARS-CoV-2-Mpro-Peptid-Substrats, der eine zeitlich aufgelöste Überwachung der enzymatischen Aktivität ermöglicht. Dieser Ansatz erlaubt es, zwischen PROTAC-vermittelten Effekten und einer direkten enzymatischen Hemmung zu unterscheiden. Mithilfe dieses Assays untersuchten wir einen auf Mpro abzielenden Degrader, der außerhalb des katalytischen Spalts bindet und unter den getesteten Bedingungen keine messbare Störung der Proteaseaktivität verursacht, während er gleichzeitig seine degradierte Wirkung beibehält. Parallel dazu wurde der klinisch zugelassene Mpro-Inhibitor Nirmatrelvir als Kontrolle eingesetzt und führte zu einer deutlichen Verringerung der enzymatischen Aktivität.
Zusammenfassend bietet dieser Assay eine robuste Methode, um zwischen enzymatischer Hemmung und abbauassoziierten Effekten zu unterscheiden. Er ist besonders wertvoll zur Charakterisierung von Abbauproteinen, die enzymatisch aktive Proteine gezielt angreifen, bei denen die Unterscheidung dieser Mechanismen entscheidend für das Verständnis ihrer antiviralen Aktivität ist (Abbildung 1).
Protokoll
1. Materialvorbereitung
- Expressionssystem vorbereiten
- Verwenden Sie chemisch kompetente Escherichia coli-Zellen des Stammes BL21 Rosetta2 als Expressionssystem.
- Verwenden Sie einen pET28a(+)-Expressionsvektor, der SARS-CoV-2 Mpro mit 6×-Histidin-Tags an den N- und C-Termini kodiert.
- Wachstumsmedium vorbereiten
- Stellen Sie 5 L Luria-Bertani-(LB)-Medium her, indem Sie 10 g/L Trypton, 5 g/L Hefeextrakt und 10 g/L Natriumchlorid (NaCl) in destilliertem Wasser auflösen. Sterilisieren Sie das Medium durch Autoklavieren bei 121 °C für 20 min.
- IPTG-Stammlösung vorbereiten
- Lösen Sie 4,20 g IPTG in 45 mL destilliertem Wasser, um eine 0,4-M-Stammlösung herzustellen. Lagern Sie die Stammlösung bei −20 °C.
- Puffer vorbereiten
- Stellen Sie 1 L Mpro-Lysepuffer (MLB) her, der 50 mM Tris, 300 mM NaCl, 5 % Glycerin und 0,5 % Triton X-100 (pH 7,5) enthält.
- Stellen Sie 4 L Mpro-Proteinpuffer (MB) her, der 20 mM Tris und 150 mM NaCl (pH 7,5) enthält.
- Stellen Sie 500 mL Waschpuffer (WB) her, der 20 mM Tris, 150 mM NaCl und 20 mM Imidazol (pH 7,5) enthält.
- Stellen Sie jeweils 100 mL Elutionspuffer 1 (100 mM Imidazol), Elutionspuffer 2 (250 mM Imidazol) und Elutionspuffer 3 (500 mM Imidazol) her, die jeweils 20 mM Tris und 150 mM NaCl (pH 7,5) enthalten.
- Stellen Sie 1 mL 4×-Probenpuffer her, der Mercaptoethanol, Bromphenolblau, Glycerin, Tris (pH 6,8), Natriumlaurylsulfat (SDS) und destilliertes Wasser enthält.
- Stellen Sie 1 L phosphatgepufferte Kochsalzlösung (PBS) her, die KCl, KH₂PO₄, Na₂HPO₄ und NaCl in destilliertem Wasser enthält.
2. Expression von Mpro in Escherichia coli
- Das Expressionsplasmid in E. coli einführen
- Chemisch kompetente E. coli-Rosetta2-Zellen mit einem kommerziellen Transformationskit herstellen. 5 mL Super-optimaler Brühe (SOB) ansäen und die Kultur über Nacht bei 37 °C unter Schütteln inkubieren.
- Die Übernachtkultur in 100 mL SOB-Medium überführen und die Zellen bis zu einer OD600 von 0,4–0,5 wachsen lassen. Die Kultur auf Eis abkühlen und 5 min bei 1.800 × g zentrifugieren.
- Den Zellpellet zweimal mit Waschpuffer waschen und in Kompetenzpuffer resuspendieren. 50 µL kompetente Zellen portionieren und bei −70 °C lagern.
- Das Expressionsplasmid in chemisch kompetente Bakterien einführen
- Eine Portion kompetenter Zellen 10 min auf Eis auftauen lassen. 1 µL Plasmid-DNA (<50 ng) hinzufügen und vorsichtig mischen.
- Die Zellen 30 min auf Eis inkubieren. Die transformierten Zellen auf LB-Agar (1,5 % Agar) mit 100 µg/mL Kanamycin ausplattieren und die Platten über Nacht (ca. 18 h) bei 37 °C inkubieren.
- Die bakterielle Kultur vergrößern
- 5 mL LB-Medium mit 100 µg/mL Kanamycin mit einer einzelnen Kolonie ansäen. Die Kultur über Nacht bei 37 °C unter Schütteln bei 200 rpm inkubieren.
- Die Übernachtkultur in 100 mL LB-Medium mit 100 µg/mL Kanamycin überführen. Die Kultur über Nacht unter denselben Bedingungen inkubieren.
- 35 mL der Übernachtkultur in 1 L LB-Medium mit 100 µg/mL Kanamycin überführen. Die Kultur bei 37 °C unter Schütteln bei 140 rpm inkubieren, bis die OD600 einen Wert von 1,0–1,2 erreicht.
- Die Expression von Mpro induzieren
- Die Kultur auf 16 °C abkühlen. 1 mL 0,4 M IPTG (endgültige Konzentration 0,4 mM) hinzufügen, um die Proteinsynthese zu induzieren.
- Die Kultur 72 h bei 16 °C unter Schütteln bei 140 rpm inkubieren.
3. Gewinnung und Reinigung von Mpro
- Die bakteriellen Zellen gewinnen
- Zentrifugieren Sie die Kultur bei 5.000 × g und 4 °C für 1 h. Entsorgen Sie den Überstand und resuspendieren Sie das Pellet in 35 mL Phosphat-gepufferter Kochsalzlösung (PBS).
HINWEIS: Stellen Sie eine vollständige Resuspension des Pellets sicher, um die Proteinrückgewinnung während der nachfolgenden Reinigung zu maximieren. - Überführen Sie die Suspension in ein 50-mL-Zentrifugenröhrchen und zentrifugieren Sie bei 6.800 × g und 4 °C für 10 min. Entsorgen Sie den Überstand und lagern Sie das Zellpellet bei −20 °C.
- Zentrifugieren Sie die Kultur bei 5.000 × g und 4 °C für 1 h. Entsorgen Sie den Überstand und resuspendieren Sie das Pellet in 35 mL Phosphat-gepufferter Kochsalzlösung (PBS).
- Die Zellen lysieren
- Das Zellpellet 15–30 min auf Eis auftauen lassen. Das Pellet in 80 mL Mpro Lysispuffer (MLB) homogen resuspendieren.
HINWEIS: Halten Sie den Puffer und die Probe während dieses Schritts stets auf Eis, um Proteinabbau und -aggregation zu minimieren. - Die Suspension 10 min auf Eis sonifizieren, dabei 30-s-Impulse bei 50–60 % Amplitude mit 2-minütigen Kühlpausen zwischen den Impulsen verwenden.
- Den Lysat in Zentrifugenröhrchen überführen und bei 60.000 × g und 4 °C für 1 h zentrifugieren. Den geklärten Überstand für die Affinitätsreinigung sammeln.
- Das Zellpellet 15–30 min auf Eis auftauen lassen. Das Pellet in 80 mL Mpro Lysispuffer (MLB) homogen resuspendieren.
- Mpro mittels immobilisierter Metall-Affinitätschromatographie reinigen
- Die Affinitäts-Säule mit 10 Säulenvolumina (CV) destilliertem Wasser und anschließend mit 10 CV Mpro-Proteinpuffer (MB) equilibrieren. Bereiten Sie vor dem Probenauftrag den Wasch- und Elutionspuffer vor.
HINWEIS: Vermeiden Sie die Bildung von Luftblasen in der Säule, da diese die Bindungseffizienz verringern können. - Den geklärten Lysat mit geringer Flussrate auf die equilibrierte Säule auftragen. Den Durchlauf sammeln.
HINWEIS: Halten Sie eine ausreichend niedrige Flussrate aufrecht, um die Bindung des His-markierten Proteins zu maximieren. - Die Säule mit 50 mL Waschpuffer (WB) waschen. Sollte erforderlich sein, die letzten 2 mL der Waschfraktion zur Qualitätsbeurteilung sammeln.
- Das gebundene Protein nacheinander mit 6 mL Elutionspuffer 1 (drei Fraktionen à 2 mL), 6 mL Elutionspuffer 2 (drei Fraktionen à 2 mL) und 8 mL Elutionspuffer 3 (vier Fraktionen à 2 mL) eluieren. Alle gesammelten Fraktionen auf Eis lagern.
- Die Affinitäts-Säule mit 10 Säulenvolumina (CV) destilliertem Wasser und anschließend mit 10 CV Mpro-Proteinpuffer (MB) equilibrieren. Bereiten Sie vor dem Probenauftrag den Wasch- und Elutionspuffer vor.
- Die Affinitäts-Säule regenerieren
- Die Säule nacheinander mit 10 CV Elutionspuffer 3, 10 CV Mpro-Proteinpuffer, 10 CV destilliertem Wasser und 10 CV 20 % Ethanol waschen.
- Die Proteinqualität beurteilen
- 45 µL jeder Proteinstichprobe mit 15 µL 4× Probenpuffer mischen. Die Proben 10 min bei 100 °C erhitzen und kurz zentrifugieren.
- Die Proben auf einem 10–12 %igen SDS-PAGE-Gel bei 150 V trennen, bis die Farbstofffront das untere Ende des Gels erreicht hat.
- Das Gel 15–30 min mit Coomassie-Färbemittel anfärben. Das Gel mit destilliertem Wasser abspülen und die Proteinreinheit beurteilen (erwartetes Molekulargewicht: ca. 36 kDa).
4. Proteinpräparation
- Pufferaustausch und Konzentrierung des Proteins
- Führen Sie einen Pufferaustausch in Mpro-Proteinpuffer (MB) mithilfe von Zentrifugalfiltern (MWCO: 10 kDa) durch. Konzentrieren Sie die Proteinlösung auf ein Endvolumen von etwa 1 mL.
- Quantifizierung des Proteins
- Messen Sie die Proteinkonzentration mit einem Spektrophotometer. Nullen Sie das Gerät vor der Messung mit MB.
- Berechnen Sie die Proteinkonzentration unter Verwendung des entsprechenden Extinktionskoeffizienten (ε = 0,931).
5. Optimieren Sie die Testbedingungen
- Zubereitung der Assay-Reagenzien
- Stellen Sie eine 3 µM Stammlösung des gereinigten Mpro und eine 300 µM Stammlösung des Peptid-Substrats im Mpro-Proteinpuffer (MB) her.
- Vorbereitung serieller Verdünnungen
- Erstellen Sie sechs zweifache serielle Verdünnungen der Mpro-Stammlösung in MB.
- Erstellen Sie drei zweifache serielle Verdünnungen des Peptid-Substrats in MB.
- Konfiguration des Plattenlesegeräts
- Heizen Sie das Plattenlesegerät auf 37 °C vor. Stellen Sie die Anregungswellenlänge auf 320 nm, die Emissionswellenlänge auf 420 nm (20 nm Bandbreite) und das Erfassungsintervall auf 60 s bei einer Gesamtmessdauer von 60 min ein.
HINWEIS: Bereiten Sie alle Assay-Komponenten vor dem Hinzufügen des Substrats vor, da die Reaktion unmittelbar nach Zugabe des Substrats beginnt.
- Heizen Sie das Plattenlesegerät auf 37 °C vor. Stellen Sie die Anregungswellenlänge auf 320 nm, die Emissionswellenlänge auf 420 nm (20 nm Bandbreite) und das Erfassungsintervall auf 60 s bei einer Gesamtmessdauer von 60 min ein.
- Zubereitung der Assay-Platte
- Geben Sie 25 µL jeder Mpro-Verdünnung in die Spalten 1–6 einer schwarzen 96-Loch-Platte. Geben Sie 25 µL MB in Spalte 7 als Enzym-freie Kontrolle.
- Geben Sie 100 µL MB in jedes Loch.
HINWEIS: Verwenden Sie schwarze 96-Loch-Platten, um die Hintergrundfluoreszenz zu minimieren und das Fluoreszenzsignal zu optimieren.
- Initiierung der Reaktion
- Geben Sie 25 µL des Peptid-Substrats in die Reihen A–C. Geben Sie 25 µL MB in Reihe D als Substrat-freie Kontrolle.
- Beginnen Sie unmittelbar nach Zugabe des Substrats mit der Fluoreszenz-Erfassung.
- Auswertung der Daten
- Exportieren Sie die Fluoreszenzdaten und tragen Sie die relativen Fluoreszenzeinheiten (RFU) als Funktion der Zeit auf.
- Wählen Sie die Konzentrationen an Mpro und Substrat aus, die ein hohes Signal-Rausch-Verhältnis liefern, ohne eine frühe Signal-Sättigung zu erreichen (z. B. 500 nM Mpro und 50 µM Substrat).
- Bestimmung der kinetischen Parameter (optional)
- Bestimmen Sie die kinetischen Parameter des fluorogenen Substrats, indem Sie die anfänglichen Reaktionsgeschwindigkeiten an die Michaelis-Menten-Gleichung anpassen. Wandeln Sie die Fluoreszenzeinheiten mithilfe einer Kalibrierkurve, die mit 2-Amino-N-(3-aminopropyl)benzamid erstellt wurde, in Produktkonzentration um. Die detaillierte Synthese des Kalibrier-Fluorophors ist in Supplementary File 1 beschrieben.
6. Durchführen des FRET-Assays
- Den Plattenreader vorbereiten
- Den Plattenreader auf 37 °C vorheizen. Die Anregungswellenlänge auf 320 nm, die Emissionswellenlänge auf 420 nm (20 nm Bandbreite) und das Erfassungsintervall auf 60 s einstellen, bei einer Gesamtmessdauer von 60 min.
- Die Assay-Reagenzien vorbereiten
- Stammlösungen des gereinigten Mpro (3 µM), des Peptid-Substrats (300 µM) und der Testverbindungen im Mpro-Proteinpuffer (MB) herstellen.
- Serienverdünnungen jeder Testverbindung in DMSO herstellen, wobei eine konstante Endkonzentration von DMSO in allen Proben beibehalten wird. DMSO-allein- und Puffer-allein-Kontrollen einschließen.
- Die Reaktionsmischungen vorbereiten
- Jede Testverbindung oder Kontrolle in 100 µL MB verdünnen. 25 µL Mpro hinzufügen, um eine endgültige Enzymskonzentration von 500 nM zu erreichen.
- Die Reaktionsmischungen unverzüglich in die Vertiefungen einer schwarzen 96-Loch-Platte überführen.
- Die Reaktion starten
- 25 µL Peptid-Substrat zu jeder Vertiefung hinzufügen, um eine endgültige Substratkonzentration von 50 µM zu erreichen (endgültiges Reaktionsvolumen: 150 µL).
- Die Fluoreszenz-Erfassung unmittelbar nach Zugabe des Substrats starten.
HINWEIS: Die Datenerfassung unmittelbar nach Zugabe des Substrats beginnen, um eine genaue Messung der anfänglichen Reaktionskinetik sicherzustellen.
- Die Fluoreszenzdaten erfassen
- Die Fluoreszenz kontinuierlich für 60 min unter Verwendung der vordefinierten Erfassungseinstellungen aufzeichnen.
Ergebnisse
Die erfolgreiche Durchführung des zeitlich aufgelösten Fluoreszenz-Resonanz-Energietransfers (TR-FRET) erfordert die Optimierung des Verhältnisses von Enzym zu Substrat. Wie im Protokoll beschrieben, kann dies durch Titration beider Komponenten erreicht werden. In dieser Studie wurden Enzymkonzentrationen im Bereich von 15,6 bis 500 nM in Kombination mit Substratkonzentrationen von 12,5 bis 50 µM getestet. Kontrollreaktionen ohne Substrat oder Enzym wurden einbezogen. In einem separaten Experiment wurde die Michaelis-Menten-Konstante (KM) mit 29,2 ± 6,1 µM bestimmt (ergänzende Abbildung 1).
Die Ergebnisse zeigen, dass die Enzymkonzentration in erster Linie den Substratumsatz bestimmt, während die Substratkonzentration hauptsächlich die Intensität des Fluoreszenzsignals beeinflusst. Eine Erhöhung der Substratkonzentration führte zu höheren anfänglichen Fluoreszenzsignalen (t = 0). Beispielsweise lag die Basislinienfluoreszenz zwischen etwa 400 und 500 RFU in Abbildung 2A, während niedrigere Substratkonzentrationen geringere Werte der Basislinienfluoreszenz ergaben (Abbildung 2B,C). In Abwesenheit von Substrat (Abbildung 2D) wurde lediglich eine Hintergrundfluoreszenz, typischerweise unterhalb von 20 RFU, detektiert.
Eine Erhöhung der Enzymkonzentrationen führte zu einer stärkeren Substratumsatzrate und verbesserten Signal-Rausch-Verhältnissen (Abbildung 2A). Bei der höchsten Enzymkonzentration näherte sich die Reaktion nach etwa 50 Minuten einem Plateau an, was auf eine nahezu vollständige Substratumsetzung hindeutet. Das Plateau wurde bei niedrigeren Substratkonzentrationen früher und bei höheren Substratkonzentrationen später erreicht. Im Gegensatz dazu erreichten niedrigere Enzymkonzentrationen innerhalb des 60-minütigen Messzeitraums keine Sättigung und zeigten einen annähernd linearen Anstieg der Fluoreszenz.
Basierend auf diesen Beobachtungen sollten optimale Testbedingungen die folgenden Kriterien erfüllen: (1) minimale Hintergrundfluoreszenz in der Kontrolle ohne Substrat; (2) stabile Basislinienfluoreszenz ohne Substratumsatz in der Kontrolle ohne Enzym; (3) ein Verhältnis von Enzym zu Substrat, das ein ausreichendes Signal-Rausch-Verhältnis für die quantitative Analyse liefert; und (4) Fluoreszenzsignale, die am Ende der Messdauer eine Sättigung annähern. Basierend auf diesen Kriterien wurde für nachfolgende Experimente eine Enzymkonzentration von 500 nM und eine Substratkonzentration von 50 µM gewählt.
Zur weiteren Charakterisierung des fluorogenen Substrats wurden die enzymkinetischen Parameter unter Standardtestbedingungen mit acht Substratkonzentrationen (0,39–50 µM) und einer festen Enzymkonzentration (15,9 nM) bestimmt. Die aus den Fluoreszenz-Zeitverlaufs-Kurven erhaltenen Anfangsgeschwindigkeiten wurden an die Michaelis-Menten-Gleichung angepasst (Ergänzende Abbildung 1A,B). Das Substrat MI-2822 wies ein KM von 29,2 ± 6,1 µM und ein Vmax von 91,8 ± 14,2 RFU/s (n = 7) auf. Unter Verwendung einer Kalibrierungskurve, die mit 2-Amino-N-(3-aminopropyl)benzamid erstellt wurde (Ergänzende Abbildung 1C), wurde der kcat-Wert mit 0,62 s⁻1 berechnet, was einer katalytischen Effizienz (kcat/KM) von 2,12 × 10⁴ s⁻1 M⁻1 entspricht und etwa 30-mal höher liegt als der für zuvor beschriebene, auf ACC basierende fluorogene Substrate berichtete Wert. Diese kinetischen Daten deuten auf eine effiziente Substraterkennung durch das SARS-CoV-2 Mpro hin und belegen die Eignung von MI-2822 für empfindliche, fluoreszenzbasierte enzymatische Assays.
Der Assay wurde unter Verwendung von 500 nM Mpro und 50 µM Substrat durchgeführt (Abbildung 3 und Abbildung 4). Nirmatrelvir wurde als Referenzinhibitor verwendet, der die katalytische Stelle gezielt blockiert (der „Inhibitor“). Parallel dazu wurden ein Mpro-gerichteter PROTAC, der außerhalb des katalytischen Spalts bindet (der „PROTAC“), sowie ein entsprechendes Ligand ohne die E3-Ligase-bindende Einheit (das „Ligand“) untersucht. Alle Verbindungen wurden in drei Konzentrationen getestet, um dosisabhängige Effekte zu bewerten.
Um Lösungsmittel-Effekte zu kontrollieren, enthielten alle Reaktionen eine konstante DMSO-Konzentration (0,1 %). Weitere Kontrollen umfassten eine Puffer-allein-Kontrolle und eine Enzym-freie (Mock-)Kontrolle.
Es wird erwartet, dass der Inhibitor die Substratumsatzrate in abhängiger Weise von der Dosis reduziert. Im Gegensatz dazu wird erwartet, dass der PROTAC, der außerhalb der katalytischen Stelle bindet, unter zellfreien Bedingungen die enzymatische Aktivität nicht signifikant beeinflusst. Ebenso wird erwartet, dass der Ligandenkontrollansatz kaum oder keinen Einfluss auf die Substratumsatzrate hat. Die Mock-Kontrolle sollte während des gesamten Experiments eine Grundlinienfluoreszenz aufrechterhalten.
Wie erwartet hatte DMSO im Vergleich zur Pufferkontrolle keine messbare Wirkung auf die Enzymaktivität (Abbildung 3A–C, schwarz). Ebenso wies die Negativkontrolle während des gesamten Experiments ein stabiles Grundniveau des Fluoreszenzsignals auf (Abbildung 3A–C, magenta).
Der Hemmstoff bewirkte eine dosisabhängige Hemmung der Mpro-Aktivität (Abbildung 3A, rot). Bei 10 µM war die Substratumsatzrate deutlich vermindert, während niedrigere Konzentrationen eine zunehmend schwächere Hemmung zeigten. Im Gegensatz dazu führten sowohl der PROTAC (Abbildung 3B, blau) als auch der Ligand (Abbildung 3C, grün) nur zu geringen Abnahmen der Substratumsatzrate. Da beide Verbindungen denselben Wirkstoffanteil besitzen, ist ihr ähnliches Verhalten mit ihren Bindungseigenschaften vereinbar. Wichtig ist, dass keines der beiden Verbindungen die enzymatische Aktivität unter den getesteten Bedingungen signifikant hemmte.
Diese Ergebnisse sind wichtig für die Interpretation der auf Degradation basierenden antiviralen Wirkung. Da der PROTAC, im Gegensatz zum Wirkstelle-Inhibitor, nur eine geringe Hemmung der enzymatischen Aktivität von Mpro zeigte, ist jede im Zell-basierten Assay beobachtete Verringerung der Virusreplikation hauptsächlich auf die Proteindegradation und nicht auf eine direkte enzymatische Hemmung zurückzuführen. Diese mechanistische Unterscheidung ist entscheidend, um zu bestätigen, dass die antivirale Wirkung über den beabsichtigten Degradationsmechanismus vermittelt wird.
Die Reaktionskinetik wurde weitergehend bewertet, indem die Fläche unter der Fluoreszenz-Zeit-Kurve (AUC; Abbildung 4) berechnet wurde, die eine quantitative Messgröße für die kumulative Substratumsetzung (ΣRFU) darstellt. Die AUC wurde als Summe der RFU-Werte über alle aufgezeichneten Zeitpunkte berechnet.
Diese Analyse bestätigte, dass nur die höchste Inhibitorkonzentration die Substratumsetzung signifikant verringerte. Der PROTAC zeigte lediglich einen geringen dosisabhängigen Effekt, während der Ligand keinen messbaren Effekt hatte. Die DMSO- und Pufferkontrollen zeigten vergleichbare Ergebnisse. Die Mock-Kontrolle wies im Zeitverlauf eine leichte Abnahme der Fluoreszenz auf, wahrscheinlich aufgrund einer Photobleiche des Fluorophors.
In Abbildung 5 sind repräsentative Beispiele für fehlgeschlagene oder suboptimale Reaktionen dargestellt, um mögliche Einschränkungen des Assays zu veranschaulichen. Eine zuverlässige Leistung des Assays hängt sowohl von der Reinheit als auch von der Integrität der Enzympräparation ab, die vor der Interpretation der Ergebnisse überprüft werden sollte.
Abbildung 5A zeigt eine fehlgeschlagene Reaktion, bei der entweder die Enzymreinheit unzureichend war oder die Konzentration des aktiven Enzyms zu niedrig war, um eine Substratumsetzung zu ermöglichen. Die anfängliche Fluoreszenz-Grundlinie (t = 0) lag über 1.000 RFU, möglicherweise aufgrund ungenauer Substratpräparation oder Verunreinigungen in der Enzympräparation, die zur Hintergrundfluoreszenz beitragen. Darüber hinaus wurde unter keiner experimentellen Bedingung eine Substratumsetzung beobachtet, was entweder auf unzureichende Menge an aktivem Enzym oder auf Kontamination hinweist, die die enzymatische Aktivität beeinträchtigt hat.
Eine Kontrolle ohne Substrat kann einbezogen werden, um zu bestimmen, ob die Enzympräparation zur Hintergrundfluoreszenz beiträgt. Ideal sollte dieses Signal minimal bleiben. Im optimierten Assay (Abbildung 5B) blieb die Hintergrundfluoreszenz unterhalb von 20 RFU und war über alle Enzymkonzentrationen hinweg konsistent, was darauf hindeutet, dass die Enzympräparation vernachlässigbar zur Hintergrundsignal beiträgt. Obwohl eine Störung der enzymatischen Aktivität nicht vollständig ausgeschlossen werden kann, lässt sich ein wesentlicher Beitrag der Enzympräparation zur erhöhten Basislinienfluoreszenz ausschließen.
Die Substratpräparation ist ein weiterer entscheidender Faktor für die Leistungsfähigkeit des Assays. In dieser Studie wurde das Peptidsubstrat in Proteinpuffer gelöst, um konsistente Testbedingungen aufrechtzuerhalten. Während der Assay-Optimierung wurde die Löslichkeit des Substrats in zwei verschiedenen Proteinpuffern sowie in destilliertem Wasser überprüft. Die Auflösung des Substrats in destilliertem Wasser verringerte dessen Löslichkeit und förderte die Aggregation der Peptide. Da sich diese Aggregate im Laufe des Assays allmählich auflösten, kam es zu plötzlichen Anstiegen der Fluoreszenz, was zu ungenauen Schätzungen der effektiven Substratkonzentrationen führte (Abbildung 5C, rot). Daher sollte ein Lösungsmittel verwendet werden, das eine vollständige Löslichkeit des Substrats gewährleistet und gleichzeitig die Enzymaktivität erhält.
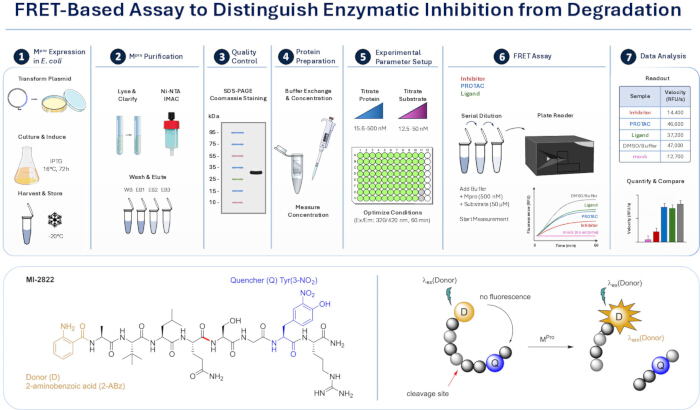
Abbildung 1: Übersicht über das FRET-basierte Experiment und das Assayprinzip. Das obere Panel veranschaulicht den experimentellen Arbeitsablauf, einschließlich der rekombinanten Expression von Mpro in E. coli, der Reinigung mittels immobilisierter Metallaffinitätschromatographie, der Qualitätskontrolle, der Proteinpräparation und der Optimierung der Assaybedingungen, gefolgt vom FRET-Assay und der Datenanalyse. Das untere Panel zeigt das Assayprinzip: Ein quenchiertes fluorogenes Peptidsubstrat wird durch Mpro gespalten, was zur Trennung von Fluorophor und Quencher sowie zu einem entsprechenden Anstieg des Fluoreszenzsignals führt. Dieser Aufbau ermöglicht die kinetische Überwachung der enzymatischen Aktivität und den Vergleich von Bedingungen mit Inhibitoren, PROTACs und Liganden. Abkürzungen: Mpro = Hauptprotease, E. coli = Escherichia coli, FRET = Fluoreszenz-Resonanz-Energietransfer, PROTAC = Proteolyse-zielgerichtetes Chimära. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
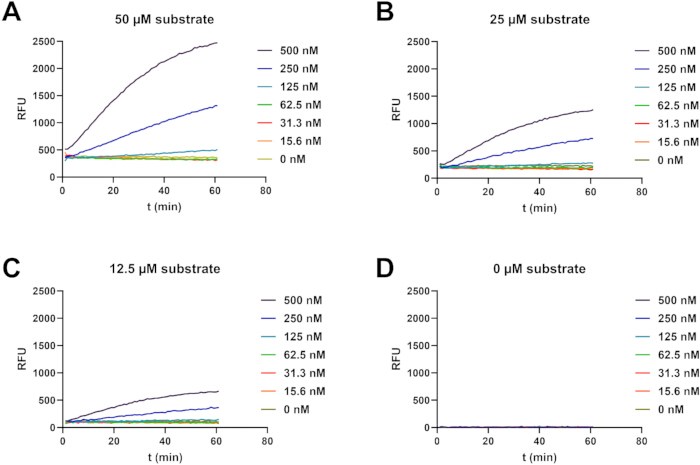
Abbildung 2: Titration von Protein und Substrat. Bei einem Gesamtreaktionsvolumen von 150 µL wurde eine serielle Verdünnung des gereinigten Mpro (15,6–500 nM) kombiniert mit (A) 50 µM, (B) 25 µM, (C) 12,5 µM Substrat oder (D) Puffer (Substrat-freie Kontrolle). Die Reaktionen wurden in schwarzen, flachbodigen 96-Well-Platten durchgeführt und in einem Multimode-Mikroplattenreader überwacht. Die Fluoreszenz wurde alle 60 s über einen Zeitraum von 60 min aufgezeichnet (λex 320 nm, λem 420 nm). Die RFU werden über der Zeit aufgetragen. Abkürzungen: Mpro = Hauptprotease, λex = Anregungs-Wellenlänge, λem = Emissions-Wellenlänge, RFU = relative Fluoreszenzeinheiten. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
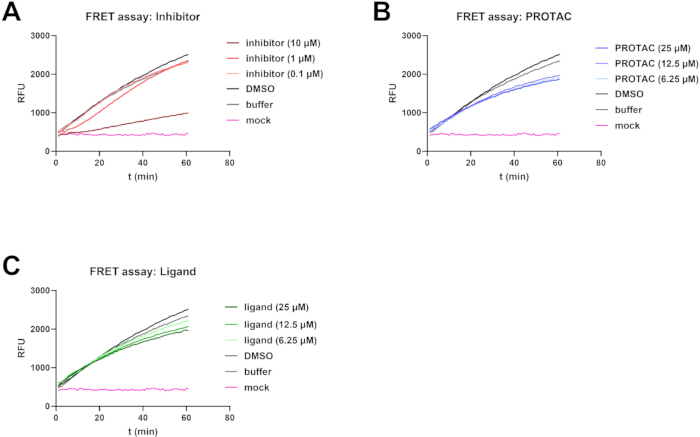
Abbildung 3: TR-FRET in Gegenwart eines Mpro-Inhibitors, eines PROTACs und eines Liganden. In einem Gesamtreaktionsvolumen von 150 µL wurde 500 nM gereinigtes Mpro mit 50 µM Substrat in Gegenwart serieller Verdünnungen von (A) dem Wirkstelle-Inhibitor Nirmatrelvir, (B) einem Mpro-gerichteten PROTAC oder (C) dem entsprechenden Liganden ohne die E3-Ligase-bindende Einheit inkubiert. Die Reaktionen wurden in schwarzen flachen 96-Well-Platten durchgeführt und in einem Multimode-Mikroplattenreader überwacht. Die Fluoreszenz wurde alle 60 s über einen Zeitraum von 60 min aufgezeichnet (λex 320 nm, λem 420 nm). Die RFU-Werte sind über die Zeit aufgetragen. Abkürzungen: Mpro = Hauptprotease, PROTAC = Proteolyse-zielgerichteter Chimär, λex = Anregungs-Wellenlänge, λem = Emissions-Wellenlänge. RFU = relative Fluoreszenzeinheiten. Bitte klicken Sie hier, um eine vergrößerte Version dieser Abbildung anzusehen.
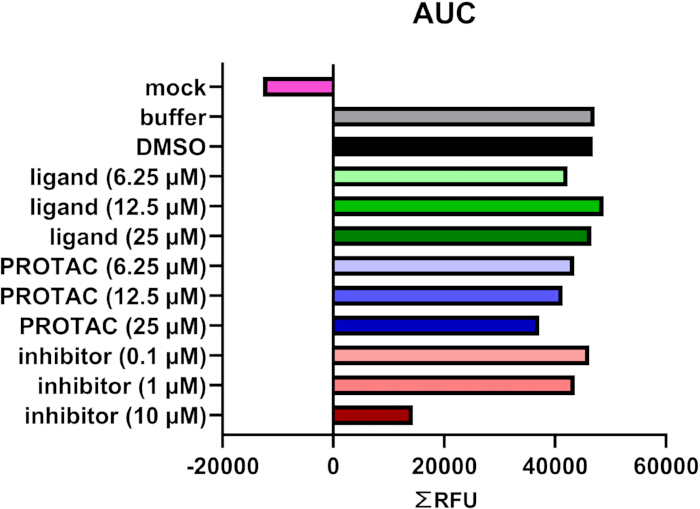
Abbildung 4: Integrierte kinetische Analyse des TR-FRET-Assays. Aus der AUC (dargestellt in Abbildung 3) abgeleitete integrierte Kinetik wird als ΣRFU ausgedrückt, wobei alle RFUs über 60 Minuten integriert werden. AUC-Werte quantifizieren den Substratumsatz und ermöglichen einen direkten Vergleich zwischen Bedingungen mit Inhibitoren, PROTACs und Liganden. Abkürzungen: AUC = Fläche unter der Kurve, RFU = relative Fluoreszenzeinheiten, PROTAC = Proteolyse-zielgerichtetes Chimära. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
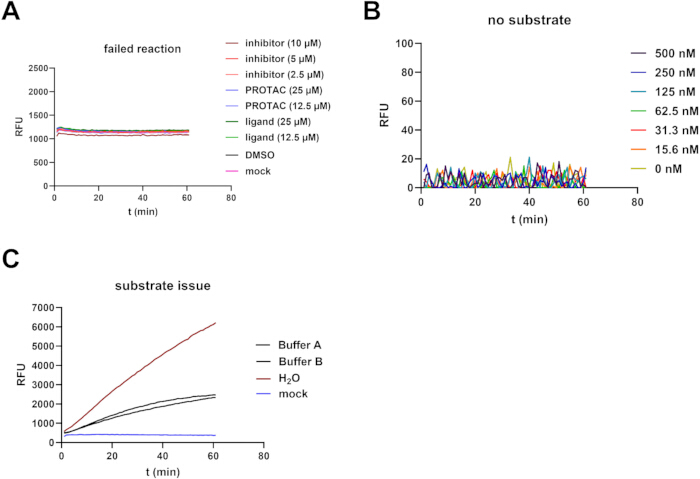
Abbildung 5: Beispielhafte Ergebnisse fehlgeschlagener Reaktionen und Kontrollexperimente. (A) TR-FRET-Assay wie in Abbildung 3 beschrieben durchgeführt, einschließlich serieller Verdünnungen des Inhibitors, des PROTACs und des Liganden. Die Daten zeigen eine fehlgeschlagene Reaktion, gekennzeichnet durch erhöhte Basislinienfluoreszenz und fehlende Substratumsetzung unter allen Bedingungen. (B) Kontrolle ohne Substrat wie beschrieben durchgeführt in Abbildung 2DDie Hintergrundfluoreszenz bleibt niedrig (<20 RFU) und konstant über alle Enzymkonzentrationen hinweg. (C) TR-FRET-Assay, durchgeführt wie unter beschrieben Abbildung 3 unter Verwendung von Substrat, das in verschiedenen Lösungsmitteln gelöst ist (Proteinpuffer A und B oder dH₂O). Eine geringe Löslichkeit in dH₂O führt zu Peptidaggregation, was unregelmäßige Zunahmen der Fluoreszenz aufgrund verzögerter Substratauflösung und ungenauer effektiver Konzentrationen verursacht. Abkürzungen: TR-FRET = zeitaufgelöster Förster-Resonanzenergietransfer, PROTAC = Proteolyse-zielgerichteter Chimär Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzuzeigen.
Abbildung 1 (Zusatzmaterial): Enzymkinetische Analyse der SARS-CoV-2-Hauptprotease (15,9 nM im Assay) unter Verwendung des Substrats MI-2822. (A) Zeitverlaufskurven bei Substratkonzentrationen von 50 µM (schwarz), 25 µM (hellgrün), 12,5 µM (blau), 6,25 µM (rosa), 3,13 µM (dunkelgrün), 1,56 µM (dunkelblau), 0,78 µM (violett) und 0,39 µM (lila). (B) Die Anpassung der Geschwindigkeiten an die Michaelis-Menten-Gleichung ergab ein KM von 29,2 ± 6,1 µM und einen Vmax-Wert von 91,8 ± 14,2 RFU/s (n = 7). (C) Mithilfe einer Kalibrierungskurve mit dem Fluorophor 2-Amino-N-(3-aminopropyl)benzamid wurde ein kcat von 0,62 s-1 und ein kcat/KM-Wert von 2,12 × 10⁴ s-1 M-1 berechnet. Bitte klicken Sie hier, um diese Datei herunterzuladen.
Zusatzdatei 1: Synthese von 2-Amino-N-(3-aminopropyl)benzamid. Ausführliche synthetische Vorgehensweise und analytische Charakterisierung von 2-Amino-N-(3-aminopropyl)benzamid, dem wasserlöslichen Amiddervivat des Fluorophors 2-Aminobenzamid (2-Abz), das zur Fluoreszenzkalibrierung im enzymkinetischen Assay verwendet wird.Bitte klicken Sie hier, um diese Datei herunterzuladen.
Diskussion
In dieser Arbeit stellen wir einen zeitlich aufgelösten Fluoreszenz-Resonanz-Energietransfer (TR-FRET)-basierten Test zur Beurteilung der enzymatischen Aktivität von SARS-CoV-2 Mpro in Gegenwart von Inhibitoren, proteolysezielgerichteten Chimären (PROTACs) und deren entsprechenden Liganden vor. Der Test wurde entwickelt, um funktionell zwischen Wirkungen eines PROTACs zu unterscheiden, die ausschließlich auf Proteinabbau beruhen, und solchen, die sich aus einer direkten Hemmung der katalytischen Aktivität des Zielenzyms ergeben. Mithilfe eines fluorogenen Peptid-Substrats zeigen wir, dass ein auf Mpro abzielendes PROTAC, das außerhalb des katalytischen Spalts bindet, nur eine geringe Wirkung auf die enzymatische Aktivität hat, während der Wirkstelle-Inhibitor Nirmatrelvir die Substratumsetzung deutlich unterdrückt.
Die zuverlässige Leistung des Assays hängt von mehreren kritischen Faktoren ab, einschließlich der Reinheit und Aktivität des rekombinanten Enzyms, der vollständigen Löslichkeit und genauen Herstellung des Peptid-Substrats sowie der sorgfältigen Optimierung der Enzym- und Substratkonzentrationen. Eine suboptimale Enzymqualität oder ungenaue Substratkonzentrationen können die Hintergrundfluoreszenz erhöhen oder die nachweisbare Substratumsetzung verringern. Darüber hinaus sollten die Messungen der Enzymaktivität unmittelbar nach der Zugabe des Substrats beginnen, und der Plattenreader sollte vor Beginn des Assays temperaturgeglichen sein, um konsistente und reproduzierbare kinetische Messungen sicherzustellen.
Der Assay lässt sich leicht auf verschiedene Proteasen15,16,17,18,19 oder experimentelle Konfigurationen anpassen, indem die Konzentrationen von Enzym und Substrat optimiert werden, um den gewünschten dynamischen Bereich zu erreichen. Geeignete Kontrollen, einschließlich Kontrollen ohne Enzym, ohne Substrat und mit Lösungsmittel, sind entscheidend, um assaybedingte Artefakte zu identifizieren. Bei der Fehlersuche sollte der Schwerpunkt darauf liegen, technische Artefakte von echten Effekten auf die enzymatische Aktivität zu unterscheiden, indem die Hintergrundfluoreszenz bewertet, die Integrität und Aktivität des Enzyms überprüft und gegebenenfalls alternative Substratlösungsmittel getestet werden. Insbesondere kann unvollständige Löslichkeit des Substrats zu Aggregation und unregelmäßigen Zunahmen der Fluoreszenz führen, verursacht durch verzögerte Auflösung des Substrats während der Reaktion.
Da dieser Assay in einem biochemischen, zellfreien System durchgeführt wird, erfasst er keine abbaubedingten Prozesse wie die Bildung ternärer Komplexe, Ubiquitinierung oder proteasomalen Abbau. Folglich misst er spezifisch den Beitrag direkter enzymatischer Hemmung, ohne die Abbaueffizienz zu bewerten. Außerdem können artefaktuelle Effekte der Verbindung – beispielsweise intrinsische Fluoreszenz, Fluoreszenzlöschung oder Störung der Substratspaltung – das Assayergebnis beeinflussen. Diese potenziellen störenden Faktoren sollten durch geeignete Kontrollversuche berücksichtigt werden, darunter Kontrollen mit nur Verbindung, ohne Enzym, ohne Substrat und mit Lösungsmittel. Eine genaue Interpretation der Ergebnisse setzt außerdem voraus, dass die Assaybedingungen im linearen Bereich der Enzymkinetik gehalten werden.
Im Vergleich zu zellbasierten Degradationsassays ermöglicht der hier vorgestellte TR-FRET-Assay eine direkte und quantitative Messung der enzymatischen Aktivität unter genau definierten biochemischen Bedingungen. Zellbasierte Assays zur Beurteilung der antiviralen Wirkung von PROTACs berücksichtigen mehrere biologische Prozesse, darunter den Targetabbau sowie nachgeschaltete Effekte wie beeinträchtigte virale Polyproteingabe, verminderte virale Replikation und veränderte virale Proteinausprägung. Obwohl diese Assays wertvolle Informationen zur gesamten antiviralen Wirksamkeit liefern, können sie im Allgemeinen nicht unterscheiden, ob die beobachteten Effekte auf einer direkten Hemmung der enzymatischen Aktivität oder auf dem Abbau des Targetproteins beruhen10,12,13,14. Der TR-FRET-Assay hingegen erlaubt eine präzise mechanistische Aufklärung auf enzymatischer Ebene und stellt somit eine wichtige Ergänzung zu etablierten biochemischen und zellulären Ansätzen dar.
Dieser Assay ist besonders wertvoll für die Entwicklung und Optimierung von PROTACs und anderen bifunktionellen Molekülen, die auf enzymatisch aktive Proteine abzielen. Viele antivirale Degrader enthalten Wirkgruppen, die von aktiven Hemmstoffen des aktiven Zentrums abgeleitet sind, wodurch eine direkte enzymatische Hemmung mit gezielter Protein-Degradation kombiniert wird10,12,13,14. Nicht alle Ligandenscaffolds weisen jedoch eine intrinsische hemmende Aktivität auf, und strukturelle Modifikationen, wie die Anbringung von Linkern, können die Bindungsaffinität oder den Bindungsmodus verändern20. Der hier vorgestellte Assay ermöglicht daher eine quantitative Bewertung des Beitrags der direkten enzymatischen Hemmung zur gesamten antiviralen Wirkung eines PROTAC. Über SARS-CoV-2 Mpro hinaus ist die Methode breit anwendbar auf andere virale Proteasen und enzymatische Zielstrukturen und könnte die gezielte Entwicklung von Degrader-Molekülen mit klar definierten Wirkmechanismen unterstützen. Wichtig ist, dass dieser TR-FRET-Assay durch den Nachweis, dass der untersuchte PROTAC in vitro nur eine minimale direkte Hemmung der Mpro-Aktivität induziert, eine mechanistische Bestätigung liefert: Die in nachfolgenden zellbasierten Assays beobachteten antiviralen Effekte sind demnach hauptsächlich auf die Protein-Degradation und nicht auf eine direkte enzymatische Hemmung zurückzuführen.
Zusammenfassend bietet der vorgestellte TR-FRET-Assay eine robuste, empfindliche und vielseitige Plattform, um direkte enzymatische Hemmung von abbauassoziierten Effekten zu unterscheiden. In Kombination mit ergänzenden zellbasierten Assays ermöglicht er eine umfassende Charakterisierung der Wirkmechanismen von PROTACs und unterstützt die gezielte Entwicklung von antiviralen Wirkstoffen der nächsten Generation.
Offenlegungen
Die Autoren erklären, dass keine Interessenkonflikte bestehen.
Danksagungen
Wir danken Laura Bunt, Justus Happe, Dominique Hagene und Lukas Plamper für ihre Unterstützung bei der Synthese der in dieser Studie verwendeten Verbindungen. Außerdem danken wir Konstantin Bloch und Miriam Ruth Heindl für ihre Beratung während der Etablierung dieses Assays. Weiterhin danken wir der Jürgen Manchot Stiftung, dem LOEWE-Zentrum DRUID und der Uniscientia Stiftung für die finanzielle Unterstützung.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Acrylamid (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Bestandteil für SDS-PAGE |
| Ammoniumpersulfat (APS) | Biorad | 1610700 | Bestandteil für SDS-PAGE |
| Bakterienstamm BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, USA | N/V | wird von Partnern bereitgestellt |
| BioTek Synergy H1 Multimode Reader | Agilent Technologies | Synergy H1 | Für TR-FRET-Messungen |
| Schwarze 96-Loch-FluoroNunc-Maxisorp-Platten | Thermo-Fisher Scientific | 437111 | Stellen Sie sicher, dass schwarze Platten verwendet werden |
| Bromphenolblau | Sigma-Aldrich | 1.08122 | Bestandteil des Probenpuffers |
| Zentrifuge 5430-R (Tischmodell) | Eppendorf | 5430-R | Mit Kühlfunktion |
| Zentrifuge Avanti J-25 | Beckman Coulter | 6594 | Hochgeschwindigkeitszentrifuge |
| Zentrifuge Avanti J-26 XP | Beckman Coulter | JXN-26 | Hochgeschwindigkeitszentrifuge |
| Dimethylsulfoxid (DMSO) | Carl Roth | A994.1 | Lösungsmittel |
| Dinatriumphosphat (Na2HPO4) | Carl Roth | X987.2 | Bestandteil des Puffers |
| Äthanol (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Für IMAC |
| Glycerin | Carl Roth | 6967.1 | Für Bakterienstämme |
| Hei-FLOW Core 120 Peristaltikpumpe | Heidolph | 523-50010-00 | Für IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Ohne Kühlfunktion |
| HisTrap® FF Crude Histidin-Tag-Proteinreinigungssäulen (5 mL) | Cytiva | 17528601 | Für IMAC |
| Imidazol | Carl Roth | 3899.3 | Für die Protein-Elution während der IMAC |
| InoLab pH/ION 7320 BNC-pH-Meter | WTW | 1GA330 | Für die pH-Titration |
| Isopropyl-β-D-thiogalactopyranosid (IPTG) | Carl Roth | CN08.1 | Für die Expressionsinduktion |
| Kanamycinsulfat | Sigma-Aldrich | PHR1487 | Antibiotikum |
| Magnetheizrührer | Heidolph | 7402 | Für die Pufferherstellung |
| Mercaptoethanol | Sigma-Aldrich | M6250-10ML | Bestandteil des Probenpuffers |
| MultiScreen® 96-Loch-Platte | MilliporeSigma | MSSBNFX40 | Für Verdünnungen |
| N,N,N',N'-Tetramethylethylendiamin (TEMED) | Fisher Scientific | 11424214 | Bestandteil für SDS-PAGE |
| Photometer Nanodrop ND1000 | Peqlab | 7533 | Bestimmung der Protein-Konzentration |
| Plasmid-Vektor pET28a(+) | Addgene | 69864-3 | Expressionsvektor |
| Kaliumchlorid (KCl) | Carl Roth | 1LCY.1 | Bestandteil des Puffers |
| Kaliumdihydrogenphosphat (KH2PO4) | Carl Roth | 3904.1 | Bestandteil des Puffers |
| Protein Detective – ultraschnelle Coomassie-Proteinfärbung (1 L) | BIOZOL | BZL-PD1 | Für schnelle und einfache Protein-Färbung |
| Rotor JA 25.50 und JLA 8.1000 | Beckman Coulter | 363055, 363688 | Hochgeschwindigkeitsrotoren |
| SenTix® 81 pH-Elektrode | WTW | 103642 | Für die pH-Titration |
| Natriumchlorid (NaCl) | Carl Roth | 3957.1 | Bestandteil von Puffer und Medium |
| Natriumlaurylsulfat (SDS) | Carl Roth | 0183.1 | Bestandteil von SDS-PAGE und Probenpuffer |
| Sonifier Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Für die Beschallung |
| SP Standard (wt 1,6 mm) Ein-Kanal-Pumpenkopf | Heidolph | 523-43010-00 | Für IMAC |
| Spark Multimode Microplate Reader | Tecan Group | N/V | Für enzymkinetische Assays |
| Tris | Carl Roth | 4855.2 | Bestandteil des Puffers |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Bestandteil des Puffers |
| Trypton/Pepton | Carl Roth | 6681.3 | Bestandteil des Mediums |
| Hefeextrakt | Carl Roth | 2363.2 | Bestandteil des Mediums |
| Z-Competent E. coli Transformationskit® und Puffer-Set | Zymo Research | T3001 | Für die bakterielle Transformation |
Referenzen
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Nachdrucke und Genehmigungen
Dieser Artikel wurde veröffentlicht
Video demnächst verfügbar